Pęsety optyczne były używane do badania fałdowania RNA poprzez rozciąganie pojedynczych cząsteczek od ich końców 5' i 3'. Tutaj opisano typowe procedury syntezy cząsteczek RNA do pęsety, kalibracji instrumentu i metod manipulowania pojedynczymi cząsteczkami.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Nanomanipulacja pojedynczymi cząsteczkami RNA za pomocą pęsety optycznej
W tym artykule
Podsumowanie
Streszczenie
Duża część ludzkiego genomu jest transkrybowana, ale nie tłumaczona. Wykazano, że w erze postgenomicznej funkcje regulacyjne RNA stają się coraz ważniejsze. Ponieważ funkcja RNA często zależy od jego zdolności do przyjmowania alternatywnych struktur, trudno jest przewidzieć trójwymiarowe struktury RNA bezpośrednio na podstawie sekwencji. Podejścia jednocząsteczkowe wykazują potencjał rozwiązania problemu polimorfizmu strukturalnego RNA poprzez monitorowanie struktur molekularnych cząsteczka po cząsteczce. W pracy przedstawiono metodę precyzyjnego manipulowania fałdowaniem i strukturą pojedynczych cząsteczek RNA za pomocą pęsety optycznej. W pierwszej kolejności opisano metody syntezy cząsteczek nadających się do pracy mechanicznej nad pojedynczymi cząsteczkami. Następnie omówiono różne procedury kalibracji w celu zapewnienia prawidłowego działania pęsety optycznej. Następnie wyjaśniane są różne eksperymenty. Aby zademonstrować użyteczność tej techniki, jako dowody wykorzystano wyniki mechanicznie rozwijających się spinek do włosów RNA i pojedynczego kompleksu całowania RNA. W tych przykładach technika nanomanipulacji została wykorzystana do niezależnego zbadania fałdowania każdej domeny strukturalnej, w tym drugorzędowej i trzeciorzędowej. Na koniec omówiono ograniczenia i przyszłe zastosowania metody.
Wprowadzenie
Rozwojowi techniki optycznej pęsety od dawna towarzyszy jej zastosowanie w badaniach biologicznych. Kiedy po raz pierwszy odkryto efekt pułapki optycznej, Arthur Ashkin zaobserwował, że bakterie w skażonej wodzie mogą zostać uwięzione w ognisku lasera1. Od tego czasu pułapki bakterii stały się niezamierzonym, zabawnym eksperymentem dla pokoleń studentów biofizyki, a także poważnym narzędziem badawczym do badania fizjologii drobnoustrojów2,3. Technika pułapkowania optycznego wykorzystuje skupioną wiązkę laserową do unieruchomienia mikroskopijnego obiektu1. W praktyce pułapka laserowa działa jak sprężyna optyczna, która również mierzy siłę (F) działającą na uwięziony obiekt poprzez jego przemieszczenie od środka pułapki (ΔX). W krótkim zakresie, F = κ x ΔX, w κ jest stałą sprężystości pułapki. Pułapka optyczna może być używana do wywierania siły z precyzją pikoNewtona (pN) na mikroskopijny obiekt i mierzenia jego położenia z dokładnością nanometrową (nm). W ciągu ostatnich dwóch dekad pęseta optyczna stała się jedną z najczęściej stosowanych technik jednocząsteczkowych w biofizyce. Technika ta została wykorzystana do badania fałdowania i mechaniki DNA4-6, RNA7-9 i białek10,11. Pęseta optyczna była również używana do obserwacji replikacji DNA12, transkrypcji RNA13 i syntezy białek14,15, a także wielu innych zdarzeń biomolekularnych16-18.
Podejścia jednocząsteczkowe są stosowane w badaniach strukturalnych RNA, głównie do zbadania surowego krajobrazu energetycznego fałdowania RNA. Sekwencja RNA może zwykle składać się w wiele stabilnych, wzajemnie wykluczających się struktur, ze względu na prosty skład chemiczny i zasady parowania zasad RNA. Od dawna wiadomo, że polimorfizm strukturalny RNA, taki jak ten występujący w ryboprzełącznikach19,20, odgrywa ważną rolę w regulacji genów. Niedawne badanie całego genomu ujawniło, że zmiany temperatury tak małe, jak kilka stopni, znacznie wpływają na strukturę i syntezę białek dużej części transkryptomu komórkowego21. Ten przykład sugeruje, że biologiczna rola alternatywnego fałdowania RNA jest być może ważniejsza i bardziej wszechobecna, niż wcześniej zakładano. Polimorfizm strukturalny stanowi jednak wyzwanie dla tradycyjnych podejść biochemicznych i biofizycznych, które badają średnie właściwości wielu cząsteczek. Na przykład konformacje "włączenia" i "wyłączenia" ryboprzełącznika wzajemnie się wykluczają. Jest mało prawdopodobne, aby uśredniona struktura wywodząca się ze struktur heterogenicznych przypominała którykolwiek z biologicznie istotnych konformistów. Co więcej, nieulegające translacji RNA i mRNA zwykle tworzą struktury. Ich interakcja z białkami i regulatorowymi RNA zwykle wymaga rozwinięcia istniejącej struktury w ramach interakcji. Dlatego badanie rozwijania/ponownego fałdowania RNA staje się istotnym zagadnieniem biologii RNA. Aby sprostać takiemu wyzwaniu, zastosowano podejście jednocząsteczkowe do rozwikłania polimorfizmu strukturalnego RNA poprzez badanie jednej cząsteczki na raz22-27.
W porównaniu do popularnej metody fluorescencji pojedynczej cząsteczki, mechaniczne rozwijanie oparte na pęsetach ma tę zaletę, że konformacje poszczególnych cząsteczek mogą być manipulowane za pomocą przyłożonej siły i mierzone z nanometrową precyzją. Ta zdolność nanomanipulacji może być wykorzystana do monitorowania rozwijania/fałdowania poszczególnych domen strukturalnych, tak aby można było przeanalizować hierarchiczne fałdowanie dużego RNA28. Alternatywnie, pojedynczą nitkę można skierować tak, aby złożyła się w jeden z kilku konformerów; lub istniejącą strukturę można mechanicznie skłonić do ponownego złożenia do innej konformacji29. W warunkach biologicznych struktura RNA może ulec zmianie po zmianie temperatury lub związaniu liganda. Możliwość bezpośredniego manipulowania strukturą molekularną otwiera nowe możliwości badań strukturalnych RNA. Zasadniczo inne techniki mechaniczne, takie jak mikroskop sił atomowych i pęseta magnetyczna, mogą być również wykorzystywane do badania fałdowania pojedynczych cząsteczek RNA. Jednak takie zastosowania są ograniczone w dużej mierze ze względu na stosunkowo niską rozdzielczość przestrzenną30.
Zastosowanie pęsety optycznej pozwala na mechaniczne rozwijanie struktur RNA.
Zaleta mechanicznego rozkładania jest kilkukrotna. Siła może być wykorzystana do rozwinięcia zarówno struktur drugorzędowych, jak i trzeciorzędowych, podczas gdy fałdowanie indukowane przez jony metali i ligandy jest głównie ograniczone do struktur trzeciorzędowych. Temperatura i denaturant mogą znacząco wpływać na aktywność wody i substancji rozpuszczonych. W przeciwieństwie do tego, siła jest przykładana lokalnie do zaburzonych struktur molekularnych; Wpływ siły na otaczające środowisko jest znikomy. Ponadto topnienie termiczne najlepiej nadaje się do badania termodynamiki fałdowania małych struktur RNA, podczas gdy pęseta optyczna jest używana do badania struktur RNA o różnych rozmiarach, od spinki do włosów tetraloop z siedmioma parami zasad28 do 400-nukleotydowego rybozymu31. Co więcej, struktury RNA mogą być rozwijane mechanicznie w temperaturach mezofilnych. W przeciwieństwie do tego, aby rozwinąć RNA w eksperymencie topnienia termicznego, temperatura jest zwykle podnoszona znacznie powyżej temperatur fizjologicznych, co znacznie zwiększa hydrolizę RNA, szczególnie w obecności jonów Mg2+.
Ważne jest, aby zauważyć, że mechaniczny efekt siły zależy od tego, jak jest ona przyłożona do konstrukcji. Przyłożona siła przechyla krajobraz energetyczny składania. Na przykład, gdy siła jest przykładana do spinki do włosów, pary zasad są kolejno łamane, jedna po drugiej (rysunek 1a). Widły do zrywania przesuwają się wzdłuż osi, która jest prostopadła do przyłożonej siły. W przeciwieństwie do tego, gdy minimalny kompleks całowania jest pod napięciem, dwie pary zasad całujących, które są równoległe do przyłożonej siły, dzielą obciążenie siłą (rysunek 1b). Różne geometrie kompleksu spinki do włosów i całowania w stosunku do przyłożonej siły skutkują ich różną reakcją mechaniczną, którą można wykorzystać do rozróżnienia fałdowania wtórnego i trzeciorzędowego28,32. Teoretyczny aspekt mechanicznego rozwijania został wcześniej omówiony8,9,30. W niniejszej pracy przedstawiono podstawowe podejścia do przygotowania i przeprowadzenia testu mechanicznego rozwijania pojedynczej cząsteczki.
Konfiguracja eksperymentalna. W naszym eksperymencie z mechanicznym ciągnięciem próbka RNA do pęsety składa się z interesującego RNA otoczonego dwoma dwuniciowymi uchwytami DNA/RNA (ryc. 2)7. Cała cząsteczka może być przywiązana do dwóch powlekanych powierzchniowo kulek o rozmiarze mikronów (Spherotech) poprzez odpowiednio interakcje przeciwciała streptawidyna-biotyna i digoksygenina-anty-digoksygenina. Jeden koralik jest utrzymywany przez pułapkę optyczną mierzącą siłę, podczas gdy drugi jest utrzymywany na końcówce mikropipety. Względną odległość między kulkami można zmienić, kierując pułapką lub przesuwając mikropipetę. Dzięki takiemu podejściu pojedyncza cząsteczka RNA wiążąca koraliki może zostać rozciągnięta i rozluźniona.
Przygotowanie próbek. Synteza próbek RNA do pęsety obejmuje kilka etapów (ryc. 3). Po pierwsze, sekwencja DNA odpowiadająca interesującemu RNA jest najpierw klonowana do wektora plazmidowego. Następnie przeprowadza się trzy reakcje PCR w celu wygenerowania dwóch uchwytów i matrycy do transkrypcji. Szablon transkrypcji obejmuje regiony uchwytu i wstawione sekwencje. RNA o pełnej długości jest syntetyzowane przez transkrypcję in vitro. Na koniec RNA i chemicznie zmodyfikowane uchwyty są wyżarzane razem w celu wytworzenia cząsteczek do pęsety.
Kalibracja i obsługa pęsety. Podstawowa konstrukcja pęsety Minitweezers użytej w tej pracy jest zgodna z konstrukcją pęsety optycznej z podwójną wiązką33. Dzięki wielu ulepszeniom Minitweezers wykazują niezwykłą stabilność w porównaniu z pęsetami optycznymi pierwszej generacji. Wiele grup badawczych w kilku krajach używa Minitweezers w swoich badaniach nad pojedynczymi cząsteczkami14,15,34-37. Szczegóły budowy, kalibracji i obsługi urządzenia, w tym filmy instruktażowe, dostępne są na stronie internetowej "Tweezers Lab" (http://tweezerslab.unipr.it). Tutaj szczegółowo opisano ulepszenia i procedury kalibracji, które należy wykonywać na co dzień.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie cząsteczek RNA do pęsetowania jednocząsteczkowego
- Klonowanie sekwencji zainteresowania. Sklonuj sekwencję DNA odpowiadającą strukturze RNA do wektora.
- Synteza i oczyszczanie matrycy do transkrypcji. Zsyntetyzuj matrycę do transkrypcji metodą PCR. [place table 1 here] Następnie oczyść produkty PCR za pomocą zestawu do oczyszczania PCR i zagęść próbkę do stężenia >200 ng/µl. Ponieważ oczyszczone DNA jest wykorzystywane do transkrypcji, w etapach elucji i zagęszczania należy stosować wodę wolną od RNaz.
- Transkrypcja in vitro. Zsyntetyzuj RNA poprzez transkrypcję in vitro w temperaturze 37 °C przez noc, aby zmaksymalizować wydajność RNA. [place table 2 here] Po transkrypcji dodaj 1 µl DNazy I, aby strawić matrycę DNA przez 15 min w 37 °C. Oczyść RNA za pomocą kolumny spinowej z krzemionką.
- Synteza biotynylowanego uchwytu A. Najpierw wytwórz niemodyfikowany uchwyt A metodą PCR, używając starterów Af i Ar, a następnie zagęść amplifikowane DNA do stężenia >200 ng/µl. Następnie wprowadź modyfikacje biotynowe do produktu PCR za pomocą reakcji wydłużania startera. [place table 3 here] UWAGA: Biotynylowany uchwyt A (biotin-HA) można bezpośrednio wykorzystać w procesie hybrydyzacji bez oczyszczania. Ponieważ biotin-HA ma zostać zhybrydyzowany z RNA, krytyczne jest stosowanie wody wolnej od RNaz w obu etapach.
- Synteza uchwytu B modyfikowanego digoksigeniną. Zsyntetyzuj uchwyt B modyfikowany digoksigeniną (dig-HB) metodą PCR, używając startera Bf oraz modyfikowanego digoksigeniną oligonukleotydu Dig-Br (Rysunek 3). Następnie oczyść produkt PCR i zagęść próbkę do stężenia >200 ng/µl.
- Hybrydyzacja RNA z uchwytami. Przeprowadź hybrydyzację RNA z uchwytami. [place tables 4 and 5 here]
- Oczyszczanie zhybrydyzowanej próbki. Dodaj 3 objętości etanolu do zhybrydyzowanej próbki i dokładnie wymieszaj. Przechowuj mieszaninę w temperaturze -70 °C przez co najmniej 1 h. Odwiruj z prędkością 15 800 x g i odlej nadsącz. Wysusz osad za pomocą liofilizatora. Rozpuść osad w 100 µl wody wolnej od RNaz. UWAGA: Próbka jest gotowa do użycia i może być przechowywana w temperaturze -20 °C.
2. Kalibracja i obsługa pęsety optycznej
- Kalibracja rozmiaru piksela monitora wideo
- Użyj pułapki optycznej, aby schwytać kuleczkę o znanej średnicy (standard rozmiaru).
- Wykonaj obrazy schwytanej kuleczki przy użyciu oprogramowania obrazującego (Rycina 4).
- Wyznacz średnicę kuleczki za pomocą oprogramowania obrazującego w oparciu o metodę centroidu.
- Powtórz tę procedurę, aby wyznaczyć średnice kuleczek o różnych rozmiarach.
- Dopasuj zmierzone i znane średnice kuleczek za pomocą regresji liniowej, aby uzyskać fizyczny rozmiar piksela.
- Weryfikacja kalibracji odległości
- Użyj pułapki optycznej, aby schwytać kuleczkę.
- Wyznacz pozycję pikselową jej centroidu za pomocą oprogramowania do przechwytywania obrazów i zarejestruj jej pozycję przy użyciu Minitweezers.
- Przesuń kuleczkę w różne pozycje i powtórz wyznaczanie pozycji.
- Przelicz pozycje X i Y kuleczki z pikseli na jednostkę m, korzystając z skalibrowanego rozmiaru piksela.
- Porównaj wartości X i Y między pozycjami zmierzonymi wideo a tymi z Minitweezers. Oba zestawy wartości powinny być zgodne. Ponieważ rozdzielczość obrazu wynosi > 0,1 µm, przemieszczaj kuleczkę o ponad 1 µm między pomiarami, aby zapewnić dokładność. Jeśli kalibracja odległości nie jest porównywalna z tą zapisaną w Minitweezers, skalibruj instrument ponownie.
- Kalibracja sztywności pułapki
- Schwyć kuleczkę za pomocą pułapki optycznej i utrzymaj ją w bezruchu.
- Zarejestruj siłę pułapki, korzystając z szybkiego systemu akwizycji danych typu bypass z częstotliwością > 5 kHz przez 3 s.
- Wygeneruj widmo mocy z zapisu ruchu kuleczki za pomocą oprogramowania. Dopasuj widmo mocy do funkcji Lorentza (Rycina 5)38:
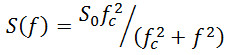 (Równ. 1)
gdzie S(f) to moc przy częstotliwości f, fc to częstotliwość odcięcia, a S0 to moc asymptotyczna. Częstotliwość odcięcia, fc, to częstotliwość, przy której moc ruchu termicznego spadła do połowy wartości asymptotycznej. Ponieważ fc zmienia się wraz z mocą lasera i rozmiarem kuleczki, kalibruj każdą schwytaną kuleczkę indywidualnie. - Oblicz stałą sprężystości pułapki, κ, z fc:
 (Równ. 2)
gdzie γ jest współczynnikiem oporu kuleczki (Równ. 3). Użyj stałej sprężystości do wyznaczenia zmian rozciągnięcia RNA na podstawie zmiany siły.
- Test prawa Stokesa
- Schwyć kuleczkę za pomocą pułapki optycznej. Poruszaj kuleczką w przód i w tył z różnymi prędkościami.
- Zarejestruj ruch kuleczki oraz siłę przy użyciu Minitweezers.
- Oblicz promień kuleczki.
UWAGA: Siłę tarcia, Fd, generowaną przez ruch sferycznej cząsteczki w cieczy, można opisać prawem Stokesa:
 (Równ. 3)
gdzie r jest promieniem sfery, v prędkością, a h lepkością dynamiczną cieczy, którą można znaleźć w tablicach referencyjnych. Przyjmując zmierzoną siłę jako Fd, promień kuleczki można obliczyć za pomocą Równ. 3 (Rycina 6); wynik powinien być zgodny z wartością wyznaczoną przez oprogramowanie do akwizycji obrazów. Test prawa Stokesa skutecznie weryfikuje ogólną kalibrację i sprawność instrumentu.
3. Nanomanipulacja pojedynczymi cząsteczkami RNA
- Tworzenie układów mikroprzepływowych.
- Wywierć sześć otworów (o średnicy 2 mm każdy) w szkiełku nakrywce nr 2 (Rysunek 7a) i wyciąć trzy nacięcia (szerokości 2 mm) w dwustronnej taśmie polimidowej (Rysunek 7b) przy użyciu grawera laserowego.
- Komorę przepływową należy wykonać poprzez połączenie dwóch szkiełek podstawkowych za pomocą dwóch warstw dwustronnej taśmy Kapton. Pomiędzy warstwy taśmy należy wprowadzić mikropipetę oraz dwie rurki obejściowe (Rysunek 7c).
- Zamocuj komorę przepływową do metalowej ramy, dopasowując otwory hydrauliczne (Rysunek 7d).
- Połącz kanały płynowe komory z 10 ml strzykawkami wypełnionymi wybranym buforem za pomocą przewodów polietylenowych (Rycina 7e).
- Zamocuj całą komorę w pęsecie optycznej pomiędzy dwoma obiektywami. Upewnij się, że przednia strona komory z kanałami mikroprzepływowymi jest skierowana w prawo. Odsuń prawy obiektyw i wsuń mosiężne piny ramy (Rycina 7e) do otworów montażowych w pęsetach. Dokręć śruby, aby ustalić pozycję komory.
- Mieszanie wyżarzowanej próbki i kulek. Mieszamy wyżarzowaną próbkę z kulkami powlekanymi przeciwciałami anty-digoksigeninowymi (dig-beads) i pozostawiamy mieszaninę w temperaturze pokojowej na 5–10 min. Zazwyczaj, 1 µl próbki poddanej wyżarzaniu miesza się z 5 µl kuleczki DIG w 1 ml buforu. UWAGA: Ilość kuleczek wprowadzanych do komory przepływowej należy dobrać tak, aby zapewnić dostarczenie odpowiedniej liczby kuleczek z rurki obejściowej. Stosunek wyżarzowanej próbki do kuleczek nie może zostać łatwo określony ilościowo. W przypadku idealnym większość kuleczek nie posiada RNA, tak że tylko niewielka ich frakcja może zawierać zaledwie jedną cząsteczkę RNA na kuleczkę. Ponieważ wyżarzonych próbek i zawiesiny kuleczek trudno jest skwantyfikować, obecnie najlepszym i jedynym sposobem jest zmiana stosunku mieszania i przetestowanie mieszaniny za pomocą pęsety optycznej.
- Dostarczyć kuleczki do miejsca reakcji w komorze przepływowej (t. j., kilka mikrometrów nad końcówką mikropipety, Rycina 7c).
- Napełnić strzykawkę o pojemności 1 ml zawiesiną kuleczek pokrytych streptawidyną (strep-beads).
- Podłącz strzykawkę do przewodu płynowego prowadzącego do dolnego kanału komory przepływowej (Rycina 7a).
- Naciśnij tłok strzykawki, aby wprowadzić kuleczki strep-beads do komory.
- Przesuń całą komorę za pomocą oprogramowania do sterowania silnikami, aby umieścić pułapkę optyczną w pobliżu otworu dolnej rurki obejściowej (Rysunek 7b). Następnie za pomocą trackballa steruj pułapką optyczną, aby uchwycić kulkę streptawidynową.
- Przesuń koralik w pobliże końcówki mikropipety za pomocą oprogramowania do sterowania silnikiem.
- Pociągnij tłok strzykawki połączonej z mikropipetą, aby zassać kuleczkę do wnętrza mikropipety.
- Delikatnie wprowadź przepływ, naciskając strzykawkę w kierunku kanału środkowego, aby wypłukać nadmiar kulek strep-beads.
- W podobny sposób wprowadź mieszaninę próbki i kulek dig-beads (patrz krok 3.2) do górnego kanału komory.
- Przechwyć dig-bead i zbliż go do strep-beadu za pomocą pułapki optycznej.
- Oczyść kanał środkowy, wprowadzając przepływ. UWAGA: Kulek strep- oraz dig-dobrano tak, aby miały różne rozmiary, co pozwala na ich wizualne rozróżnienie w widoku mikroskopowym (Rycina 4).
- „Wyławianie” – wiązanie pojedynczej cząsteczki pomiędzy parą kulek.
- Umieść koralik dig pionowo na wierzchu koralika strep (Rysunek 4).
- Przesuń koralik dig-bead w stronę koralika strep-bead, sterując pułapką. Otwórz na komputerze okno wykresu siła-odległość, aby zwizualizować zmiany siły.
- Po zetknięciu obu kulek przesuń kulkę dig-bead pionowo w górę, oddalając ją od kulki strep-bead.
- W przypadku braku bezpośredniego kontaktu siła pozostaje bliska zeru. Jeśli dwa koraliki są połączone cząsteczkami, siła znacznie wzrasta podczas ich rozdzielania. Procedura ta, powszechnie nazywana „łowieniem” (ang. fishing), jest często powtarzana wielokrotnie dla każdej pary koralików w celu znalezienia skutecznego pojedynczego wiązania molekularnego.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Ze względu na ograniczenia miejsca, nanomanipulacja pojedynczymi cząsteczkami RNA została zademonstrowana wyłącznie na przykładach mechanicznego rozwijania spinek RNA oraz RNA o strukturze trzeciorzędowej.
Manipulacja pojedynczymi cząsteczkami spinki
Po utworzeniu wiązania między kuleczkami, rozciąganie oraz siła działająca na wiązanie mogą być manipulowane zgodnie z protokołem zdefiniowanym przez użytkownika. Powszechnie stosuje się cztery typowe p...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Modyfikacja i rozwiązywanie problemów podczas przygotowywania próbek pęsety
Wybór wektora klonowania. Chociaż ogólny schemat opisany tutaj (ryc. 3) nie wymaga specjalnego wektora klonowania, preferowane jest, aby wektor nie miał wewnętrznego promotora T7 lub T3 ze względu na łatwość transkrypcji, tak aby promotor mógł zostać wprowadzony za pomocą PCR w pożądanych pozycjach.
Kolejność i długości uchwytów. Nie ma okr...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była wspierana przez grant NSF (MCB-1054449) oraz nagrodę w ramach interdyscyplinarnego programu badań pilotażowych od Instytutu RNA na Uniwersytecie w Albany dla PTXL.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Miniatura | Steven B. Smith Engineering | http://tweezerslab.unipr.it | |
| Karta akwizycji danych | National Instruments | USB-6351 | |
| Karta graficzna | National Instruments | PCI-1407 | |
| Labview oprogramowanie do programowania | National Instruments | ||
| NI Vision Builder | National Instruments | ||
| Grawer laserowy | Systemy laserowe Epilogue | Zing-16 | |
| PCR Zestaw | Qiagen | 28104 | |
| MEGAscript T7 | Zestaw Life Technologies | AM1334 | |
| MEGAclear | Life Technologies | AM1908 | |
| Biotin-11-UTP | Thermo Fisher | ||
| Polimeraza DNA T4 | New England Labs | M0203 | |
| Mikrosfera pokryta streptawidyną | Spherotech | SVP-20-5 | |
| Mikrosfera pokryta antydigoksygeniną | Spherotech | DIGP-20-2 | |
| Rozmiar standardowych mikrosfer | Spherotech | PPS-6K | |
| Taśma kaptonowa | Kaptontape.com | KPPTDE-1 | |
| Szkło osłonowe nr 2 | Thermo Fisher | 12-543D |
Bibliografia
- Ashkin, A. Optical trapping and manipulation of neutral particles using lasers. Proceedings of the National Academy of Sciences of the United States of America. 94, 4853-4860 (1997).
- Maier, B. Using laser tweezers to measure twitching motility in Neisseria. Current opinion in microbiology. 8, 344-349 (2005).
- Wang, S., Arellano-Santoyo, H., Combs, P. A., Shaevitz, J. W. Measuring the bending stiffness of bacterial cells using an optical trap. Journal of visualized experiments JoVE. , (2010).
- Smith, S. B., Cui, Y., Bustamante, C. Overstretching B-DNA the elastic response of individual double-stranded and single-stranded DNA molecules. 271, Science. New York, N.Y. 795-799 (1996).
- Strick, T. R., Allemand, J. F., Bensimon, D., Bensimon, A., Croquette, V. The elasticity of a single supercoiled DNA molecule. 271, Science. New York, N.Y. 1835-1837 (1996).
- Bryant, Z., et al. Structural transitions and elasticity from torque measurements on DNA. Nature. 424, 338-341 (2003).
- Liphardt, J., Onoa, B., Smith, S. B., Tinoco, I., J,, Bustamante, C. Reversible unfolding of single RNA molecules by mechanical force. 292, Science. New York, N.Y. 733-737 (2001).
- Li, P. T. X., Vieregg, J., Tinoco, I. How RNA unfolds and refolds. Annu Rev Biochem. 77 (27), 21-24 (2008).
- Woodside, M. T., Garcia-Garcia, C., Block, S. M. Folding and unfolding single RNA molecules under tension. Current opinion in chemical biology. 12, 640-646 (2008).
- Cecconi, C., Shank, E. A., Bustamante, C., Marqusee, S. Direct observation of the three-state folding of a single protein molecule. 309, Science. New York, N.Y. 2057-2060 (2005).
- Shank, E. A., Cecconi, C., Dill, J. W., Marqusee, S., Bustamante, C. The folding cooperativity of a protein is controlled by its chain topology. Nature. 465, 637-640 (2010).
- Morin, J. A., et al. Active DNA unwinding dynamics during processive DNA replication. Proceedings of the National Academy of Sciences of the United States of America. 109, 8115-8120 (2012).
- Larson, M. H., Landick, R., Block, S. M. Single-molecule studies of RNA polymerase one singular sensation every little step it takes. Molecular cell. 41, 249-262 (2011).
- Wen, J. D., et al. Following translation by single ribosomes one codon at a time. Nature. 452, 598-603 (2008).
- Qu, X., et al. The ribosome uses two active mechanisms to unwind messenger RNA during translation. Nature. 475, 118-121 (2011).
- Pease, P. J., et al. Sequence-directed DNA translocation by purified FtsK. 307, Science. New York, N.Y. 586-590 (2005).
- Dumont, S., et al. RNA translocation and unwinding mechanism of HCV NS3 helicase and its coordination by ATP. Nature. 439, 105-108 (2006).
- Greenleaf, W. J., Woodside, M. T., Block, S. M. High-resolution, single-molecule measurements of biomolecular motion. Annual review of biophysics and biomolecular structure. 36, 171-190 (2007).
- Serganov, A., Nudler, E. A decade of riboswitches. Cell. 152, 17-24 (2013).
- Breaker, R. R. Prospects for riboswitch discovery and analysis. Molecular cell. 43, 867-879 (2011).
- Wan, Y., et al. Genome-wide measurement of RNA folding energies. Molecular cell. 48, 169-181 (1016).
- Dalgarno, P. A., et al. Single-molecule chemical denaturation of riboswitches. Nucleic acids research. 41, 4253-4265 (2013).
- Wood, S., Ferre-D'Amare, A. R., Rueda, D. Allosteric tertiary interactions preorganize the c-di-GMP riboswitch and accelerate ligand binding. ACS chemical biology. 7, 920-927 (2012).
- Brenner, M. D., Scanlan, M. S., Nahas, M. K., Ha, T., Silverman, S. K. Multivector fluorescence analysis of the xpt guanine riboswitch aptamer domain and the conformational role of guanine. Biochemistry. 49, 1596-1605 (2010).
- Greenleaf, W. J., Frieda, K. L., Foster, D. A., Woodside, M. T., Block, S. M. Direct observation of hierarchical folding in single riboswitch aptamers. 319, Science. New York, N.Y. 630-633 (2008).
- Frieda, K. L., Block, S. M. Direct observation of cotranscriptional folding in an adenine riboswitch. 338, Science. New York, N.Y. 397-400 (2012).
- Neupane, K., Yu, H., Foster, D. A., Wang, F., Woodside, M. T. Single-molecule force spectroscopy of the add adenine riboswitch relates folding to regulatory mechanism. Nucleic acids research. 39, 7677-7687 (2011).
- Li, P. T. X., Bustamante, C., Tinoco Jr, I. Unusual Mechanical Stability of A Minimal RNA Kissing Complex. Proc Natl Acad Sci USA. 103, 15847-15852 (2006).
- Li, P. T. X., Bustamante, C., Tinoco Jr, I. Real-time control of the energy landscape by force directs the folding of RNA molecules. Proc Natl Acad Sci USA. 104, 7039-7044 (2007).
- Tinoco Jr, I., Li, P. T. X., Bustamante, C. Determination of ther modynamics and kinetics of RNA reactions by force. Q Rev Biophys. 39, 325-360 (2006).
- Onoa, B., et al. Identifying kinetic barriers to mechanical unfolding of the T thermophila ribozyme. 299, Science. New York, NY. 1892-1895 (2003).
- Li, P. T., Tinoco Jr, I. Mechanical unfolding of two DIS RNA kissing complexes from HIV-1. J Mol Biol. 386, 1343-1356 (2009).
- Smith, S., Cui, Y., Bustamante, C. Optical-trap force transducer that operates by direct measurement of light momentum. Methods Enzymol. 361, 134-162 (2003).
- Stephenson, W., et al. The essential role of stacking adenines in a two-base-pair RNA kissing complex. J Am Chem Soc. 135, 5602-5611 (2013).
- Kaiser, C. M., Goldman, D. H., Chodera, J. D., Tinoco Jr, I., Bustamante, C. The ribosome modulates nascent protein folding. 334, Science. New York, NY. 1723-1727 (2011).
- Bizarro, C. V., Alemany, A., Ritort, F. Non-specific binding of Na+ and Mg2+ to RNA determined by force spectroscopy methods. Nucleic acids research. 40, 6922-6935 (2012).
- Bosaeus, N., et al. Tension induces a base-paired overstretched DNA conformation. Proceedings of the National Academy of Sciences of the United States of America. 109, 15179-15184 (2012).
- Berg-Sørensen, K., Power Flyvbjerg, H. spectrum analysis for optical tweezers. Rev Sci Instrum. 75, 594-612 (2004).
- Stephenson, W., et al. Combining temperature and force to study folding of an RNA hairpin. Phys Chem Chem Phys. 16, 906-917 (2014).
- Evans, E., Ritchie, K. Dynamic strength of molecular adhesion bonds. Biophys J. 72, 1541-1555 (1997).
- Dudko, O. K., Hummer, G., Szabo, A. Intrinsic rates and activation free energies from single-molecule pulling experiments. Phys Rev Lett. 96, 108101(2006).
- Dudko, O. K., Hummer, G., Szabo, A. Theory analysis, and interpretation of single-molecule force spectroscopy experiments. Proc. Natl Acad Sci USA. 105, 15755-15760 (2008).
- Li, P. T. X., Collin, D., Smith, S. B., Bustamante, C., Tinoco Jr, I. Probing the Mechanical Folding Kinetics of TAR RNA by Hopping, Force-Jump and Force-Ramp Methods. Biophys J. 90, 250-260 (2006).
- Elms, P. J., Chodera, J. D., Bustamante, C. J., Marqusee, S. Limitations of constant-force-feedback experiments. Biophysical journal. 103, 1490-1499 (2012).
- Li, P. T. X. Analysis of Diffuse K+ and Mg2+ Ion Binding to a Two-Base-Pair Kissing Complex by Single-Molecule Mechanical Unfolding. Biochemistry. 52, 4991-5001 (2013).
- Wen, J. D., et al. Force unfolding kinetics of RNA using optical tweezers. I. Effects of experimental variables on measured results. Biophys J. 92, 2996-3009 (2007).
- Manosas, M., et al. Force Unfolding Kinetics of RNA using Optical Tweezers II. Modeling Experiments Biophys J. 92, 3010-3021 (2007).
- Vilfan, I. D., et al. An RNA toolbox for single-molecule force spectroscopy studies. Nucleic acids research. 35, 6625-6639 (2007).
- Li, P. T. X. Formation of a metastable intramolecular RNA kissing complex by nanomanipulation. Soft Matter. 9, 3246-3254 (2013).
- Chen, G., Chang, K. Y., Chou, M. Y., Bustamante, C., Tinoco Jr, I. Triplex structures in an RNA pseudoknot enhance mechanical stability and increase efficiency of -1 ribosomal frameshifting. Proceedings of the National Academy of Sciences of the United States of America. 106, 12706-12711 (2009).
- Chen, G., Wen, J. D., Tinoco Jr, I. Single-molecule mechanical unfolding and folding of a pseudoknot in human telomerase RNA. 13, RNA. New York, N.Y. 2175-2188 (2007).
- Tinoco, I., Chen, G., Qu, X. RNA reactions one molecule at a time. Cold Spring Harbor perspectives in biology. 2, a003624(2010).
- Dudko, O. K., Graham, T. G., Best, R. B. Locating the barrier for folding of single molecules under an external force. Physical review letters. , 107-208301 (2011).
- Djebali, S., et al. Landscape of transcription in human cells. Nature. 489, 101-108 (2012).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
