Prezentujemy prosty i skuteczny protokół do generowania ludzkich makrofagów. Płaszcze kożuchowe są przetwarzane przez wirowanie gradientowe o podwójnej gęstości, a izolowane monocyty są następnie różnicowane do makrofagów w workach do hodowli komórkowych pokrytych teflonem. Maksymalizuje to wydajność makrofagów i ułatwia pobieranie komórek do kolejnych eksperymentów.
Artykuł metodologiczny
Izolacja ludzkich monocytów przez wirowanie z podwójnym gradientem i ich różnicowanie do makrofagów w workach do hodowli komórkowych pokrytych teflonem
W tym artykule
Podsumowanie
Streszczenie
Ludzkie makrofagi biorą udział w wielu procesach patologicznych, począwszy od chorób zakaźnych, a skończywszy na raku. Stanowią one zatem cenne narzędzie do zrozumienia mechanizmów leżących u podstaw tych chorób. W związku z tym przedstawiamy prosty protokół izolacji ludzkich monocytów z kożuchówki, a następnie procedurę różnicowania, która skutkuje wysoką wydajnością makrofagów. Technika ta opiera się głównie na powszechnie dostępnym sprzęcie laboratoryjnym, a tym samym zapewnia efektywny kosztowo i czasowo sposób uzyskiwania dużych ilości ludzkich makrofagów. Krótko mówiąc, kożuchy od zdrowych dawców krwi są poddawane wirowaniu w gradionym tempie podwójnej gęstości w celu pobrania monocytów z krwi obwodowej. Te monocyty są następnie hodowane w workach do hodowli komórkowych pokrytych teflonem z fluorowanego etylenu i propylenu (FEP) w obecności czynnika stymulującego tworzenie kolonii makrofagów (M-CSF). Zróżnicowane makrofagi można łatwo zebrać i wykorzystać do późniejszych badań i testów funkcjonalnych. W protokole zostaną podkreślone ważne metody kontroli jakości i walidacji etapów izolacji i różnicowania. Podsumowując, opisany tutaj protokół umożliwia naukowcom rutynowe i powtarzalne izolowanie ludzkich makrofagów bez konieczności stosowania kosztownych narzędzi. Co więcej, modele chorób mogą być badane w syngenicznym systemie ludzkim, omijając użycie mysich makrofagów.
Wprowadzenie
Komórki z linii monocytowej i ich ostatecznie zróżnicowane pochodne - makrofagi - wykazują uderzającą plastyczność w odniesieniu do swojej funkcji biologicznej, co prowadzi do ich udziału w tak różnorodnych procesach, jak rozwój, naprawa tkanek i odporność1. To ostatnie wynika z ich zdolności fagocytarnej i antygenowej, która umieszcza makrofagi na skrzyżowaniu między wrodzoną i nabytą odpowiedzią immunologiczną2. Jednak ich zdolność do wydzielania cytokin, chemokin, czynników wzrostu i innych cząsteczek sygnałowych1 nie tylko zwiększa ich funkcję immunomodulacyjną, ale także służy jako podstawa dla ich dodatkowych funkcji. Próby odzwierciedlenia tych różnych etapów aktywacji w kontekście warunków niezależnych od drobnoustrojów zaowocowały kategoriami M1 i M23. Chociaż klasyfikacja ta nie jest kompletna, pozwala na podstawowe zrozumienie biologii makrofagów.
Ze względu na te wieloaspektowe możliwości, nie jest zaskoczeniem, że makrofagi są związane z wieloma schorzeniami, które w jakiś sposób wiążą się z przebudową tkanek lub stanem zapalnym. Oprócz ich fundamentalnej roli w rozpoznawaniu i usuwaniu inwazyjnych patogenów4-6, makrofagi coraz częściej znajdują zastosowanie w miażdżycy, zwłóknieniu, otyłości i nowotworach7-10. Powtarzalna metoda generowania ludzkich makrofagów ma zatem kluczowe znaczenie dla zrozumienia tych patologii. W niniejszym artykule przedstawiono metodę polegającą na izolacji ludzkich monocytów z krwi obwodowej zdrowych dawców za pomocą techniki wirowania w gradiacji o podwójnej gęstości, jak opisano wcześniej11. Aby ułatwić różnicowanie w kierunku makrofagów, izolowane komórki monocytarne inkubuje się w obecności niskich stężeń M-CSF i normalnej ludzkiej surowicy12. Aby ułatwić dalszą obróbkę i pobieranie komórek, różnicowanie przeprowadza się w przepuszczalnych dla gazu, pokrytych teflonem FEP workach do hodowli komórkowych o powierzchnihydrofobowej 12-15. Powstałe w ten sposób makrofagi w stanie spoczynku można poddać szerokiej gamie testów, ponieważ nadal są one w stanie reagować w sposób podobny do M1 lub M2. Alternatywne metody izolacji monocytów i późniejszego różnicowania, takie jak magnetyczne sortowanie komórek aktywowanych (MACS) lub przeciwprądowa elutriacja odśrodkowa (CCE), mają pewne ograniczenia dotyczące wymaganej wydajności, kosztów i czasu. Opisany w niniejszym dokumencie protokół ma tę zaletę, że może być przeprowadzany przy użyciu standardowego sprzętu laboratoryjnego bez konieczności stosowania specjalnych odczynników (np. kulek magnetycznych MACS) lub urządzeń (np. aparatury CCE) i pozwala na przetwarzanie dużych ilości komórek.
Protokół
1. Przygotowanie sterylnej ludzkiej surowicy AB
- Zbierz 4-5 worków świeżo mrożonego osocza (FFP). Przechowywać worki w temperaturze -20 °C, dopóki nie zostanie zebrana wystarczająca ilość worków.
- Rozmrozić worki i inkubować przez 30 minut w temperaturze 56 °C w łaźni wodnej w celu dezaktywacji, dopełniacza i usunięcia fibryny.
- Dokładnie zdezynfekować zewnętrzną stronę worków i przenieść osocze do probówek o pojemności 50 ml.
- Wirować przy 3 000 x g przez 15 minut w temperaturze pokojowej, aby pozbyć się osadów i zalegających płytek krwi.
- Zebrać wszystkie supernatanty i wyrzucić granulki.
- Próbki surowicy należy rozlać do 15 ml probówek i przechowywać w temperaturze -20 °C.
UWAGA: Alternatywnie można użyć dostępnej w handlu inaktywowanej termicznie normalnej ludzkiej surowicy AB.
2. Izolacja monocytów
Aby ułatwić równoważenie wirówki, zaleca się równoległe przetwarzanie dwóch warstw buffy. Należy jednak pamiętać, aby używać oddzielnych materiałów dla każdego dawcy i nie mieszać komórek. W przypadku, gdy nie można łatwo uzyskać kożuchówki, można zamiast tego użyć 400 ml heparynizowanej krwi obwodowej.
- Ostrożnie zdezynfekuj plastikowe torebki zawierające kożuchy i przenieś zawartość każdej z nich do dwóch probówek o pojemności 50 ml.
- Dla każdej kożuchy napełnij trzy probówki o pojemności 50 ml 15 ml roztworu Ficollu (1,077 g/ml). Do przygotowania Ficoll powinien mieć temperaturę pokojową.
- Ułóż 30-35 ml krwi kożucha na wierzchu roztworu Ficoll, aby uzyskać pierwszy gradient gęstości. Uważaj, aby robić to powoli i ostrożnie, aby zapobiec mieszaniu się obu warstw.
- Wirować przy 400 x g bez hamulca przez 30 minut w temperaturze pokojowej.
- Dla każdego gradientu zebrać biały pierścień komórek jednojądrzastych krwi obwodowej (PBMC), który znajduje się między dwiema fazami, za pomocą plastikowej pipety Pasteura i przenieść do probówki o pojemności 50 ml.
- Napełnij każdą probówkę PBS-EDTA (1 mM) łącznie do 40 ml.
- Wirować przy 300 x g przez 10 minut bez przerwy w temperaturze pokojowej.
- Odessać supernatant i ponownie przepłukać osad 40 ml PBS-EDTA (1 mM).
- Dla każdego dawcy pula granulek w 20 ml RPMI-1640 bez czerwieni fenolowej + 10% FCS.
- Przygotować izoosmotyczny roztwór Percollu dla drugiego gradientu gęstości: Dla dwóch donorów zmieszać 23,13 ml roztworu Percollu (gęstość: 1,131 g/ml) w probówce o pojemności 50 ml z 1,87 ml 10-krotnym PBS. Następnie przenieś 23 ml tego roztworu do nowej probówki o pojemności 50 ml i dodaj 27 ml RPMI-1640 z czerwienią fenolową + 10% FCS, aby otrzymać 46% izoosmotyczny roztwór Percollu. Percoll powinien mieć temperaturę pokojową do przygotowania.
- Dla każdego dawcy przenieść 25 ml przygotowanego roztworu Percoll do probówki o pojemności 50 ml i nałożyć roztwór PBMC przygotowany w 2.9) na roztwór Percoll. Uważaj, aby robić to bardzo powoli i ostrożnie, obie warstwy mają tendencję do łatwego mieszania się. Jeśli zrobisz to poprawnie, dwie fazy można rozróżnić ze względu na różnicę w kolorze.
- Wirować przy 550 x g bez hamulca przez 30 minut w temperaturze pokojowej.
- Dla każdego gradientu zebrać biały pierścień monocytów, który znajduje się między dwiema fazami, za pomocą plastikowej pipety Pasteura i przenieść do probówki o pojemności 50 ml.
- Napełnij każdą probówkę PBS-EDTA (1 mM) łącznie do 50 ml.
- Wirować przy 400 x g przez 10 minut bez hamulca w temperaturze pokojowej.
- Odessać supernatant i ponownie zawiesić granulki w 20 ml RPMI-1640 z czerwienią fenolową + 10% FCS.
3. Różnicowanie monocytów do makrofagów
- Określić liczbę wyizolowanych monocytów w rozcieńczeniu 1:10 w błękitu trypanowym. Policz tylko duże, często nieregularne komórki, które są monocytami. Nie licz mniejszych, okrągłych komórek, które są limfocytami.
UWAGA: Liczby monocytów nie muszą być określane zbyt dokładnie, ponieważ dają one jedynie wskazówkę, ile i jakie worki pokryte teflonem FEP (małe lub duże) muszą być użyte do różnicowania komórek. - W przypadku 1,0-1,5 x 10⁸ monocytów od jednego dawcy, wysiewaj komórki w dużej torbie do hodowli komórkowej pokrytej teflonem FEP. Dla każdej torebki należy przygotować pożywkę hodowlaną składającą się ze 174 ml RPMI-1640, 2% ludzkiej surowicy AB (przygotowanej w sekcji 1), 1% penicyliny/streptomycyny i 2,5 ng/ml M-CSF (całkowita objętość: 180 ml).
- W przypadku 3,0-5,0 x 10⁷ monocytów od jednego dawcy, wysiewaj komórki w małej torbie do hodowli komórkowej pokrytej teflonem. Dla każdej torebki należy przygotować pożywkę hodowlaną składającą się z 28,5 ml RPMI-1640, 2% ludzkiej surowicy AB (przygotowanej w sekcji 1), 1% penicyliny/streptomycyny i 2,5 ng/ml M-CSF (całkowita objętość: 30 ml).
UWAGA: Jeśli uzyskane zostaną np. monocyty 8,0 x 10⁷, zalecamy wysiewanie ich w dwóch workach o mniejszej objętości po 4,0 x 10⁷ komórek każdy. Zamiast M-CSF, monocyty można alternatywnie różnicować za pomocą czynnika stymulującego tworzenie kolonii makrofagów granulocytów (GM-CSF) w tym samym stężeniu (2,5 ng/ml).
- W przypadku 3,0-5,0 x 10⁷ monocytów od jednego dawcy, wysiewaj komórki w małej torbie do hodowli komórkowej pokrytej teflonem. Dla każdej torebki należy przygotować pożywkę hodowlaną składającą się z 28,5 ml RPMI-1640, 2% ludzkiej surowicy AB (przygotowanej w sekcji 1), 1% penicyliny/streptomycyny i 2,5 ng/ml M-CSF (całkowita objętość: 30 ml).
- Dodać zawiesinę komórkową (20 ml) do przygotowanego podłoża i dokładnie wymieszać. Jeśli od jednego dawcy przygotowywane są dwie torebki, dodaj 20 ml RPMI-1640 do zawiesiny komórek, a następnie dodaj połowę zawiesiny do każdego preparatu pożywki.
- Fakultatywnie: W celu ustalenia, czy preparat monocytów pozostał sterylny, należy rozerwać jedną kroplę zawiesiny komórek na płytce z agarem z krwią i inkubować przez noc w temperaturze 37 °C.
- Dokręcić osłonę strzykawki z perfuzorem o pojemności 50 ml do zatyczki worka do hodowli komórkowych pokrytego teflonem FEP i napełnić ją przygotowaną zawiesiną komórkową.
- Odłączyć strzykawkę od korka i wypchnąć pozostałe powietrze z worka. Zamknij torbę stożkiem zamykającym.
- Inkubować worki przez 6-7 dni w temperaturze 37 °C z 5% CO2 .
4. Żniwa makrofagów
- Pokryte teflonem worki do hodowli komórkowych FEP ze zróżnicowanymi makrofagami należy umieścić na lodzie na co najmniej 1 godzinę, aby ułatwić oderwanie komórek (możliwa jest inkubacja trwająca do 3 godzin). Upewnij się, że cała powierzchnia worka jest pokryta lodem.
- Przeciągnij torbę z minimalnym naciskiem 10x przez krawędź biurka/deski.
- Ostrożnie zdezynfekuj zewnętrzną część worka i usuń stożek zamykający.
- Dokręcić strzykawkę o pojemności 50 ml na korku worka, usunąć zawiesinę komórek i przenieść ją do probówek o pojemności 50 ml.
- Wirować przy 400 x g przez 10 minut w temperaturze pokojowej, aby odwirować komórki.
- Odessać supernatant i zebrać granulki z jednego worka w 10 ml RPMI-1640 + łącznie 10% FCS.
- Określ liczbę komórek w hemocytometrze (rozcieńczenie 1:4-1:10 w błękitu trypanowym). Policz tylko duże okrągłe komórki.
UWAGA: Po różnicowaniu makrofagów w workach pokrytych teflonem FEP mogą pojawić się resztki komórek, np. limfocytów, w zależności od dawcy i jakości izolacji monocytów. - Aby ponownie użyć worków pokrytych teflonem FEP, umyj je dwukrotnie 70% etanolem, aby usunąć resztki komórek. Napełnij je 50 ml 70% etanolu i inkubuj przez noc. Umyj worki 3x sterylnym PBS, zawiń je w papier sterylizacyjny i sterylizuj w autoklawie przy użyciu standardowych procedur.
UWAGA: Worki do hodowli komórkowych mogą być wielokrotnie używane bez utraty wydajności makrofagów. Zdecydowaliśmy się jednak wyrzucić worki po 10 użyciach, zanim zaczną przeciekać. - Do kolejnych eksperymentów hoduje się makrofagi w RPMI-1640 + 10% FCS. Jeśli wymagane są niższe stężenia w surowicy, możliwa jest również hodowla w RPMI-1640 z 1% FCS. Wysiewaj i inkubuj komórki przez 3-4 godziny. Po tym okresie należy zauważyć, że makrofagi przyczepiają się do powierzchni naczynia do hodowli komórkowej, podczas gdy wszelkie zanieczyszczające komórki (tj. erytrocyty, limfocyty i komórki dendrytyczne) pozostają w zawiesinie. Umyj komórki co najmniej dwa razy PBS, aby usunąć nieprzylegające komórki.
- Aby odłączyć hodowane makrofagi od naczynia do hodowli komórkowych w celu przeprowadzenia dalszych eksperymentów, ostrożnie zeskrob je z powierzchni. Alternatywnie, inkubować szalki przez 20 minut na lodzie, odessać pożywkę hodowlaną i dodać 1 ml bezenzymatycznego buforu dysocjacji komórek. Po 5 minutach inkubacji w temperaturze 37 °C dodać 4 ml PBS i oddzielić komórki, pipetując w górę i w dół przez co najmniej 3 minuty.
Wyniki
Pierwsze wirowanie w gradiencie gęstości z użyciem Ficollu pozwala na uzyskanie białej interfaszy zawierającej PBMC (Rysunek 1A) t. j. limfocyty i monocyty. Można to potwierdzić poprzez barwienie metodą May-Gruenwalda (Rysunki 1B i C) zebranych komórek, w której widoczny jest zarówno wysoki stosunek jądra do cytoplazmy (typowy dla limfocytów), jak i jądra o kształcie fasolkowatym lub pierścieniowatym (typowe dla monocytów). Gdy komórki te zostaną następnie naniesione na drugi gradient gęstości z wykorzystaniem Percoll, monocyty mogą zostać dodatkowo oddzielone od limfocytów i ponownie pojawić się w postaci białej interfazy (Ryciny 1D-F). W przypadku każdej warstwy leukocytarnej opisane dwustopniowe wirowanie w gradiencie gęstości pozwala rutynowo uzyskać 150 ± 40 x 106 monocyty, które mogą zostać zróżnicowane do 70 ± 30 x 106 makrofagi (Rycina 2) na warstwę leukocytową. Średnia wydajność makrofagów z 20 niezależnych preparatów wyniosła 47 ± 14% całkowitej liczby wyizolowanych monocytów.
Po wirowaniu w gradiencie Percoll w preparacie mogą nadal występować pozostałości komórek niemonocytarnych, co zależy od dawcy krwi, a także od dokładności procesu izolacji. Jednak po fazie różnicowania trwającej 6-7 dni preparat składa się głównie z dojrzałych makrofagów (Rycina 3), które można dodatkowo wzbogacić dzięki ich przyleganiu do powierzchni plastikowych – cechy, której nie wykazują przypadkowe komórki zanieczyszczające (Ryciny 4A i B). Po wysianiu większość makrofagów wykazuje klasyczną morfologię przypominającą „smażone jajko”, choć występują również komórki o rozciągniętym, wrzecionowatym fenotypie (Ryciny 4C i D). Odzwierciedla to rozkład F-aktyny w cytoplazmie oraz skupiska adhezyjne. Zróżnicowane komórki charakteryzują się ekspresją CD45, CD14, CD16, CD206 (receptor mannozowy), CD11b i CD11c, które są typowymi markerami dojrzałych makrofagów (Rycina 5). Obecność CD11b przemawia przeciwko dominującej różnicowaniu w kierunku komórek dendrytycznych, co potwierdza fakt, że komórki są negatywne pod kątem markera komórek dendrytycznych CD209 (DC-SIGN).
Po procesie różnicowania komórki pozostają funkcjonalnie i metabolicznie aktywne przez około 5-7 dni (Rysunek 6), co można zwizualizować za pomocą barwienia calcein AM oraz ocenić na podstawie ich zdolności do pochłaniania pęcherzyków zewnątrzkomórkowych wydzielanych przez komórki nowotworowe. Ponadto komórki mogą nadal być aktywowane, co wykazano np. poprzez stymulację lipopolisacharydem (LPS), która prowadzi do ekspresji kilku genów prozapalnych (Rysunek 7).

Rysunek 1. Wygląd i skład warstwy PBMC oraz monocytów po podwójnym wirowaniu w gradiencie gęstości.Fotografia przedstawiająca (A) prążek PBMC po gradiencie Ficoll oraz (D) fazę monocytów po wirowaniu w izoosmotycznym gradiencie Percoll. Barwienia metodą May-Grünwalda preparatów cytospinowych frakcji PBMC (B, C) oraz pozostałych monocytów (E, F). Pasek skali = 200 µm w B i E, = 50 µm w C i F.
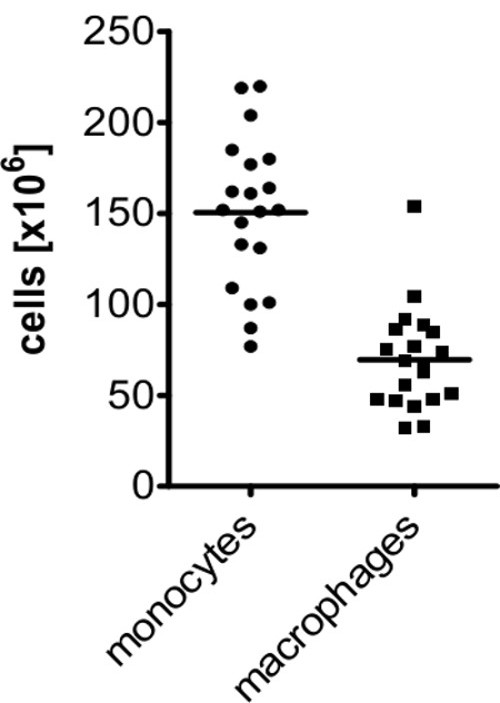
Rysunek 2. Wydajność monocytów i makrofagów. Reprezentatywne zliczenia komórek izolowanych monocytów i makrofagów z 20 preparatów warstwy leukocytarnej.
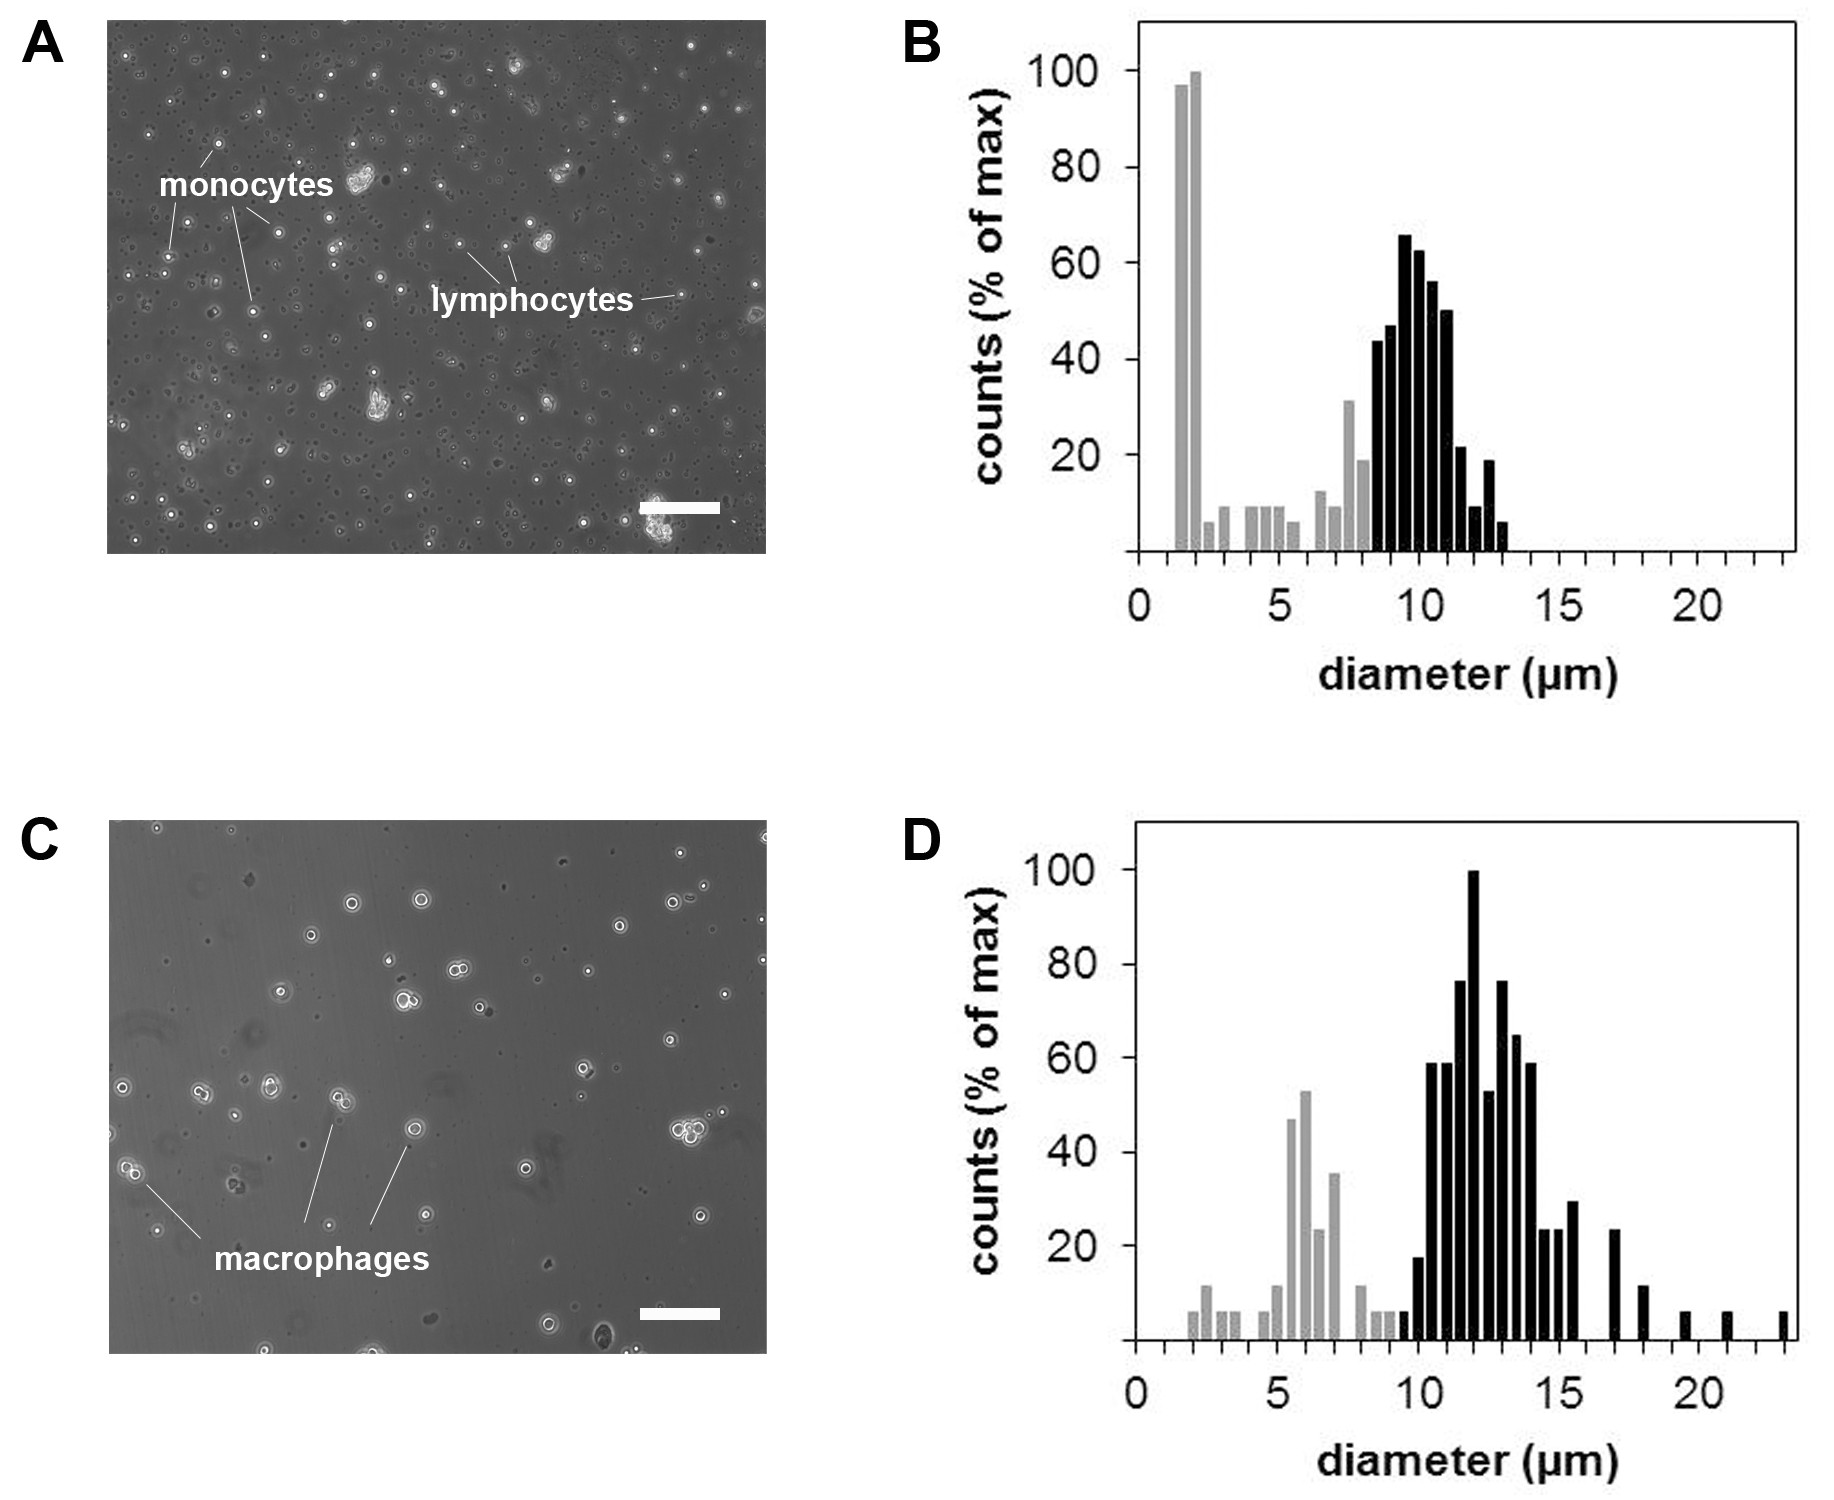
Rysunek 3. Mikrofotografie i pomiary wielkości komórek monocytów i makrofagów. Mikroskopia kontrastowa zawiesiny komórek monocytarnych przed (A) i po (B) różnicowaniu w makrofagi. Odpowiednie histogramy wielkości komórek monocytów (C) i makrofagów (D). Pasek skali = 100 µm.

Rycina 4. Morfologia i organizacja cytoszkieletu makrofagów adherentnych. Mikroskopia kontrastowa makrofagów adherentnych przed (A) i po (B) usunięciu komórek nieadherentnych. (C, D) Barwienie faloidyną-TRITC aktyny filamentowej w adherentnych, niestymulowanych makrofagach. Pasek skali = 100 µm w A-C, 20 µm w D. Aby wyświetlić powiększoną wersję tej ryciny, kliknij tutaj.
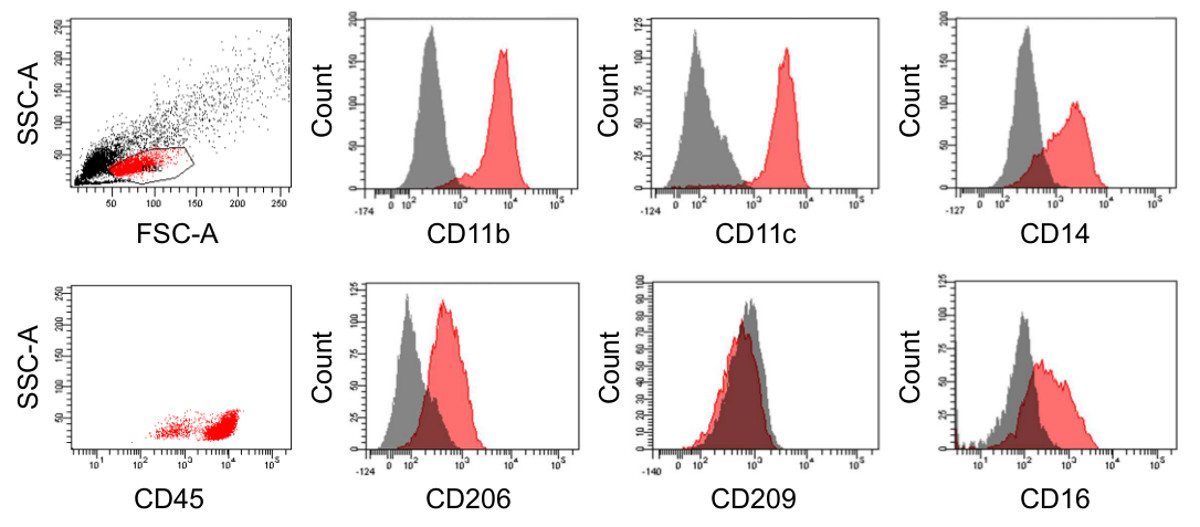
Rysunek 5. Immunofenotyp zróżnicowanych makrofagów. Analiza cytometrii przepływowej makrofagów po 6 dniach różnicowania w workach do hodowli komórkowej FEP powlekanych teflonem (oznaczone na czerwono). Odpowiednie kontrole izotypowe przedstawiono w kolorze szarym. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
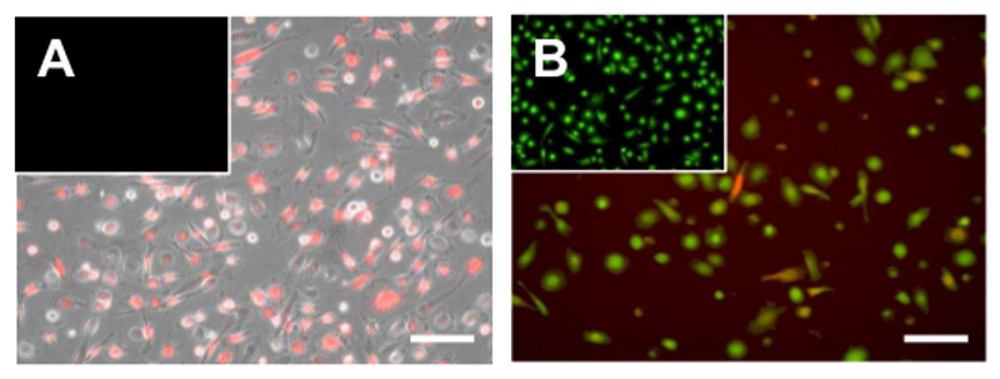
Rysunek 6. Wchłanianie mikropęcherzyków komórek nowotworowych przez makrofagi. Mikrografie makrofagów adherentnych po ekspozycji na pochodne z komórek nowotworowych mikropęcherzyki znakowane PKH26 (czerwona fluorescencja). Obrazy są nałożone na odpowiadające im (A) obrazy w polu jasnym lub (B) barwienie cytozolu barwnikiem żywotności calceina AM. Paski skali = 100 µm. Aby wyświetlić większą wersję tego rysunku, kliknij tutaj.

Rycina 7. Zwiększona ekspresja IL-1β, Wnt5a, TNFα, IL-6, MMP-2, MMP-7 oraz MT1-MMP po stymulacji makrofagów LPS (100 ng/ml) przez 24 h. Ekspresję genów mierzono za pomocą ilościowego RT-PCR z próbek całkowitego RNA (A) i normalizowano względem ekspresji HPRT1 oraz GNB2L1. Przedstawione wartości to krotność zmian w porównaniu z kontrolą nieleczoną (średnie ± SD, n=5, *p<0.05, **p<0.01, ***p<0.001). Indukcję TNFα i IL-6 pod wpływem stymulacji LPS potwierdzono dodatkowo za pomocą metody ELISA (B) (średnie ± SD, *p<0.05).
Dyskusja
Makrofagi są ważnymi komórkami efektorowymi wrodzonego układu odpornościowego i pełnią ważne funkcje w immunomodulacji, prezentacji antygenu i homeostazie tkanek. Ze względu na swoją niezwykłą plastyczność są w stanie reagować na różne bodźce zmianami swojego fenotypu. Jednak do tej pory wiele danych dotyczących polaryzacji makrofagów uzyskano w systemie mysim, chociaż istnieją doniesienia pokazujące, że tylko około 50% markerów polaryzacji makrofagów można bezpośrednio przetłumaczyć z myszy naczłowieka16. Dlatego przedstawiamy tutaj metodę otrzymywania pierwotnych ludzkich makrofagów w wystarczającej liczbie i czystości bez konieczności stosowania drogich materiałów, np. kulek magnetycznych MACS lub przeciwprądowego urządzenia do elutriacji odśrodkowej.
Nasza metoda opiera się na izolacji monocytów z PBMC, a następnie ich różnicowaniu do makrofagów w workach do hodowli komórkowych pokrytych teflonem FEP w obecności niskich stężeń M-CSF11-13. Podczas gdy monocyty stanowią mniej niż 5 do 10% leukocytów krwi obwodowej u ludzi, po stymulacji są rekrutowane do miejsc obwodowych, gdzie różnicują się do rezydujących makrofagów tkankowych lub komórek dendrytycznych17. Cytokina M-CSF jest ważna dla przetrwania monocytów i napędza ich różnicowanie do makrofagów18,19. Do tej pory stężenia M-CSF, które zostały wybrane do różnicowania monocytów, wahały się do 100 ng/ml, jednak w naszym protokole jesteśmy w stanie uzyskać wystarczającą liczbę dojrzałych makrofagów przy stężeniu M-CSF wynoszącym zaledwie 2,5 ng/ml12,20. Ponadto komórki są hodowane w workach do hodowli komórkowych pokrytych teflonem FEP, które ułatwiają oderwanie makrofagów i ich późniejszy wysiew w określonej liczbie komórek. Ponieważ worki mogą być wielokrotnie używane, dodatkowo obniża to koszty procesu izolacji.
Makrofagi uzyskane w tej procedurze są wysoce dodatnie dla CD45, CD14, CD11b, CD11c i wykazują ekspresję receptora mannozy CD206, co przemawia za populacją czystych, dojrzałych makrofagów21,22. Szczególnie wysoka ekspresja CD14 jest typowa dla makrofagów zróżnicowanych w obecności M-CSF23. Po wysianiu komórek wykazują szybkie przyleganie do powierzchni z tworzywa sztucznego, przy czym niektóre komórki wykazują typową morfologię wrzecionowatą, podczas gdy inne wykazują fenotyp jajka sadzonego. Jest to zgodne z obserwacjami innych autorów18,22,24.
Doniesiono, że różnicowanie monocytów w obecności M-CSF prowadzi do makrofagów spolaryzowanych M216,25. Jednak makrofagi wyizolowane przez nasz protokół nadal są w stanie reagować na szeroki zakres bodźców, w tym ekspozycję na mikropęcherzyki pochodzące z komórek nowotworowych i kohodowlę z komórkami nowotworowymi26,27 lub ekspozycję na LPS, na którą reagują indukcją genów prozapalnych, takich jak IL-1β, TNFα, Wnt5a lub różne metaloproteinazy macierzy, które są uważane za typowe dla makrofagów spolaryzowanych M13,5,28.
Podsumowując, izolacja monocytów przez wirowanie w gradionym gradifikacji o podwójnej gęstości, a następnie różnicowanie w kierunku makrofagów w workach do hodowli komórkowych pokrytych teflonem FEP skutkuje dużą liczbą makrofagów bez konieczności przeprowadzania technicznie trudnych lub kosztownych procedur. Uzyskane makrofagi mogą być wykorzystane do późniejszej analizy, począwszy od klasycznej aktywacji, poprzez LPS, aż po kohodowlę z komórkami nowotworowymi.
Oświadczenia
Autorzy nie mają nic do ujawnienia, ponieważ nie ma konfliktu interesów.
Podziękowania
Autorzy chcieliby podziękować Pani Meike Schaffrinski za jej zawsze doskonałą pomoc techniczną w ciągu ostatnich kilku lat.
Ta praca została sfinansowana przez Niemiecką Radę ds. Badań Naukowych (DFG) w ramach wspólnej grupy badawczej 942 (FOR942) oraz przez Program Badawczy Wydziału Lekarskiego Uniwersytetu Georga Augusta w Getyndze.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Przeciwciała do immunofenotypowania | Beckman Coulter | na przykład: CD11c-PE (IM1760), CD45-FITC (7782), kontrola izotypu IgG1-PE (A07796), kontrola izotypu IgG1-FITC (A07795) | |
| BioLegends | , na przykład: CD14-FITC (325603), CD206-PE (321105) | ||
| Axiovert 200M | mikroskop Zeiss | ||
| Calcein AM | AnaSpec | 89201 | |
| Stożki zamykające Combi-korek | Braun | 4495101 | |
| 1x PBS, bez Ca i Mg | Pan biotech | P04-36500 | do PBS-EDTA (1 mM) dodać 1 ml 0,5 M EDTA na 500 ml PBS |
| 10x PBS, bez Ca i Mg | Invitrogen | 14200-067 | |
| EDTA (Titriplex III) | Merck | 1084211000 | przygotować 0,5 M roztwór w H2O, użyj sterylnego filtra |
| Bufor dysocjacji komórek (bez enzymów, na bazie PBS) | Gibco | 13151-014 | |
| Surowica cielęca płodu (FCS) | Invitrogen | 10091148 | inaktywowany termicznie |
| Ficoll (gęstość 1,077 g/ml) | Biochrom AG | L6115 | |
| FACSCanto II | BD Biosciences | ||
| Kozia anty-mysz FITC | santa cruz | sc-2010 | |
| LPS z E.coli | Sigma | L8274 | stężenie końcowe: 100 ng/ml |
| Multifuge 3 L-R | Heraeus | ||
| Penicylina/streptomycyna | Biochrom AG | A2213 | |
| Percoll (gęstość 1,131 g/ml) | GE Healthcare | 17-0891-02 | |
| Strzykawka z perfuzorem 50 ml | Braun | 8728844F | |
| Phalloidin-TRITC | Sigma | P1951 | ponownie zawiesina w metanolu (c = 0,1 mg / ml) |
| [nagłówek] | |||
| Plastikowe jednorazowe pipety Pasteura | Technologie LVL | 2655181 | |
| rh M-CSF | ImmunoTools | 11343117 | Resuspend in 500 µ l sterylny H2O (c = 100 ng/&mikro; l), podwielokrotność |
| RPMI-1640 z czerwienią fenolową | Gibco | 21875-034 | |
| RPMI-1640 bez czerwieni fenolowej | Gibco | 11835-063 | |
| Papier do sterylizacji | grupa VP | 3KFKFS230116 | |
| Niebieska plama trypanowa (0,4% w/v) | Sigma | T8154 | |
| FEP Worek do hodowli komórkowych pokryty teflonem, mały | CellGenix | 72-C | |
| Worek do hodowli komórkowych FEP pokryty teflonem, duży | CellGenix | 197-C |
Bibliografia
- Wynn, T. A., Chawla, A., Pollard, J. W. Macrophage biology in development, homeostasis and disease. Nature. 496, 445-455 (2013).
- Iwasaki, A., Medzhitov, R. Regulation of Adaptive Immunity by the Innate Immune System. Science. 327, 291-295 (2010).
- Sica, A., Mantovani, A. Macrophage plasticity and polarization: in vivo veritas. J Clin Invest. 122, 787-795 (2012).
- Lionakis, M. S., et al. CX(3)CR1-dependent renal macrophage survival promotes Candida control and host survival. J Clin Invest. 123 (3), 5035-5051 (2013).
- Blumenthal, A., et al. The Wingless homolog, WNT5A and its receptor Frizzled-5 regulate inflammatory responses of human mononuclear cells induced by microbial stimulation. Blood. 108, 965-973 (2006).
- Lima, D. S., et al. Inflammasome-derived IL-1 beta production induces nitric oxide-mediated resistance to Leishmania. Nat Med. 19, 909-915 (2013).
- Pollard, J. W. Tumour-educated macrophages promote tumour progression and metastasis. Nat Rev Cancer. 4, 71-78 (2004).
- Subramanian, V., Ferrante, A. W. Jr Obesity, inflammation, and macrophages. Nestle Nutrition workshop series. Paediatric programme. 63, 151-159 (2009).
- Moore, K. J., Sheedy, F. J., Fisher, E. A. Macrophages in atherosclerosis: a dynamic balance. Nat Rev Immunol. 13, 709-721 (2013).
- Pradere, J. P., et al. Hepatic macrophages but not dendritic cells contribute to liver fibrosis by promoting the survival of activated hepatic stellate cells in mice. Hepatology. 58, 1461-1473 (2013).
- Danciger, J. S., et al. Method for large scale isolation, culture and cryopreservation of human monocytes suitable for chemotaxis, cellular adhesion assays, macrophage and dendritic cell differentiation. J Immunol Methods. 288, 123-134 (2004).
- Reiling, N., Blumenthal, A., Flad, H. D., Ernst, M., Ehlers, S. Mycobacteria-induced TNF-alpha and IL-10 formation by human macrophages is differentially regulated at the level of mitogen-activated protein kinase activity. J Immunol. 167, 3339-3345 (2001).
- Andreesen, R., Picht, J., Lohr, G. W. Primary Cultures of Human Blood-Borne Macrophages Grown on Hydrophobic Teflon Membranes. J Immunol Methods. 56, 295-304 (1983).
- van der Meer, J. W., et al. Culture of human bone marrow in the teflon culture bag: identification of the human monoblast. Journal of the Reticuloendothelial Society. 32, 355-369 (1982).
- van der Meer, J. W., et al. Characteristics of human monocytes cultured in the Teflon culture bag. Immunology. 47, 617-625 (1982).
- Martinez, F. O., Gordon, S., Locati, M., Mantovani, A. Transcriptional profiling of the human monocyte-to-macrophage differentiation and polarization: New molecules and patterns of gene expression. J Immunol. 177, 7303-7311 (2006).
- Gordon, S., Taylor, P. R. Monocyte and macrophage heterogeneity. Nat Rev Immunol. 5, 953-964 (2005).
- Hashimoto, S., Yamada, M., Motoyoshi, K., Akagawa, K. S. Enhancement of macrophage colony-stimulating factor-induced growth and differentiation of human monocytes by interleukin-10. Blood. 89, 315-321 (1997).
- Tushinski, R. J., et al. Survival of Mononuclear Phagocytes Depends on a Lineage-Specific Growth-Factor That the Differentiated Cells Selectively Destroy. Cell. 28, 71-81 (1982).
- Rietkotter, E., et al. Zoledronic acid inhibits macrophage/microglia-assisted breast cancer cell invasion. Oncotarget. 4, 1449-1460 (2013).
- Pilling, D., Fan, T., Huang, D., Kaul, B., Gomer, R. H. Identification of Markers that Distinguish Monocyte-Derived Fibrocytes from Monocytes, Macrophages, and Fibroblasts. Plos One. 4, E7475(2009).
- Rey-Giraud, F., Hafner, M., Ries, C. H. In vitro generation of monocyte-derived macrophages under serum-free conditions improves their tumor promoting functions. Plos One. 7, e42656(2012).
- Waldo, S. W., et al. Heterogeneity of human macrophages in culture and in atherosclerotic plaques. Am J Pathol. 172, 1112-1126 (2008).
- Chernykh, E. R., et al. The generation and properties of human M2-like macrophages: potential candidates for CNS repair? Cell Ther Transplant. 2, (2010).
- Verreck, F. A., et al. Human IL-23-producing type 1 macrophages promote but IL-10-producing type 2 macrophages subvert immunity to (myco)bacteria. Proceedings of the National Academy of Sciences of the United States of America. 101, 4560-4565 (2004).
- Pukrop, T., et al. Wnt 5a signaling is critical for macrophage-induced invasion of breast cancer cell lines. Proceedings of the National Academy of Sciences of the United States of America. 103, 5454-5459 (2006).
- Hagemann, T., et al. Macrophages induce invasiveness of epithelial cancer cells via NF-kappa B and JNK. J Immunol. 175, 1197-1205 (2005).
- Pereira, C., Schaer, D. J., Bachli, E. B., Kurrer, M. O., Schoedon, G. Wnt5A/CaMKII signaling contributes to the inflammatory response of macrophages and is a target for the antiinflammatory action of activated protein C and interleukin-10. Arterioscl Throm Vas. 28, 504-510 (2008).
Przedruki i uprawnienia
