Tutaj opisujemy metodologię przeprowadzania ukierunkowanego badania przesiewowego "ubikwitom" siRNA w celu zidentyfikowania nowych regulatorów ubikwityny i podobnych do ubikwityny odpowiedzi komórkowej na niedotlenienie, w której pośredniczy HIF1A. Można to dostosować do dowolnej ścieżki biologicznej, gdzie dostępny jest solidny odczyt aktywności reporterowej.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Badania przesiewowe siRNA w celu identyfikacji ubikwityny i regulatorów systemów podobnych do ubikwityny szlaków biologicznych w hodowanych komórkach ssaków
W tym artykule
Podsumowanie
Streszczenie
Potranslacyjna modyfikacja białek z ubikwityną i cząsteczkami podobnymi do ubikwityny (UBL) wyłania się jako dynamiczna komórkowa sieć sygnalizacyjna, która reguluje różne szlaki biologiczne, w tym odpowiedź na niedotlenienie, proteostazę, odpowiedź na uszkodzenie DNA i transkrypcję. Aby lepiej zrozumieć, w jaki sposób UBL regulują szlaki istotne dla chorób ludzkich, skompilowaliśmy ludzką bibliotekę "ubiquitom" siRNA, składającą się z 1 186 dupleksowych pul siRNA przeznaczonych dla wszystkich znane i przewidywane komponenty ścieżek systemu UBL. Biblioteka ta może być badana pod kątem szeregu linii komórkowych wyrażających reportery różnych szlaków biologicznych w celu określenia, które składniki UBL działają jako pozytywne lub negatywne regulatory danego szlaku. Tutaj opisujemy protokół wykorzystujący tę bibliotekę do identyfikacji regulatorów ubikwitomii odpowiedzi komórkowej na hipoksję za pośrednictwem HIF1A przy użyciu reportera lucyferazy opartej na transkrypcji. Przeprowadza się wstępny etap opracowywania testu w celu ustalenia odpowiednich parametrów przesiewowych linii komórkowej przed wykonaniem badania przesiewowego w trzech etapach: pierwszorzędowe, drugorzędowe i trzeciorzędowe/dekonwolucyjne badanie przesiewowe. Stosowanie ukierunkowanych bibliotek siRNA obejmujących cały genom staje się coraz bardziej popularne, ponieważ ma tę zaletę, że informuje tylko o członkach szlaku, którymi badacze są najbardziej zainteresowani. Pomimo nieodłącznych ograniczeń badań przesiewowych siRNA, w szczególności wyników fałszywie dodatnich spowodowanych efektami off-target siRNA, identyfikacja prawdziwych nowych regulatorów danych szlaków przeważa nad tymi niedociągnięciami. które można przezwyciężyć, wykonując serię starannie przeprowadzonych eksperymentów kontrolnych.
Wprowadzenie
Modyfikacja białek za pomocą ubikwityny i cząsteczki podobne do ubikwityny (UBL) reprezentuje ekspansywny system biochemiczny, który reguluje różne szlaki biologiczne i reakcje na stres. Kowalencyjne przyłączanie UBL do ich docelowych białek może mieć różne wyniki regulujące stabilność, lokalizację, funkcję lub interaktom substratu1. Etapy enzymatyczne leżące u podstaw modyfikacji UBL zostały po raz pierwszy ustalone dla ubikwityny, a obecnie służą jako paradygmat modyfikacji z większością UBL, w tym SUMO, NEDD8, ISG15 i FAT10. Aby nastąpiła modyfikacja, grupa karboksylowa motywu diglicyny UBL jest najpierw aktywowana przez enzym aktywujący E1 w celu wytworzenia wysokoenergetycznego tiolu, który jest przenoszony do cysteiny w miejscu aktywnym enzymu sprzężającego E2. E2 następnie oddziałuje z substratem związanym z substratem Ligaza E3 pośredniczy w przenoszeniu UBL na (zwykle) docelową resztę lizyny, tworząc wiązanie o łańcuchu rozgałęzionym (izopeptyd)2. Mogą wystąpić kolejne rundy modyfikacji w celu zbudowania łańcuchów izopeptydowych na podłożu, co w przypadku ubikwityny może zachodzić przez dowolną z jej siedmiu lizyn lub przez N-końcową metioninę w celu utworzenia liniowych łańcuchów ubikwityny. Modyfikacje te tworzą dyskretne topologie o różnych celach, takich jak tworzenie nowych motywów interakcji i celowanie białka do degradacji przed usunięciem UBL przez specjalistyczne proteazy. W przypadku ubikwityny występują dwa enzymy E1, 30-40 enzymów sprzężonych E2, co najmniej 600 ligaz E3 i około 100 enzymów deubikwitytylujących (DUB). Podczas gdy szlaki są mniej ekspansywne dla pozostałych około 10 UBL, ogólna złożoność ubikwitomimu zapewnia ogromną różnorodność w biologicznym wyniku danej modyfikacji UBL. Jednakże, chociaż poczyniono znaczne postępy w biologii UBL, dokładne role komórkowe większości tych składników ubikwiotomicznych pozostają nieznane.
Użycie krótkiego zakłócającego kwasu rybonukleinowego (siRNA) okazało się potężnym narzędziem w genetyce odwrotnej ze względu na zdolność siRNA do specyficznego celowania w komórkowe mRNA do zniszczenia, co pozwala na badanie roli poszczególnych genów w różnych kontekstach biologicznych3. Badania przesiewowe całego genomu zostały wykorzystane do identyfikacji i walidacji nowych regulatorów wielu procesów komórkowych i stworzyły bogactwo użytecznych danych dostępnych dla szerszej społeczności naukowej. Jednakże, podczas gdy badania przesiewowe całego genomu okazały się niezwykle przydatne, ukierunkowane badania przesiewowe stają się coraz bardziej popularne, ponieważ są tańsze, szybsze, wymagają mniej zarządzania danymi i informują tylko o członkach genomu, którymi badacz jest najbardziej zainteresowany. W związku z tym, Aby lepiej zrozumieć, w jakie procesy komórkowe zaangażowane są składniki rodziny UBL, opracowaliśmy ludzką bibliotekę siRNA ukierunkowaną na wszystkie znane i przewidywane składniki ubikwistymi. Obejmuje to UBL, enzymy aktywujące E1, enzymy sprzężone E2, ligazy E3, białka zawierające domenę wiążącą ubikwitynę (UBD) i DUB. Ta biblioteka może być wykorzystana do badań przesiewowych pod kątem szerokiego zakresu linii komórkowych reporterowych różnych problemów biologicznych, umożliwiając w ten sposób bezstronną identyfikację nowych komponentów UBL rządzących tymi szlakami.
Poniższy protokół opisuje, jak przeprowadzić rygorystyczne badanie przesiewowe ubikwitomii siRNA w celu zidentyfikowania nowych regulatorów zależnej od HIF1A odpowiedzi na niedotlenienie. Przy normalnym ciśnieniu tlenu, HIF1A podlega hydroksylacji prolilu, która powoduje, że jest rozpoznawany i kierowany do degradacjiprzez kompleks ligazy Von Hippel Lindau (VHL) E3 4. Niedotlenienie hamuje hydroksylację prolilu, prowadząc do stabilizacji HIF1A, a następnie jego wiązania się z elementami odpowiedzi hipoksji (HRE) w celu napędzania ekspresji genów. Tutaj opisujemy badanie przesiewowe z wykorzystaniem komórek kostniakomięsaka U20S stabilnie eksprymujących lucyferazy świetlika pod kontrolą trzech tandemowych kopii elementu odpowiedzi na niedotlenienie (komórki U20S-HRE)5. Protokół ten można dostosować do dowolnej ścieżki biologicznej, jeśli możliwy jest solidny odczyt aktywności reporterowej i można go połączyć z odpowiednimi kontrolami pozytywnymi i negatywnymi.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Etap opracowywania analizy
Uwaga: przed rozpoczęciem screeningu siRNA krytycznym etapem jest opracowanie testu w celu ustalenia istotnych parametrów screeningu z wykorzystaniem linii komórkowej z reporterem. Na tym etapie należy poświęcić znaczny wysiłek, ponieważ będzie on podstawą przyszłego sukcesu screeningu.
- Aby scharakteryzować odpowiedź na hipoksję linii komórkowej reporterowej U20S-HRE, należy hodować komórki U20S-HRE w dwóch kolbach o powierzchni 75 cm2 do uzyskania 80-90% konfluencji w pożywce DMEM (Dulbeccos Modified Eagle Medium) uzupełnionej o 10% FBS.
- Odssać pożywkę z jednej kolby z komórkami, przemyć dwa razy 10 ml PBS i odkleić komórki poprzez dodanie 2 ml 0,05% roztworu trypsyny-EDTA i inkubację w 37 °C przez 5 min. Resuspendować komórki w 8 ml DMEM z 10% FBS i pipetować w górę i w dół, aby uzyskać jednorodną zawiesinę komórkową.
- Napiperetować 20 μl zawiesiny do komory licznikowej w dwóch powtórzeniach i włożyć komorę do automatycznego licznika komórek. Kliknąć „Display Image” w oprogramowaniu licznika i upewnić się, że komórki są w ostrości. Kliknąć „Count” i zapisać gęstość komórek. Powtórzyć tę czynność dla drugiej próbki i obliczyć średnią gęstość komórek. Rozcieńczyć komórki w DMEM z 10% FBS do stężenia 60 000 komórek/ml.
- Za pomocą pipety wielokanałowej nanieść 100 μl (6 000 komórek) rozcieńczonych komórek do tych samych trzech kolumn (np. A5-H5, A6-H6 i A7-H7) w 5 sterylnych 96-dołkowych płytkach analitycznych o białych ściankach, a następnie przenieść do inkubatora z nawilżeniem w 37 °C przy 5% CO2 na noc. Uwaga: płytki te zostaną użyte do określenia zależnej od hipoksji aktywności lucyferazy dla różnych czasów ekspozycji na hipoksję: 0 h, 2 h, 6 h, 10 h i 24 h.
- Kolejnego dnia, odnotowując godzinę, umieścić płytkę przeznaczoną do 24-godzinnej hipoksji w komorze hipoksycznej ustawionej na 1% tlenu. Następnego ranka obliczyć czas 10 h, 6 h i 2 h przed planowanym wyjęciem płytki 24-godzinnej z komory hipoksycznej. W tych wyznaczonych czasach dodać do komory hipoksycznej odpowiednio płytki przeznaczone na 10 h, 6 h i 2 h.
- Przygotować 30 ml 2x połączonego buforu do lizy i analizy lucyferazy (50 mM fosforanu TRIS pH 7,8; 16 mM MgCl2; 2 mM DTT; 2% Triton-X-100; 30% glicerolu; 1 mM ATP; 1% BSA; 0,25 mM lucyferyny i 8 μM Na4P2O7). Uwaga: składniki należy dodawać w podanej kolejności i pozwolić BSA rozpuścić się przez co najmniej 30 min przed dodaniem lucyferyny i Na4P2O7.
- Wyjąć wszystkie płytki z komory hipoksycznej w odpowiednim czasie. Dodać 100 μl 2x buforu do lizy i analizy lucyferazy do odpowiednich dołków płytki analitycznej i przykryć przezroczystą folią. Wstrząsać płytki na wytrząsarce do płytek przez 10 min przy 500 rpm, aby całkowicie zlizować komórki.
- Przenieść stos płytek do automatycznego statywu luminometru do płytek 96-dołkowych. W menu „Protocols” wybrać „abs 595” i zaznaczyć wszystkie dołki do odczytu na mapie płytki wyświetlanej na ekranie w menu „well selection”. Kliknąć „run”, aby zmierzyć luminescencję każdego dołka, a następnie obliczyć średni odczyt dla każdej płytki. Obliczyć krotność wzrostu aktywności reportera zależną od hipoksji, dzieląc średni odczyt z każdej płytki hipoksycznej przez średni odczyt z płytki kontrolnej normoksji (0 h hipoksji). Uwaga: dla właściwego screeningu niezbędne jest zaobserwowanie wyraźnej, zależnej od hipoksji odpowiedzi lucyferazy. Pięcio- do dziesięciokrotny wzrost aktywności reportera uznaje się za doskonały.
- Przygotować główną płytkę kontrolną zawierającą cztery powtórzenia kontroli wysokiej (siRNA HIF1A) (dołki A1-D1), cztery powtórzenia kontroli niskiej (siRNA FIH1) (dołki A12-D12), cztery powtórzenia kontroli z samym buforem (dołki E1-H1) oraz cztery powtórzenia kontroli z niecelowym siRNA (E12-H12), gdzie wszystkie pule siRNA mają stężenie 200 nM. Uwaga: kontrole wysoka i niska są opracowane na podstawie znanych regulatorów szlaku, które odpowiednio zwiększają i zmniejszają odpowiedź na hipoksję. Alternatywnie, do identyfikacji odpowiednich kontroli można wykorzystać opracowanie analizy z użyciem podzbioru biblioteki.
- Za pomocą pipety wielokanałowej przenieść 10 μl każdego kontrolnego siRNA do sterylnej białej płytki analitycznej. Przygotować mieszaninę do transfekcji składającą się z 0,1 μl odczynnika do transfekcji w 10 μl pożywki z obniżoną zawartością surowicy (1:100) na dołek i przenieść 10 μl mieszaniny do każdego dołka kontrolnego. Krótko pipetować w górę i w dół w celu wymieszania, a następnie pozostawić płytkę na 20-60 min w celu utworzenia kompleksów transfekcyjnych.
- Z drugiej kolby z komórkami U20S-HRE przygotować zawiesinę o gęstości 75 000 komórek/ml. Za pomocą pipety wielokanałowej dodać 80 μl (6 000 komórek) zawiesiny komórkowej do każdej mieszaniny do transfekcji. Przenieść płytkę do inkubatora z nawilżeniem w 37 °C z 5% CO2 na 24 h, a następnie przenieść do komory hipoksycznej na kolejne 24 h i przeprowadzić analizy lucyferazy zgodnie z opisem w krokach 1.6-1.8.
- Obliczyć czynnik Z dla kontroli wysokiej i niskiej, korzystając ze wzoru Z = 1 – [3 x (odchylenie standardowe kontroli wysokiej + odchylenie standardowe kontroli niskiej) / (średnia kontroli wysokiej – średnia kontroli niskiej)]. Uwaga: wartość między 0,5 a 1 wskazuje na doskonałą analizę i jest wartością pożądaną.
2. Przesiewy pierwotne
Uwaga: po ustaleniu tych podstawowych warunków na etapie opracowywania testu, główny przesiew można przeprowadzić w trzech powtórzeniach w formacie płytki 96-dołkowej, stosując poniższy protokół.
- Hodować w kolbach 7 x 75 cm2 kolby z komórkami U20S-HRE do poziomu 80-90% konfluencji w pożywce DMEM uzupełnionej o 10% obj. płodowej surowicy bydlęcej (FCS).
Uwaga: następujące kroki 2.2–2.13 należy przeprowadzić w dniu 1. - Rozpocznij powtórzenie 1, przygotowując płytkę kontrolną główną zawierającą 200 μl każdej kontroli zgodnie z opisem w kroku 1.9 oraz rozmrożenie serii rozcieńczeń biblioteki siRNA ubikwitomu przez minimum 30 min. Uwaga: każda studzienka zawiera pulę 4 siRNA zgromadzoną w 17 płytkach 96-dołkowych, w których kolumny 1 i 12 pozostawiono puste na potrzeby kontroli.
- W komorze z laminarnym przepływem powietrza należy ponumerować (lub oznaczyć kodem kreskowym) od 1 do 17 siedemnaście sterylnych białych płytek analitycznych z pokrywkami, przypisując numery do poszczególnych płytek z serii biblioteki siRNA.
- Krótko odwiruj płytkę kontrolną oraz bibliotekę siRNA ubikwitomu (1 min przy 2 000 x g), aby upewnić się, że wszystkie siRNA zgromadziły się na dnie studni.
- Użyj automatycznego dozownika cieczy, aby robotycznie „odcisnąć” 10 μl każdej kontroli z głównej płytki kontrolnej na 17 płytek testowych, używając tego samego stosu końcówek do płytek 96-dołkowych dla każdej płytki.
- Używając nowego stosu końcówek do płytek 96-dołkowych dla każdej z 17 płytek biblioteki, przenieś 10 μl każdego siRNA ubikwitomu do odpowiadającej mu płytki analitycznej przy użyciu automatycznego dozownika cieczy.
- Przygotuj 40 ml odczynnika do transfekcji dla 17 płytek testowych, stosując stosunek ustalony w punkcie 1.10. Uwaga: objętość ta obejmuje dodatkowe 20 ml w celu uwzględnienia „objętości martwej” w dyspenserze komórkowym. „Objętość martwa” odnosi się do objętości cieczy stale znajdującej się w sieci przewodów dyspensera komórkowego.
- Użyj automatycznego dozownika komórek do przeniesienia 10 μl odczynnika do transfekcji do każdej studzienki w 17 płytkach testowych. Krótko wstrząśnij płytkami na wytrząsarce (1 min przy 500 obr./min), aby zapewnić dokładne wymieszanie siRNA z odczynnikiem do transfekcji, a następnie pozostaw je w spoczynku w temperaturze pokojowej przez 20–60 min, aby umożliwić sformowanie kompleksów siRNA:odczynnik do transfekcji.
- Przemyj dwa obszary o rozmiarze 75 cm2 kolby z komórkami U20S-HRE dwukrotnie 10 ml PBS i odlepić 2 ml trypsyny-EDTA w 37 °C przez 5 min. Do każdej kolby dodać 8 ml DMEM z 10% FBS i kilkukrotnie pipetować w górę i w dół, aby uzyskać jednorodną zawiesinę komórek. Połączyć komórki z obu kolb i przenieść do sterylnej plastikowej probówki o pojemności 50 ml.
- Obliczanie stężenia komórek metodą pipetowania 20 μl przenieść komórki w dwóch powtórzeniach do komory do liczenia komórek i obliczyć średnie stężenie komórek na podstawie dwóch pomiarów wykonanych za pomocą automatycznego licznika komórek, zgodnie z opisem w kroku 1.3.
- Przygotować 155 ml zawiesiny komórkowej, rozcieńczając ją w pożywce DMEM z 10% FBS do stężenia 75 000 komórek na ml w sterylnym pojemniku plastikowym. Uwaga: objętość ta jest wystarczająca dla 17 płytek i obejmuje dodatkowe 25 ml na objętość martwą w dozowniku komórek.
- Do zawiesiny komórkowej dodaj sterylny mieszadło magnetyczne i umieść naczynie na mieszadle wewnątrz komory z laminarnym przepływem powietrza, aby ograniczyć agregację komórek. Przelej zawiesinę komórkową do automatycznego dozownika komórek w celu wyrównania i ustaw urządzenie w tryb dozowania. 80 μl komórek na dołek (6 000 komórek).
- Kolejno umieść każdą z 17 płytek w automatycznym dozowniku komórek i dozuj komórki. Zapisz czas, a następnie układaj płytki w stosach po 5 sztuk i umieść stosy w warunkach wysokiej wilgotności. 37 °C inkubator z 5% CO22 przez 24 h. Uwaga: końcowe stężenie puli siRNA wyniesie 20 nM w 100 μl objętość całkowita
Uwaga: następne kroki 2.14–2.15 należy przeprowadzić w dniu 2. - Rozpocznij drugą replikę w dniu 2., postępując zgodnie z procedurą opisaną w dniu 1. dla repliki 1 (2.2–2.13).
- Po 24 godzinach od transfekcji przenieś płytki z replikatu 1 w sterylnych warunkach do stacji hipoksji ustawionej na 1% tlenu i pozostaw na 24 godziny w celu indukcji reportera HRE.
Uwaga: następujące kroki 2.16–2.20 należy przeprowadzić w 3. dniu. - Rozpocząć trzecią powtórkę, postępując zgodnie z procedurą opisaną w Dniu 1 dla powtórki 1 (2.2-2.13).
- Po 24 godzinach od transfekcji przenieś płytki z powtórzenia 2 w warunkach sterylnych do stacji hypoxia ustawionej na 1% tlenu i pozostaw na 24 godziny w celu indukcji reportera HRE.
- Na dwie godziny przed wyjęciem płytek z replikatu 1 ze stacji hipoksji należy przygotować 200 ml 2x buforu do lizy/analizy lucyferazy zgodnie z opisem w punkcie 1.6. Uwaga: objętość ta obejmuje dodatkowe 20 ml, aby zapewnić pełne pokrycie rezerwuaru buforu.
- Wyjąć płytki testowe z pierwszej powtórki ze stacji roboczej do hipoksji po 24-godzinnej ekspozycji na hipoksję, a następnie za pomocą automatycznego dozownika cieczy dodać 100 μl do każdej płytki testowej 2x buforu do lizy/analizy lucyferazy, a następnie przykryć przezroczystą folią.
- Wstrząśnij płytkami na wstrząsarce do hodowli komórkowych przez 10 min przy 500 obr./min, aby całkowicie zlizować komórki. Przenieś kolejno każdą płytkę do luminometru (czytnika płytek) i zarejestruj luminescencję zgodnie z opisem w kroku 1.8.
Uwaga: poniższe kroki 2.21-2.22 należy przeprowadzić w dniu 4. - Po 24 godzinach od transfekcji przenieść płytki z powtórzenia 3 w warunkach sterylnych do stacji hipoksji ustawionej na 1% tlenu i pozostawić na 24 godziny w celu indukcji reportera HRE.
- Odczytaj płytki z powtórzenia 2, postępując zgodnie z krokami 2.18-2.20 zastosowanymi dla powtórzenia 1.
Uwaga: poniższy krok 2.23 należy wykonać w 5. dniu. - Odczytaj płyty z trzeciego powtórzenia, postępując zgodnie z krokami 2.18–2.20 zastosowanymi dla pierwszego powtórzenia.
- Zestaw wszystkie trzy powtórzenia przesiewania pierwotnego i oblicz czynnik Z dla każdej płytki, korzystając ze wzoru podanego w punkcie 1.12. Uwaga: jeśli dla którejkolwiek płytki czynnik Z wynosi mniej niż 0,5, należy rozważyć powtórzenie analizy tej płytki w celu poprawy jakości danych.
- Oblicz współczynnik zmienności (CV) dla kontroli wysokiej i niskiej, korzystając z następującego wzoru: 100 x odchylenie standardowe kontroli/ średnia z kontroli. Uwaga: CV powinno być jak najniższe; dopuszczalna oczekiwana zmienność wynosi 10–15%. Jeśli zmienność jest znacznie wyższa, należy rozważyć powtórzenie analizy na płytce.
- Oblicz procent aktywacji każdego siRNA na płytce, korzystając z następującego wzoru: [(średnia z kontroli wysokiej – wynik siRNA) / (średnia z kontroli wysokiej – średnia z kontroli niskiej)] x 100. Dodatkowo oblicz krotność zmiany (NT-fold) każdego siRNA względem kontroli nietargetowej (NT), korzystając ze wzoru [dane z próbki / średnia z NT]. Dla procentu aktywacji oraz krotności NT oblicz średnią z trzech powtórzeń i zestaw uzyskane wartości.
- Na podstawie surowych danych oblicz współczynnik korelacji rang Spearmana (SRCC), aby określić stopień korelacji między trzema powtórzonymi płytkami, korzystając z następującego wzoru:
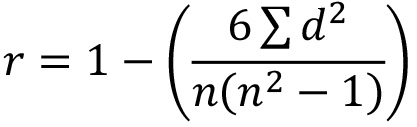
gdzie r = SRCC; d = różnica między dwiema liczbami w każdej parze rang, a n = liczba par danych. Uwaga: dobra korelacja między powtórzeniami płytek daje wartości bliskie 1. Jeśli jedno powtórzenie wykazuje niską wartość SRCC względem pozostałych 2 płytek, należy przeprowadzić dalszą analizę i rozważyć powtórzenie badania na tej płytce. - Należy zdecydować, które siRNA są wystarczająco interesujące, aby poddać je drugiemu etapowi przesiewowemu (do 80). Należy zastosować określone przez użytkownika wartości graniczne (np. wybierając wszystkie siRNA wykazujące aktywację poniżej 5% lub powyżej 95%, bądź wartość NT-fold poniżej 0,5 lub powyżej 1,5) lub stosując bioinformatykę bądź rozumowanie oparte na wiedzy w celu poszukiwania klastrów trafień należących do tej samej ścieżki UBL. Uwaga: zazwyczaj kombinacja tych podejść pozwala określić, które siRNA zostaną zakwalifikowane do przesiewu wtórnego.
3. Przesiewanie wtórne
Uwaga: potwierdzający przesiew wtórny przeprowadza się w oparciu o maksymalnie 80 wybranych siRNA z przesiewu pierwotnego. Liczba ta pozwala na wygodne rozmieszczenie każdej repliki na jednej płytce 96-dołkowej wraz z pełnym zestawem kontroli, zgodnie z przesiewem pierwotnym (patrz 2.2). Potwierdzenie, że regulatory zidentyfikowane w przesiewie pierwotnym powtarzalnie wywołują ten sam fenotyp, jest bardzo przydatne i pomoże w doprecyzowaniu decyzji dotyczących selekcji hitów, które powinny zostać przekazane do końcowego przesiewu trzeciorzędowego/dekonwolucyjnego.
- Wyhodować komórki U20S-HRE w jednej kolbie o powierzchni 75 cm2 do 80-90% konfluencji w pożywce DMEM z 10% FBS.
- Zanotować numery płytek i lokalizację hitów z przesiewu pierwotnego, a następnie zaplanować ich nowe rozmieszczenie na płytce matrycowej do wyselekcjonowanych próbek (cherry-picked master plate) dla przesiewu wtórnego, pozostawiając kolumny 1 i 12 wolne dla kontroli. Przygotować płytkę matrycową kontrolną zgodnie z punktem 1.9, ale z całkowitą objętością każdej kontroli wynoszącą 50 μl.
- Rozmrozić drugą serię rozcieńczeń biblioteki ubikwitynomu (odłożoną do wybiórczego pobierania poszczególnych pul siRNA) przez minimum 30 min. Krótko odwirować płytki (1 min przy 2 000 x g), a następnie dodać 50 μl siRNA do przesiewu wtórnego w odpowiednie miejsca na płytce matrycowej do wyselekcjonowanych próbek.
- Przeprowadzić przesiew wtórny zgodnie z podstawowym protokołem opisanym dla przesiewu pierwotnego, z następującymi modyfikacjami: (a) przeprowadzić wszystkie trzy powtórzenia tego samego dnia, używając jednej płytki analitycznej na każde powtórzenie oraz (b) odpowiednio dostosować objętości odczynników.
4. Przesiew trzeciorzędowy/dekonwolucyjny
Uwaga: trzeci etap przesiewania lub screening dekonwolucyjny przeprowadza się na maksymalnie 20 siRNA wyłonionych w przesiewaniu wtórnym. Krok ten służy zbadaniu efektu wyciszenia z użyciem każdego pojedynczego siRNA z pierwotnej puli czterech cząsteczek. Zazwyczaj co najmniej dwa pojedyncze dupleksy siRNA z każdej puli powinny wywołać ten sam fenotyp, aby uzyskać uzasadnioną pewność, że obserwowany fenotyp nie wynika z efektów poza-celowych (off-target) siRNA. Aby dodatkowo zwiększyć pewność na tym etapie, można zaprojektować i przetestować pod kątem zdolności do wywoływania danego fenotypu dodatkowe pojedyncze dupleksy siRNA celujące w analizowany gen. Wyniki tych eksperymentów mogą zostać następnie wykorzystane do obliczenia wyniku H, gdzie wartość H ≥ 0,6 (t.j. gdy co najmniej 3 z 5 pojedynczych siRNA wywołują fenotyp) jest uważana za akceptowalną6.
- Hodować jedną kolbę 75 cm2 komórek U20S-HRE do uzyskania 80-90% konfluencji w medium DMEM z dodatkiem 10% FBS.
- Stworzyć mapę płytki dla przesiewu trzeciorzędowego, planując rozmieszczenie czterech pojedynczych dupleksów siRNA dla każdego hitu na głównej płytce przesiewu trzeciorzędowego, pozostawiając kolumny 1 i 12 wolne dla kontroli. Przygotować główną płytkę kontrolną zgodnie z punktem 1.9, lecz z całkowitą objętością każdej kontroli wynoszącą 50 μl.
- Rozmrozić płytki dekonwolucyjne/z pojedynczymi siRNA i dodać 50 μl pojedynczych siRNA (200 nM) do każdej studni głównej płytki przesiewu trzeciorzędowego zgodnie z mapą płytki (4.2), co pozwoli na wykonanie trzech powtórzeń po 10 μl oraz pozostawi bezpieczny nadmiar 20 μl.
- Przeprowadzić przesiew trzeciorzędowy, stosując ten sam podstawowy protokół, który opisano dla przesiewu pierwotnego, z następującymi modyfikacjami: (a) przeprowadzić wszystkie trzy powtórzenia tego samego dnia, używając jednej płytki testowej na powtórzenie oraz (b) odpowiednio dostosować objętości odczynników.
Uwaga: Idealnie próg dla poszczególnych dupleksów siRNA powinien być ustawiony na tym samym poziomie rygoru (stringency cut-off), co dla puli. Możliwe jest jednak dopuszczalne obniżenie tego progu o 10-20% dla poszczególnych siRNA, szczególnie w sytuacji, gdy co najmniej jeden inny dupleks mieści się w ustalonym progu. Warto pamiętać, że indywidualny efekt siRNA może być mniejszy niż efekt puli, a w niektórych przypadkach pojedyncze siRNA mogą wykazywać silniejszy wpływ na fenotyp komórkowy w izolacji niż w puli (nawet po uwzględnieniu stężenia).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Przed rozpoczęciem przesiewania ustalono odpowiedź komórek U20S-HRE na hipoksję. Komórki U20S-HRE wykazują ekspresję konstruktu reporterowego składającego się z lucyferazy świetlika połączonej w obrębie sekwencji downstream trzech tandemowych kopii elementu odpowiedzi na hipoksję, który w warunkach hipoksji jest wiązany przez heterodimer HIF1A/HIF1B (Rysunek 1A). Komórki umieszczono w stacji roboczej do hipoksji na różne okresy czasu, aby ustalić, który czas ekspozycji na hipoksję wywołuje najskuteczniej...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Wykorzystanie badań przesiewowych siRNA obejmujących cały genom w komórkach ssaków okazało się niezwykle cenne w identyfikacji nowych regulatorów różnych szlaków biologicznych. W tym miejscu opisaliśmy zastosowanie ukierunkowanego badania przesiewowego siRNA ubikwintomiu w celu identyfikacji regulatorów odpowiedzi komórkowej na niedotlenienie, w której pośredniczy HIF1A. Ukierunkowane badania przesiewowe stają się coraz bardziej atrakcyjne, ponieważ są na ogół tańsze, szybsze, łatwiejsze w zarządzaniu i raportują tylko t...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była wspierana przez The Wellcome Trust, Glaxosmithkline (GSK) i Scottish Institute for Cell Signalling (obecnie część jednostki MRC Protein Phosphorylation and Ubiquitylation).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Automatyczny dozownik płynów | Fluid-X | XPP-721 | http://www.fluidx.eu/BIOTRACK/xpp-721-liquid-handling-system.html |
| Białościenna płytka testowa | Greiner Bio One | 655083 | http://www.greinerbioone.com/en/row/articles/catalogue/article/37_11/13221/ |
| Clear Plate Film | Perkin Elmer | 1450-461 | http://www.perkinelmer.co.uk/Catalog/Product/ID/1450-461 |
| Biblioteka siRNA | Thermo Scientific | On-Target Plus | http://www.thermoscientificbio.com/rnai-and-custom-rna-synthesis/sirna/on-targetplus-sirna/search-gene/ |
| Odczynnik do transfekcji | Invitrogen | Lipofectamine RNAimax | http://www.invitrogen.com/site/us/en/home/Products-and-Services/Applications/Protein-Expression-and-Analysis/Transfection-Selection/lipofectamine-rnaimx.html |
| Obniżona surowica | Medium Invitrogen | Optimem | http://products.invitrogen.com/ivgn/product/31985062?ICID=search-product |
| DMEM | Invitrogen | 41965-039 | http://products.invitrogen.com/ivgn/product/41965039# |
| FBS | Invitrogen | 16000-044 | https://products.invitrogen.com/ivgn/product/16000044?ICID=search-product# |
| Tryspin-EDTA | Invitrogen | 25300-054 | https://products.invitrogen.com/ivgn/product/25300054?ICID=search-product# |
Bibliografia
- Hochstrasser, M. Origin and function of ubiquitin-like proteins. Nature. 458, 422-429 (2009).
- Schulman, B. A., Harper, J. W. Ubiquitin-like protein activation by E1 enzymes: the apex for downstream signalling pathways. Nat Rev Mol Cell Biol. 10, 319-331 (2009).
- Siomi, H., Siomi, M. C. On the road to reading the RNA-interference code. Nature. 457, 396-404 (2009).
- Kaelin, W. G., Ratcliffe, P. J. Oxygen sensing by metazoans: the central role of the HIF hydroxylase pathway. Mol Cell. 30, 393-402 (2008).
- Melvin, A., Mudie, S., Rocha, S. The chromatin remodeler ISWI regulates the cellular response to hypoxia: role of FIH. Mol Biol Cell. 22, 4171-4181 (2011).
- Bhinder, B., Djaballah, H. A simple method for analyzing actives in random RNAi screens: introducing the "H Score" for hit nomination & gene prioritization. Comb Chem High Throughput Screen. 15, 686-704 (2012).
- Bett, J. S., et al. The P-body component USP52/PAN2 is a novel regulator of HIF1A mRNA stability. Biochem J. 451, 185-194 (2013).
- Zhang, J. H., Chung, T. D., Oldenburg, K. R. A Simple Statistical Parameter for Use in Evaluation and Validation of High Throughput Screening Assays. J Biomol Screen. 4, 67-73 (1999).
- Birmingham, A., et al. Statistical methods for analysis of high-throughput RNA interference screens. Nat Methods. 6, 569-575 (2009).
- Stagg, H. R., et al. The TRC8 E3 ligase ubiquitinates MHC class I molecules before dislocation from the ER. J Cell Biol. 186, 685-692 (2009).
- Zhang, Y., et al. RNF146 is a poly(ADP-ribose)-directed E3 ligase that regulates axin degradation and Wnt signalling. Nat Cell Biol. 13, 623-629 (2011).
- Jackson, A. L., et al. Expression profiling reveals off-target gene regulation by RNAi. Nat Biotechnol. 21, 635-637 (2003).
- Birmingham, A., et al. 3' UTR seed matches, but not overall identity, are associated with RNAi off-targets. Nat Methods. 3, 199-204 (2006).
- Whither RNAi. Nat Cell Biol. 5, 489-490 (2003).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
