Mysi fibroblast embrionalny może być przeprogramowany w indukowane pluripotencjalne komórki macierzyste z niską wydajnością poprzez wymuszoną ekspresję czynników transkrypcyjnych Oct-4, Sox-2, Klf-4, c-Myc. Rzadkimi produktami pośrednimi reakcji przeprogramowania są FACS izolowane przez znakowanie przeciwciałami przeciwko producentom powierzchni komórek Thy-1.2, Ssea-1 i Epcam.
Artykuł metodologiczny
Oczyszczanie za pośrednictwem markerów powierzchniowych komórek iPS z reprogramowalnego modelu myszy
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Dojrzałe komórki mogą zostać przeprogramowane do stanu pluripotencjalnego. Te tak zwane indukowane pluripotencjalne komórki macierzyste (iPS) są w stanie dać początek wszystkim typom komórek organizmu, a co za tym idzie, mają ogromny potencjał w zastosowaniach medycyny regeneracyjnej. Tradycyjnie komórki iPS są generowane przez wirusowe wprowadzenie czynników transkrypcyjnych Oct-4, Klf-4, Sox-2 i c-Myc (OKSM) do fibroblastów. Jednak przeprogramowanie jest nieefektywnym procesem, w którym tylko 0,1-1% komórek powraca do stanu pluripotencjalnego, co utrudnia badanie mechanizmu przeprogramowywania. Sprawdzoną metodologią, która pozwoliła na zbadanie procesu przeprogramowywania, jest oddzielenie rzadkich produktów pośrednich reakcji od ogniotrwałej populacji masowej. W przypadku mysich fibroblastów embrionalnych (MEF), my i inni wykazaliśmy wcześniej, że przeprogramowanie komórek przechodzi wyraźną serię zmian w profilu ekspresji markerów powierzchni komórek, które można wykorzystać do separacji tych komórek. We wczesnych stadiach ekspresji OKSM komórki z powodzeniem przeprogramowują utratę markera tożsamości fibroblastów Thy-1.2 i regulowanego w górę markera pluripotencji związanego z pluripotencją Ssea-1. Końcowe przejście podzbioru komórek Ssea-1 dodatnich w kierunku stanu pluripotencjalnego jest zaznaczone przez ekspresję Epcam w późnych stadiach przeprogramowania. W tym miejscu przedstawiamy szczegółowy opis metodologii zastosowanej do izolacji produktów pośrednich przeprogramowania od kultur przeprogramowywania MEF. W celu zwiększenia odtwarzalności eksperymentalnej używamy reprogramowalnego szczepu myszy, który został zaprojektowany do ekspresji transaktywatora transkrypcji (m2rtTA) pod kontrolą locus Rosa26 i OKSM pod kontrolą promotora reagującego na doksycyklinę. Komórki wyizolowane od tych myszy są izogeniczne i wyrażają OKSM jednorodnie po dodaniu doksycykliny. Szczegółowo opisujemy tworzenie reprogramowalnych myszy, wyprowadzanie MEF-ów, a następnie izolację produktów pośrednich podczas przeprogramowania do komórek iPS poprzez fluorescencyjne sortowanie komórek aktywowanych (FACS).
Wprowadzenie
Embrionalne komórki macierzyste (ES) pochodzą z wewnętrznej masy komórkowej zarodków w stadium blastocysty1. W odpowiednich warunkach hodowlanych samoodnawiają się i pozostają pluripotencjalne. W 2006 roku Yamanaka i współpracownicy wykazali, że dojrzałe komórki mogą być przeprogramowane w tzw. indukowane pluripotencjalne komórki macierzyste (iPS) poprzez wymuszoną ekspresję czynników transkrypcyjnych Oct-4, Klf-4, Sox-2, c-Myc (OKSM) 2. Komórki iPS, podobnie jak komórki ES, mogą dać początek wszystkim typom komórek organizmu, jednak są wolne od ograniczeń etycznych związanych z wytwarzaniem komórek ES3. Co więcej, komórki iPS niosą ze sobą obietnicę spersonalizowanej medycyny regeneracyjnej i mają ogromny potencjał w zastosowaniach, takich jak modelowanie chorób i badania przesiewowe leków in vitro 4,5. Aby technologia przeprogramowania mogła wykorzystać ten potencjał, podstawowy mechanizm przeprogramowania jądrowego musi być w pełni zrozumiany. Jednak wysiłki zmierzające do zbadania szlaku przeprogramowania są utrudnione przez fakt, że tylko bardzo mała liczba komórek ulega przeprogramowaniu (0,1-1%). Doniesiono, że udane przeprogramowanie fibroblastów przechodzi odrębną serię zdarzeń, w tym przejście mezenchymalne do nabłonkowego 6-10 i, w końcowych etapach przeprogramowania, aktywację endogennej sieci pluripotencji rdzeniowej 11-14. My i inni 12,13,15-17 zidentyfikowaliśmy ostatnio zestaw markerów powierzchni komórek, który pozwala na oddzielenie rzadkich produktów pośrednich od opornej na leczenie populacji masowej. Przeprogramowywanie mysich fibroblastów embrionalnych (MEF) ulega zmianom w ekspresji Thy-1.2, Ssea1 i Epcam (między innymi) podczas trwającego 2 tygodnie procesu przeprogramowania15. Na wczesnym etapie przeprogramowania podzbiór MEF obniża ekspresję markera tożsamości fibroblastów (Thy-1.2), a następnie zaczyna wyrażać marker związany z pluripotencją Ssea-112. Podczas końcowych etapów przeprogramowania komórek Ssea1-dodatnich reaktywuje endogenne geny pluripotencji, takie jak Oct-410-13,15. To ostatnie przejście jest zaznaczone na powierzchni komórki przez wykrywalną ekspresję Epcam (patrz Ryc. 1) lub w późniejszym etapie Pecam 15. Ostatnio O'Malley i in. poinformowali o zastosowaniu CD44 i iCAM1 jako alternatyw lub uzupełnień Thy-1.2 i Ssea-1 do identyfikacji produktów pośrednich przeprogramowywania. Wcześniej FACS wyekstrahował półprodukty przeprogramowania z kultur przeprogramowujących Dzień 0, Dzień 3, Dzień 6, Dzień 9 i Dzień 12, a także z ustalonych linii komórkowych iPS opartych na tych markerach powierzchni komórek 15,18. Dla opisanego poniżej systemu i warunków przeprogramowania wykazaliśmy na poziomie pojedynczej komórki, że chociaż populacje są cicho jednorodne, istnieje pewien stopień heterogeniczności w zidentyfikowanych populacjach pośrednich. Należy zauważyć, że tylko podzbiór komórek w tych populacjach jest w stanie przejść do odpowiedniego następnego etapu procesu przeprogramowania i dać początek koloniom komórek iPS o różnej wydajności, które zostały wcześniej szeroko scharakteryzowane15,19. Co więcej, skuteczność przeprogramowania tych populacji będzie również zależała od warunków ponownego posiewu i hodowli. Aby zwiększyć odtwarzalność eksperymentalną, używamy reprogramowalnego szczepu myszy, który został zaprojektowany do ekspresji transaktywatora transkrypcji (m2rtTA) pod kontrolą locus Rosa26 i policistronicznej kasety OKSM pod kontrolą promotora reagującego na doksycyklinę20,21. Wykorzystanie tego modelu mysiego pozwala uniknąć niepożądanych skutków ubocznych tradycyjnych metod generowania komórek iPS przez wirusy, tj. niejednorodnej populacji wyjściowej ze zmiennością między komórkami pod względem liczby i lokalizacji miejsc integracji wstawek wirusa. Dwa transgeniczne szczepy myszy (OKSM, m2rtTA), dostępne jako homozygotyczne zwierzęta założycielskie w Jackson Laboratory, muszą zostać skrzyżowane w celu ustalenia reprogramowalnego modelu myszy (patrz Rysunek 2). W tym manuskrypcie szczegółowo opisujemy, jak wyprowadzać MEF, generować komórki iPS i izolować produkty pośrednie przeprogramowania na różnych etapach procesu konwersji przez FACS.
Protokół
1. Ustawienia instrumentu/Przygotowanie odczynników/Genotypowanie
- Przygotuj pożywkę komórkową iPS: Uzupełnij 500 ml pożywki Knockout DMEM z 75 ml płodowej surowicy bydlęcej (FBS), 5 ml L-glutaminy, 5 ml aminokwasów endogennych, 500 μl β-merkaptoetanolu, 5 x 10⁵ jednostek czynnika hamującego białaczkę (LIF). Prosimy o zapoznanie się z Listą materiałów w celu uzyskania informacji o produkcie i zakupie odczynników używanych w kontekście tego manuskryptu.
- Przygotuj pożywkę MEF: Uzupełnij 500 ml pożywki DMEM o 50 ml FBS, 5 ml L-glutaminy, 5 ml aminokwasów endogennych, 5 ml pirogronianu sodu, 500 μl β-merkaptoetanolu.
- Przygotuj pożywkę do zamrażania: Na 10 ml połącz 9 ml FBS z 1 ml DMSO.
- Przygotuj potrawy pokryte żelatyną Dodać 3-5 ml 0,1% roztworu żelatyny wieprzowej do kolby T75, inkubować w temperaturze pokojowej przez co najmniej 10 minut i odsysać bezpośrednio przed użyciem.
- Przygotuj podłoże do etykietowania FACS: Na 10 ml połącz 9,9 ml PBS z 0,1 ml FBS.
- Wykonaj genotypowanie PCR dla locus Rosa26 m2rtTA: Przeprowadź reakcje z polimerazą DNA Taq zgodnie z instrukcjami producenta. Użyj zmodyfikowanego stężenia MgCl2 3,5 mM i następujących 3 starterów: oIMR8052: 5' GCG AAG AGT TTG TCC TCA ACC 3', oIMR8545: 5'AAA GTC GCT CTG AGT TGT TAT 3', oIMR8546: 5' GGA GCG GGA GAA ATG GAT ATG ATG 3'. Warunki jazdy na rowerze: 94 °C przez 3 min; 35 cykli (94 °C przez 30 sekund, 65 °C przez 1 min, 72 °C przez 1 min); 72 °C przez 2 min; przechowywać w temperaturze 12 °C. Oczekiwana wielkość produktu: 650 pz dla allelu typu dzikiego i 340 pz dla allelu zmutowanego.
- Wykonaj genotypowanie PCR dla locus Collagen-StemCa/OKSM: Przeprowadź reakcje z polimerazą DNA Taq zgodnie z instrukcjami. Użyć zmodyfikowanego stężenia MgCl2 wynoszącego 2,5 mM i następujących 3 starterów: col/frt-B: 5' CCCTCCATGTGTGACCAAGG 3', col/frtA1: 5' GCACAGCATTGCGGACATGC 3', col/frtC1: 5' GCAGAAGCGGGCCGTCTGG 3'. Warunki cyklu: 95 °C przez 1 min: 2 cykle (94 °C przez 30 sekund, 70 °C przez 45 sekund), 6 cykli (94 °C przez 30 sekund, 68 °C przez 45 sekund) i 30 cykli (94 °C przez 20 sekund, 60 °C przez 1 min); 72 °C przez 5 min; przechowywać w temperaturze 12 °C. Oczekiwany rozmiar produktu: 331 pz dla allelu dzikiego i 551 pz dla allelu zmutowanego.
- Wszystkie etapy wirowania przeprowadzać przy 400 x g przez 3 minuty w temperaturze 4 °C.
2. Generacja fibroblastów embrionalnych myszy
- Przeprowadzić krycie na czas między zwierzęciem szczepu OKSM a osobnikiem płci przeciwnej szczepu m2rtTA. Zbierz zarodki w 13,5 dniu embrionalnym, dokonując uboju matki i usuwając róg macicy. Przed usunięciem rogu macicy spryskaj okolicę brzucha 80% roztworem etanolu, aby uniknąć zanieczyszczenia mikrobiologicznego.
- Przenieś róg macicy do 10-centymetrowego naczynia do hodowli tkankowej zawierającego 10 ml sterylnego roztworu soli fizjologicznej buforowanej fosforanami (PBS). Użyj wysterylizowanych nożyczek chirurgicznych, aby przeciąć róg macicy na kawałki zawierające jeden zarodek (patrz ryc. 3A,B).
- Użyj mikroskopu preparacyjnego (najlepiej umieszczonego w kapturze do hodowli tkanek) i wysterylizowanych kleszczy, aby ostrożnie usunąć otoczkę macicy i błony pozazarodkowe otaczające każdy zarodek. Przenieść każdy zarodek do oddzielnego naczynia o średnicy 10 cm z 10 ml PBS.
- Kontynuuj od usunięcia głowy, kończyn, ogona i narządów wewnętrznych zarodka (serca, wątroby, jelita itp.) za pomocą kleszczy (patrz ryc. 3C). Przenieś głowę zarodka do probówki o pojemności 1,5 ml i zamroź, aby w razie potrzeby można ją było wykorzystać do genotypowania.
- Przenieś tułów zarodka na pustą płytkę o średnicy 10 cm i za pomocą dwóch ostrzy chirurgicznych mielej zarodek przez 2 minuty. Dodać 200 μl roztworu trypsyny/EDTA na wierzch rozdrobnionego zarodka i inkubować przez 3-5 minut w temperaturze pokojowej. Kontynuuj mielenie przez dodatkowe 2 minuty, dodaj 2 ml pożywki MEF, aby dezaktywować trypsynę, a następnie przenieść do probówki o pojemności 15 ml.
- Użyj pipety o pojemności 1 000 μl, aby dodatkowo mechanicznie zdysocjować tkankę poprzez delikatne pipetowanie. Przenieść do 10 cm pokrytego żelatyną naczynia i dodać dodatkowe 10 ml pożywki MEF. Uwaga: Do hodowli można używać zarówno inkubatorów normoksycznych, jak i hipoksyjnych, więcej informacji można znaleźć w dyskusji.
- Po 24-48 godzinach płyta powinna być gęsto pokryta MEF-ami.
- Alternatywnie komórki można następnie dalej rozmnażać lub zamrażać. W celu zamrożenia komórek należy usunąć pożywkę hodowlaną, przepłukać naczynie 10 ml PBS w celu usunięcia śladów pożywki i nałożyć 3 ml roztworu trypsyny/EDTA. Inkubować przez 3-5 minut w temperaturze 37 °C, dezaktywować trawienie trypsyny przez dodanie 5 ml pożywki MEF i przenieść do probówki wirówkowej o pojemności 15 ml. Odwirować i ponownie zawiesić granulat w 3 ml pożywki do zamrażania. Przenieś do 3 kriowialiów i zamroź w pojemniku do zamrażania komórek.
3. Przeprogramowanie MEFów
UWAGA: Komórki osadkowe należy odwirować przy 200 x g przez 5 minut w temperaturze 4 °C i użyć inkubatorów do hodowli tkanek w normoksykach do przeprogramowania. Korzystne może być wyprowadzanie i rozszerzanie MEF w warunkach niedotlenienia (5% tlenu, więcej informacji można znaleźć w dyskusji).
- Szybko rozmrozić kriowialny kriowial o niskim pasażu (P0-P1, 2-3 komórki Mio) w łaźni wodnej (37 °C) i przenieść zawartość do probówki z 10 ml wstępnie podgrzanej pożywki MEF. Komórki osadkowe ponownie zawiesić w 12 ml świeżej pożywki MEF, przenieść do pokrytego żelatyną naczynia hodowlanego T75 i pozostawić komórkom do regeneracji przez 24-48 godzin przed kontynuowaniem. Uwaga: MEF-y mogą być również używane bezpośrednio po wyprowadzeniu.
- Po usunięciu pożywek hodowlanych przemyć MEF PBS i dokonać celularizacji poprzez nałożenie roztworem trypsyny/EDTA (3 ml przez 3-5 minut w temperaturze 37 °C). Ugasić trypsynę, dodając 5 ml pożywki MEF i dalej dysocjować komórki, delikatnie mieszając pipetą o pojemności 10 ml. Określ liczbę komórek za pomocą hemocytometru.
- W celu przeprogramowania eksperymentów, zasiewa MEF na kolbach T75 pokrytych żelatyną o gęstości 6,7 x 10³ komórek/cm2 (~0,5 Mio komórek na kolbę) w pożywkach iPSC zawierających 2 μg/ml doksycykliny. Zapoznaj się z tabelą 1 dotyczącą zaleceń dotyczących wysiewu, aby uzyskać około 2 mln półproduktów przeprogramowania dla każdego punktu czasowego. Uwaga: Przeprogramowanie rozpoczyna się od dodania pożywki uzupełnionej doksycykliną (2 μg/ml)
- Przez pierwsze 6 dni co drugi dzień wymieniać pożywkę na świeżą pożywkę iPSC uzupełnioną doksycykliną (12 ml pożywki na kolbę T75). Po przekroczeniu tego punktu należy codziennie odnawiać nośniki, jeśli liczba komórek jest wysoka. Podwój objętość hodowli, jeśli zmiany pożywki można wykonywać tylko co drugi dzień.
- Przeprogramowanie półproduktów pośrednich zbiorów w wymaganych punktach czasowych (sugestia: dni 3, 6, 9, 12) poprzez usunięcie pożywki, przepłukanie odpowiednią objętością PBS (10 ml dla kolby T75) i nałożenie roztworem trypsyny-EDTA (3 ml dla kolby T75). Inkubować przez 3-5 minut w temperaturze 37 °C i schłodzić, dodając 5 ml pożywki iPSC, a następnie delikatnie pipetować.
- Zawiesinę komórek należy policzyć za pomocą hemocytometru (patrz wyżej), zawiesić osad przez odwirowanie, odessać supernatant i ponownie zawiesić komórki w 10 ml PBS w celu usunięcia wszelkich śladów trypsyny. Ponownie zebrać ogniwa, odessać supernatant i przejść do kroku 4.1, aby wyizolować produkty pośrednie przeprogramowania. Uwaga: Komórki poddawane przeprogramowaniu mogą być kriokonserwowane i rozmrażane w celu izolacji FACS na późniejszym etapie.
- Aby stworzyć w pełni przeprogramowane kultury iPS, hoduj komórki w pożywkach iPSC wolnych od doks przez kolejne 4-7 dni. Uwaga: Pomyślne przeprogramowanie kultur będzie zawierało dużą liczbę kolonii do 12 dnia (patrz rysunek 4). W tym czasie znikną nieprawidłowe komórki iPS, które nadal wymagają ekspresji OKSM.
- Alternatywnie, w celu rozmnażania pozostałych, w pełni przeprogramowanych kultur iPS: na początku należy wysiać napromieniowane MEF-y o gęstości 15 x 103 komórki/cm2 w 12 ml pożywki iPSC na kolbę T75 pokrytą żelatyną na jeden dzień lub 6 godzin przed eksperymentami.
- Następnie należy utylizować hodowle komórek iPS poprzez usunięcie pożywki, przepłukanie kolby T75 10 ml PBS, nałożenie 3 ml roztworu trypsyny-EDTA i inkubację przez 3-5 minut w temperaturze 37 °C. Trypsynę ugasić dodając 5 ml pożywki iPSC, a następnie delikatnie wymieszać, przenieść do stożkowej probówki o pojemności 15 ml, odwirować, a następnie ponownie zawiesić w 10 ml pożywki iPS.
- Przenieść 500 μl tej zawiesiny komórek na napromieniowane MEF-y (kolba T75) i pozostawić kulturom do wzrostu przez 4-5 dni. Uwaga: Ugruntowane kultury iPS mogą być kriokonserwowane lub wykorzystywane do eksperymentów. Klonalne linie komórkowe można uzyskać, wybierając pojedyncze kolonie iPSC pod mikroskopem preparacyjnym 22.
- Kriogeniczne zachowanie zlewających się kultur iPSC, jak opisano w 2.8 dla MEF.
4. Znakowanie przeciwciał
- Zawiesić osady komórkowe kultur przeprogramowujących, jak przygotowano w sekcji 3, w pożywkach znakujących FACS uzupełnionych przeciwciałami (anty-Thy-1,2 błękit pacyficzny 1:400, anty-Ssea-1 biotyna 1:400 i anty-Epcam Fitc 1:400). Użyć 200 μl uzupełnionej mieszanki do znakowania na 5 milionów komórek i inkubować na lodzie.
- Po 10 minutach delikatnie postukaj w probówkę, aby ponownie zawiesić komórki i inkubować przez dodatkowe 10 minut na lodzie. Dodać 10 ml zimnego PBS na probówkę i odwirować.
- Dla każdej probówki, która ma być barwiona, należy przygotować 200 μl podłoża do etykietowania uzupełnionego 1 μl Streptawidyny-PeCy7 (1:200) na 5 milionów komórek. Gdy komórki osiągną granulat, ostrożnie odessać supernatant i ponownie zawiesić w odpowiedniej objętości pożywki znakującej uzupełnionej streptawidyną-PeCy7.
- Trzymaj komórki na lodzie przez 10 minut, stuknij, aby ponownie zawiesić, inkubuj przez kolejne 10 minut na lodzie, dodaj 10 ml zimnego PBS na probówkę, odwiruj i odessaj supernatant.
- Zawiesić osady komórkowe w pożywce do znakowania uzupełnionej jodkiem propidyny (PI) (2 μg/ml) w stężeniu około 1 x 10⁷ komórek/ml. Usunąć grudki komórek, przepuszczając zawiesinę przez sitko o wielkości 70 μm. Przenieś komórki do odpowiedniej probówki FACS i trzymaj je na lodzie.
- Przygotować oddzielne próbki z pojedynczymi przeciwciałami (anty-Thy-1,2, anty-Ssea-1 i anty-Epcam). UWAGA: Są one wymagane do przeprowadzenia kompensacji kolorów w trzech kanałach używanych w analizie. Ponadto potrzebne są nieoznakowane ogniwa do ustawiania napięć i bramek do sortowania. Idealnie do kompensacji stosuje się komórki iPS: zapasy 0,5-1 x 10⁶ komórek iPS utrzymywanych na napromieniowanych MEF-ach są przechowywane w kriowiałach w ciekłym azocie. Obecność MEF-ów jest niezbędna do uzyskania sygnału w kanale Thy-1.2.
- Rozmrozić kriowialny komórek iPS zgodnie z opisem dla MEF (sekcja 3). Po odwirowaniu ponownie zawiesić komórki w 800 μl buforu znakującego i 200 μl tej próbki odłożyć na bok jako nieznakowaną kontrolę.
- Użyj pozostałych komórek jako formantów kompensacji. Podziel komórki między trzy probówki o pojemności 15 ml i dodaj przeciwciała w następujący sposób: Kontrola kompensacji Pacific Blue: dodać 0,5 μl przeciwciała anty-Thy-1,2 Pacific Blue. Probówka kompensacyjna Fitc: dodać 0,5 μl przeciwciała anty-Epcam-Fitc. Kontrola kompensacji Pe-Cy7: 0,5 μl przeciwciała anty Ssea-1-Biotyna.
- Próbki przeciwciał komórkowych należy przechowywać na lodzie przez 10 minut, mieszać przez stukanie i inkubować przez 10 minut na lodzie.
- Przemyć próbki 10 ml zimnego PBS w celu usunięcia niezwiązanego przeciwciała, odwirować komórki w dół i odessać supernatant. Zawiesić granulki komórkowe w 200 μl podłoża do etykietowania FACS.
- W przypadku próbek znakowanych anty-Ssea-1-biotyną dodać koniugat Streptawidyna-PeCy7 (1 μl na 200 μl komórek). Oznacz komórki zgodnie z opisem dla przeciwciała pierwszorzędowego (Ssea-1-Biotyna).
- Wszystkie próbki, w tym nieznakowaną kontrolę, przepuścić przez sitko o średnicy 70 μm i dodać PI (2 μg/ml). Przenieś komórki do probówek FACS i trzymaj na lodzie, aż będzie to potrzebne.
5. Izolacja FACS produktów pośrednich
UWAGA: Komórki są sortowane za pomocą sortera komórek aktywowanego fluorescencją z laserami wzbudzającymi 405 nm, 488 nm i 560 nm oraz dyszą 100 μm.
- Ustaw napięcia dla rozproszenia do przodu i bocznego, aby populacja komórek była prawidłowo zobrazowana. Narysuj bramkę wokół komórek, jak pokazano na rysunku 5A, aby wykluczyć zanieczyszczenia. Uwaga: Prawidłowa konfiguracja napięć w sortowniku ogniw może być złożona i wymaga doświadczonego operatora FACS.
- Użyj wysokości rozproszenia do przodu (FSC) w stosunku do obszaru FSC, aby wykluczyć agregacje (Rysunek 5B).
- Wizualizuj kanał PI w porównaniu z FSC, aby zabramować ujemne komórki PI na żywo (rysunek 5C).
- Użyj nieoznakowanych ogniw, aby wyregulować napięcia dla kanałów fluorescencyjnych PB, Fitc/GFP, Pe-Cy7. Idealnie umieść populację komórek na dolnym końcu odpowiedniego kanału.
- Ustaw bramki z nieznakowanymi komórkami kontrolnymi, jak pokazano na rysunku 6A, B, aby podfrakcjonować kultury przeprogramowujące populacje dnia 3, 6 i 9: komórki Ssea-1- / Thy-1,2+; Komórki Ssea-1-/Thy-1,2-; a przeprogramowanie pośrednie Komórki Ssea-1 + / Thy-1.2-.
- Dalej podzielić frakcję Ssea-1 + / Thy-1.2- dnia 9 za pomocą plamy Pe-Cy7 w porównaniu z Fitc; narysuj bramki wokół komórek Sse-a1 + / Epcam + i komórek Ssea-1 + / Epcam-. Ustaw bramki z nieoznaczonymi komórkami sterującymi, jak pokazano na rysunku 6C,D.
- Przed sortowaniem pożądanych subpopulacji należy wstępnie napełnić odpowiednie probówki zbiorcze pożywką z komórek iPS (1-2 ml) (patrz rysunek 7 dla reprezentatywnych profili FACS dla MEF, hodowli dnia 3/dnia 6/dnia 9/dnia 12 i komórek iPS).
- Wykonaj sortowanie FACS zgodnie z protokołem producenta.
- Po izolacji FACS poddaj komórki profilowaniu molekularnemu (ekstrakcja RNA / białka, immunoprecypitacja chromatyny, analiza metylomu DNA itp.). Alternatywnie można hodować różne frakcje komórek.
Wyniki
Po sekcji, dysagregacji i wysianiu zarodka myszy w stadium E13.5, spodziewany jest wzrost hodowli do pełnej konfluencji w naczyniu o średnicy 10 cm w ciągu około 1 do 2 dni. Na tym etapie w kulturze mogą występować przylegające fragmenty tkanki, które nie zostały prawidłowo zcellularizowane, co jest zjawiskiem normalnym. Znikną one po pasażowaniu.
Po indukcji doksycykliną przeprogramowywane MEF ulegają wyraźnym zmianom morfologicznym. Około 6. dnia powinny zacząć pojawiać się wczesne obszary przypominające kolonie (Rycina 4C). Będą one nadal zwiększać swoje rozmiary podczas dalszej hodowli (patrz Rycina 4D,E). Prawidłowy eksperyment z przeprogramowaniem powinien skutkować powstaniem >500 kolonii na T75, na której początkowo zasiano 5 x 10⁵ komórek (Rycina 4E). Ustanowione hodowle iPS posiadają charakterystyczne kolonie w kształcie kopuły i powinny być w większości pozbawione komórek zróżnicowanych (Rycina 4F). Okazyjnie może być wymagane dodatkowe pasażowanie hodowli iPS w celu usunięcia komórek niezróżnicowanych/częściowo przeprogramowanych; konfluencyzną kolbę komórek można rozdzielić w stosunku 1:10 na warstwę wspierającą z napromieniowanych MEF.
Jak wspomniano powyżej, zmiany morfologiczne i molekularne podczas przeprogramowania odzwierciedlone są w zmianach profilów FACS dla Thy-1.2, Ssea-1 i ostatecznie Epcam (patrz Rysunek 7A-F). Jak raportowano wcześniej12,15, podczas gdy MEFy są w przeważającej mierze pozytywne pod kątem Thy-1.2 i negatywne dla pozostałych markerów, hodowle w 3. dniu wyglądają już wyraźnie inaczej. Duża część komórek zaczęła obniżać ekspresję Thy-1.2, a bardzo niewielka podgrupa tych komórek negatywnych dla Thy-1.2 stała się pozytywna dla Ssea-1, który stanowi właściwy produkt pośredni przeprogramowania w tym punkcie czasowym. Liczba produktów pośrednich przeprogramowania, jakie można wyizolować z hodowli w 3. dniu, jest bardzo nieprzewidywalna, ponieważ odsetek komórek Ssea-1+/Thy-1.2- zazwyczaj mieści się w zakresie od 1-10% żywych komórek. W 6. i 9. dniu można wykryć zwiększony odsetek komórek Ssea-1+, zazwyczaj znacznie powyżej 10%. Około 12. dnia można wykryć podgrupę komórek pozytywnych dla Ssea-1, które wykazują również pozytywność dla Epcam. Hodowle w 12. dniu, podobnie jak w 3. dniu, stanowią wąskie gardło w oczyszczaniu produktów pośrednich, ponieważ odsetek komórek Ssea-1.2+/Epcam+ jest zmienny i zazwyczaj mieści się w zakresie zaledwie 2-4% wszystkich żywych komórek. Oczekiwana liczba produktów pośrednich przeprogramowania przedstawiona w Tabeli 1 służy jedynie jako przybliżenie. Ustanowione, bona fide hodowle komórek iPS będą silnie pozytywne dla Ssea-1 i Epcam.
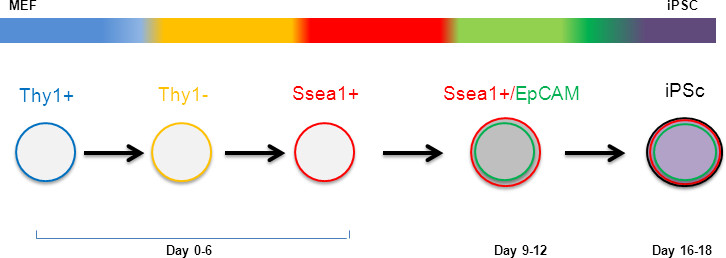
Rycina 1. Zmiany markerów powierzchniowych podczas ścieżki przeprogramowania: obniżeniu poziomu markera tożsamości fibroblastów Thy-1.2 towarzyszy wzrost poziomu Ssea-1. Przejście podgrupy komórek dodatnich dla Ssea-1 w stronę stanu pluripotencji jest sygnalizowane przez nabycie Epcam około 12. dnia. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
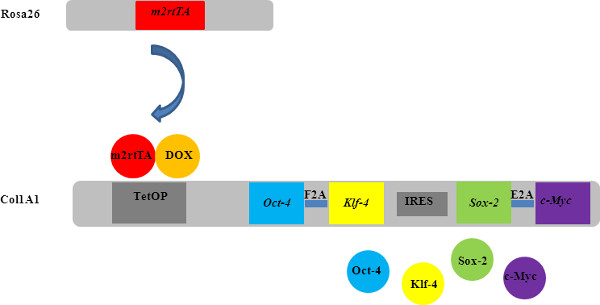
Rysunek 2. Schematyczna reprezentacja reprogramowalnego modelu mysiego: ekspresja m2rtTA znajduje się pod kontrolą powszechnie aktywnego locus Rosa26. W obecności doksycykliny (dox) białko m2rtTA wiąże się z promotorem zależnym od tetracykliny (tetOP) w locus Kolagenu 1a1 (Col1a1), co prowadzi do ekspresji kasety czterech czynników. Dwie kasety bicistroniczne są połączone wewnętrznym miejscem wejścia rybosomu (IRES). Otwarte ramki odczytu dla Oct-4/Klf-4 oraz Sox-2/c-Myc są połączone odpowiednio za pomocą samoprzecinających się sekwencji F2A i E2A. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
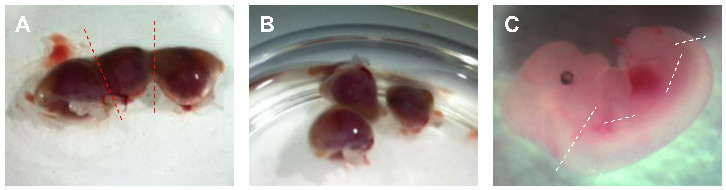
Rycina 3. Disekcja embrionu: (A) Przenieś róg macicy do szalki o średnicy 10 cm wypełnionej 10 ml PBS i (B) potnij na kawałki zawierające jeden embrion. (C) Za pomocą pęsety uwolnij embriony z tkanek pozazarodkowych i usuń głowę, kończyny, ogon oraz narządy wewnętrzne. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
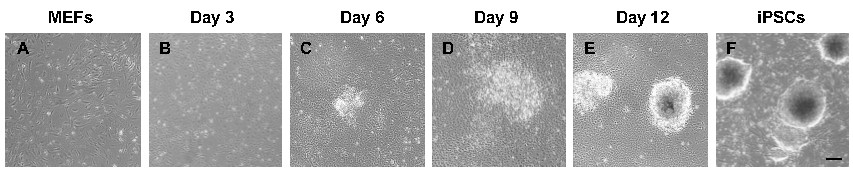
Rycina 4. Zmiany morfologiczne podczas przeprogramowania. Od 6. dnia w kulturach pojawiają się obszary przypominające kolonie. Prawdziwe iPSC charakteryzują się morfologią w kształcie kopuły. (A) Dzień 0/MEF, (B) Dzień 3, (C) Dzień 6, (D) Dzień 9, (E) Dzień 12, (F) hodowla komórek iPS. Pasek skali: 200 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
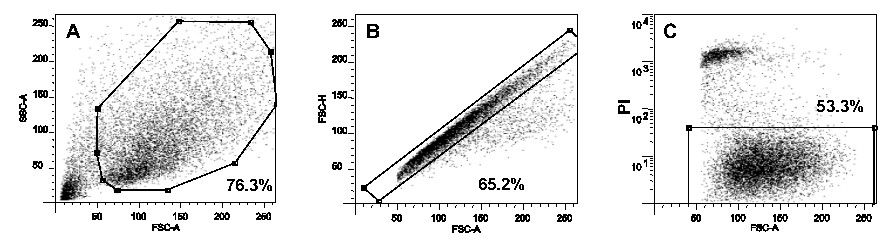
Rycina 5. Podstawowa konfiguracja FACS. (A) Wykluczenie debris za pomocą wykresu bocznego rozproszenia względem pola rozproszenia przedniego (Side Scatter versus Forward Scatter Area). (B) Wykluczenie agregatów z frakcji niebędącej debris poprzez bramkowanie populacji pojedynczych komórek na wykresie pola rozproszenia przedniego względem wysokości rozproszenia przedniego (Forward Scatter Area versus Forward Scatter High). (C) Wykluczenie martwych komórek z populacji pojedynczych komórek poprzez bramkowanie zdarzeń o niskiej fluorescencji PI na wykresie kanału PI względem pola rozproszenia przedniego (PI channel versus Forward Scatter Area). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
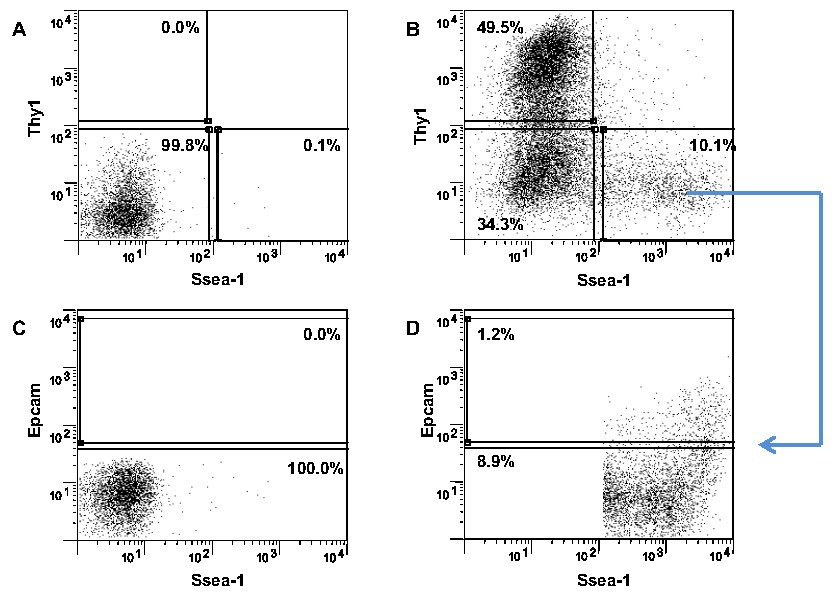
Rycina 6. Gating. (A, B) Wykorzystanie nieoznakowanych komórek kontrolnych do ustawienia bramek dla komórek Thy-1.2+/Ssea-1-, Thy-1.2-/Ssea-1- oraz Thy-1.2-/Ssea-1+. (C) Wykorzystanie nieoznakowanych komórek kontrolnych do ustawienia bramek dla komórek Epcam dodatnich i Epcam ujemnych. (D) Komórki Ssea-1+/Thy-1.2- mogą zostać rozdzielone na populację Epcam dodatnią oraz populację Epcam ujemną. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
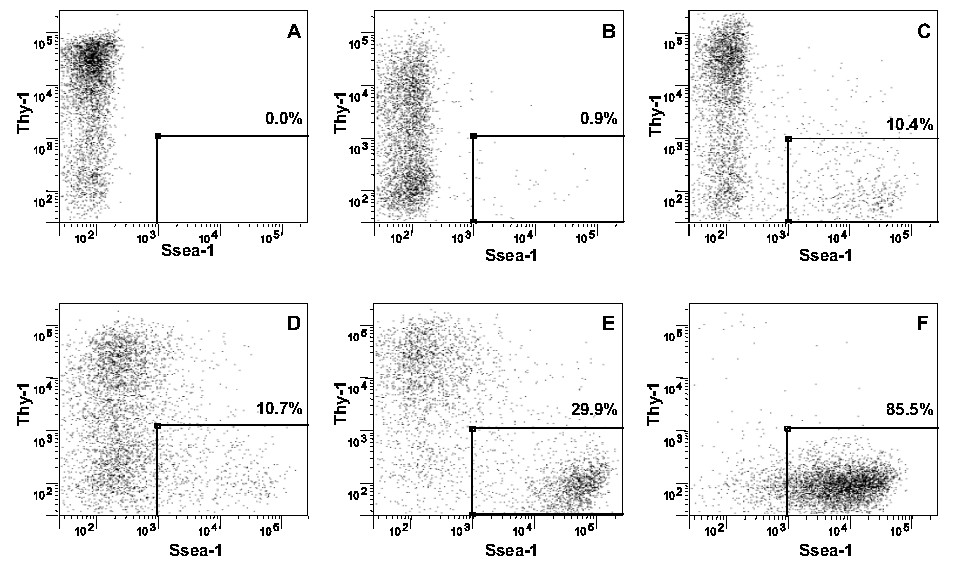
Rycina 7. Analiza FACS dla Thy-1.2 i Ssea-1 na różnych etapach procesu przeprogramowania. (A) Dzień 0/MEF, (B) Dzień 3, (C) Dzień 6, (D) Dzień 9, (E) Dzień 12, (F) hodowla komórek iPS.
Tabela 1. Sugerowana gęstość wysiewu, numer kolby i oczekiwany wynik dla MEF P1 z zarodka heterozygotycznego dla OKSM i m2rtTA. Kliknij tutaj, aby wyświetlić większą wersję tej figury.
| Dzień | Liczba kolb T75 zasianych w dniu 0 | Całkowita liczba komórek Ssea1+ po FACS | Całkowita liczba komórek Ssea1+/Epcam+ po FACS |
| 3 | 8 | 2 miliony | |
| 6 | 4 | 2 miliony | |
| 9 | 4 | 2 miliony | |
| 12 | 10 | 10 milionów | 2 miliony |
Dyskusja
Aby skutecznie przeprogramować MEF na komórki iPS i oczyścić produkty pośrednie przeprogramowywania w dużych ilościach, należy zdawać sobie sprawę z czynników, które mają wpływ na ogólną wydajność. W szczególności szkodliwy wpływ może mieć partia FBS stosowana do uzupełniania pożywek iPS. Ogólnie rzecz biorąc, uzyskano pozytywne doświadczenia z zarodkowymi komórkami macierzystymi (ES) kwalifikowanymi komórkami macierzystymi (ES), ale testy seryjne surowic od różnych dostawców mogą zidentyfikować tańszą alternatywę.
Kolejnym czynnikiem, który wpływa na efektywność przeprogramowania, jest genotyp MEF 15,20. Chociaż MEF-y pochodzące od myszy heterozygotycznych (het) zarówno dla locus OKSM, jak i m2rtTA przeprogramowują się, homozygotyczność w jednym lub obu loci skutkuje wyższą wydajnością przeprogramowywania. Rzeczywiście, MEF pochodzące od potomstwa krzyżówek OKSM i m2rtTA wykazują wzrost efektywności przeprogramowania w następującej kolejności (OKSM/m2rtTA): het/het < homo/het < het/homo < homo/homo (należy zauważyć, że liczby podane w tabeli 1 dotyczą zwierząt het/het). W rzadkich przypadkach zidentyfikowania samca zwierzęcia homo/homo można założyć harem kryjący z wieloma samicami m2rtTA. Całe potomstwo z tych krzyżówek będzie het/homo odpowiednio dla loci OKSM/m2rtTA. Ponadto zaleca się szybkie genotypowanie miotów, ponieważ większe mioty uzyskuje się przy użyciu młodszych myszy do hodowli (w wieku 6-15 tygodni).
Ponadto położono nacisk na wykorzystanie MEF o niskim przelocie do przeprogramowania 23. Jeśli MEF-y zostały uzyskane i namnażone w normoksyjnym inkubatorze do hodowli tkankowych, zdecydowanie zalecamy stosowanie tych komórek tylko do pasażu 2. Jeśli jednak eksperymentator ma dostęp do inkubatora o niskiej zawartości tlenu (5% tlenu) do wyprowadzania i rozszerzania MEF, liczby pasaży tak wysokie jak 3 nadal przyniosą dobre wyniki 23.
W przypadku, gdy eksperymentator napotka problemy związane z przeprogramowaniem, jak opisano, najbardziej prawdopodobnymi wyjaśnieniami są wysokie liczby pasaży w momencie dodawania dox, nieprawidłowy genotyp myszy lub użycie FBS, które nie sprzyja wytwarzaniu komórek iPS. Jednak w rzadkich przypadkach zaobserwowaliśmy, że MEF-y nie były w stanie przeprogramować się nawet w idealnych warunkach. W tych przypadkach jako podstawową przyczynę zidentyfikowano spontaniczną delecję de novo w otwartej ramce odczytu m2rtTA.
Metodologia ta została z powodzeniem zaadaptowana do ekstrakcji produktów pośrednich Ssea-1+ poprzez magnetyczną izolację komórek (MACS). Istnieje wyraźna przewaga czasowa w stosowaniu MACS, jednak czystość populacji komórek Ssea-1+ jest zmniejszona do 80-90%, a nie więcej niż 95%, co w zależności od rodzaju eksperymentu, do którego komórki są przeznaczone, może stanowić problem. W związku z tym istnieje możliwość użycia MACS do wzbogacenia komórek Ssea-1 +, a następnie FACS w celu zwiększenia czystości i / lub frakcjonowania ich na komórki Ssea-1 + / Epcam + i Ssea-1 + / Epcam-.
Podczas gdy wykazano, że komórki iPS wytwarzane przez opisany protokół i model mysi są pluripotencjalne i skutecznie przyczyniają się do wszystkich tkanek zwierząt chimerycznych 15,20, wykazano zmniejszoną zdolność do wytwarzania zarodków całkowicie złożonych z tych komórek iPS poprzez tetraploidalną komplementację 24. Nieprawidłowe wzorce metylacji w klastrze genów Dlk-Dio3 zostały zidentyfikowane jako podstawowa przyczyna 24. Jednak dodanie kwasu askorbinowego w stężeniu 50 μg/ml do pożywki podczas przeprogramowania spowoduje powstanie komórek iPS kompetentnych do tetraploidalnej komplementacji 24. Należy pamiętać, że alternatywny reprogramowalny model myszy zaprojektowany do wyrażania czynników przeprogramowujących przy innej stechiometrii może wytwarzać tetraploidalne kompetentne komórki iPS nawet przy braku leczenia kwasem askorbinowym 25. Jednak w naszych rękach komórki z tego szczepu przeprogramowują się ze znacznie niższą częstotliwością w porównaniu z używanym tutaj modelem myszy.
Metodologia opisana w tym manuskrypcie pozwala na oddzielenie produktów pośrednich przeprogramowywania od opornej na leczenie większości populacji i powinna być postrzegana jako cenne narzędzie do analizy i zrozumienia procesu przeprogramowywania, usuwając wcześniejsze ograniczenia związane z koniecznością użycia populacji niefrakcjonowanej do profilowania (np. wysoki szum sygnału z ogniw ogniotrwałych). Opisana w niniejszym dokumencie kombinacja przeciwciał pozwala na izolację produktów pośrednich z komórek myszy o wysokiej czystości, jednak możliwe jest, że w przyszłości zostaną odkryte dodatkowe markery powierzchni komórek, które pozwolą na otrzymanie produktów pośrednich o jeszcze wyższej czystości. Należy pamiętać, że ekspresja Ssea-1 nie jest cechą charakterystyczną indukowanych przez człowieka pluripotencjalnych komórek macierzystych i jako taka protokół ten nie może być stosowany do przeprogramowania komórek pochodzenia ludzkiego. Podsumowując, przeprogramowanie produktów pośrednich po wyizolowaniu opisaną metodą można wykorzystać do analiz molekularnych, w tym profilowania ekspresji, immunoprecypitacji chromatyny, analizy metylomu i testów białek.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Chcielibyśmy podziękować za wsparcie finansowe z Programu Monash Larkins, jak również z CDF NHMRC i grantu na projekt NHMRC. Ponadto chcielibyśmy podziękować Sue Mei Lim za konstruktywne sugestie, Edwinie McGlinn za wsparcie oraz zespołowi Monash Flowcore (w szczególności Adamowi Dinsdale'owi) za pomoc w produkcji filmu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Anty-mysz CD90.2 (Thy1.2) Pacyficzny niebieski | eBionauka | 48-0902-82 | |
| Anty-ludzka/mysia biotyna SSEA-1 | eBionauka | 13-8813 | |
| Streptawidyna PE-Cy 7 | eBionauka | 25-4317-82 | |
| Anty-Myszy CD326(Epcam) Fitc | eBionauka | 48-5791-82 | |
| Pirogronian sodu | Technologie życiowe | Numer katalogowy: 11360-070 | |
| MEM Aminokwasy endogenne (NEAA) | Technologie życiowe | Numer katalogowy: 11140-050 | |
| Kwalifikowana do zarodkowych komórek macierzystych płodowa surowica bydlęca (FBS) | Technologie życiowe | ||
| Trypsyna-EDTA (0,25%) | Technologie życiowe | 25200-056 | |
| Technologie GlutaMAX | Life | Nr kat. 35050-070 | |
| β-Merkaptoetanol | Technologie życiowe | 21985-023 | |
| DMSO (Dimetylosulfotlenek) | Sigma-Aldrich | D8418 | |
| Penicylina/streptomycyna | Technologie życiowe | 15140 | |
| Roztwór jodku propidyny (PI) | Sigma-Aldrich | P4864-10ML | |
| Żelatyna ze skóry wieprzowej | Sigma-Aldrich | G1890 | |
| Hykulan doksycykliny | Sigma-Aldrich | 33429-100MG-R | |
| Czynnik hamujący białaczkę (LIF) | Milipore | ESG1107 | |
| DMEM Wysoki poziom glukozy | Technologie życiowe | 11960-044 | |
| DPBS (sól fizjologiczna buforu fosforanowego Dulbecco) | Technologie życiowe | 14190-144 | |
| Nokaut DMEM | Technologie życiowe | Numer katalogowy 10829-018 | |
| Napromieniowane MEF-y | Technologie życiowe | S1520-100 | |
| 75-cm2 Kolby do hodowli tkankowych | Corning/BD Bioscience | ||
| 15-mililitrowe probówki wirówkowe | Corning/BD Bioscience | ||
| probówek wirówkowych o pojemności 50 ml | Corning/BD Bioscience | ||
| Jednorazowe ostrza chirurgiczne | Clifford Hallam | SM0501 | |
| Fiolki kriogeniczne | Corning/BD Bioscience | ||
| 70 & mikro; m Sitko komórkowe | BD Bioscience | 352340 | |
| Polimeraza DNA Taq | Technologie życiowe | Numer katalogowy: 10342-020 |
Bibliografia
- Matsui, Y., Zsebo, K., Hogan, B. L. Derivation of pluripotential embryonic stem cells from murine primordial germ cells in culture. Cell. 70, 841-847 (1992).
- Takahashi, K., Yamanaka, S. Induction of pluripotent stem cells from mouse embryonic and adult fibroblast cultures by defined factors. Cell. 126, 663-676 (2006).
- Stadtfeld, M., Maherali, N., Borkent, M., Hochedlinger, K. A reprogrammable mouse strain from gene-targeted embryonic stem cells. Nature Methods. 7, 53-55 (2010).
- Ebert, A. D., Svendsen, C. N. Human stem cells and drug screening: opportunities and challenges. Nature Reviews. Drug Discovery. 9, 367-372 (2010).
- Zhang, J., et al. A human iPSC model of Hutchinson Gilford Progeria reveals vascular smooth muscle and mesenchymal stem cell defects. Cell Stem Cell. 8, 31-45 (2011).
- Samavarchi-Tehrani, P., et al. Functional genomics reveals a BMP-driven mesenchymal-to-epithelial transition in the initiation of somatic cell reprogramming. Cell Stem Cell. 7, 64-77 (2010).
- Celià-Terrassa, T., et al. Epithelial-mesenchymal transition can suppress major attributes of human epithelial tumor-initiating cells. The Journal of Clinical Investigation. 122, 1849(2012).
- Liao, B., et al. MicroRNA cluster 302–367 enhances somatic cell reprogramming by accelerating a mesenchymal-to-epithelial transition. Journal of Biological Chemistry. 286, 17359-17364 (2011).
- Cieślik, M., et al. Epigenetic coordination of signaling pathways during the epithelial-mesenchymal transition. Epigenetic., & Chromatin. 6, 1-22 (2013).
- Golipour, A., et al. A late transition in somatic cell reprogramming requires regulators distinct from the pluripotency network. Cell Stem Cell. 11, 769-782 (2012).
- Maherali, N., et al. Directly reprogrammed fibroblasts show global epigenetic remodeling and widespread tissue contribution. Cell Stem Cell. 1, 55-70 (2007).
- Stadtfeld, M., Maherali, N., Breault, D. T., Hochedlinger, K. Defining molecular cornerstones during fibroblast to iPS cell reprogramming in mouse. Cell Stem Cell. 2, 230-240 (2008).
- Brambrink, T., et al. Sequential expression of pluripotency markers during direct reprogramming of mouse somatic cells. Cell Stem Cell. 2, 151-159 (2008).
- Wernig, M., et al. In vitro reprogramming of fibroblasts into a pluripotent ES-cell-like state. Nature. 448, 318-324 (2007).
- Polo, J. M., et al. A molecular roadmap of reprogramming somatic cells into iPS cells. Cell. 151, 1617-1632 (2012).
- Wright, A. J., Andrews, P. W. Surface marker antigens in the characterization of human embryonic stem cells. Stem Cell Research. 3, 3-11 (2009).
- O'Malley, J., et al. High-resolution analysis with novel cell-surface markers identifies routes to iPS cells. Nature. , (2013).
- Hansson, J., et al. Highly coordinated proteome dynamics during reprogramming of somatic cells to pluripotency. Cell Reports. 2, 1579-1592 (2012).
- Stadtfeld, M., Maherali, N., Breault, D. T., Hochedlinger, K. Defining molecular cornerstones during fibroblast to iPS cell reprogramming in mouse. Cell Stem Cell. 2, 230-240 (2008).
- Stadtfeld, M., Maherali, N., Borkent, M., Hochedlinger, K. A reprogrammable mouse strain from gene-targeted embryonic stem cells. Nature Methods. 7, 53-55 (2009).
- Sommer, C. A., et al. Induced pluripotent stem cell generation using a single lentiviral stem cell cassette. Stem Cells. 27, 543-549 (2009).
- Takahashi, K., Okita, K., Nakagawa, M., Yamanaka, S. Induction of pluripotent stem cells from fibroblast cultures. Nature Protocols. 2, 3081-3089 (2007).
- Utikal, J., et al. Immortalization eliminates a roadblock during cellular reprogramming into iPS cells. Nature. 460, 1145-1148 (2009).
- Stadtfeld, M., et al. Ascorbic acid prevents loss of Dlk1-Dio3 imprinting and facilitates generation of all-iPS cell mice from terminally differentiated B cells. Nature Genetics. 44, 398-405 (2012).
- Carey, B. W., et al. Reprogramming factor stoichiometry influences the epigenetic state and biological properties of induced pluripotent stem cells. Cell Stem Cell. 9, 588-598 (2011).
Przedruki i uprawnienia
