Mięśnie szkieletowe są niezbędne do poruszania się i są głównym magazynem białka w organizmie. Pomiary zdrowia mięśni w obrębie C. Opisano elegans. Potencjalne zmiany w strukturze i funkcji mięśni ocenia się za pomocą zlokalizowanego GFP i barwników kationowych.
Artykuł metodologiczny
Metody oceny subkomórkowych kompartmentów mięśniowych u C. elegans
W tym artykule
Podsumowanie
Streszczenie
Mięsień to dynamiczna tkanka, która reaguje na zmiany w odżywianiu, ćwiczeniach i stanie chorobowym. Utrata masy mięśniowej i funkcji wraz z chorobą i wiekiem stanowią poważne obciążenie dla zdrowia publicznego. Obecnie niewiele wiemy o genetycznej regulacji zdrowia mięśni wraz z chorobą lub wiekiem. Nicienie C. Elegans jest uznanym modelem pozwalającym zrozumieć genomiczną regulację procesów biologicznych będących przedmiotem zainteresowania. Mięśnie ściany ciała tego robaka wykazują duży stopień homologii z mięśniami wyższych gatunków metazoan. Ponieważ C. elegans jest organizmem przezroczystym, lokalizacja GFP do mitochondriów i sarkomerów pozwala na wizualizację tych struktur in vivo. Podobnie karmienie zwierząt barwnikami kationowymi, które kumulują się w oparciu o istnienie potencjału błony mitochondrialnej, pozwala na ocenę funkcji mitochondriów in vivo. Metody te, jak również ocena homeostazy białek mięśniowych, są połączone z oceną funkcji mięśni całego zwierzęcia, w postaci testów ruchowych, aby umożliwić korelację defektów subkomórkowych z funkcjonalnymi miarami wydajności mięśni. W związku z tym C. Elegans zapewnia potężną platformę, za pomocą której można ocenić wpływ mutacji, knockdownu genów i/lub związków chemicznych na strukturę i funkcję mięśni. Wreszcie, ponieważ GFP, barwniki kationowe i testy ruchu są oceniane nieinwazyjnie, prospektywne badania struktury i funkcji mięśni mogą być prowadzone przez cały cykl życia, a obecnie nie można tego łatwo zbadać in vivo w żadnym innym organizmie.
Wprowadzenie
Mięśnie to wielofunkcyjna tkanka, ceniona za swoją rolę w lokomocji, wspomaganiu postawy i metabolizmie. Rozwój i utrzymanie zdrowych mięśni wymaga koordynacji wielu procesów komórkowych i składników. Albo przez uszkodzenie, albo chorobę, może dojść do rozregulowania, co skutkuje zmienioną strukturą i/lub funkcją mięśni. Związane z wiekiem pogorszenie funkcji mięśni stanowi znaczne obciążenie dla budżetów opieki zdrowotnej w świecie zachodnim, ponieważ masa mięśniowa1,2, a zwłaszcza siła i wytrzymałość mięśni3-5 są ujemnie skorelowane ze śmiertelnością. Pomiar aspektów związanych z pogarszającą się funkcją mięśni, takich jak zmieniona funkcja mitochondriów lub zakłócenia sarkomerowe, może pozwolić na lepsze zrozumienie mechanizmów leżących u podstaw ogólnego rozwoju i zdrowia mięśni.
Caenorhabditis elegans (C. elegans) jest mikroskopijnym nicieniem najlepiej znanym, ponieważ był pierwszym organizmem wielokomórkowym, którego cały genom został zsekwencjonowany6, pierwszym, którego geny zostały wyciszone za pomocą RNAi7 i jedynym metazoanem, którego określono całą linię komórkową8 i neuroanatomię9. C. elegans został po raz pierwszy zaproponowany jako model do badań nad genetyczną kontrolą zachowania w 1974 roku przez SydneyaBrennera10, a znaczenie tej i kolejnych prac zostało docenione pierwszą z trzech Nagród Nobla przyznanych C. badacze elegans. Około 35% C. Geny elegans zidentyfikowały ortologi u ludzi, z C. elegans jako kluczowy organizm używany do zrozumienia genetycznej kontroli rozwoju mięśni11. Prawie każdy gen w C. Genom elegans może zostać powalony przez RNAi7,12. W ten sposób, poprzez obalanie genów w pełni rozwiniętych mięśniach, składniki genetyczne przyczyniające się do regulacji zdrowia mięśni mogą być badane ze względną prostotą.
Połączona zdolność do korzystania z RNAi, mutantów i związków chemicznych sprawia, że C. Elegans to wiodący system do badania genetycznej regulacji7,14,15 struktury i funkcji mięśni w wieku16 lat oraz w modelach chorobowych17. Wpływ knockdownu, mutacji i/lub ekspozycji na związki chemiczne na strukturę i/lub funkcję mięśni można mierzyć za pomocą wielu aspektów. Tutaj pokrótce opisujemy proste techniki oceny C. Struktura i funkcja mięśni elegans, z których wiele można wykorzystać w prospektywnych badaniach nad zdrowiem mięśni.
Rozwój białka zielonej fluorescencji (GFP)18 umożliwił wizualizację zarówno lokalizacji określonych białek, jak i ogólnej struktury organelli w C. elegans. Tutaj wyjaśniamy, w jaki sposób GFP wyrażany specyficznie w mitochondriach mięśni ściany ciała, jądrach lub sarkomerach można wykorzystać do określenia, czy obecna jest dystrofia tych struktur subkomórkowych. Ponieważ struktura nie zawsze jest wiarygodnym substytutem funkcji, wyjaśniamy również, w jaki sposób zastosowanie barwników kationowych in vivo umożliwia ocenę upośledzonego potencjału błony mitochondrialnej w mięśniach. Gdy barwniki są stosowane w połączeniu z GFP, pozwalają na badanie architektury i funkcji w sposób czasowy przez całe życie. Na koniec wyjaśniamy również, w jaki sposób można ocenić homeostazę białek w mięśniach i jak wszystkie te miary można wykorzystać do skorelowania zmian w zdrowiu mięśni całego zwierzęcia za pomocą testów ruchu. Techniki te, w połączeniu z knockdownem genów, mutacjami i/lub związkami chemicznymi, stanowią potężny arsenał do badania, w jaki sposób określone geny lub związki wpływają na zdrowie mięśni in vivo. Podobieństwa w budowie, metabolizmie i funkcji brutto mięśni między C. elegans i ssaki oznaczają C. Elegans jest wybitnym organizmem modelowym do zrozumienia regulacji mięśni w organizmach wyższych, w tym u ludzi.
Protokół
1. Szczepy, hodowla i mikroskopia
- Hodowlę i utrzymanie szczepów C. elegans prowadzić zgodnie z wcześniejszymi opisami19. Szczepy są dostępne w Caenorhabditis Genetics Center (CGC).
UWAGA: Szczepy wykorzystane w tych eksperymentach to CB5600 (ccIs4251 (Pmyo-3::Ngfp-lacZ; Pmyo-3::Mtgfp) I; him-8 (e1489) IV) z białkami fuzyjnymi GFP zlokalizowanymi w mitochondriach i jądrach; PJ727 (jls01 (myo-3::GFP, rol-6 (su1006)); unc-54::lacZ V) z białkami fuzyjnymi GFP zlokalizowanymi w aparacie kurczliwym oraz PD55 (ccIs55 (sup-7(st5); unc-54::lacZ) V) z białkami fuzyjnymi β-galaktozydazy zlokalizowanymi w cytozolu. - Eksperymenty RNAi przeprowadzić zgodnie z wcześniejszymi opisami dla wielopokoleniowych eksperymentów RNAi13, a bakterie RNAi pozyskać z biblioteki ORF-RNAi o zweryfikowanej sekwencji, skonstruowanej przez Marca Vidala et al.12.
- Skonstruować szczepy zawierające ccIs4251, jls01 lub ccIs55 przy użyciu standardowych technik20. Wykorzystać te transgeny do stworzenia szczepu w celu oceny odpowiednio struktury sieci mitochondrialnej, organizacji miozyny lub stanu proteostazy. Skrzyżować szczepy z mutantem, w którym pożądana jest obserwacja jednego z tych przedziałów subkomórkowych u każdego zwierzęcia.
- Stosować inhibitor kinazy PtdIns-3, LY-294002 (LY), zgodnie z wcześniejszym opisem21. W skrócie, dodać LY-294002 do końcowego stężenia 160 µM na powierzchnię suchych płytek NGM z wysianym szczepem OP50.
- Wszystkie obrazy w eksperymentach opartych na GFP rejestrować za pomocą filtra GFP, a w celu oceny potencjału błonowego in vivo przy użyciu C32H32Cl2N2O, powszechnie sprzedawanego jako MitoTracker Red CMXRos, użyć mikroskopu z filtrem potrójnym, który umożliwia jednoczesne obrazowanie kanałów czerwonego, zielonego i niebieskiego. Analizę obrazów i przygotowanie rycin przeprowadzić w oprogramowaniu do przetwarzania obrazów.
2. Synchronizacja larw L1 przy użyciu flotacji grawitacyjnej
- Minimum 1 dzień przed planowanym użyciem przygotować bufor M9 – 22.04 mM KH2PO4, 42.27 mM Na2HPO4, 85.56 mM NaCl (stężenia końcowe) i wysterylizować go w autoklawie. Po ochłodzeniu do 45 °C dodać sterylny MgSO4 do stężenia 1 mM (dodanie po autoklawowaniu zapobiega wytrącaniu osadu22). Pozostawić bufor M9 do schłodzenia w temperaturze 4 °C i rozdzielić na aliquoty do probówek 50 ml.
- W dniu eksperymentu dodać 3 ml buforu M9 do pojedynczej płytki 9 cm z dużą liczbą larw L1. Wielokrotnie przemyć płytkę, aspirując ciecz M9 i pipetując przeciwko powierzchni agaru, trzymając płytkę pod kątem.
- Zmyć larwy L1 z płytki, a następnie przenieść roztwór M9 do probówki 10 ml za pomocą pipety.
- Odczekać 2,5 min, aby większe zwierzęta dorosłe i larwy w późniejszych stadiach opadły na dno probówki, podczas gdy mniejsze larwy L1 pozostały w górnej części buforu M9.
- Usunąć górne 500 µl buforu M9 z probówki za pomocą pipety. Następnie, pod mikroskopem stereotypowym, przenieść roztwór M9 zawierający larwy L1 na nową płytkę NGM wysianą 500 µl OP50.
- Zazwyczaj należy dążyć do przeniesienia ~200-300 larw L1 na płytkę. Monitorować płytki codziennie od momentu osiągnięcia dojrzałości i w razie potrzeby przenosić zwierzęta na świeże płytki NGM z OP50, aby zapobiec wyczerpaniu źródła pokarmu OP50.
UWAGA: Zazwyczaj są to 1-3 krople buforu M9 przy użyciu pipety P1000, choć zależy to w dużej mierze od liczby larw L1 na oryginalnej płytce. - Jeśli planowane są badania na pojedynczych osobnikach, po osiągnięciu przez zwierzęta dojrzałości przenieść pojedyncze osobniki na osobne wysiane płytki NGM. Przenosić zwierzęta co 24–48 hr, aby oddzielić je od larw.
3. Testy ruchliwości19
- Na co najmniej 2 hr przed rozpoczęciem eksperymentu należy pobrać 50 ml alikwotu buforu M9 i pozostawić go do wyrównania temperatury do temperatury pokojowej.
- Za pomocą pęsety przenieść pojedyncze dorosłe zwierzę do 50 µl buforu M9 na szkiełku przedmiotowym.
- Policzyć liczbę zgięć ciała w lewo i w prawo w ciągu 10 sec, przyjmując, że jedno zgięcie w lewo i jedno zgięcie w prawo stanowią jeden cykl ruchu.
- Powtórzyć liczenie cykli ruchu, aby uzyskać łącznie co najmniej 5 pomiarów, z których można wyciągnąć średnią. Wartości te należy pomnożyć przez sześć, aby otrzymać tempo ruchu na min.
- Za pomocą pipety przenieść zwierzę z powrotem do szalki Petriego. Metoda ta umożliwia pomiar ruchu w czasie w trakcie całego cyklu życia C. elegans.
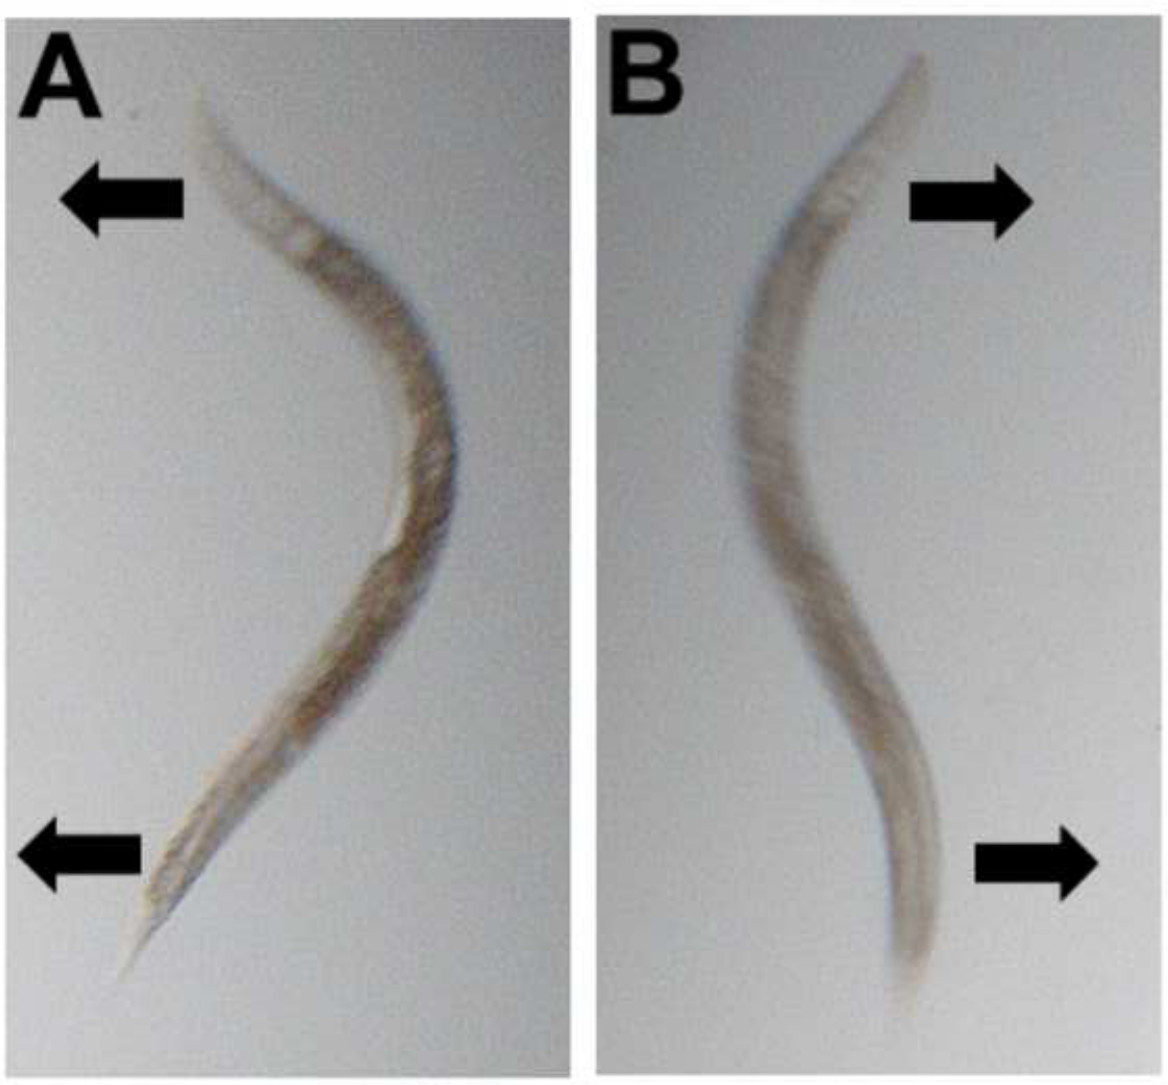
Rycina 1: Testy ruchu. Po przeniesieniu nicieni do buforu, jedno zgięcie w lewo (A) oraz jedno zgięcie w prawo (B) sumują się, tworząc jeden pełny ruch (cykl).
4. Obrazowanie sieci mitochondrialnych i sarkomerów w mięśniach ściany ciała
- UWAGA: Ten sam protokół dotyczy obrazowania zarówno mitochondriów, jak i sarkomerów.
- Zsynchronizuj nicienie zgodnie z wcześniejszym opisem (Sekcja 1) i hoduj przez 48-60 hr w 20 °C, aż osiągną wczesną dorosłość.
- Przenieś 20 nicieni (reprezentatywnych dla płytki) z płytek do 20 µl M9 na szkiełko mikroskopowe.
- Nałóż szkiełko nakrywkowe i przystąp do obrazowania za pomocą mikroskopu fluorescencyjnego z użyciem filtra GFP (460-500 nm, wzbudzenie światłem niebieskim) przy powiększeniu 40X.
5. Ocena potencjału błonowego z wykorzystaniem testu akumulacji in vivo z użyciem MitoTracker Red CMXRos (C32H32Cl2N2O)
- Zsynchronizuj szczep CB5600 (Sekcja 1), wszystkie z GFP znakującym mitochondria mięśni, i hoduj do wczesnej dorosłości na podłożu NGM zawierającym OP50 przez 48-60 hr w temperaturze 20 °C.
- Dodaj 100 µl DMSO do porcji 50 µg C32H32Cl2N2O, aby przygotować roztwór stokowy o stężeniu 940.692 µM.
- Pobierz 1 µl roztworu stokowego 940.692 µM i zawieś w 199 µl M9, aby przygotować roztwór roboczy o stężeniu 4.70 µM (4.70346 µM). Przygotuj go w brązowych probówkach 1.5 ml, ponieważ C32H32Cl2N2O jest światłoczuły.
- Przygotuj porcje po 20 µl roztworu roboczego 4.70 µM (20 dorosłych nicieni na każdą porcję 20 µl).
- Przenieś 20 dorosłych osobników do 20 µl C32H32Cl2N2O o stężeniu 4.70 µM w brązowych probówkach 1.5 ml. Inkubuj w temperaturze 20 °C przez 1 hr.
- Po 1 hr inkubacji dodaj 1 ml M9 do brązowych probówek 1.5 ml zawierających nicienie, odwiruj przy 2,000 x g przez 10 sec, a następnie usuń nadsącz. Powtórz ten etap płukania przed ponownym zawieszeniem osadu z nicieniami i przeniesieniem pozostałych 20 µl (zawierających nicienie) na szkiełko do obrazowania.
- Wykonaj zdjęcia mitochondriów z powiększeniem 40X, używając filtra potrójnego (triple pass filter), który umożliwia jednoczesną wizualizację kanałów czerwonego, niebieskiego i zielonego. Obrazowanie z użyciem filtra potrójnego wykazuje kolokalizację C32H32Cl2N2O z GFP zlokalizowanym w mitochondriach, co objawia się kolorem pomarańczowym.
- Po wykonaniu zdjęcia pomarańczowych mitochondriów, poddaj zwierzę fotowybielaniu przez 10 sec, używając światła o długości fali 540/25 nm przy maksymalnych ustawieniach, po usunięciu wszystkich filtrów. Spowoduje to wybielenie koloru czerwonego w mitochondriach i ujawnienie samego mitochondrialnego GFP, co potwierdzi kolokalizację w mitochondriach mięśniowych.
6. Ocena degradacji białek mięśniowych u C. elegans
- Zsynchronizuj szczepy PD55 (lub dowolny szczep zawierający transgen lacZ) na płytkach NGM z wysianym szczepem OP50 (Sekcja 1). Hoduj do wczesnej dorosłości przez 48-60 hr w 20 °C.
- Przenieś 20 dorosłych nicieni do 20 µl ddH2O na szkiełko przedmiotowe. Staraj się pobrać wyłącznie nicienie, unikając przenoszenia bakterii. Opisz szkiełko przedmiotowe ołówkiem.
- Umieść szkiełko w eksykatorze na 30 min, aby wysuszyć zwierzęta i doprowadzić do pęknięcia ich kutykuli. Zapewnij szczelność eksykatora, stosując smar wokół uszczelki.
- Sprawdź pod stereomikroskopem, czy proces wysuszania przebiegł skutecznie (Rysunek 2).
- Zanurz szkiełko przedmiotowe w lodowatym acetonie na 3,5 min, a następnie pozostaw szkiełko na ręczniku papierowym w temperaturze pokojowej przez 15 min, aby aceton odparował. W tym czasie rozmroź X-gal oraz bufor utleniający i pozwól im osiągnąć temperaturę pokojową.
- Dodaj 2 µl X-gal do 100 µl buforu utleniającego i delikatnie wymieszaj w wirówce typu vortex, aby uzyskać jednorodną mieszaninę. Jest to roztwór główny X-gal/bufor utleniający.
- Dodaj 20 µl roztworu głównego X-gal/bufor utleniający do każdego obszaru z 20 nicieniami. Sprawdź pod stereomikroskopem, czy roztwór całkowicie pokrywa wszystkie zwierzęta. Delikatnie przechylaj szkiełko przedmiotowe, aby rozprowadzić roztwór w miejscach, gdzie zwierzęta nie są pokryte.
- Umieść szkiełko przedmiotowe w komorze wilgotnościowej na 1-2,5 hr w 20 °C. Wykonaj zdjęcia zwierząt, gdy w mięśniach ściany ciała osobników kontrolnych pojawi się ciemnoniebieski kolor. Oceniaj osobniki kontrolne pod stereomikroskopem co 15 min, aby określić moment wykonania zdjęć.
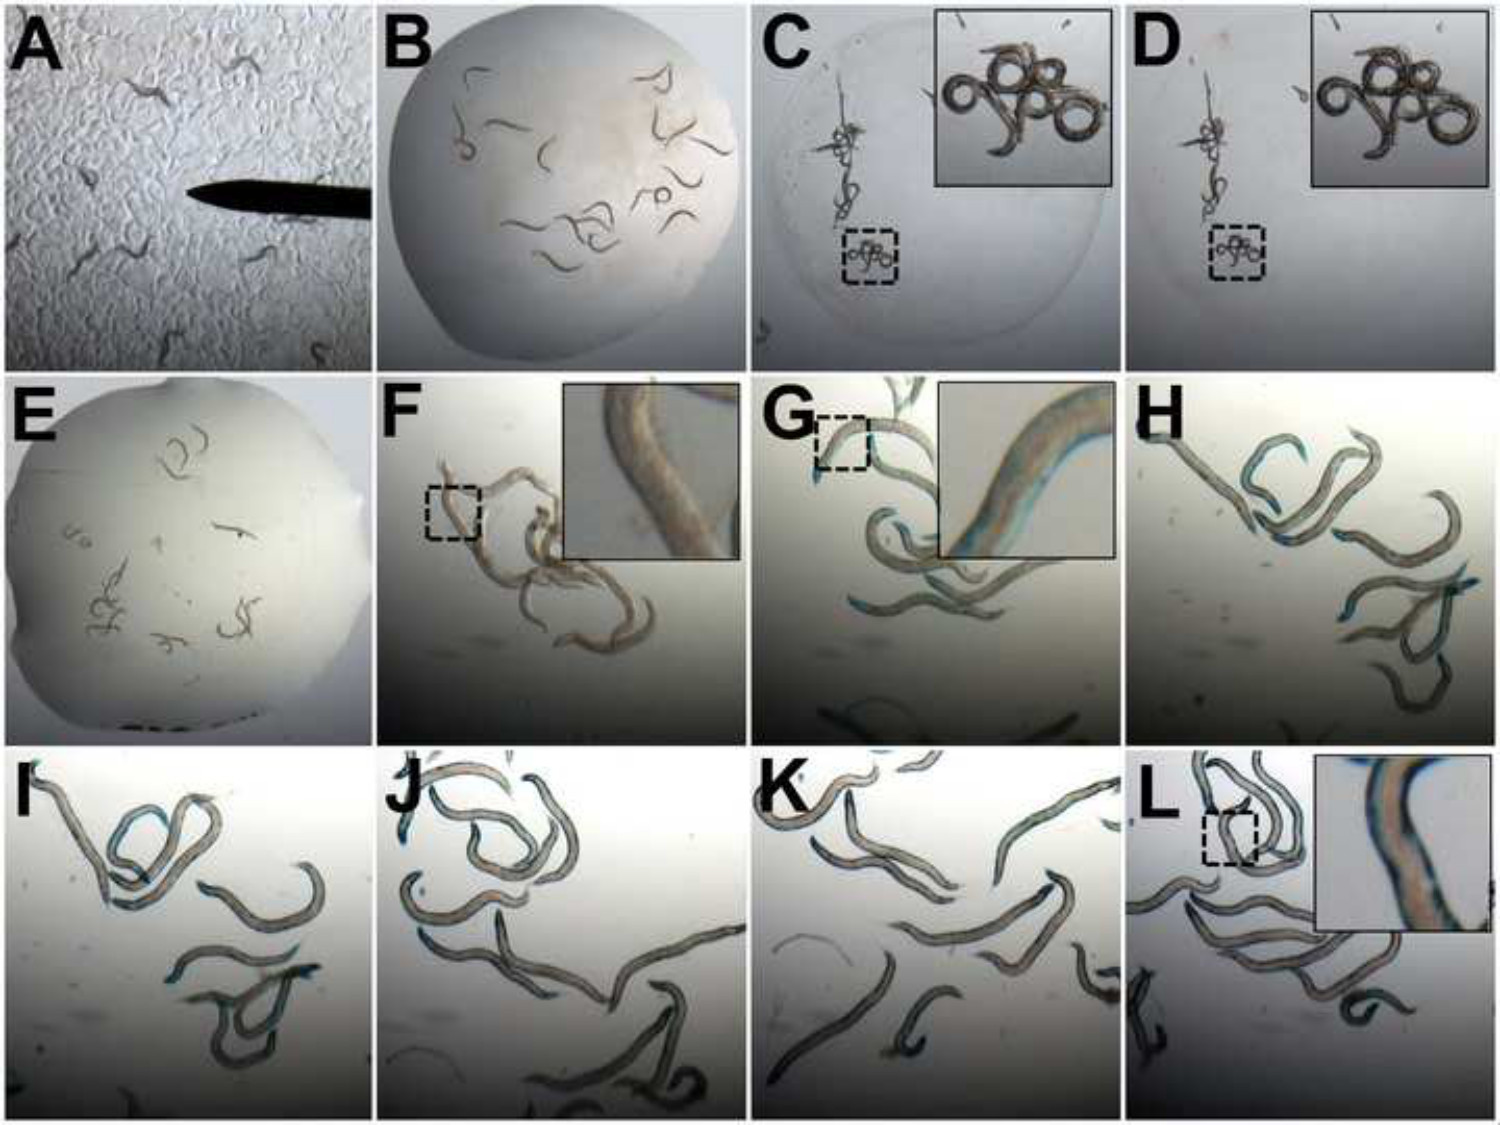
Rysunek 2: Ocena degradacji białek mięśniowych przy użyciu testów z β-galaktozydazą. (A) Zwierzęta zawierające transgen lacZ są przenoszone z szalek Petri do 20 µl ddH2O na szkiełko mikroskopowe (B). Zwierzęta ulegają wysuszeniu i pękają (C). Następnie zwierzęta są przemywane acetonem (D). Po odparowaniu acetonu dodaje się mieszaninę X-gal/buforu utleniającego (E). Pojawienie się niebieskiego koloru u zwierząt kontrolnych jest oceniane w odstępach 15 min (F-L) od t = 0 min (F) aż do uzyskania ciemnoniebieskiego koloru na całej długości zwierząt (L). Zdjęcia nicieni wykonano przy powiększeniu 2,5X w panelach A-E oraz 8X w F-L. Powiększenia w panelach C, D, F, G i L stanowią 4-krotność powiększenia oryginalnego.
Wyniki
Testy ruchowe do ilościowego określenia defektów ruchu
Spadek aktywności ruchowej jest dobrym predyktorem śmiertelności u C. elegans16, a obniżenie tempa poruszania się wskazuje na problemy z układem nerwowo-mięśniowym. Zmiany w ruchu, oceniane za pomocą testów ruchowych, mogą wynikać z zastosowania RNAi przeciwko konkretnemu genowi lub leczenia farmakologicznego (Ryciny 3-5) lub występować u zwierząt mutantów13,23. Spadek ruchomości może być wynikiem zaburzeń rozwojowych, na przykład w następstwie rozwojowego wyciszenia genów transportu elektronów kodujących kompleks I, III, IV lub V24. Dodatkowo, specyficzne interwencje mogą być testowane wyłącznie na dorosłych osobnikach C. elegans w celu zbadania wpływu na fizjologię po okresie rozwojowym. Na przykład zwierzęta poddane RNAi przeciwko unc-112, który koduje ortolog Kindlin-1 u C. elegans zlokalizowany w kompleksach przyczepów mięśni zawierających integryny (Ryciny 3 i 4), lub gas-1, który koduje komponent kompleksu I łańcucha transportu elektronów (Rycina 4), wykazują progresywny spadek ruchomości w porównaniu z grupą kontrolną od 48 do 72 h po osiągnięciu dojrzałości. Może to wskazywać na problemy z fizjologią mięśni. Podobnie, utrata ruchomości w przedziale od 24 do 72 h jest obserwowana w odpowiedzi na podanie inhibitora PI3K LY-294002 dorosłym osobnikom o prawidłowym rozwoju (Rycina 5). Możliwe jest również przetestowanie wpływu drugiej terapii RNAi, mutacji lub leku na przywrócenie ruchomości u zwierząt wykazujących jej spadek w odpowiedzi na pierwszą interwencję. Na przykład mutanty unc-112 wykazują mierzalny spadek ruchomości w porównaniu z osobnikami typu dzikiego, który jest łagodzony w obecności drugiej mutacji w dim-113. Zatem testy ruchowe mogą identyfikować zarówno interwencje zmieniające rozwój i/lub funkcję nerwowo-mięśniową, jak i takie, które poprawiają i/lub przywracają funkcję nerwowo-mięśniową.
Ocena przerwania sarkomerów
Po zidentyfikowaniu defektu ruchu często pożądane jest ustalenie, czy jego przyczyna wynika z problemów z nerwami, mięśniami czy z obu tych elementów. Sarkomery są wielobiałkowymi kompleksami wewnątrz mięśni, które umożliwiają skurcz, a tym samym generowanie siły i ruch. Dzięki wykorzystaniu zwierząt wykazujących ekspresję białek fuzyjnych miozyny z GFP, zlokalizowanych w aparacie kurczliwym, stopień zaburzenia filamentów miozyny i sarkomerów można obserwować w sposób relatywnie nieinwazyjny i prospektywny u poszczególnych osobników w trakcie rozwoju i/lub w wieku dorosłym. Zwierzęta typu dzikiego wykazują uporządkowane sarkomery, które objawiają się jako liczne zielone, równoległe linie proste w obrębie każdego mięśnia ściany ciała (Rysunek 3). Zaburzenia tych prawidłowych struktur mogą być stosunkowo niewielkie, przy czym uporządkowane sarkomery wydają się zlewać, zamiast pozostawać równolegle. Fenotyp ten, widoczny przy RNAi unc-112 w t = 24 h lub 48 h (Rysunek 3), jest porównywalny do zjawiska Z-line streaming miejsc przyczepu aktyny w mięśniach ssaków. Podobnie, niewielkie fragmenty struktur mogą ulec zapadnięciu lub mogą całkowicie zaniknąć, jak w przypadku traktowania RNAi unc-112 w t = 48 h lub t = 72 h (Rysunek 3). Obecność defektów sarkomerów w mięśniach zwierząt wykazujących defekt ruchu (Rysunek 3) jest wystarczająca, aby wyjaśnić ten defekt, ale nie wyklucza tokoniecznie innych problemów z mięśniami, nerwami i/lub innymi tkankami w odpowiedzi na interwencję.
Ocena struktury sieci mitochondrialnej
W przypadku wystąpienia defektu ruchu czasami wskazane jest zbadanie mięśni pod kątem innych nieprawidłowości, które mogą powodować lub przyczyniać się do tego defektu. Mitochondria dostarczają większość energii komórkowej, a spadek sprawności ruchowej może być wynikiem zmniejszonej podaży ATP, co ogranicza energię dostępną do skurczu mięśni. W związku z tym strukturę mitochondriów można zbadać pod kątem anomalii. Ważne jest, aby nie znieczulać zwierząt azotkiem sodu, ponieważ indukuje on szybką fragmentację mitochondriów; zwierzęta w tych eksperymentach były unieruchamiane za pomocą nacisku wywieranego przez szkiełko nakrywkowe. W mięśniach ściany ciała dzikiego typu C. elegans mitochondria są zawarte w zorganizowanych sieciach (Rycina 4) i istnieją oraz funkcjonują jako retikulum25. Rozpad sieci mitochondriów objawia się fragmentacją tej sieci (gas-1 RNAi, Rycina 4B)26. Fragmentacja może stać się na tyle silna, że nie pozostaje żaden ślad zorganizowanych sieci, jak ma to miejsce w przypadku traktowania unc-112 RNAi (Rycina 4B i C)13. Podobnie jak w przypadku zaburzeń struktury sarkomerów, defekty struktury mitochondriów mięśniowych u zwierząt wykazujących defekt ruchu mogą być wystarczające, aby wyjaśnić ten defekt, jednak nie wyklucza to koniecznie innych problemów z mięśniami, nerwami i/lub innymi tkankami. Na przykład mutanty unc-11213 oraz traktowanie unc-112 RNAi (Ryciny 3 i 4) wykazują zarówno zaburzenia sarkomerów, jak i zaburzenia struktury mitochondriów.
Ocena funkcji mitochondriów in vivo
Potencjał błony mitochondrialnej określa zdolność mitochondriów do tworzenia siły protonomotorycznej i generowania ATP27, zatem możliwość oceny potencjału błony mitochondrialnej in vivo wskazuje na zdolność danego organizmu do produkcji ATP. Ponieważ zaburzenia strukturalne mitochondriów mogą, ale nie muszą zmieniać ich wydajności funkcjonalnej, pożądane może być ocenienie funkcji mitochondriów u zwierząt wykazujących zmienioną strukturę mitochondrialną. C32H32Cl2N2O gromadzi się w mitochondriach wszystkich typów komórek, w których występuje potencjał błonowy, i barwi mitochondria28 (Rysunek 4C). Aby specyficznie ocenić funkcję mitochondriów w mięśniach, można użyć C32H32Cl2N2O oraz znakowanych GFP mitochondriów mięśniowych, aby zademonstrować wpływ interwencji konkretnie na mitochondria mięśniowe (Rysunek 4C). Na przykład utrata potencjału błony mitochondrialnej po zastosowaniu RNAi unc-112 zapobiega wnikaniu C32H32Cl2N2O do macierzy. W konsekwencji mitochondria wykazują niewielkie lub żadne czerwone barwienie, oprócz znakowania GFP mitochondriów (Rysunek 4C). Do potwierdzenia, że obserwowane mitochondria znajdują się konkretnie w mięśniach, można również zastosować fotowyblakanie (Rysunek 4C). Zidentyfikowanie obniżonej zdolności do produkcji ATP jest wystarczające, aby wyjaśnić zaobserwowany defekt ruchu, ale nie wyklucza innych problemów w mięśniach, nerwach i/lub innych tkankach. Niemniej jednak, ponieważ obniżona zdolność produkcji ATP wiąże się ze stanami chorobowymi u ludzi29 oraz starzeniem się30, wykrycie takiego defektu w odpowiedzi na interwencję stanowi podstawę do poszukiwania związków i/lub terapii RNAi, które poprawiają zdolność produkcji ATP, co może być następnie dalej badane pod kątem potencjału terapeutycznego.
Ocena degradacji białek
W przypadku wystąpienia zaburzeń ruchu przy prawidłowej budowie sarkomerów i mitochondriów, czasami wskazane jest zbadanie mięśni pod kątem innych defektów, które mogą powodować lub przyczyniać się do tych zaburzeń. Zdolność do utrzymania homeostazy białek jest oznaką prawidłowego stanu zdrowia, podczas gdy spadek syntezy białek i/lub zwiększenie ich degradacji jest konsekwencją starzenia31 oraz wielu stanów chorobowych32,33. W związku z tym u zwierząt z zaburzeniami ruchu może być zasadne zbadanie mięśni pod kątem zmian w homeostazie białek. Można to osiągnąć poprzez ocenę poziomu cytozolowych białek mięśniowych. Wykorzystanie białek kodowanych transgenicznie pozwala na ocenę proteostazy specyficznej dla mięśni. Na przykład zastosowanie zwierząt zawierających β-galaktozydazę połączoną z częścią N-końcową miozyny, syntetyzowaną pod kontrolą promotora i enhancera miozyny, umożliwia ocenę zawartości cytozolowych białek mięśniowych19. Obecność niebieskiego barwienia u dorosłych osobników typu dzikiego świadczy o obecności aktywnej β-galaktozydazy i braku patologicznej degradacji białek cytozolowych. Zanik barwienia w odpowiedzi na zastosowane leczenie sugeruje występowanie patologicznej degradacji białek (Rysunek 5), ponieważ β-galaktozydaza pozostaje stabilna przez 72 – 96 h po osiągnięciu dojrzałości u osobników typu dzikiego13,14,19. Przykładowo, nieleczone zwierzęta typu dzikiego wykazują intensywne niebieskie barwienie 72 h po osiągnięciu dojrzałości, podczas gdy zwierzęta leczone LY-249002 wykazują brak barwienia (Rysunek 5). Podobnie jak w przypadku defektów struktury sarkomerów i funkcji mitochondriów, obecność patologicznej degradacji białek mięśniowych jest wystarczająca, aby wyjaśnić zaobserwowany zaburzenie ruchu, ale niekoniecznie wyklucza inne problemy z mięśniami, nerwami i/lub innymi tkankami.
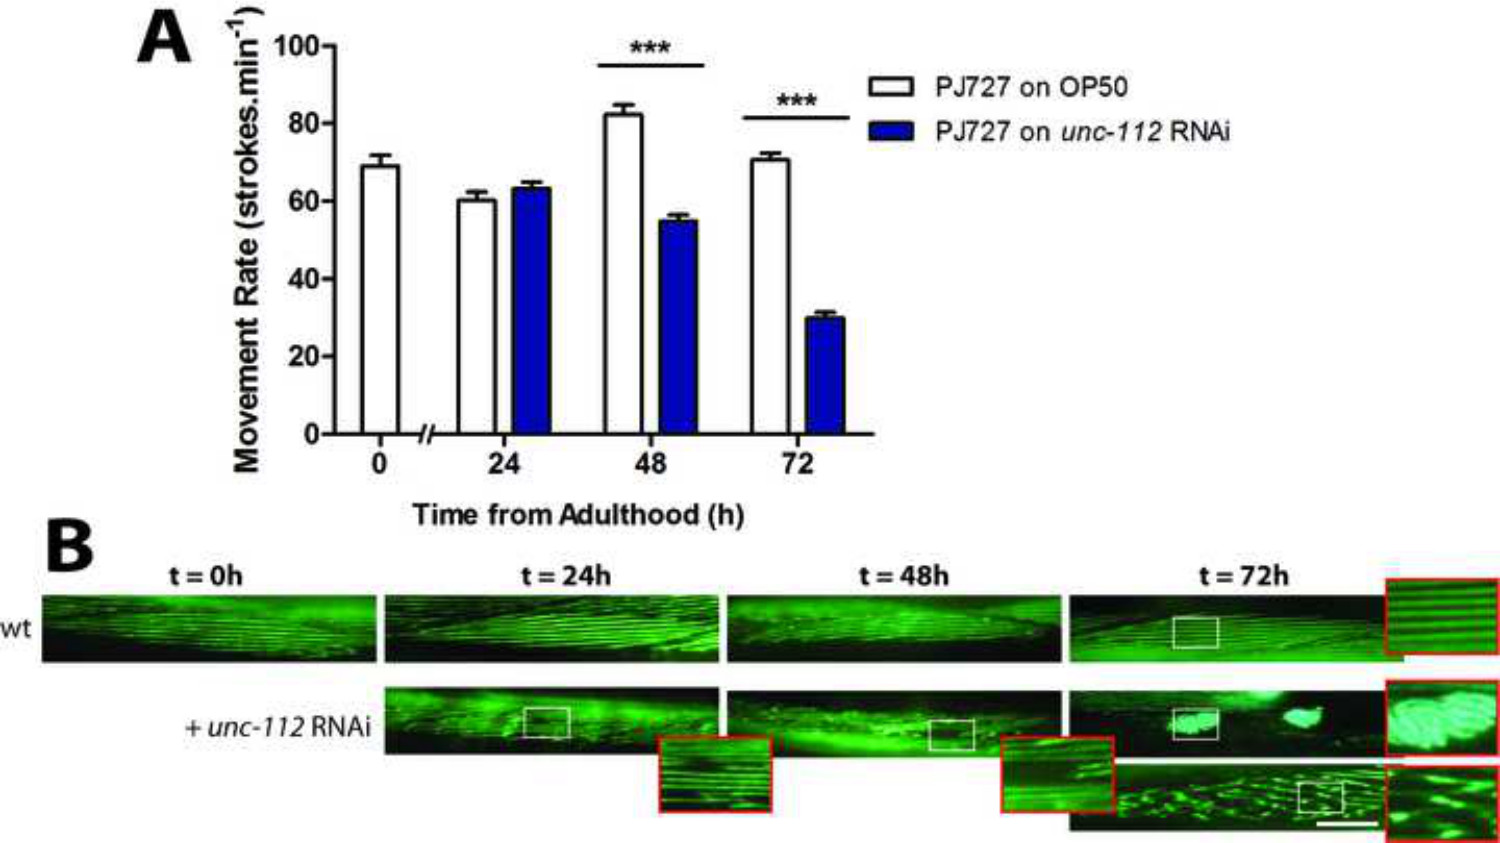
Rysunek 3: (A) unc-112 RNAi powoduje znaczny defekt ruchu w t = 72 hr. (B) Ocena uporządkowanej struktury pasm A w mięśniach ściany ciała. W typie dzikim (wt) pasma A w mięśniach występują jako linie proste we wczesnej dorosłości (t = 0 hr) i pozostają w dużej mierze jednorodne aż po 72 hr dorosłości (patrz powiększenie wt). unc-112 RNAi powoduje utratę architektury sarkomerów w niewielkich obszarach mięśnia (t = 24 hr), zapadanie się i zanik sarkomerów (t = 48 hr), agregację (t = 72 hr górny panel i powiększenie) oraz utratę liniowości sarkomerów (t = 72 hr dolny panel i powiększenie). Paski skali reprezentują 25 µM, a powiększenia są 2,5-krotne.
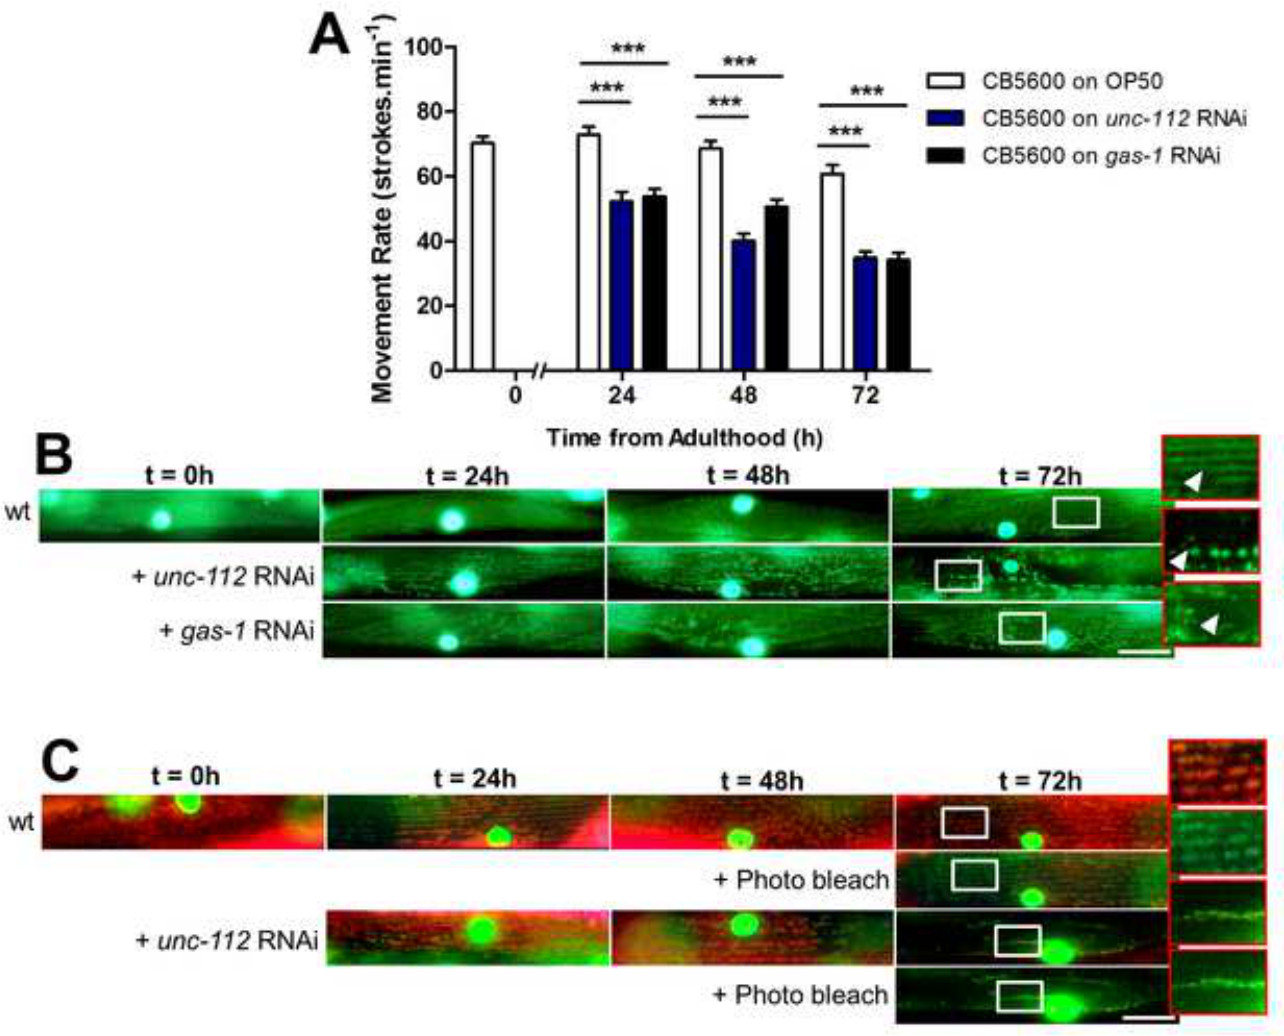
Rycina 4: (A) RNAi unc-112 lub gas-1 powoduje defekt ruchu. (B) Ocena struktury mitochondriów w mięśniach ściany ciała. Mitochondria w mięśniach w młodej dorosłości (wt) występują w formie sieciowatych linii prostych. Traktowanie zwierząt za pomocą RNAi unc-112 prowadzi do fragmentacji mitochondriów, co wcześniej obserwowano między 24. a 72. godziną dorosłości (powiększenia i strzałka)13. Podobnie RNAi przeciwko gas-1 skutkuje fragmentacją sieci mitochondrialnych, jak zaobserwowano wcześniej26. Przejawiają się one jako małe przerwy w sieci mitochondrialnej w t = 24 hr i postępują do rozległej dezorganizacji w 72 hr (patrz powiększenie i strzałka). (C) Ocena potencjału błony mitochondrialnej in vivo. U zwierząt posiadających również GFP zlokalizowane w mitochondriach, C32H32Cl2N2O gromadzi się w mitochondriach mięśni ściany ciała i wykazuje pomarańczową barwę pod filtrem potrójnym od młodej dorosłości (t = 0 hr) aż do 72 hr po dorosłości. Traktowanie za pomocą RNAi unc-112 powoduje postępującą utratę potencjału błony, co pokazano w 72 hr, gdzie pozostałe mitochondria wykazują mniejsze gromadzenie C32H32Cl2N2O w porównaniu do wt. Fotowybielanie przez 10 sec światłem 540/25 nm wybiela czerwony kolor MitoTrackera i ujawnia GFP zlokalizowane w mitochondriach mięśni (+ Photo bleach). Paski skali reprezentują 25 µm, a powiększenia są 2,5-krotne.
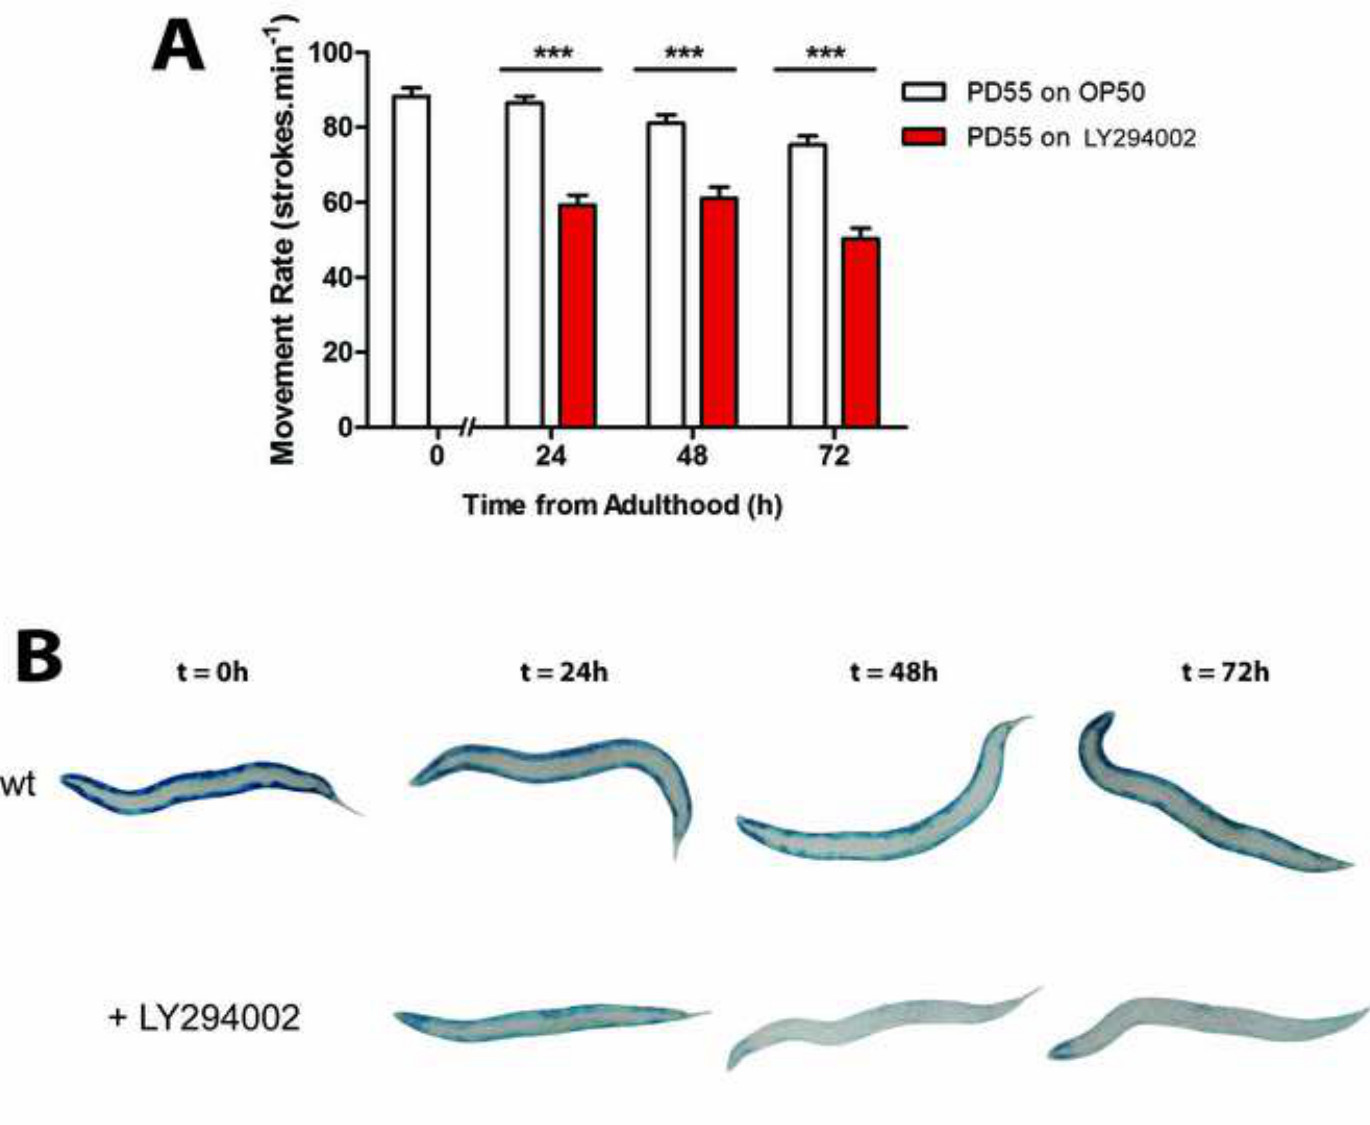
Rycina 5: (A) Leczenie preparatem LY-294002 indukuje u zwierząt defekt ruchu. (B) Ocena degradacji białek z wykorzystaniem testu β-galaktozydazy. Larwy L1 wt o zsynchronizowanym wieku hodowano do stadium wczesnej dorosłości w temperaturze 20 °C (t = 0 h), a następnie przeniesiono na podłoże NGM z namnożonym szczepem OP50 (kontrola wt) lub NGM z dodatkiem LY-294002 (leczenie inhibitorem PI3K) na 24 h w temperaturze 20 °C. W części A około 20–30 osobników barwiono w celu wykazania aktywności β-galaktozydazy (kolor niebieski) w czasie t = 0 h oraz po 24 h, 48 h i 72 h.
Dyskusja
Metody te pozwalają na eksplorację mięśni od makrofizjologii ruchu do identyfikacji wad subkomórkowych, które są wystarczające do spowodowania wady ruchowej. W połączeniu metody te pozwalają na szczegółową analizę mięśni. Uzyskane informacje pozwalają na dalsze testowanie hipotez zorientowanych na mięśnie, które odnoszą się do ogólnej fizjologii, patofizjologii i starzenia się.
Testy ruchowe
Wada ruchowa wskazuje na zaburzenie prawidłowych funkcji nerwowo-mięśniowych. Może to być specyficzne dla nerwów lub mięśni lub może być wspólne dla kilku tkanek. Najtrudniejszym etapem przeprowadzania testów ruchowych jest selekcja robaków, które są reprezentatywne dla populacji i/lub leczenia, a także upewnienie się, że eksperymentator nie zrani zwierzęcia po przeniesieniu do M9. Ważne jest, aby mieć dużą liczebność próby, aby uzyskać reprezentatywną i dokładną ocenę ruchu. Przy oznaczaniu efektów wysoce penetrujących, na przykład często obserwowanych u mutantów, wielkość próby dziesięciu zwierząt, z których każde jest oceniane pod kątem przemieszczania się dziesięć razy, jest wystarczająca do znalezienia statystycznie istotnych różnic w porównaniu z typem dzikim. Jednak prostota testów ruchowych i łatwość hodowli C. Elegans oznacza, że setki robaków mogą być szybko ocenione w celu zapewnienia ilościowo wiarygodnych wyników. Podczas badania skutków, które wydają się być obecne tylko w części populacji, ważne jest, aby określić, jaka część populacji wydaje się być dotknięta, a także stopień wady u najbardziej dotkniętych zwierząt. W takich sytuacjach należy ocenić większą liczbę zwierząt, aby uzyskać minimalne dane dotyczące odsetka populacji dotkniętej chorobą. Często zarówno leczenie farmakologiczne, jak i RNAi powoduje poważne wady ruchowe u niewielkiej części populacji. W niektórych przypadkach zwiększenie dawki leku i/lub metody podawania spowoduje zwiększenie odsetka zwierząt dotkniętych chorobą, a prowadzenie krzywych odpowiedzi na dawkę może być przydatne w określeniu optymalnego stężenia leku lub RNAi. Drugim ograniczeniem tego testu ruchu jest to, że robaki są manipulowane w celu oceny ruchu. W ten sposób robaki są zarówno stymulowane, jak i poddawane pewnemu stresowi osmotycznemu po zebraniu do cieczy. Stopień naprężenia osmotycznego można ograniczyć poprzez zastosowanie buforu M9 lub BU19 w przeciwieństwie do wody. Niektóre z tych ograniczeń można złagodzić, mierząc nawykowy ruch na płytkach za pomocą dostępnych na rynku systemów śledzenia34 lub bezpłatnych wtyczek do ImageJ35. Pomiar szybkości ruchów zwierzęcia może dostarczyć ważnych informacji na temat ogólnego stanu zdrowia mięśni, w tym zmian w funkcjonowaniu, które można mierzyć przez całe życie, a nieinwazyjność tej metody ma kluczowe znaczenie dla prospektywnych badań funkcji mięśni przez całe życie.
Obrazowanie aparatu kurczliwego
Szczepem robaka użytym tutaj do zobrazowania struktury aparatu skurczowego był PJ72736 , który wyraża białko fuzyjne miozyny GFP, które jest zlokalizowane w sarkomerach w mięśniach ściany ciała. Zastosowanie tego szczepu umożliwia wizualizację struktury sarkomeru u żywych zwierząt. Podobnie jak w przypadku opisanego powyżej testu przemieszczania, kluczową zaletą stosowania sarkomerów znakowanych GFP do oceny struktury sarkomeru jest to, że metoda jest stosunkowo nieinwazyjna, a zatem może być stosowana do prospektywnego śledzenia struktury sarkomeru u poszczególnych zwierząt przez całe życie. Największą trudnością związaną z tą metodą jest to, że robaki, które są obrazowane, są nadal żywe, a zatem poruszają się, co utrudnia uzyskanie dobrze ostrych obrazów. Można zastosować kilka metod w celu ograniczenia ruchu i uproszczenia obrazowania; Obejmują one znieczulenie lub paraliżowanie robaków oraz unieruchomienie poprzez ucisk, odsysanie lub użycie roztworu o wysokiej lepkości. Każda z tych metod unieruchomienia ma tę wadę, że sama w sobie może zmieniać funkcję nerwowo-mięśniową. W związku z tym konieczne jest uwzględnienie w analizie odpowiednich kontroli niepoddanych działaniu substancji. Rozsądne może być również zastosowanie co najmniej dwóch niezależnych metod unieruchomienia, aby potwierdzić, że wyniki nie są spowodowane problemami z metodą unieruchomienia, w zależności od tego, jak szeroko stosowana jest wybrana metoda unieruchomienia w badanym pytaniu. W tym przypadku użyliśmy prostego nacisku szkiełka nakrywkowego na robaka, aby wywołać zmniejszony ruch. Po umieszczeniu szkiełka nakrywkowego płyn pod szkiełkiem nakrywkowym wyparuje, a szkiełko nakrywkowe zacznie w konsekwencji wywierać większy nacisk na robaki, zwykle zajmuje to 2-5 minut, aby wytworzyć wystarczająco ograniczony ruch, aby umożliwić łatwe obrazowanie.
Konieczne jest ścisłe monitorowanie ślimaków po wprowadzeniu szkiełka nakrywkowego, ponieważ ciśnienie w końcu wzrośnie na tyle, aby spowodować pęknięcie robaków z powodu nadmiernego nacisku, zwykle 10-15 minut po dodaniu szkiełka nakrywkowego. Dodatkowy bufor można wprowadzić za pomocą końcówki pipety wokół krawędzi szkiełka nakrywkowego, aby uniknąć zranienia ślimaków przez zgniecenie. Lakier do paznokci może być używany do uszczelniania krawędzi szkiełka nakrywkowego i zapobiegania parowaniu, chociaż w razie potrzeby zapobiega to wyjmowaniu zwierząt spod szkiełka nakrywkowego. Podobnie, zastosowanie kulek silikonowych w roztworze może pomóc zmniejszyć nacisk, jaki szkiełko nakrywkowe wywiera na robaki.
Podobnie jak w przypadku oceny wady ruchu, ważne jest, aby wziąć pod uwagę penetrację efektu. Penetrację można uznać za wysoką, jeśli 80-100% zwierząt wykazuje fenotyp na płytce NGM, częściową, jeśli 21-79% i niską, jeśli ≤20% populacji wykazuje afekt. W przypadku efektów wysoce penetrujących, mniejsze rozmiary próbek mogą być wykorzystane do uzyskania istotnych danych ilościowych na temat wad sarkomerowych. W przypadkach, gdy efekt ma niską penetrację, selekcja zwierząt, które wykazują wyraźną wadę ruchową w odpowiedzi na leczenie farmakologiczne lub RNAi, może być przydatna do oznaczania wad sarkomeru u zwierząt najbardziej dotkniętych leczeniem. Nie musi jednak być tak, że zakres wpływu leczenia na ruch i strukturę subkomórkową jest taki sam. W związku z tym pożądane może być zbadanie zakresu wad występujących w dużej populacji, na przykład 100 zwierząt. Umożliwia to zrozumienie rozkładu wad w całej populacji. Pożądane może być również zbadanie zakresu wady u zwierząt najciężej dotkniętych chorobą i/lub zbadanie korelacji między stopniem wady sarkomerowej a stopniem wady ruchowej. Pomijając potencjalne trudności, metoda ta jest szybsza i łatwiejsza niż inne metody oceny struktury sarkomeru. Ta szybkość i łatwość jest jednak obwarowana kluczowym ograniczeniem: sarkomery zawierające białka fuzyjne GFP nie są całkowicie normalne37 i dlatego ocena zakłóconych sarkomerów powinna zostać potwierdzona przy użyciu dodatkowych, bardziej pracochłonnych metod. Metody te obejmują użycie światła spolaryzowanego38, barwienia falloidyną39 i immunofluorescencji pośredniej40. Spośród tych metod tylko światło spolaryzowane jest stosunkowo nieinwazyjne; Inne metody wymagają utrwalenia i dlatego nie mogą być stosowane w prospektywnych badaniach na pojedynczych zwierzętach, a raczej mogą być stosowane jedynie w celu potwierdzenia, przekrojowo, wyników takich badań.
Obrazowanie sieci mitochondrialnych
Szczepem robaka użytym do eksperymentów obrazowania mitochondrialnego był CB56007 , który wyraża białko fuzyjne GFP zlokalizowane w mitochondriach i białko fuzyjne GFP β-galaktozydazy zlokalizowane w jądrach, oba w mięśniach ściany ciała. Podobnie jak w przypadku zastosowania PJ727 do obrazowania sarkomerów, zastosowanie tego szczepu umożliwia wizualizację struktury sieci mitochondrialnej u żywych zwierząt. W związku z tym szczep ten może być używany do oceny zachodzących zmian dynamicznych, na przykład zmniejszonej fuzji mitochondrialnej i/lub zwiększonego rozszczepienia mitochondriów41. Również jeśli chodzi o obrazowanie sarkomerów, największą trudnością w tej metodzie jest to, że obrazowane robaki są nadal żywe i poruszają się, co utrudnia uzyskanie dobrze ostrych obrazów. Podczas gdy kilka metod, jak omówiono bardziej szczegółowo powyżej, można zastosować w celu ograniczenia ruchu, mitochondria wydają się szczególnie wrażliwe na interwencje, które wywołują ograniczenie ruchu. Na przykład najczęściej stosowane środki znieczulające są ukierunkowane na składniki mitochondrialnego łańcucha oddechowego i dlatego muszą być stosowane z ostrożnością w badaniach nad normalną strukturą i funkcją mitochondriów. Podobnie, większość środków paralitycznych musi być stosowana z ostrożnością w badaniach prawidłowej struktury i funkcji mitochondriów, ponieważ większość środków paralitycznych powoduje mniej sygnału przechodzącego przez połączenie nerwowo-mięśniowe, a funkcjonalne odnerwienie mięśni jest wystarczające do wywołania fragmentacji mitochondriów. W eksperymentach w tym badaniu stosowano nacisk w celu unieruchomienia zwierząt, ale inni z powodzeniem stosowali lewamizol42, chociaż konieczne jest natychmiastowe zobrazowanie zwierząt.
Wreszcie, różne zanieczyszczenia bakteryjne w kulturach, na przykład B. subtilis, mogą indukować fragmentację mitochondriów; W związku z tym konieczne jest włączenie do analizy odpowiednich kontroli niepoddanych działaniu środka. W przypadku efektów wysoce penetrujących, mniejsze rozmiary próbek mogą być wykorzystane do uzyskania istotnych danych ilościowych na temat defektów sieci mitochondrialnej. Jednak ze względu na występowanie drobnych wad w sieci mitochondrialnej, ta niewielka liczba zwierząt może być dwukrotnie większa niż liczba potrzebna do oceny struktury sarkomeru. W przypadkach, gdy efekt ma niską penetrację, selekcja zwierząt wyraźnie wykazujących wadę ruchową w odpowiedzi na leczenie farmakologiczne lub RNAi może być przydatna do oznaczania wad mitochondrialnych u zwierząt najbardziej dotkniętych leczeniem. Jednak, jak wspomniano powyżej, niekoniecznie jest tak, że zakres wpływu leczenia na ruch i strukturę subkomórkową jest taki sam. W związku z tym pożądane może być zbadanie zakresu wad występujących w dużej populacji, na przykład 150-200 zwierząt, a także zakresu zakłóceń u zwierząt najciężej dotkniętych chorobą oraz obecności lub braku stopnia zakłóceń wraz z zakresem wady ruchowej. Inne szczepy z mitochondriami znakowanymi fluorescencyjnie mogą być wykorzystane do potwierdzenia wyników uzyskanych w CB5600, jednak zastosowanie różnych białek fluorescencyjnych może wpływać na podstawową sieć mitochondriów. Na przykład zastosowanie białka fuzyjnego TOMM-20 RFP do wizualizacji mitochondriów wydaje się powodować zwiększoną wyjściową fragmentację mitochondriów w porównaniu z zastosowaniem mitochondrialnie zlokalizowanego GFP17. Podczas gdy inne metody, takie jak immunofluorescencja i mikroskopia elektronowa, mogą być stosowane do oceny struktury mitochondriów, nie pozwalają one na ocenę dynamiki mitochondriów in vivo , ponieważ wymagany jest etap fiksacji. Inne metody, takie jak stosowanie barwników zlokalizowanych mitochondrialnie, mogą być stosowane bez utrwalania, a zatem mogą być również stosowane zamiast stosowania mitochondrialnie zlokalizowanego GFP. Jak omówiono w następnym rozdziale, stosowanie takich barwników pozwala również na wstępną ocenę funkcji mitochondriów in vivo .
Ocena potencjału błony mitochondrialnej in vivo w C. elegans powiedział:
Dostępnych jest wiele barwników do oznaczania mitochondriów28. Barwniki te stanowią alternatywną metodę wizualizacji struktury sieci mitochondrialnej w żywym C. elegans. Wiele z tych barwników umożliwia również surową ocenę funkcjonalności mitochondriów in vivo, ponieważ gromadzą się one w mitochondriach w oparciu o potencjał błony mitochondrialnej. Tutaj użyliśmy C32H32Cl2N2O, który jest spożywany przez przewód pokarmowy, a niektóre dodatkowo dostają się do robaka przez naskórek ze względu na przepuszczalność zapewnianą przez rozpuszczenie w 0,5% DMSO. Po wejściu do komórki C: 32H32Cl2N2O jest utleniany i sekwestrowany przez mitochondria, gdzie wiąże aminokwasy zawierające siarkę (np. metioninę i cysteinę). Tworzenie tych kompleksów barwnikowo-peptydowych oznacza, że C32H32Cl2N2O pozostaje w mitochondriach po oznaczeniu28. Kluczową trudnością związaną ze stosowaniem barwników mitochondrialnych jest to, że oznaczają one wszystkie mitochondria zwierzęcia. Dlatego przeprowadziliśmy znakowanie w CB5600, tym samym szczepie opisanym powyżej, do oceny struktury sieci mitochondrialnej mięśni. Używając czerwonego barwnika mitochondrialnego, szczepu robaków wyrażającego GFP w mitochondriach mięśniowych i filtra potrójnego przejścia, stosunkowo łatwo jest zobrazować tylko mitochondria w mięśniach, znajdując mitochondria, które są pomarańczowe przez kolokalizację czerwonego barwnika i mitochondriów oznaczonych GFP. Najtrudniejszym krokiem w wykonaniu tego podejścia kolokalizacyjnego jest obrazowanie, ponieważ barwnik jest wybielany fotobiorycznie w ciągu kilku sekund w świetle fluorescencyjnym o dużej intensywności. Efekt ten można ograniczyć, utrzymując fluorescencję na niskiej mocy, dopóki eksperymentator nie będzie gotowy do obrazowania, a następnie odpowiednio dostosowując intensywność fluorescencji. Gdy już doświadczysz stosowania barwników, innym podejściem jest wykorzystanie mikroskopii konfokalnej ze stosami Z do zobrazowania tylko mitochondriów w prawej tkance; Sieci mitochondrialne w mięśniach są dość wyraźne w porównaniu z innymi tkankami. Niestety, niezdolność C32H32Cl2N2O do opuszczenia mitochondriów28 oznacza, że w przeciwieństwie do omówionych powyżej technik obrazowania sarkomeru i mitochondriów, nie można go wykorzystać do prospektywnego śledzenia utraty funkcji mitochondriów w czasie, chyba że C32H32Cl2N2O jest dodawane w dyskretnych punktach czasowych w celu oddzielenia populacji zwierząt. To ograniczenie można przezwyciężyć za pomocą barwników, takich jak JC-10, które opuszczają mitochondria po załamaniu się potencjału błonowego43. Mitochondria można również wyizolować z C. elegans30 w celu przeprowadzenia późniejszych analiz biochemicznych. Taka ekstrakcja umożliwia ilościowe określenie potencjału błony mitochondrialnej poprzez ilościowe określenie szybkości wychwytu lipofilowego barwnika kationowego za pomocą cytometrii przepływowej lub czytnika płytek fluorescencyjnych44. Po ustaleniu upośledzonego potencjału błony mitochondrialnej możliwe jest również określenie, czy utrata gradientu protonów przekłada się na utratę produkcji ATP przy użyciu czułej bioluminometrycznej metody opartej na lucyferazie45.
Ocena degradacji białek u C. elegans
Szczepem robaka użytym tutaj do oceny degradacji białek mięśniowych był PD55, który zawiera specyficzną dla mięśni β-galaktozydazę, która jest stale syntetyzowana przez cały rozwój, aż do osiągnięcia dorosłości i która pozostaje stabilna w cytozolu przez następne 72-96 godzin19. Tak więc pomiar poziomów β-galaktozydazy podczas rozwoju wskazuje głównie na wpływ interwencji na syntezę z promotora miozyny, podczas gdy utrata β-galaktozydazy w wieku dorosłym wskazuje, że interwencja wywołała zwiększoną degradację białek cytozolowych19. Kluczowym krokiem w ocenie aktywności β-galaktozydazy jest zapewnienie skutecznego wysuszenia. Brak skutecznego wysuszania zwierząt skutkuje słabym zaopatrzeniem substratu X-gal, a tym samym słabym niebieskim kolorem mięśni ciała zwierząt. Aby zapewnić dobre wysuszenie, należy sprawdzić uszczelnienie eksykatora, a próbkę należy sprawdzać w odstępach 5–10 minut podczas suszenia w celu oceny postępu (tj. próbka o objętości 20 μl powinna wyschnąć w ciągu 10 minut, a pozostałe 20 minut ma zapewnić kompleksowe wysuszenie). Test β-galaktozydazy jest testem aktywności, dlatego niezbędna jest odpowiednia kontrola. Dodatkowo, zmniejszone zabarwienie dorosłych w warunkach leczenia w stosunku do kontroli nie dowodzi, że następuje degradacja; Wskazuje raczej na zmniejszoną aktywność enzymatyczną w odpowiedzi na leczenie. Aby potwierdzić degradację, należy przeprowadzić bardziej pracochłonną analizę western blot w odniesieniu do β-galaktozydazy13, co pozwala na ilościową degradację białka w małych populacjach zliczonych robaków. Gęstości pasm Western blot można określić ilościowo za pomocą ImageJ46. Innym ograniczeniem tej metody jest to, że zastosowanie białek transgenicznych nie informuje o fizjologicznych celach degradacji i dla takich odpowiedzi należy zastosować proteomiczne i/lub ukierunkowane hipotezy western blot13. Wreszcie, ponieważ synteza białka transgenicznego zastosowana w tych badaniach wyłącza się we wczesnej dorosłości19, inne metody muszą być zastosowane, gdy chce się zbadać zmiany w syntezie białek mięśniowych w pełni rozwiniętym C. mięsień elegans; Na przykład metody z izotopami stabilnymi lub promieniotwórczymi.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była wspierana przez grant z US National Institutes of Health National Institute for Arthritis and Musculoskeletal and Skin Diseases (AR-054342) dla NJS. CJG zostało sfinansowane ze stypendium doktoranckiego ufundowanego przez Uniwersytet w Nottingham. JJB został sfinansowany z nagrody MRC Doctoral Training Award (J500495). Fundatorzy nie odgrywali żadnej roli w projektowaniu badania, gromadzeniu i analizie danych, podejmowaniu decyzji o publikacji lub przygotowaniu manuskryptu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| MitoTracker Red CMXRos (C32H32Cl2N2O) | Invitrogen | M-7512 | Czerwony barwnik mitochondrialny, który kumuluje się w oparciu o ujemny potencjał błonowy |
| DMSO | Thermo Scientific | 67-63-5 | |
| KH2PO4 | Sigma | 7778-77-0 | |
| Na2HPO4 | BDH | 301584L | |
| NaCl | Sigma-Aldrich | 7647-14-5 | |
| MgSO4 | Sigma | M-7506 | |
| Szkiełka mikroskopowe | Starfrost | K220 | |
| Szkiełka nakrywkowe do mikroskopii | VW2 International | 631-0124 | |
| 1,5 ml Rurki Eppendorph | Fisher Scientific | FB74031 | |
| Dessicator | Nalgene | D2672 | |
| Mikroskop Nikon | H600L | Mikroskop Nikon H600L z zastrzeżonym oprogramowaniem | |
| Aparat | Nikon | DS-Fi1 | Nikon Digital Sight Aparat cyfrowy DS-Fi1 |
| Mikroskop Zeiss | Mikroskop Zeiss | Ax10 | Mikroskop Zeiss AX10 z kamerą cyfrową Axiocam MRC i oprogramowaniem Axiovision LE oraz filtrem trójprzebiegowym |
| Płytki 9 cm | Starstedt | 82-1473 | |
| Płytki 6 cm | Gosselin | BP53-01 | |
| Żelazocyjanek potasu | Sigma-Aldrich | 14459-95-1 | |
| MgCl2 | Sigma-Aldrich | 7786-30-3 | |
| Na3PO4 | Sigma-Aldrich | 7601-54-9 | |
| 5-Bromo-4-chloro-3-indolyl β-D-galaktopiranozyd | Sigma-Aldrich | 7240-90-6 | |
| N,N-dimetyloformamid | Sigma-Aldrich | 68-12-2 |
Bibliografia
- Wannamethee, S. G., Shaper, A. G., Lennon, L., Whincup, P. H. Decreased muscle mass and increased central adiposity are independently related to mortality in older men. The American Journal of Clinical Nutrition. 86, 1339-1346 (2007).
- Marquis, K., et al. Midthigh Muscle Cross-Sectional Area Is a Better Predictor of Mortality than Body Mass Index in Patients with Chronic Obstructive Pulmonary Disease. American Journal of Respiratory and Critical Care Medicine. 166, 809-813 (2002).
- Metter, E. J., Talbot, L. auraA., Schrager, M., Conwit, R. Skeletal Muscle Strength as a Predictor of All-Cause Mortality in Healthy Men. Journal of Gerontology: Biological Sciences. 57, 359-365 (2002).
- Hairi, N. N., et al. Loss of Muscle Strength, Mass (Sarcopenia), and Quality (Specific Force) and Its Relationship with Functional Limitation and Physical Disability: The Concord Health and Ageing in Men Project. JAGS. 58, 2055-2062 (2010).
- FitzGerald, S. J., et al. Muscular Fitness and All-Cause Mortality: Prospective Observations. Journal of Physical Activity and Health. 1, 7-18 (2004).
- Consortium, C. eS. Genome sequence of the nematode C. elegans: a platform for investigating biology. Science. 282, 2012-2018 (1998).
- Timmons, L., Fire, A. Specific interference by ingested dsRNA. Nature. 395, 854-854 (1998).
- Sulston, J. E., Horvitz, H. R. Post-embryonic cell lineages of the nematode. Caenorhabditis elegans Dev Biol. 56, 110-156 (1977).
- White, J. The Anatomy. In The nematode C. elegans. Wood, W. B. , Cold Spring Harbor Laboratory. New York. (1988).
- Brenner, S. The genetics of Caenorhabditis elegans. Genetics. 77, 71-94 (1974).
- Moerman, D. G., Williams, B. D. Sarcomere assembly in C. elegans muscle. The C. elegans Research Community, WormBook. , (2006).
- Rual, J. F., et al. Toward improving Caenorhabditis elegans phenome mapping with an ORFeome-based RNAi library. Genome Res. 14, 2162-2168 (2004).
- Etheridge, T., et al. Calpains Mediate Integrin Attachment Complex Maintenance of Adult Muscle in Caenorhabditis elegans. PLoS Genet. 8, 1002471(2012).
- Shephard, F., Adenle, A. A., Jacobson, L. A., Szewczyk, N. J. Identification and Functional Clustering of Genes Regulating Muscle Protein Degradation from amongst the Known C. elegans Muscle Mutants. PLoS ONE. 6, e24686(2011).
- Lehmann, S., Bass, J. J., Szewczyk, N. J. Knockdown of the C. elegans Kinome identifies Kinases required for normal protein Homeostasis, Mitochondrial network structure, and Sarcomere structure in muscle. Cell Communication & Signaling. 11, (2013).
- Herndon, L. A., et al. Stochastic and genetic factors influence tissue-specific decline in ageing. C. elegans. Nature. 419, 808-814 (2002).
- Munoz-Lobato, F., et al. Protective role of DNJ-27/ERdj5 in Caenorhabditis elegans models of human neurodegenerative diseases. Antioxid Redox Signal. 5, 5(2013).
- Chalfie, M., Tu, Y., Euskirchen, G., Ward, W., Prasher, D. Green fluorescent protein as a marker for gene expression. Science. 263, 802-805 (1994).
- Zdinak, L. A., et al. Transgene-coded chimeric proteins as reporters of intracellular proteolysis: starvation-induced catabolism of a lacZ fusion protein in muscle cells of Caenorhabditis elegans. J Cell Biochem. 67, 143-153 (1997).
- Berkowitz, L. A., Knight, A. L., Caldwell, G. A., Caldwell, K. A. Generation of Stable Transgenic C. elegans Using Microinjection. J Vis Exp. 18, e833(2008).
- Szewczyk, N. J., Peterson, B. K., Barmada, S. J., Parkinson, L. P., Jacobson, L. A. Opposed growth factor signals control protein degradation in muscles of Caenorhabditis elegans. The EMBO Journal. 26, 935-943 (2007).
- Stiernagle, T. The C. elegans Research Community, WormBook. , 1551-8507 (2006).
- Gaud, A., et al. Prednisone reduces muscle degeneration in dystrophin-deficient Caenorhabditis elegans. Neuromuscular Disorders. 14, 365-370 (2004).
- Dillin, A., et al. Rates of Behavior and Aging Specified by Mitochondrial Function During Development. Science. 298, 2398-2401 (2002).
- Bakeeva, L., Chentsov, Y., Skulachev, V. Mitochondrial framework (reticulum mitochondriale) in rat diaphragm muscle. Biochimica et Biophysica Acta. 501, 349-369 (1978).
- Ichishita, R., et al. An RNAi screen for mitochondrial proteins required to maintain the morphology of the organelle in Caenorhabditis elegans. J Biochem. 143, 449-454 (2008).
- Mitchell, P. Coupling of phosphorylation to electron and hydrogen transfer by a chemi-osmotic type of mechanism. Nature. 191, 144-148 (1961).
- Chazotte, B. Labeling mitochondria with MitoTracker dyes. Cold Spring Harb Protoc. 1, 990-992 (2011).
- Seo, A. Y., et al. New insights into the role of mitochondria in aging: mitochondrial dynamics and more. J Cell Sci. 123, 2533-2542 (2010).
- Brys, K., Castelein, N., Matthijssens, F., Vanfleteren, J. R., Braeckman, B. P. Disruption of insulin signalling preserves bioenergetic competence of mitochondria in ageing Caenorhabditis elegans. BMC Biol. 8, 1741-7007 (2010).
- Dorrens, J., Rennie, M. J. Effects of ageing and human whole body and muscle protein turnover. Scandinavian Journal of Medicine & Science in Sports. 13, 26-33 (2003).
- Rennie, M. J., et al. Depressed protein synthesis is the dominant characteristic of muscle wasting and cachexia. Clinical Physiology. 3, 387-398 (1983).
- Mitch, W. E., Goldberg, A. L. Mechanisms of muscle wasting. The role of the ubiquitin-proteasome pathway. N Engl J Med. 335, 1897-1905 (1996).
- Husson, S. J., Costa, W. S., Schmitt, C. The C. elegans Research Community, WormBook. , 1551-8507 (2012).
- Kawano, T., et al. An imbalancing act: gap junctions reduce the backward motor circuit activity to bias C. elegans for forward locomotion. Neuron. 72, 572-586 (2011).
- Fostel, J. L., Benner Coste, L., Jacobson, L. A. Degradation of transgene-coded and endogenous proteins in the muscles of Caenorhabditis elegans. Biochemical and Biophysical Research Communications. 312, 173-177 (2003).
- Meissner, B., et al. An integrated strategy to study muscle development and myofilament structure in Caenorhabditis elegans. PLoS Genet. 5, (2009).
- Rogalski, T. M., Gilbert, M. M., Devenport, D., Norman, K. R., Moerman, D. G. DIM-1, a novel immunoglobulin superfamily protein in Caenorhabditis elegans, is necessary for maintaining bodywall muscle integrity. Genetics. 163, 905-915 (2003).
- Gieseler, K., Grisoni, K., Segalat, L. Genetic suppression of phenotypes arising from mutations in dystrophin-related genes in Caenorhabditis elegans. Curr Biol. 10, 1092-1097 (2000).
- Wilson, K. J., Qadota, H., Benian, G. M. Immunofluorescent localization of proteins in Caenorhabditis elegans muscle. Methods Mol Biol. 798, 171-181 (2012).
- Chan, D. C. Mitochondrial Fusion and Fission in Mammals. Annual Review of Cell and Developmental Biology. 22, 79-99 (2006).
- Ray, A., Martinez, B. A., Berkowitz, L. A., Caldwell, G. A., Caldwell, K. A. Mitochondrial dysfunction, oxidative stress, and neurodegeneration elicited by a bacterial metabolite in a C. elegans Parkinson's model. Cell Death Dis. 9, 513(2014).
- Perry, S. W., Norman, J. P., Barbieri, J., Brown, E. B., Gelbard, H. A. Mitochondrial membrane potential probes and the proton gradient: a practical usage guide. Biotechniques. 50, 98-115 (2011).
- Scaduto, R. C., Grotyohann, L. W. Measurement of mitochondrial membrane potential using fluorescent rhodamine derivatives. Biophys J. 76, 469-477 (1999).
- Wibom, R., Hagenfeldt, L., von Döbeln, U. Measurement of ATP production and respiratory chain enzyme activities in mitochondria isolated from small muscle biopsy samples. Analytical Biochemistry. 311, 139-151 (2002).
- Gassmann, M., Grenacher, B., Rohde, B., Vogel, J. Quantifying Western blots: Pitfalls of densitometry. Electrophoresis. 30, 1845-1855 (2009).
Przedruki i uprawnienia
