Tutaj prezentujemy protokół syntezy dwóch karbonylowych karbonylowych karbonylu. Protokół sprawia, że te interesujące związki są łatwo dostępne dla chemików na wszystkich poziomach umiejętności. Oprócz syntezy tych dwóch karbenów opisano również ich zastosowanie w aktywacji białego fosforu.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Otrzymywanie i stosowanie karbenowych karbonylowych karbonylowych w aktywacji białego fosforu
W tym artykule
Podsumowanie
Streszczenie
Tutaj prezentujemy protokół syntezy dwóch różnych karbonylowych karbonylków. Oba karbeny mogą być otrzymywane przy użyciu niemal identycznych procedur w ilościach wielogramowych. Celem tego manuskryptu jest jasne określenie, jak obchodzić się z tymi unikalnymi karbenami i jak je przygotowywać, tak aby chemik syntetyczny na każdym poziomie umiejętności mógł z nimi pracować. Dwa opisane karbeny to diamidokarben (DAC, karben 1) i monoamidoaminokarben (MAAC 2). Karbeny te mają wysoki niedobór elektronów i jako takie wykazują profile reaktywności, które są nietypowe dla bardziej tradycyjnych N-heterocyklicznych karbenów. Dodatkowo te dwa karbeny różnią się jedynie charakterem elektrofilowym, a nie parametrami sterycznymi, co czyni je idealnymi do badania, jak elektronika karbenu wpływa na reaktywność. Aby zademonstrować to zjawisko, opisujemy również aktywację białego fosforu (P4) za pomocą tych karbenów. W zależności od użytego karbenu, można wyizolować dwa bardzo różne związki zawierające fosfor. Gdy używany jest DAC 1, tris(fosphaalkenyl)fosfan może być wyizolowany jako wyłączny produkt. Co ciekawe, gdy MAAC 2 jest dodawany do P4 w identycznych warunkach reakcji, nieoczekiwany alotrop P8 fosforu oparty na karbenach jest izolowany wyłącznie. Badania mechanistyczne wykazują, że ten alotrop P8wspierany karbenem tworzy się poprzez [2+2] dimeryzację cykloaddycji przejściowego difosfenu, który został uwięziony przez traktowanie 2,3-dimetylo-1,3-butadienem.
Wprowadzenie
Stabilne karbeny pojawiły się jako wszechobecne odczynniki w katalizie homogenicznej1, organokatalizie2, materiałoznawstwie3,4, a ostatnio w chemii grupy głównej5-9. W kontekście tych ostatnich, stabilne karbeny zostały ostatnio wykorzystane do aktywacji i funkcjonalizacji białego fosforu (P4)5-9. Możliwość bezpośredniej konwersji P4w związki fosforoorganiczne stała się aktualnym celem badań mających na celu opracowanie "bardziej ekologicznych" metod, które pozwalają obejść stosowanie chlorowanych lub oksychlorowanych prekursorów fosforu. Pomimo ich powszechnego stosowania, przygotowanie i obchodzenie się z karbenami i związkami reaktywnymi, takimi jakP4, może być trudnym zadaniem. Z tego powodu napisaliśmy ten manuskrypt, aby zapewnić jasny i zwięzły protokół, który pozwoli chemikom syntetycznym na wszystkich poziomach umiejętności syntezować i manipulować dwoma bardzo unikalnymi stabilnymi karbenami. Dodatkowo szczegółowo opisano aktywację P4 za pomocą opisanych karbenów.
Tutaj szczegółowo opisujemy protokół syntezy dwóch pozbawionych elektronów karbonylowych karbonylowych karbenów. Wybraliśmy te karbeny, ponieważ różnią się one jedynie właściwościami elektrofilowymi, a nie parametrami sterycznymi, dzięki czemu idealnie nadają się do badania wpływu elektroniki karbenu na reaktywność. Znaczenie elektroniki karbenu w odniesieniu do reaktywności ilustrują dwa podobne związki o ogólnym wzorze karben-P2-karben, które zostały zgłoszone przez Bertranda i Robinsona5,8. Pochodna P2 Bertranda jest wspierana przez dwa cykliczne ligandy alkiloaminokarbenu (CAAC) i różni się strukturalnie, fotofizycznie i elektrochemicznie od związku Robinsona, który jest P2 fragment wspierany przez dwa N-heterocykliczne karbeny (NHC)5,8. Rzeczywiście, kompleks P2 Bertranda jest charakteryzowany jako żółte ciało stałe, które zawiera podwójne wiązania karben-fosfor w stanie stałym, podczas gdy pochodna zgłoszona przez Robinsona jest ciemnoczerwonym ciałem stałym, które zawiera wiązania celownikowe NHC→P. Ta różnica strukturalna przejawia się również elektrochemicznie, tak że związek Robinsona zawiera więcej bogatych w elektrony centrów fosforowych, które mogą ulegać odwracalnemu utlenianiu 1- lub 2-elektronowemu, w przeciwieństwie do związku Bertranda, który może ulec tylko jednemu odwracalnemu utlenianiu10.
Na podstawie badań opisanych powyżej, zainteresowaliśmy się badaniem aktywacji P4 za pomocą wysoce elektrofilowych karbenów diamido- i monoamidoaminokarbenów, aby ustalić, czy można przygotować nowe stabilizowane karbenem alotropy fosforu. Skupiliśmy się na diamidokarbenie (DAC) 1 i monoamidoaminokarbenie (MAAC) 2, które różnią się tylko odpowiednią elektrofilowością, aby zbadać, jaką rolę odgrywa elektronika karbenu w aktywacji P4. Co ciekawe, gdy stosuje się bardziej elektrofilowy przetwornik cyfrowo-analogowy, tris(fosfaalkenylo)fosfan (3) może być wyizolowany jako produkt wyłączny, podczas gdy gdy stosuje się MAAC, można uzyskać stabilizowany karbenem alotrop P8 (4)11. Zbadaliśmy również mechanizm powstawania (4) i stwierdziliśmy, że powstaje on w wyniku [2 + 2] reakcji dimeryzacji cylkoaddycji przejściowego difosfenu. Istnienie tego difosfenu zostało potwierdzone przez uwięzienie go z 2,3-dimetylo-1,3-butadienem w celu dostarczenia [4+2] adduktu cykloaddycji 5. Protokół syntezy tych karbonylowych karbonylowych karbonów i odpowiadających im związków aktywowanych P4 jest opisany w niniejszym dokumencie.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Synteza diamidokarbeny (Związek 1)
- Podłączyć wysuszoną w piekarniku kolbę Schlenka o pojemności 100 ml do wysokosprawnego manifoldu próżniowego, odessać powietrze i przepłukać azotem. Do kolby dodać magnes z mieszadłem i zamknąć ją septem gumowym. Odważyć N,N’-dimesityloformamidynę12 (1,5 g, 5,35 mmol) i dodać ją do kolby podczas przepłukiwania azotem.
- Dodać (za pomocą suchych, odtlenionych strzykawek) 30 ml suchego, odgazowanego dichlorometanu (DCM), a następnie trietyloaminę (1,1 ml, 8,0 mmol, 1,5 ekwiw.). Powstały roztwór schłodzić do 0 °C w łaźni lodowej.
- Do schłodzonego roztworu dodać kroplowo (za pomocą suchej, odtlenionej strzykawki) chlorek dimetylomalonyloilo (0,75 ml, 5,60 mmol, 1,05 ekwiw.). Po dodaniu pozostawić roztwór do mieszania w temperaturze 0 °C przez 1 h w atmosferze azotu. Po upływie 1 h usunąć wszystkie lotne substancje w próżni.
- Do pozostałości w kolbie reakcyjnej dodać mieszaninę rozpuszczalników z suchych, odgazowanych heksanów i DCM (w stosunku objętościowym 2:1, całkowita objętość 24 ml). Pozostawić mieszaninę do tryturacji przez 10 min.
- W międzyczasie przymocować rurkę filtrującą wyposażoną w szklany frity o średniej porowatości do góry wysuszonej w piekarniku kolby Schlenka o pojemności 100 ml (patrz Rycina 1). Do rurki filtrującej dodać wystarczającą ilość wysuszonego w piekarniku Celite, aby utworzyć wkład filtrujący o wysokości około 2 cali. Zamknąć rurkę filtrującą septem gumowym i wytworzyć próżnię w układzie, podłączając kolbę Schlenka do manifoldu próżniowego.
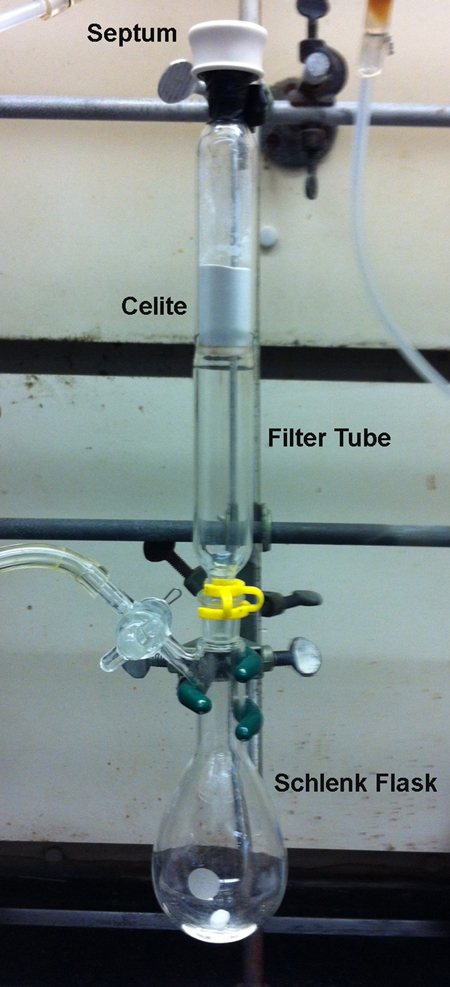
Rycina 1. Montaż aparatury filtracyjnej do usuwania [HNEt3][Cl] z prekursorów karbenu 1-HCl i 2-HCl. Aparatura ta jest również używana do usuwania NaCl powstałego podczas syntezy karbenów 1 i 2. - Montaż aparatury filtracyjnej do usuwania [HNEt3][Cl] z prekursorów karbenu 1-HCl i 2-HCl. Aparatura ta jest również używana do usuwania NaCl powstałego podczas syntezy karbenów 1 i 2.
- Po zmontowaniu aparatury filtracyjnej i wytworzeniu próżni, przenieść białą zawiesinę z kolby reakcyjnej za pomocą kaniuli do rurki filtrującej. Należy okresowo odsysać powietrze z kolby Schlenka służącej do zbierania, aby upewnić się, że cały roztwór przefiltrował się przez Celite.
- Przemyć Celite, dodając mieszaninę rozpuszczalników z suchych, odgazowanych heksanów i DCM (2:1 obj., całkowita objętość 18 ml) za pomocą strzykawki przez septem gumowy. Ponownie okresowo odsysać powietrze z kolby Schlenka do zbierania, aby upewnić się, że cały roztwór przefiltrował się przez Celite.
- Odłączyć kolbę Schlenka do zbierania od rurki filtrującej w strumieniu azotu, a następnie zamknąć kolbę korkiem szklanym. Usunąć cały rozpuszczalnik z kolby Schlenka w próżni, aby otrzymać prekursor dla diamidokarbenu 1 (1-HCl) w postaci białego proszku wrażliwego na działanie powietrza i wilgoci z wydajnością około 92% (2,04 g). Produkt można zweryfikować za pomocą spektroskopii NMR 1H i 13C (CDCl3)13,14. Przenieść związek 1-HCl do komory rękawicowej w celu przechowywania przed następnym etapem.
- Aby przygotować diamidokarben 1, najpierw przenieść wysuszoną w piekarniku kolbę Schlenka o pojemności 100 ml, wyposażoną w magnes z mieszadłem i korek szklany, do wypełnionej azotem komory rękawicowej.
- Odważyć prekursor karbenu 1-HCl (0,600 g, 1,45 mmol) oraz heksametylodysilazek sodu (NaHMDS, 0,267 g, 1,46 mmol) i umieścić obie substancje stałe w kolbie Schlenka.
- Do obu substancji stałych w kolbie Schlenka dodać suchy, odgazowany benzen (25 ml), a następnie zamknąć kolbę korkiem. Na tym etapie kolbę Schlenka można wyjąć z komory rękawicowej.
- Mieszać roztwór karbenu w RT przez 30 min. W trakcie reakcji roztwór przybierze mętny kolor żółto-pomarańczowy. W tym czasie przygotować aparaturę filtracyjną podobną do opisanej powyżej (używając wkładu z Celite o wysokości 1 cala) do syntezy 1-HCl.
- Przefiltrować roztwór karbenu (aby usunąć wytrącony NaCl) zgodnie z opisem dla prekursora 1-HCl. Po przefiltrowaniu roztworu usunąć wszystkie substancje lotne w próżni, aby otrzymać surowy karben 1 w postaci żółto-pomarańczowego proszku. Dalsze oczyszczanie karbenu 1 przeprowadzić poprzez przemycie substancji stałej zimnymi heksanami (~10 ml), aby otrzymać analitycznie czysty związek w postaci białego proszku wrażliwego na działanie powietrza i wilgoci z wydajnością około 85% (0,462 g). Zweryfikować produkt za pomocą spektroskopii NMR 1H i 13C (C6D6)13.
2. Synteza monoamidokarbenu (Związek 2)
- Wysuszoną w piecu kolbę Schlenka o pojemności 250 ml podłączyć do wysokowydajnego układu próżniowego, odessać powietrze i przepłukać azotem. Do kolby dodać mieszadło magnetyczne i zamknąć ją gumowym septem. Odważyć N,N’-dimesityloformamidynę (3,00 g, 10,70 mmol) i dodać do kolby podczas przepłukiwania azotem.
- Dodać (za pomocą suchych, odtlenowanych strzykawek) 125 ml suchego, odgazowanego DCM, a następnie trietyloaminę (2,25 ml, 16,05 mmol, 1,5 ekwiwalentu). Powstały roztwór schłodzić do 0 °C w łaźni lodowej.
- Do schłodzonego roztworu dodać kroplami (za pomocą suchej, odtlenowanej strzykawki) chlorek 3-chloropiwaloilu (1,54 ml, 11,77 mmol, 1,1 ekwiwalentu). Po dodaniu mieszać roztwór w temperaturze 0 °C przez 30 min w atmosferze azotu. Następnie stopniowo ogrzać roztwór do RT i usunąć wszystkie substancje lotne w próżni. Po odparowaniu rozpuszczalnika pozostanie biała pozostałość stała.
- Do białej substancji stałej dodać toluen (200 ml) i pozostawić zawiesinę do tryturacji przez 1 h. Następnie przefiltrować mieszaninę przez 1-calowy wkład z Celite, używając szklanego lejka Büchnera o średniej porowatości.
- Przenieść roztwór toluenowy do kolby okrągłodennej o pojemności 500 ml wyposażonej w mieszadło magnetyczne. Do kolby podłączyć chłodnicę zwrotną i ogrzewać roztwór do wrzenia (110 °C) przez 16 h. W trakcie reakcji wytrąci się biały osad.
- Po 16 h pozwolić zawiesinie ochłonąć do RT. W tym czasie z roztworu wytrąci się więcej substancji stałej. Zebrać osad poprzez filtrację próżniową i przemyć go zimnym toluenem (3 x 20 ml).
- Uzyskaną białą substancję stałą wysuszyć w próżni, aby otrzymać prekursor monoamidokarbenu 2 (2-HCl) w postaci stabilnego w powietrzu białego proszku z wydajnością około 91% (3,32 g). Produkt można zweryfikować za pomocą spektroskopii NMR 1H i 13C (CDCl3)15. Związek 2-HCl przenieść do komory rękawicowej w celu przechowywania przed kolejnym etapem.
- Aby przygotować monoamidokarben 2, najpierw przenieść wysuszoną w piecu kolbę Schlenka o pojemności 100 ml, wyposażoną w mieszadło magnetyczne i szklany korek, do wypełnionej azotem komory rękawicowej.
- Odważyć prekursor karbenu 2-HCl (0,500 g, 1,25 mmol) oraz NaHMDS (0,241 g, 1,32 mmol) i umieścić obie substancje stałe w kolbie Schlenka.
- Do obu substancji stałych w kolbie Schlenka dodać suchy, odgazowany benzen (45 ml), a następnie zamknąć kolbę korkiem. Na tym etapie kolbę Schlenka można wyjąć z komory rękawicowej.
- Mieszać roztwór karbenu w RT przez 30 min. W trakcie reakcji roztwór nabierze mętnego, żółtego koloru. W międzyczasie przygotować aparat do filtracji analogiczny do opisanego wcześniej przy syntezie 1-HCl, używając 1-calowego wkładu z Celite.
- Przefiltrować roztwór karbenu (aby usunąć wytrącony NaCl) zgodnie z opisem dla karbenu 1. Po przefiltrowaniu roztworu usunąć wszystkie substancje lotne w próżni, aby otrzymać surowy karben 2 w postaci beżowego proszku. Karben 2 oczyścić dodatkowo, wielokrotnie przemywając substancję stałą pentanem, aby uzyskać analitycznie czysty związek w postaci białego proszku wrażliwego na powietrze i wilgoć z wydajnością około 62% (0,309 g). Produkt zweryfikować za pomocą spektroskopii NMR 1H i 13C (C6D6)15.
3. Synteza tris(fosfaalkenylo)fosfany (Związek 3)
Ostrzeżenie: Biały fosfor jest niezwykle piroforyczny oraz toksyczny i w miarę możliwości należy z nim obchodzić się ostrożnie w komorze rękawicowej.
- Aby otrzymać tris(fosfaalkenylo)fosfanę (związek 3), odważ diamidokarbenu 1 (0,100 g, 0,266 mmol, 3 ekwiwalenty) oraz biały fosfor (P4, 0,011 g, 0,089 mmol, 1 ekwiwalent) wewnątrz wypełnionej azotem komory rękawicowej przy wyłączonym oświetleniu. Podczas tych pierwszych kroków należy wyłączyć jak najwięcej świateł w laboratorium, ponieważ P4 jest światłoczuły.
- Przenieś obie substancje stałe do szklanej fiolki o pojemności 20 ml owiniętej folią aluminiową. Do ciał stałych dodaj suchy, odgazowany eter dietylowy (Et2O, 10 ml), a następnie zamknij fiolkę. Mieszaj zawiesinę w ciemności przez 2 h. W trakcie reakcji wytrąci się jasnoczerwony lub pomarańczowy osad.
- Wyizoluj czerwoną substancję stałą poprzez filtrację za pomocą szklanego lejka Büchnera z fritem o średniej porowatości i pojemności 10 ml. Przemyj czerwoną substancję Et2O (4 x 5 ml), a następnie wysusz ją w próżni, aby otrzymać związek 3 jako analitycznie czysty, trwały w powietrzu związek z wydajnością około 82%, 0,092 g (w odniesieniu do P4). Tożsamość produktu potwierdź za pomocą spektroskopii NMR 1H i 31P (C6D6)11.
4. Synteza alotropu P8 stabilizowanego karbenem (Związek 4)
- Metoda A
- Aby otrzymać alotrop P8 stabilizowany karbenem (związek 4), odważyć monoamidokarben 2 (0,100 g, 0,276 mmol, 3 ekwiwalenty) oraz P4 (11,4 mg, 0,092 mmol, 1 ekwiwalent) wewnątrz wypełnionej azotem komory rękawicowej przy wyłączonym oświetleniu. W trakcie tych pierwszych kilku kroków należy wyłączyć jak najwięcej świateł w laboratorium, ponieważ P4 jest światłoczuły.
- Przenieść obie substancje stałe do szklanej fiolki o pojemności 20 ml owiniętej folią aluminiową. Do ciał stałych dodać suchy, odgazowany eter dietylowy (Et2O, 10 ml), a następnie zamknąć fiolkę. Po dodaniu eteru przelotny ciemnozielony kolor szybko zmienia się w jasnopomarańczowy. Mieszać zawiesinę w ciemności przez 2 h. W trakcie reakcji wytrąci się jasnopomarańczowy osad.
- Wyizolować pomarańczową substancję stałą poprzez filtrację przy użyciu szklanego lejka Büchnera z fritem o średniej porowatości o pojemności 10 ml. Przemyć pomarańczową substancję stałą Et2O (4 x 2 ml), a następnie wysuszyć w próżni, aby otrzymać związek 4 jako analitycznie czysty, trwały w powietrzu związek z wydajnością około 51%, 39,5 mg (w odniesieniu do P4). Tożsamość produktu potwierdzić za pomocą spektroskopii NMR 1H i 31P (THF-D8)11.
- Metoda B
- Odważyć monoamidokarben 2 (0,100 g, 0,276 mmol, 2 ekwiwalenty) oraz P4 (17,1 mg, 0,138 mmol, 1 ekwiwalent) wewnątrz wypełnionej azotem komory rękawicowej przy wyłączonym oświetleniu. W trakcie tych pierwszych kilku kroków należy wyłączyć jak najwięcej świateł w laboratorium, ponieważ P4 jest światłoczuły.
- Przenieść obie substancje stałe do szklanej fiolki o pojemności 20 ml owiniętej folią aluminiową. Do ciał stałych dodać suche, odgazowane heksany (10 ml), a następnie zamknąć fiolkę. Po dodaniu rozpuszczalnika przelotny ciemnozielony kolor szybko zmienia się w jasnopomarańczowy. Mieszać zawiesinę w ciemności przez 2 h. W trakcie reakcji wytrąci się jasnopomarańczowy osad.
- Wyizolować pomarańczową substancję stałą poprzez filtrację przy użyciu szklanego lejka Büchnera z fritem o średniej porowatości o pojemności 10 ml, a następnie wysuszyć w próżni, aby otrzymać związek 4 jako analitycznie czysty, trwały w powietrzu związek z wydajnością około 75%, 87,7 mg (w odniesieniu do P4). Tożsamość produktu potwierdzić za pomocą spektroskopii NMR 1H i 31P (THF-D8).11
5. Pułapkowanie przejściowego E-1,2-bis(fosfaalkenyl)difosfenu poprzez cykloaddycję [4+2]: synteza związku 5
- Aby przygotować związek 5, odważ monoamidokarbenu 2 (0,300 g, 0,828 mmol, 2 ekwiwalenty) oraz P4 (51,3 mg, 0,414 mmol, 1 ekwiwalent) oddzielnie w wypełnionej azotem komorze rękawicowej przy wyłączonym oświetleniu. Podczas tych pierwszych kilku etapów wyłącz jak najwięcej świateł w laboratorium, ponieważ P4 jest światłoczuły.
- Przenieś P4 do szklanej fiolki o pojemności 20 ml, a następnie dodaj do niej suche, odgazowane heksany (18 ml). Następnie do zawiesiny P4 w heksanach dodaj 2,3-dimetylo-1,3-butdien (2 ml).
- Podczas szybkiego mieszania zawiesiny heksan/P4, dodaj karben 2 w postaci stałej w jednej porcji. Zawiesina natychmiast zmieni kolor na jaskrawożółty. W ciągu około 10 min wszystkie substancje stałe rozpuszczą się, a następnie wytrąci jaskrawożółta substancja stała. Na tym etapie pozostaw zawiesinę do mieszania przez 4 h.
- Po 4 h wyizoluj żółtą substancję stałą poprzez filtrację za pomocą szklanego lejka Büchnera z fritem o średniej porowatości o pojemności 10 ml. Ta żółta substancja stała to związek 5 (> 90% czystości w badaniach 1H oraz 31P NMR). Odparuj żółty roztwór nadsączu do suchości i połącz żółtą pozostałość z przefiltrowaną żółtą substancją stałą.
- Aby oczyścić związek 5, przeprowadź rekrystalizację połączonych żółtych substancji stałych z roztworu DCM:heksany w stosunku 1:3 (objętościowo) (całkowita objętość 12 ml) w zamrażarce o temperaturze -30 °C w komorze rękawicowej przez noc. Procedura ta pozwoli na otrzymanie związku 5 w postaci analitycznie czystych, stabilnych w powietrzu żółtych kryształów z wydajnością około 71%, 0,301 grama (w przeliczeniu na P4). Potwierdź tożsamość produktu za pomocą spektroskopii 1H oraz 31P NMR (C6D6)11.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Zdolność do wyizolowania tris(fosfoalkenylo)fosfany, takiej jak 3, lub alotropu P8 (4) z białego fosforu opiera się na zastosowaniu elektrofilowego karbenu w celu aktywacji tetraedru P411,16. Z tego powodu kluczowe jest przygotowanie karbenów o zwiększonej kwasowości π, a co za tym idzie, o zwiększonej elektrofilowości. Rysunek 2 ilustruje syntezę prekursora karbenowego 1-HCl i jego następującą deprotonację w celu otrzyma...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Przedstawiono tutaj prostą procedurę wytwarzania karbenów zdobionych karbonylem i ich zastosowania w aktywacji białego fosforu. Kluczowe etapy w protokole syntezy karbenów to: (a) upewnić się, że wszystkie rozpuszczalniki są odpowiednio wysuszone przed użyciem, (b) upewnić się, że dodawanie chlorków kwasów do formamidyny odbywa się bardzo powoli, (c) jeśli Celite nie jest suszony w piecu przez co najmniej 12 godzin w temperaturze 180 °C, następuje hydroliza 1-HCl oraz karbenów 1 i 2.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Jesteśmy wdzięczni Research Corporation for Science Advancement (20092), National Science Foundation (CHE-1362140) i Texas State University za ich hojne wsparcie.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 2,4,6-trimetyloanilina | Alfa Aesar | AAA13049-0E | 98% |
| Triethylorthomrówte | Alfa Aesar | AAA13587 | 98% |
| dichlorek dimetylomalonylu | TCI | D2723 | >98% |
| 3-chlorek chloro-piwaloilu | Aldrich | 225703-25G | 98% |
| Triethylamine | Alfa Aesar | AAA12646 | Przechowywany w stanie wysuszonym, aktywowany 3 i Aring; sita molekularne |
| Celite™ 545 | EMD | CX0574-3D | Suszone w piecu w temperaturze 180 stopni; C przez co najmniej 12 godzin |
| Hekssametyldizylazyd sodu | Across | 200014-462 | 95+% |
| 2,3-dimetylo-1,3-butadien | Alfa Aesar | AAAL04207-09 | 98% |
| dichlorometan | EMD | DX0835-5 | Oczyszczony za pomocą systemu oczyszczania rozpuszczalnikowego lub metod standardowych |
| Tetrahydrofuran | Mallinckrodt | 8498-09 | Oczyszczony przez oczyszczanie rozpuszczalnikiem system lub metody standardowe |
| Heksany | EMD | HX0299-3 | Oczyszczone za pomocą systemu oczyszczania rozpuszczalnika lub metody standardowe |
| Benzen | EMD | BX0220-5 | Oczyszczony za pomocą systemu oczyszczania rozpuszczalnika lub metody standardowe |
| Toluen | BDH | 1151-19L | Oczyszczony za pomocą systemu oczyszczania rozpuszczalnika lub metod standardowych |
| Fosfor | białyHojnie podarowane przez Texas A& Pomieszczenie magazynu chemii M. | Oczyszczony przez sublimację i przeniesiony bezpośrednio do komory rękawicowej pod wpływem próżni w sublimatorze |
Bibliografia
- Díez-González, S., Marion, N., Nolan, S. P. N-Heterocyclic Carbenes in Late Transition Metal Catalysis. Chem. Rev. 109, 3612-3676 (2009).
- Enders, D., Niemeier, O., Henseler, A. Organocatalysis by N-Heterocyclic Carbenes. Chem. Rev. 107, 5606-5655 (2007).
- Boydston, A. J., Williams, K. A., Bielawski, C. W. A Modular Approach to Main-Chain Organometallic Polymers. J. Am. Chem. Soc. 127, 12496-12497 (2005).
- Kamplain, J. W., Bielawski, C. W. Dynamic covalent polymers based upon carbene dimerization. Chem. Commun. , 1727-1729 (2006).
- Back, O., Kuchenbeiser, G., Donnadieu, B., Bertrand, G. Nonmetal-Mediated Fragmentation of P4: Isolation of P1and P2Bis(carbene). 48, Int. Ed, Adducts. Angew. Chem.. 5530-5533 (2009).
- Masuda, J. D., Schoeller, W. W., Donnadieu, B., Bertrand, G. Carbene Activation of P4 and Subsequent Derivatization. 46, Int. ed, Angew. Chem.. 7052-7055 (2007).
- Masuda, J. D., Schoeller, W. W., Donnadieu, B., Bertrand, G. NHC-Mediated Aggregation of P4: Isolation of a P12 Cluster. J. Am. Chem. Soc. 129, 14180-14181 (2007).
- Wang, Y., et al. Carbene-Stabilized Diphosphorus. J. Am. Chem. Soc. 130, 14970-14971 (1021).
- Wang, Y., et al. Carbene-Stabilized Parent Phosphinidene Organometallics. 29, 4778-4780 (2010).
- Back, O., Donnadieu, B., Parameswaran, P., Frenking, G., Bertrand, G. Isolation of crystalline carbene-stabilized P2-radical cations and P2-dications. Nature Chemistry. 2, 369-373 (2010).
- Dorsey, C. L., Squires, B. M., Hudnall, T. W. Isolation of a Neutral P8 Cluster by [2+2] Cycloaddition of a Diphosphene Facilitated by Carbene Activation of White Phosphorus. 52, Int. Ed, Angew. Chem.. 4462-4465 (2013).
- Kuhn, K. M., Grubbs, R. H. A Facile Preparation of Imidazolinium Chlorides. Org. Lett. 10, 2075-2077 (2008).
- Hudnall, T. W., Moerdyk, J. P., Bielawski, C. W. Ammonia N-H activation by a N,N'-diamidocarbene. Chem. Commun. 46, 4288-4290 (2010).
- Lugan, N., Lavigne, G. Reprogramming of a Malonic N-Heterocyclic Carbene: A Simple Backbone Modification with Dramatic Consequences on the Ligand's Donor Properties. Eur. J. Inorg. Chem. 3, 361-365 (2010).
- Blake, G. A., Moerdyk, J. P., Bielawski, C. W. Tuning the Electronic Properties of Carbenes: A Systematic Comparison of Neighboring Amino versus Amido Groups. Organometallics. 31, 3373-3378 (2012).
- Martin, C. D., Weinstein, C. M., Moore, C. E., Rheingold, A. L., Bertrand, G. Exploring the reactivity of white phosphorus with electrophilic carbenes: synthesis of a P4 cage and P8 clusters. Chem. Commun. 49, 4486-4488 (2013).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
