Tutaj prezentujemy protokół ilościowego oznaczania fagocytozy cząstek fluorescencyjnych za pomocą przylegającej linii komórkowej makrofagów przy użyciu metody fluorometrycznej. Metoda ta ułatwia wysokoprzepustową kwantyfikację internalizacji cząstek, a także wynikającą z niej polimeryzację aktyny.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Wysokoprzepustowa technika fluorometryczna do oceny fagocytozy makrofagów i polimeryzacji aktyny
W tym artykule
Podsumowanie
Streszczenie
Celem analizy fluorometrycznej jest służyć jako efektywna, opłacalna i wysokoprzepustowa metoda analizy fagocytozy i innych procesów komórkowych. Technika ta może być stosowana na różnych typach komórek, zarówno przylegających, jak i nieprzylegających, w celu zbadania różnych właściwości komórkowych. Podczas badania fagocytozy technika fluorometryczna wykorzystuje typy komórek fagocytarnych, takie jak makrofagi i fluorescencyjnie znakowane cząstki opsonizowane, których fluorescencja może zostać wygaszona w obecności błękitu trypanowego. Po posianiu przylegających makrofagów na 96-dołkowych płytkach, podaje się cząstki fluorescencyjne (zielone lub czerwone), a komórkom pozwala się fagocytozę przez różny czas. Po internalizacji cząstek fluorescencyjnych komórki są myte błękitem trypanowym, który ułatwia wygaszanie sygnału fluorescencyjnego z bakterii, które nie są zinternalizowane lub jedynie przylegają do powierzchni komórki. Po przemyciu trypanem komórki są myte PBS, utrwalane i barwione DAPI (niebieska fluorescencyjna etykieta jądrowa), która służy do znakowania jąder komórek. Poprzez prostą kwantyfikację fluorometryczną poprzez odczyt płytki fluorescencji jądrowej (niebieskiej) lub cząstkowej (czerwonej / zielonej) możemy zbadać stosunek względnych jednostek fluorescencji koloru zielonego: niebieskiego i określić indeks fagocytarny wskazujący na ilość bakterii fluorescencyjnych zinternalizowanych na komórkę. Czas trwania testu z zastosowaniem metody 96-dołkowej i wielokanałowych pipet do mycia, od końca fagocytozy do końca akwizycji danych, wynosi mniej niż 45 minut. Cytometria przepływowa może być stosowana w podobny sposób, ale zaletą fluorometrii jest jej wysoka przepustowość, szybka metoda oceny przy minimalnej manipulacji próbkami i szybka kwantyfikacja intensywności fluorescencji na komórkę. Podobne strategie można zastosować do nieprzylegających komórek, żywych bakterii znakowanych, polimeryzacji aktynowej i zasadniczo każdego procesu wykorzystującego fluorescencję. Dlatego fluorometria jest obiecującą metodą ze względu na jej niski koszt i wysoką przepustowość w badaniu procesów komórkowych.
Wprowadzenie
Kwantyfikacja sygnału fluorescencyjnego była szeroko stosowana w wielu metodach naukowych, począwszy od PCR, cytometrii przepływowej, mikroskopii konfokalnej i analizy FRET, aż po multipleksowy test ELISA. Obrazowanie fluorescencyjne i kwantyfikacja mają szerokie zastosowanie i mogą być doskonałym narzędziem do analizy ilościowej różnych procesów komórkowych. Zastosowanie markerów fluorescencyjnych i ich sygnału zostało zrewolucjonizowane w ciągu ostatniej dekady, a pojawienie się czytników płytek fluorescencyjnych ułatwiło wysokoprzepustową kwantyfikację fluorescencji emitowanej podczas procesów komórkowych.
Analiza fluorometryczna może służyć jako doskonałe narzędzie do ilościowego określania fagocytozy. Fagocytoza jest badana od czasu odkrycia fagocytów przez Metchnikoffa w 1800roku 1. Z biegiem lat wykorzystano różne metody do zbadania tego ważnego procesu niezbędnego do wrodzonej obrony immunologicznej przed atakującymi patogenami bakteryjnymi, wirusowymi, grzybiczymi i pasożytniczymi2-5. Poprzednie metody kwantyfikacji wykorzystywały mikroskopię i techniki stereologiczne w celu wizualizacji komórek fagocytozycjonujących, które następnie określano ilościowo poprzez liczenie zinternalizowanych cząstek (ręcznie lub za pomocą oprogramowania)6-8. Jedną z wad stosowania samej mikroskopii do analizy ilościowej jest to, że ręczne liczenie bakterii jest pracochłonne i bardziej podatne na stronniczość obserwatora. Inną metodą stosowaną w ilościowym oznaczaniu fagocytozy jest technika mikrobiologiczna polegająca na posiewaniu bakterii z lizatów komórkowych (po fagocytozie) na płytkach hodowlanych bakterii, ale metoda ta może nie uwzględniać mechanizmów bakteriobójczych i obecności częściowo zinternalizowanych bakterii. Ta metoda jest jeszcze bardziej pracochłonna w porównaniu z mikroskopią, a analiza zajmuje kilka dni. Cytometria przepływowa wydaje się być najszybszym i najskuteczniejszym sposobem ilościowego określania fagocytozy i jest stosowana przez wiele grup9-11, ale wysoki koszt powszechnie związany z instrumentem potrzebnym do analizy sprawia, że jest to najdroższa metoda w porównaniu z wcześniej wymienionymi testami.
Metoda fluorometryczna jest dobrą alternatywą dla cytometrii przepływowej do analizy internalizacji cząstek, ponieważ oferuje bezstronną kwantyfikację fluorescencji przy użyciu sprzętu, który nie jest tak kosztowny. Inne dodatkowe korzyści płynące z fluorometrii to wysoka wydajność i wysoka przepustowość do ilościowego określania fluorescencji emitowanej przez znakowane zinternalizowane cząstki.
Korzyści z fluorometrii można ekstrapolować na kwantyfikację procesów innych niż fagocytoza. Na przykład analiza fluorometryczna może być stosowana do badania dowolnego procesu prowadzącego do zmian w ekspresji receptorów wewnątrzkomórkowych lub związanych z błoną, zmian w przepuszczalności/żywotności komórek, skuteczności transfekcji i modulacji polimeryzacji aktyny. Jedną z wad techniki fluorometrycznej jest to, że w zależności od użytych etykiet może wystąpić duża zmienność eksperymentu do eksperymentu, którą zwykle można rozwiązać, demonstrując dane poprzez względną kwantyfikację, taką jak zmiana krotności lub procentowy wzrost w stosunku do kontroli.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
UWAGA: Niniejszy protokół można zastosować w wielu aplikacjach, takich jak kwantyfikacja fagocytozy i polimeryzacji aktyny, co zostało wykorzystane w naszej wcześniej opublikowanej pracy12. Protokół ten pozwala na szeroki zakres modyfikacji, a Tabela 1 zawiera listę typów komórek i cząstek z sukcesem wykorzystanych w poprzednich badaniach. Standardowe zastosowanie tego protokołu do kwantyfikacji fagocytozy lub polimeryzacji aktyny przedstawiono na Schemacie 1.

Schemat 1: Schemat analizy fluorometrycznej w celu ilościowego oznaczenia fagocytozy i polimeryzacji aktyny. Po wysianiu komórek, poddaniu ich działaniu czynników i umożliwieniu adhezji, do komórek w celu przeprowadzenia fagocytozy dodaje się cząsteczki znakowane zieloną fluorescencją (FITC). Reakcję zatrzymuje się poprzez przemycie błękitem trypanowym lub antybiotykiem (aby usunąć cząsteczki niezinternalizowane), a następnie utrwalanie przeprowadza się przy użyciu 4% paraformaldehydu. Następnie komórki barwi się czerwoną fluorescencyjną sondą do aktyny (rodamina falloidyna) oraz niebieskim znacznikiem fluorescencyjnym (DAPI). Wskaźniki fagocytozy i polimeryzacji aktyny są ilościowo określane jako stosunek względnych jednostek fluorescencji zielonej do niebieskiej (FITC/DAPI) lub czerwonej do niebieskiej (rodamina/DAPI).
1. Wysiewanie i traktowanie komórek
UWAGA: Przed rozpoczęciem należy rozważyć przeprowadzenie zabiegów z co najmniej 4 powtórzeniami technicznymi oraz uwzględnienie w układzie płytki następujących kontroli: samych komórek (niebarwionych, tylko z DAPI lub tylko z rhodamine) oraz samych cząsteczek.
- Wszystkie czynności polegające na dodawaniu odczynników w krokach 1-4 należy przeprowadzić w sterylnym dygestorium do hodowli komórkowych, aby chronić próbki przed kontaminacją.
- Makrofagi (mysia linia komórkowa J774) wysiać do płytki 96-dołkowej w zagęszczeniu 1-5 x 10⁴ komórek w 50 μl (na dołek) podgrzanego medium z dodatkami. Optymalne dla tej metody są czarne płytki 96-dołkowe z przezroczystym lub czarnym dnem, w zależności od możliwości odczytu urządzenia.
- Jako medium z dodatkami należy zastosować 10% FBS inaktywowany ciepłem, aby uniknąć interferencji kaskady dopełniacza, oraz 1% penicyliny/streptomycyny (jeśli do fagocytozy nie są używane żywe bakterie). W przypadku komórek adherentnych należy odczekać 1-2 h na adhezję, a w przypadku komórek nieadherentnych płytkę z komórkami wirować przez 10 min przy 500 x g.
- Dodać odpowiednie agonisty/antagonisty lub kontrolę nośnika w stężeniu 2x (resuspendowane w PBS lub, co bardziej zalecane, w medium z dodatkami) w objętości 50 μl, aby uzyskać objętość końcową 100 μl (1x), i inkubować przez wymagany czas. Zastosowanie pipety wielokanałowej oraz rezerwuarów na odczynniki usprawni proces przetwarzania próbek.
2. Opsonizacja cząsteczek fluorescencyjnych
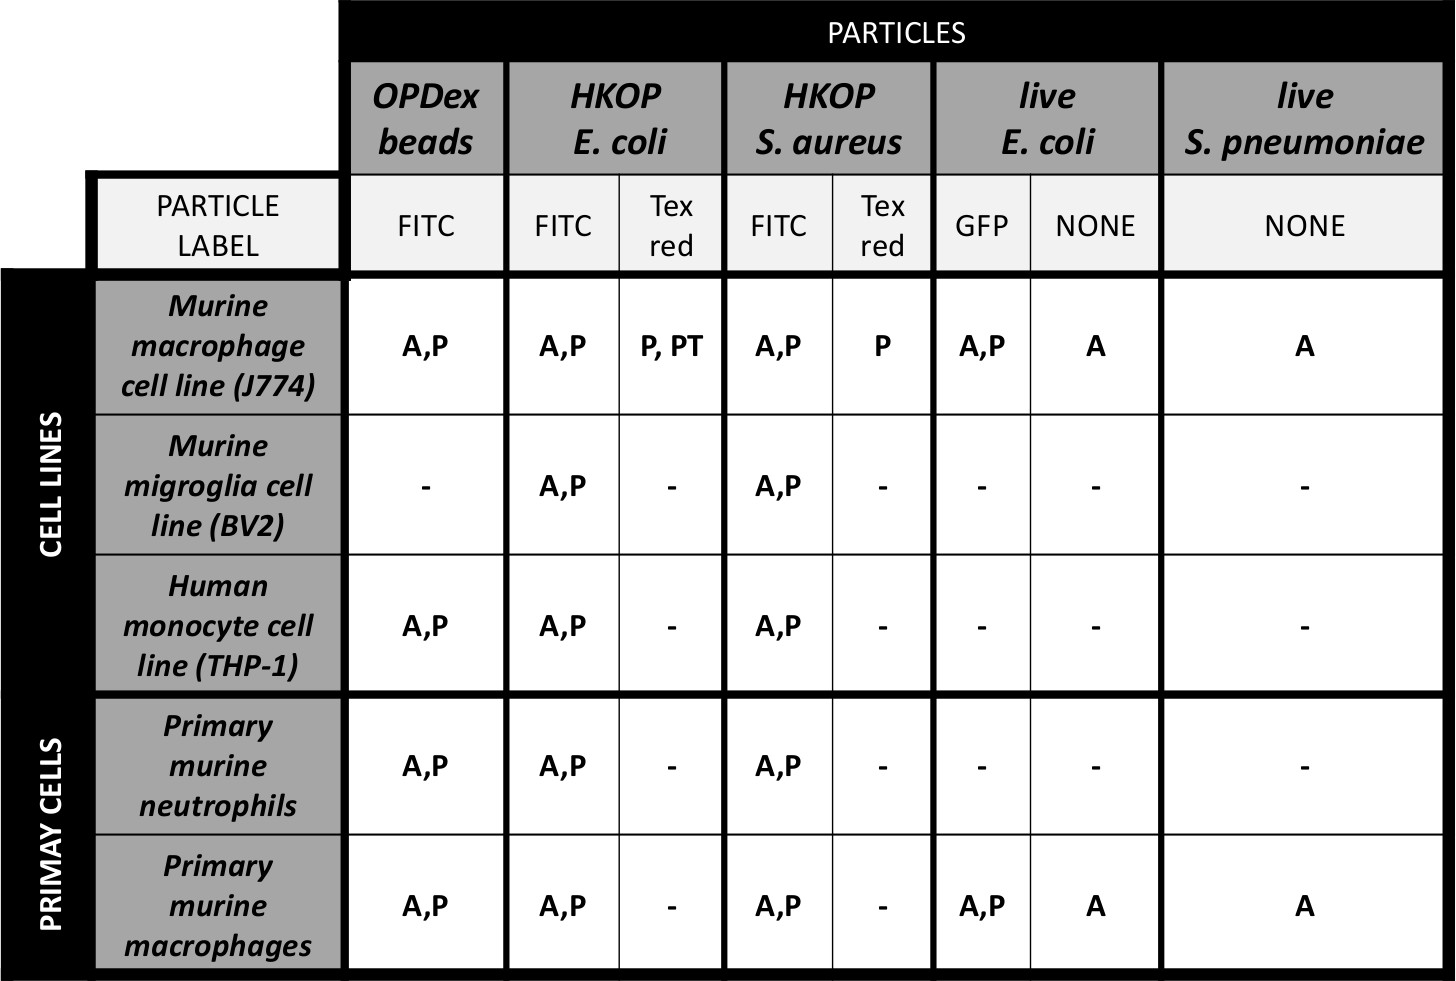
Tabela 1: Badane typy komórek i cząsteczki fluorescencyjne w analizie fluorometrycznej fagocytozy i polimeryzacji aktyny. Tabela 1 przedstawia kombinacje typów komórek (linii komórkowych i komórek pierwotnych), które nasza grupa wykorzystała w metodzie fluorometrycznej. Poza badaniem fagocytozy i polimeryzacji aktyny w komórkach typu dzikiego, wykorzystaliśmy niektóre z tych cząsteczek do badania fagocytozy w komórkach transfekowanych wykazujących ekspresję GFP (zielonego białka fluorescencyjnego). Fluorescencja komórek transfekowanych plazmidami zawierającymi reportery fluorescencyjne może być również stosowana jako marker komórkowy w połączeniu z DAPI. Legenda do tabeli: A – polimeryzacja aktyny; P – fagocytoza; PT – fagocytoza w transfekowanych komórkach znakowanych GFP; OPDex – opsonyzowane kuleksy dextranu; HKOP – zabite termicznie i opsonyzowane.
- Należy zapewnić stałą ochronę cząsteczek fluorescencyjnych i znaczników przed światłem podczas przetwarzania, płukania oraz inkubacji, aby zapobiec fotoblaknięciu
- W przypadku cząsteczek w formie suchej, odważyć fluorescencyjne, zabite termicznie, opsonizowane (HKOP) bakterie (E2861: szczep E. coli K-12), zgodnie ze specyfikacją producenta. Należy zadbać o to, aby masa odpowiadała stosunkowi bakterii do komórek wynoszącemu 10:1 – 20:1 (lub przynajmniej stosunkowi 10:1 – powszechnie stosowanemu w kwantyfikacji fagocytozy)13,14. Liczba cząsteczek może zostać podana przez producenta lub określona poprzez liczenie seryjnych rozcieńczeń roztworu stokowego o stężeniu 1 mg/ml.
- Resuspendować w 50 μl PBS i mieszać na wortexie przez 1 minutę na najwyższym ustawieniu. Należy zapewnić prawidłowe mieszanie (tutaj i w całym protokole), ponieważ cząsteczki mają tendencję do agregacji, co może wpłynąć na skuteczność opsonizacji.
- W przypadku cząsteczek w zawiesinie, takich jak fluorescencyjnie znakowane kulki dekstranowe (kulki DEX), mieszać roztwór stokowy na wortexie przez 1 min, odmierzyć 50 μl zawiesiny lub, w zależności od stężenia kulek w danej objętości, określić ilość kulek, aby uzyskać stosunek kulek do komórek 10:1.
- Dodać równą objętość odczynnika opsonizującego do cząsteczek i intensywnie mieszać na wortexie przez kolejną minutę.
- Inkubować cząsteczki z odczynnikiem opsonizującym w temperaturze 37 °C przez 1 h.
- Po inkubacji odwirować cząsteczki przez 5 min przy 500 x g i usunąć nadosad zawierający nadmiar odczynnika opsonizującego. Przepłukać cząsteczki, dodając 100 μl PBS, mieszać na wortexie w celu resuspensji osadu, a następnie odwirować przez 5 min przy 500 x g.
- Powtórzyć te kroki dwukrotnie, aby zapewnić prawidłową opsonizację i usunięcie niezwiązanych przeciwciał.
- Przygotować roztwór roboczy opsonizowanych cząsteczek poprzez ich resuspensję w 5 ml pożywki (ilość wystarczająca dla jednej płytki 96-dołkowej) i przechowywać w ciemności do momentu dodania do komórek.
3. Fagocytoza
- Umieść roztwór roboczy cząsteczek w sterylnym zbiorniku na odczynniki. Stąd dodaj 50 μl opsonizowanych cząsteczek do komórek przygotowanych w kroku 1 (aby uzyskać końcowe stężenie 50 ng/ml) i pozwól na zajście fagocytozy w standardowych warunkach hodowli komórkowej. Poniżej przedstawiono dwie metody fagocytozy, które można ocenić za pomocą tej metody (Schemat 2).
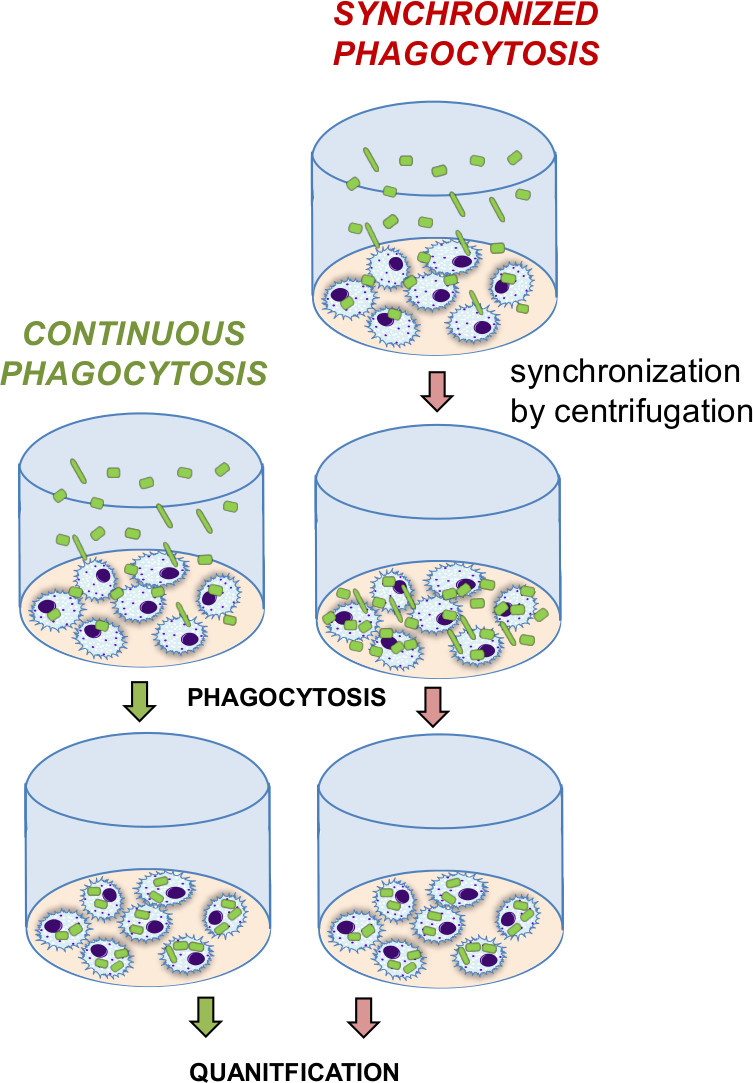
Schemat 2: Porównanie ciągłej i zsynchronizowanej fagocytozy. Fagocytoza ciągła polega na stopniowym internalizowaniu cząstek w czasie, w miarę jak powoli opadają one na komórki znajdujące się na dnie studzienki. Przeciwstawny etap synchronizacji (wirowanie) wymusza opadanie cząstek na dno, co zwiększa kontakt cząstek z komórkami i prowadzi do ich natychmiastowej internalizacji. Zsynchronizowana fagocytoza jest procesem szybszym, który prowadzi do gwałtowniejszej internalizacji cząstek dzięki zwiększonemu kontaktowi między komórkami a cząstkami.
-
- W przypadku metody fagocytozy ciągłej (Schemat 2), która pozwala komórkom na ciągłe fagocytowanieyopsomizowanych bakterii w miarę jak te powoli opadają na dno i kontaktują się z komórkami, należy zastosować dłuższe ramy czasowe, aby bakterie mogły dotrzeć na dno dołka i wejść w kontakt z komórkami. Jeśli przeprowadzany jest eksperyment w serii czasowej, należy dodawać bakterie w różnych odstępach czasu i przerwać wszystkie reakcje na całej płytce jednocześnie, aby przyspieszyć proces przetwarzania.
- W przypadku metody fagocytozy zsynchronizowanej (Schemat 2), która zwiększa kontakt cząsteczek z komórkami poprzez wirowanie, należy odwirować całą płytkę zawierającą komórki i cząsteczki (5 min przy 500 x g) natychmiast po dodaniu cząsteczek, aby ułatwić synchronizację wszystkich punktów czasowych i przyspieszyć interakcję cząsteczek z komórkami.
- Pomiar przebiegu czasowego należy rozpocząć bezpośrednio po zakończeniu etapu wirowania. Jeśli przeprowadzany jest eksperyment w serii czasowej, każdy punkt czasowy należy zatrzymywać niezależnie, w różnych odstępach czasu, zgodnie z poniższym opisem.
UWAGA: Metoda zsynchronizowanej fagocytozy jest nieco bardziej pracochłonna od poprzedniej, ale zapewnia wyższy indeks fagocytyczny w krótszym czasie.
4. Zatrzymanie fagocytozy
- W przypadku komórek adherentnych usunąć supernatant i dodać 50 μl rozcieńczonego błękitu trypanu w PBS (rozcieńczenie 1:2), aby wygasić fluorescencję bakterii nieinternalizowanych.
- W przypadku komórek nieadherentnych odwirować płytkę i usunąć supernatant. Dodać 50 μl rozcieńczonego błękitu trypanu. Należy pamiętać o wirowaniu płytki (5-10 min przy 500 x g) po każdym płukaniu, aby zminimalizować utratę komórek i umożliwić odpowiednie przemycie.
- Po inkubacji z błękitem trypanu dwukrotnie przemyć komórki roztworem PBS, aby usunąć pozostałości barwnika (aż do momentu, gdy PBS usunięty z dołka stanie się przejrzysty). Wykazano, że błękit trypanu wygasza fluorescencję15,16 nieinternalizowanych, znakowanych fluorescencyjnie, zabitych termicznie cząstek bakteryjnych, ale nie działa w przypadku żywych bakterii lub kulek OPDex. W przypadku żywych bakterii, zamiast płukania błękitem trypanu, należy zastosować płukanie antybiotykami takimi jak penicylina, streptomycyna lub gentamycyna, aby uniknąć zakłócającego wpływu fluorescencji z cząstek nieinternalizowanych.
- Utrwalić komórki za pomocą 100 μl 4% paraformaldehydu i inkubować przez 15 min w temperaturze pokojowej, a następnie przemyć PBS (po 100 μl na dołek przy każdym płukaniu). Na tym etapie można przechowywać komórki w temperaturze 4 °C do tygodnia lub przejść bezpośrednio do barwienia i kwantyfikacji.
UWAGA: Wszystkie kolejne kroki od tego momentu mogą być wykonywane poza komorą do hodowli komórkowej. - Usunąć cały płyn i dodać 50 μl DAPI w stężeniu 5 ng/ml rozpuszczonego w PBS. Odczekać 5 min na zabarwienie, a następnie dwukrotnie przemyć PBS. Po etapie płukania dodać 50 μl PBS do każdego dołka i zarejestrować fagocytozę.
5. Barwienie aktyny
UWAGA: Oprócz fagocytozy, metoda fluorometryczna umożliwi ilościowe określenie polimeryzacji aktyny poprzez pomiar intensywności aktyny, która ulega zmniejszeniu podczas hamowania lamellipodiów, pseudopodiów i marszczenia błony w wyniku zastosowania inhibitora (Rysunek 1A). Jest to krok opcjonalny w przypadku zainteresowania ilościowym określeniem polimeryzacji aktyny dodatkowo do fagocytozy. Jeśli końcowym celem jest badanie polimeryzacji aktyny, zastosowanie cząstek fluorescencyjnych do badania fagocytozy jest opcjonalne.
- Po fiksacji paraformaldehydem (krok 4.3) wypłucz płytkę dwukrotnie roztworem PBS, używając 100 μl na studzienkę podczas każdego płukania. W celu permeabilizacji dodaj 50 μl 0,1% Triton X-100 w PBS i inkubuj przez 5 min w RT.
- Wypłucz 0,1% Triton X-100 dwukrotnie roztworem PBS (jak powyżej), a następnie blokuj 1% albuminą surowiczą bydlęcą (BSA) przez 20 min, aby uniknąć niespecyficznego wiązania znacznika.
- Po blokowaniu usuń roztwór BSA i niezwłocznie dodaj faloidynę z rodamyną. Aby przygotować roztwór roboczy barwnika z rodamyną, użyj 100 μl roztworu metanolowego (dostarczonego przez producenta) w 5 ml PBS (ilość wystarczająca na jedną płytkę). Z roztworu roboczego dodaj 50 μl na studzienkę i inkubuj przez 20 min w temperaturze pokojowej.
UWAGA: Po etapach płukania i barwieniu DAPI zgodnie z krokiem 4.4 komórki będą gotowe do kwantyfikacji.
6. Ilościowe oznaczenie
- Aby przeprowadzić ilościowe oznaczenie fagocytozy za pomocą fluorescencyjnego czytnika płytek, należy zmierzyć fluorescencję zieloną, używając filtra wzbudzenia o λ = 488 nm i filtra emisji o λ = 518 nm, oraz fluorescencję niebieską, używając filtra wzbudzenia o λ = 355 nm i filtra emisji o λ = 460 nm.
- Aby przeprowadzić ilościowe oznaczenie polimeryzacji aktyny za pomocą fluorescencyjnego czytnika płytek, należy zmierzyć fluorescencję niebieską przy λ = 355 nm i λ = 460 nm (jak powyżej) oraz fluorescencję czerwoną, używając filtra wzbudzenia o λ = 584 nm i filtra emisji o λ = 620 nm.
UWAGA: Dopuszczalna jest detekcja orbitalna lub centralna. Niektóre typy komórek gromadzą się bardziej przy krawędzi studzienki niż w jej centrum, w takim przypadku pomiar orbitalny może być korzystniejszy. W szczególności można zastosować średnią z trzech punktów na orbicie, aby uzyskać dokładniejsze wyniki. - Całkowitą wartość RFU fluorescencji zielonej lub czerwonej należy podzielić przez odczyt fluorescencji niebieskiej (z DAPI), w zależności od znacznika cząsteczek lub celu pomiaru (ilościowe oznaczenie fagocytozy vs. aktyny) (Diagram 1). Ze względu na wysoką zmienność między płytkami, należy stosować indeksy względne (np. względem kontroli w t = 0), aby najlepiej zobrazować zaobserwowane trendy i ułatwić bardziej wiarygodną analizę statystyczną.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Dwie główne metody ilościowego określania fagocytozy oraz następującej po niej polimeryzacji aktyny przy użyciu niniejszego protokołu polegają na obserwacji fagocytozy ciągłej lub zsynchronizowanej.
Analiza mikroskopowa (Rysunek 1B) przedstawia obrazy fluorescencyjne odpowiadające pomiarom rejestrowanym przez fluorometr (patrz również Schemat 1). Na Rysunku 1B widoczna jest czerwona fluorescencja aktyny, zielona fluorescencja znaczników FITC w...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Głównymi ograniczeniami techniki fluorometrycznej są wariancja eksperymentalna, a także utrata komórek związana z intensywnym myciem i użyciem komórek nieprzylegających.
Wariancję obserwuje się głównie ze względu na zmienność cząstek fluorescencyjnych, ponieważ ważenie i pipetowanie podczas przygotowywania roztworu podstawowego nie jest dokładnym sposobem utrzymania identycznej liczby cząstek z eksperymentu na eksperyment. Aby rozwiązać problem wariancji między eksperymentami, dane można wyraz...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają konkurencyjnych interesów finansowych.
Podziękowania
Autorzy chcieliby podziękować następującym źródłom finansowania: RO1 DA 12104, RO1 DA 022935, RO1 DA031202, K05DA033881, P50 DA 011806, 1R01DA034582 (do S.R) i F31 DA026264-01A1, T32 DA07097 (do J.N.).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 1 μ m żółto-zielone fluorescencyjne fluokule; | Sondy molekularne | F8852 | łączą 50 i mu; l z 50μ l odczynnik opsonizujący przez 30 minut w temperaturze 37oC przed użyciem |
| Zabicie na gorąco E. coli BioCząstki skoniugowane fluoresceiną | Sondy molekularne | E2861 | rozpuszczają (5 mg) w 50 μ l PBS i połączyć z 50 μ l odczynnik opsonizujący przez 30 min w 37 & stopniach; C przed użyciem |
| Odczynnik opsonizujący | Sondy molekularne | E2870 | |
| Sondy molekularne | phalloidyny rodaminy | R415 | |
| DAPI | Sigma-Aldrich | D9542 | |
| Trypan niebieski | Gibco | 15250-061 | |
| Poniższe produkty są dostępne w wielu markach, ale przedmioty, których użyliśmy w tym badaniu, pochodzą od następujących producentów: | |||
| RPMI Pożywka do wzrostu komórek | Gibco | Uzupełniona 10% FBS i 1% pennicyliny/streptomycyny; ciepły w 37 stopniach; C przed użyciem | |
| Czytnik płytek fluorescencyjnych - Fluostar | Omega BMG Labtech | ||
| Paraformaldehyd (16%) | Fischer Scientific | AA433689M | rozcieńczyć do 4% przed użyciem |
| Płytki 96-dołkowe | Greiner | 655097 | przezroczyste lub czarne lub przezroczyste - czarne płytki Pipeta |
| wielokanałowa (8 - 12 kanałów) | |||
| Zbiorniki | |||
| 1x probówki PBS | |||
| Microfuge (0,6 ml) | |||
| Conicles (10 ml) |
Bibliografia
- Murphy, K. Janeway's Immunobiology. , 8th edn, Garland Science. New York, NY. (2012).
- Burke, D. W., O'Connor, D. O., Zalenski, E. B., Jasty, M., Harris, W. H. Micromotion of cemented and uncemented femoral components. The Journal Of Bone And Joint Surgery. British Volume. 73 (1), 33-37 (1991).
- Duan, X., et al. Resistance to malaria by enhanced phagocytosis of erythrocytes in LMP7-deficient mice. PloS One. 8 (3), 59633(2013).
- Dementhon, K., El-Kirat-Chatel, S., Noel, T. Development of an in vitro model for the multi-parametric quantification of the cellular interactions between Candida yeasts and phagocytes. PloS One. 7 (3), 32621(2012).
- Al-Bader, N., et al. Role of trehalose biosynthesis in Aspergillus fumigatus development, stress response, and virulence. Infection And Immunity. 78 (7), 3007-3018 (2010).
- Acosta-Iborra, B., et al. Macrophage oxygen sensing modulates antigen presentation and phagocytic functions involving IFN-gamma production through the HIF-1 alpha transcription factor. Journal Of Immunology. 182 (5), 3155-3164 (2009).
- Ojielo, C. I., et al. Defective phagocytosis and clearance of Pseudomonas aeruginosa in the lung following bone marrow transplantation. Journal Of Immunology. 171 (8), 4416-4424 (2003).
- Neu, C., et al. CD14-dependent monocyte isolation enhances phagocytosis of listeria monocytogenes by proinflammatory, GM-CSF-derived macrophages. PloS One. 8 (6), 66898(2013).
- Sokolovska, A., et al. Activation of caspase-1 by the NLRP3 inflammasome regulates the NADPH oxidase NOX2 to control phagosome function. Nature Immunology. 14 (6), 543-553 (2013).
- Janko, C., et al. CRP/anti-CRP antibodies assembly on the surfaces of cell remnants switches their phagocytic clearance toward inflammation. Frontiers in Immunology. 2 (2), 70(2011).
- Clatworthy, M. R., et al. Systemic lupus erythematosus-associated defects in the inhibitory receptor FcgammaRIIb reduce susceptibility to malaria. Proceedings of the National Academy of Sciences of the United States of America. 104 (17), 7169-7174 (2007).
- Ninkovic, J., Roy, S. Morphine decreases bacterial phagocytosis by inhibiting actin polymerization through cAMP-, Rac-1-, and p38 MAPK-dependent mechanisms. The American Journal Of Pathology. 180 (3), 1068-1079 (2012).
- Nix, R. N., Altschuler, S. E., Henson, P. M., Detweiler, C. S. Hemophagocytic macrophages harbor Salmonella enterica during persistent infection. PLoS Pathogens. 3 (12), 193(2007).
- Xue, X., et al. Stable gene transfer and expression in cord blood-derived CD34+ hematopoietic stem and progenitor cells by a hyperactive Sleeping Beauty transposon system. Blood. 114 (7), 1319-1330 (2009).
- Hed, J. Methods for distinguishing ingested from adhering particles. Methods in Enzymology. 132. , 198-204 (1986).
- Scott, A. J., Woods, J. P. Monitoring internalization of Histoplasma capsulatum by mammalian cell lines using a fluorometric microplate assay. Medical Mycology. 38 (1), 15-22 (2000).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
