Synteza niestandardowych plazmidów jest pracochłonna i czasochłonna. Protokół ten opisuje zastosowanie klonowania zespołu Gibsona w celu zmniejszenia pracy i czasu trwania niestandardowej procedury klonowania DNA. Opisany protokół pozwala również na uzyskanie wiarygodnych znakowanych konstruktów białkowych do ekspresji ssaków przy podobnych kosztach jak w przypadku tradycyjnego klonowania DNA metodą "wytnij i wklej".
Artykuł metodologiczny
Generowanie wektorów plazmidowych eksprymujących białka znakowane FLAG pod regulacją promotora ludzkiego czynnika wydłużenia-1α przy użyciu zespołu Gibsona
W tym artykule
Podsumowanie
Streszczenie
Klonowanie zespołu Gibsona (GA) oferuje szybką, niezawodną i elastyczną alternatywę dla konwencjonalnych metod klonowania DNA. Wykorzystaliśmy GA do stworzenia niestandardowych plazmidów do ekspresji egzogennych genów w embrionalnych komórkach macierzystych myszy (mESC). Ekspresja genów egzogennych pod kontrolą SV40 lub ludzkich promotorów wirusa cytomegalii zmniejsza się szybko po transfekcji do mESC. Lekarstwem na tę zmniejszoną ekspresję jest użycie promotora ludzkiego czynnika wydłużenia-1 alfa (hEF1α) do napędzania ekspresji genów. Wektory plazmidowe zawierające hEF1α nie są tak powszechnie dostępne jak plazmidy zawierające SV40 lub CMV, zwłaszcza te, które zawierają również N-końcowe znaczniki 3xFLAG. Opisany tutaj protokół jest szybką metodą tworzenia plazmidów eksprymujących znakowane FLAG CstF-64 i mutant CstF-64 pod ekspresyjną regulacją promotora hEF1α. GA wykorzystuje mieszankę egzonukleazy DNA, polimerazy DNA i ligazy DNA, aby umożliwić klonowanie nakładających się końców fragmentów DNA. Opierając się na dostępnych matrycach DNA, zaprojektowaliśmy nasze konstrukty tak, aby można je było złożyć w jedną sekwencję. W naszym projekcie wykorzystaliśmy cztery fragmenty DNA: szkielet wektora pcDNA 3.1, promotor hEF1α część 1, promotor hEF1α część 2 (który zawierał znacznik 3xFLAG zakupiony jako dwuniciowy syntetyczny fragment DNA) oraz CstF-64 lub specyficzny mutant CstF-64. Sekwencje tych fragmentów zostały przesłane do narzędzia do generowania starterów w celu zaprojektowania odpowiednich starterów PCR do generowania fragmentów DNA. Po PCR fragmenty DNA zmieszano z wektorem zawierającym marker selektywny i zmontowano reakcję klonowania GA. Wyizolowano plazmidy z pojedynczych przekształconych kolonii bakteryjnych. Wstępne badanie przesiewowe plazmidów przeprowadzono poprzez trawienie restrykcyjne, a następnie sekwencjonowanie. Podsumowując, GA pozwoliło nam stworzyć spersonalizowane plazmidy do ekspresji genów w ciągu 5 dni, w tym badania przesiewowe i weryfikację.
Wprowadzenie
Konwencjonalne procedury klonowania DNA polegają na użyciu enzymów restrykcyjnych do rozszczepienia DNA i ligazy DNA w celu połączenia fragmentów DNA razem. Generowanie niestandardowych konstruktów ekspresji zawierających różne fragmenty DNA to sekwencyjna procedura, która obejmuje rozszczepienie DNA za pomocą jednej i/lub wielu endonukleaz restrykcyjnych, a następnie wstawienie fragmentów DNA poprzez ligację. Główną wadą tej procedury jest to, że odpowiednie enzymy restrykcyjne dla jednego z fragmentów DNA mogą być trudne do zidentyfikowania (tj. mogą mieć kilka miejsc rozszczepienia), co uniemożliwia udane klonowanie DNA białka o pełnej długości. W związku z tym generowanie niestandardowych konstruktów ekspresji w ramach regulacji transkrypcyjnej wydajnych promotorów specyficznych dla typu komórki z dostosowanymi znacznikami białkowymi wymaga bardzo starannego projektowania. Jest to również technika czaso- i pracochłonna. Ostatnio w kilku raportach opisano metodologie składania wielu różnych syntetycznych fragmentów DNA w ciągłą sekwencję w tym samym czasie w jedno- lub dwuetapowych reakcjach bez użycia enzymów restrykcyjnych1-3. Jednoetapowa reakcja klonowania (z wyłączeniem wszystkich etapów przygotowawczych) zależy od użycia mieszanki egzonukleazy DNA, polimerazy DNA, ligazy DNA2,3 i nakładających się na siebie końców fragmentów DNA (ryc. 1). Ponieważ nie stosuje się enzymów restrykcyjnych, fragmenty DNA o dowolnym rozmiarze i składzie sekwencji (z wyłączeniem wysoce powtarzalnych sekwencji) mogą być łączone ze sobą w bezszwową konstrukcję. Ostatnio pojawił się zestaw komercyjny (montaż Gibsona; GA) dla jednoetapowych reakcji klonowania stały się dostępne. Ten zestaw umożliwia szybki i ekonomiczny montaż dowolnych fragmentów DNA w jednym wektorze z dostosowanymi promotorami i znacznikami białkowymi.
Powszechnie dostępne wektory ekspresji plazmidu używane do ekspresji białek egzogennych w modelach hodowli komórek ssaków są często pod regulacją transkrypcyjną promotorów wirusa cytomegalii (CMV) lub wirusa Simian 40 (SV40). Te promotory wirusa zapewniają silną przejściową ekspresję białek egzogennych w większości modeli opartych na hodowlach komórek ssaków. Jednak wytwarzanie linii komórkowych o stabilnej ekspresji białek egzogennych jest często nieudane z powodu wyciszenia transkrypcji promotorów CMV lub SV40 podczas procesu tworzenia4,5. Ponadto promotory wirusa SV40 i CMV nie będą w wystarczającym stopniu promować ekspresji białek egzogennych w komórkach z linii limfoidalnej lub embrionalnych komórkach macierzystych6,7. Rozwiązaniem nieodłącznego ograniczenia promotorów wirusowych jest zastosowanie silnych konstytutywnych promotorów niewirusowych8-10. Jednym z dobrze scharakteryzowanych silnych konstytutywnych niewirusowych promotorów pochodzenia ludzkiego jest promotor czynnika elongacji 1α (hEF1α) (hEF1α bierze udział w katalizie zależnego od GTP asocjacji aminoacylo-tRNA do rybosomów11). Jednak wektory ekspresyjne zawierające promotor hEF1α nie są tak powszechnie dostępne, jak promotor wirusa zawierający plazmidy, zwłaszcza te, które zawierają również 3×FLAG na końcu aminowym białka będącego przedmiotem zainteresowania.
Białko czynnika stymulującego rozszczepienie o mocy 64 000 MW (CstF-64) bierze udział w końcowym przetwarzaniu 3' większości mRNA12,13, w tym mRNA histonów zależnych od replikacji14,15. CstF-64 ulega ekspresji we wszystkich tkankach somatycznych12. Jego motyw rozpoznawania RNA wiąże się z bogatymi w GU sekwencjami RNA na powstających transkryptach poniżej miejsca rozszczepienia i poliadenylacji16. To wiązanie CstF-64 z pre-mRNA sprzyja efektywnemu endonukleolitycznemu rozszczepieniu powstającego transkryptu.
Tutaj opisany jest protokół, który wykorzystuje amplifikację fragmentów DNA metodą PCR, zestaw do klonowania zespołu Gibsona (który zawiera chemicznie kompetentne komórki bakteryjne) do produkcji niestandardowych wektorów myszy CstF-64 lub zmutowanego CstF-64 oznaczonego tagiem 3xFLAG, do ich końca aminowego pod ekspresją promotora hEF1α1.
Protokół
1. Projektowanie plazmidu in silico i generowanie nakładających się starterów
UWAGA: Celem tego kroku jest złożenie kompletnej sekwencji nukleotydowej konstrukcji i zaprojektowanie starterów, które mają być używane do generowania fragmentów z nakładającymi się końcami do klonowania GA.
- Zaprojektuj ciągłą sekwencję nukleotydów, która będzie reprezentować końcowy plazmid.
- Uzyskaj lub wymień rzeczywiste plazmidy i fragmenty DNA, które zostaną użyte jako matryce w PCR.
UWAGA: Fragmenty DNA, które nie są łatwo dostępne - takie jak różne kombinacje znaczników i promotorów - można uporządkować jako pojedyncze lub wiele syntetycznych dwuniciowych fragmentów DNA (sDNA). Fragmenty te są dostępne na rynku po stosunkowo niskich kosztach i mogą mieć do 2 kb długości (patrz Tabela Materiałów). - Podziel ciągłą sekwencję nukleotydową konstruktu złożonego w kroku 1.1 na fragmenty DNA nadające się do PCR. Upewnij się, że fragmenty pasują do dostępnych plazmidów i fragmentów sDNA. Unikaj fragmentów DNA mniejszych niż 200 nt.
- Uzyskaj dostęp do narzędzia do generowania starterów (patrz Tabela wyposażenia). Wybierz menu "Ustaw preferencje". Wybierz odpowiednie ustawienia, klikając zakładkę "ZMIEŃ PREFS" w wyskakującym oknie "Zmień ustawienia zespołu Gibsona".
UWAGA: Projektowanie podkładu można również wykonać bez użycia narzędzia do generowania podkładu. Jednak użycie narzędzia do generowania podkładu upraszcza ten proces. - Rozpocznij budowanie konstrukcji, wybierając menu "Zbuduj konstrukcję". Wprowadzaj podzielone fragmenty DNA do narzędzia do generowania starterów sekwencyjnie od końca 5' do 3'.
UWAGA: Fragment DNA używany jako szkielet plazmidu można wygodnie podzielić na dwie części. W końcowym produkcie PCR koniec 5' tego pierwszego fragmentu i koniec 3' ostatniego fragmentu są połączone ze sobą w jeden ciągły fragment DNA reprezentujący szkielet wektora. - Wklej pierwszy fragment DNA reprezentujący koniec 5' wektora DNA w formacie FASTA (tekstowa reprezentacja sekwencji nukleotydowej) do wyskakującego okienka "Wprowadź wektor lub wstaw fragment". Nazwij fragment DNA. Wybierz odpowiedni sposób uzyskania fragmentu DNA, jako PCR, RE Digest lub Synthesis. Kliknij zakładkę "KONTYNUUJ".
- Jeśli zachodzi potrzeba dodania dodatkowych nukleotydów/miejsc restrykcyjnych na styku końcowej konstrukcji, należy skorzystać z przestrzeni "Fwd lub Rev primer spacer" dostępnych w oknie "Dodaj fragment insertu do zespołu". Dodaj dodatkowe nukleotydy/miejsca restrykcyjne tylko do jednego z fragmentów DNA, a nie do obu fragmentów. Kliknij zakładkę "GOTOWE".
- Powtarzaj dla wszystkich fragmentów, aż konstrukcja zostanie ukończona. Wybierz menu "Wyświetl podkłady" i przejrzyj sekwencje starterów.
- Powtórz te czynności dla wszystkich konstruktów (szkieletów wektorów i wstawek) lub dla fragmentów DNA, które są różne.
2. Amplifikacja fragmentów DNA metodą PCR przy użyciu korekty na gorąco Polimerazy DNA (2x Master Mix)
UWAGA: Celem tego kroku jest uzyskanie wystarczającej ilości DNA do reakcji składania za pomocą PCR.
- Kup startery PCR zaprojektowane w poprzednim kroku jako produkty odsolone i w najmniejszej możliwej skali. Rozcieńczyć je do 10 μM w wodzie lub TE (10 mM Tris-HCl, pH 7,9, 1 mM EDTA).
- Kupuj fragmenty DNA, które nie są łatwo dostępne jako fragmenty sDNA.
- Rozcieńczyć wszystkie fragmenty DNA, w tym fragmenty sDNA, które zostaną użyte jako matryce do PCR, do 1 ng/μl w wodzie.
- Zbierz reakcje PCR w temperaturze pokojowej. Krótko mówiąc, użyj 2,5 μl (z 10 μM roztworu podstawowego) każdego odpowiedniego startera pary starterów, 1 μl (z 1 ng/μl roztworu podstawowego) fragmentu matrycowego DNA, 25 μl polimerazy DNA do korekty na gorąco (DNA pol; 2x master mix; patrz tabela materiałów) i 19 μl wody. Wymieszaj probówkę, delikatnie trzepając i zbierz kropelki płynu przez krótkie odwirowanie.
- Amplifikować jednocześnie w oddzielnych probówkach fragmenty DNA o podobnej wielkości zgodnie z zaleceniami dla pola DNA. Wykonaj 25 - 28 cykli PCR lub określ liczbę cykli, które dają wystarczającą wydajność DNA.
- Uruchomić 10% objętości reakcji PCR (5 μl) na standardowej elektroforezie w żelu agarozowym barwionej bromkiem etydyny (stężenie końcowe 0,2 μg/ml). Upewnij się, że widoczne jest pojedyncze prążki DNA reprezentujące produkt PCR. Określ wielkość i względną ilość fragmentów DNA za pomocą wzorców masy cząsteczkowej DNA. W razie potrzeby powtórz PCR, aby uzyskać wystarczającą ilość fragmentów DNA.
3. Trawienie produktów PCR metodą DpnI
UWAGA: Celem tego kroku jest trawienie resztkowego DNA matrycy plazmidowej z PCR w sekcji 2. DpnI trawi plazmidowe DNA tylko wtedy, gdy jest metylowane, tak jak ma to miejsce w przypadku plazmidowego DNA hodowanego w szczepach bakteryjnych matki +. Dlatego nie należy leczyć DpnI, jeśli plazmidowe DNA będzie używane jako fragment DNA w reakcji GA.
- Dodać 2 μl enzymu restrykcyjnego DpnI do 45 μl produktów PCR wytworzonych w sekcji 2. Inkubować w temperaturze 37 °C przez 1 godzinę. Postępować zgodnie z sekcją 4 lub zamrozić w temperaturze -20 °C do momentu, gdy będzie to potrzebne.
4. Oczyszczanie i koncentracja fragmentów DNA nad kulkami magnetycznymi do oczyszczania DNA
UWAGA: Celem tego kroku jest oczyszczenie i zagęszczenie produktów PCR otrzymanych w sekcjach 2 i 3. Można również zastosować inne metody oczyszczania PCR.
- Zrównoważ kulki magnetyczne oczyszczające DNA do temperatury pokojowej. Ponownie zawieś koraliki przez krótkie wirowanie.
- Przenieś PCR wstępnie strawione za pomocą DpnI do probówki o pojemności 1,5 ml i dodaj 81 μl kulek magnetycznych oczyszczających DNA do każdej probówki. Inkubować mieszaninę w temperaturze pokojowej przez 10 minut.
- Umieść probówki na kolektorze magnetycznym na około 2 minuty. Wylej klarowny płyn za pomocą pipety. Umyć dwukrotnie 200 μl 80% etanolu przez 30 sekund.
- Pozostaw granulki do wyschnięcia. Pokrywę probówek należy trzymać otwartą, a rurki powinny być umieszczone na kolektorze magnetycznym.
- Ponownie zawiesić wysuszone kulki w 10 μl 10 mM Tris-HCl, pH 8,0. Inkubować w temperaturze pokojowej przez 2 minuty. Zakręć krótko, aby zebrać płyn na dnie rurek.
- Umieść probówki na kolektorze magnetycznym na 2 minuty. Usuń 8,5 - 10 μl przezroczystego roztworu i umieść go w nowej, wstępnie oznakowanej probówce. Oznaczyć stężenie fragmentów DNA za pomocą spektroskopii UV (patrz Tabela wyposażenia).
5. Montaż, klonowanie, reakcja i przemiana produktów w E. coli
UWAGA: Celem tego kroku jest obliczenie stosunku 3:1 insert:vector i przeprowadzenie reakcji montażu.
- Należy użyć co najmniej 100 ng fragmentu DNA reprezentującego szkielet wektora lub fragment DNA przenoszący marker selektywny. Oblicz 3-krotny nadmiar molowy dla fragmentów DNA, które zostaną użyte jako wstawki.
- Przelicz nadmiar molowy w ng potrzebny dla każdej konkretnej wkładki.
UWAGA: Wygodnym sposobem wykonania obliczeń jest skorzystanie z aplikacji internetowej (patrz Tabela wyposażenia). - Wymieszać obliczone ilości fragmentów DNA w probówce do PCR, dostosować objętość do 10 μl. Dodać 10 μl mieszanki głównej GA (2x, patrz tabela materiałów). Inkubować reakcję w temperaturze 50 °C przez 1 godzinę w przypadku złożenia 4-6 fragmentów lub 15 minut w przypadku złożenia 2-3 fragmentów w termocyklerze PCR.
- Przystąpić do przekształcenia produktu montażowego w odpowiednią bakterię E. coli lub zamrozić produkty w temperaturze -20 °C, aż będą potrzebne.
- Postępuj zgodnie z procedurą transformacji, która towarzyszy ogniwom chemicznym lub elektrokompetentnym. Zwykle stosuje się 2 μl reakcji składania na reakcję przemiany.
- Po zakończeniu przemiany rozprowadź przekształcone komórki na płytkach agarowych uzupełnionych odpowiednim selektywnym antybiotykiem.
6. Izolacja plazmidu, trawienie enzymów restrykcyjnych i sekwencjonowanie
UWAGA: Celem tego kroku jest wyizolowanie plazmidowego DNA z E. coli, a następnie zweryfikowanie konstruktu poprzez trawienie restrykcyjne i sekwencjonowanie.
- Rozmnażaj kilka pojedynczych kolonii w celu mini preparatów i izolacji plazmidu. Stosować 2-5 ml płynnej kultury LB na noc uzupełnionej odpowiednim antybiotykiem. Wyizoluj odpowiednie plazmidy, postępując zgodnie z procedurą opisaną w używanym mini zestawie przygotowawczym.
- Określić ilość i stężenie plazmidów uzyskanych za pomocą spektrofotometru.
- Przeprowadzić trawienie restrykcyjne z jedną lub kilkoma endonukleazami restrykcyjnymi do ~0,5 μg oczyszczonych plazmidów. Używaj enzymów restrykcyjnych, które zapewniają wyraźny wzór trawienia charakterystyczny dla konstruktów DNA.
- Potwierdź sukces klonowania DNA poprzez sekwencjonowanie DNA przy użyciu specyficznych lub standardowych starterów. Analizuj dane sekwencjonowania pod kątem dokładności.
Wyniki
Schemat zastosowanego protokołu przedstawiono na Rysunku 2A. Naszym celem było sklonowanie białek CstF-64 oraz zmutowanych białek CstF-64 połączonych z tagiem 3xFLAG pod regulacją ekspresyjną promotora hEF1α (Rysunek 2B i Rysunek 3). Plazmid zawierający hEF1α, po którym następował tag 3xFLAG, nie był dla nas dostępny. Dostępne były jednak następujące plazmidy: pcDNA 3.1 myc-His (A; dar od Michaela Jansen), plazmid zawierający hEF1α (dar od Mladen Yovchev) oraz plazmidy mysiego CstF-6412 (Rysunek 3). Cała sekwencja konstruktu(ów) została opracowana przy użyciu aplikacji do edycji tekstu i nukleotydów (Rysunek 3; patrz Tabela sprzętu). Następnie sekwencja(e) została podzielona na cztery wygodne fragmenty (Rysunek 2B, czerwone bloki oraz Rysunek 3) odpowiadające dostępnym plazmidowym DNA. Primery do amplifikacji zostały zaprojektowane za pomocą narzędzia do generowania primerów (patrz Tabela sprzętu) z ograniczeniem do 4–6 fragmentów z minimalnym overlapem 25 nt, ustawionym w oknie pop-up „Change Gibson Assembly Settings”. W projekcie primerów uwzględniono miejsca restrykcyjne NheI i NotI w celu identyfikacji prawidłowo zmontowanych plazmidów. Miejsce NheI znajduje się w sekwencji primera pomiędzy pcDNA 3.1 a końcem 5’ promotora hEF1α. Miejsce NotI znajduje się za kodonem stop (UGA) CstF-64 i szkieletem wektora pcDNA 3.1. Po jednoczesnym trawieniu oboma enzymami uwolniony zostanie fragment DNA składający się z promotora hEF1α, 3xFLAG oraz CstF-64 lub zmutowanego CstF-64 (patrz poniżej i Rysunek 2B). Primery zamówiono w najmniejszej możliwej skali i poddano odsoleniu. Druga część promotora hEF1α zawierająca fragment DNA tagu 3xFLAG (490 bp, Rysunek 2B, Rysunek 3) została zakupiona jako pojedynczy fragment sDNA (patrz Tabela materiałów). Fragmenty DNA użyte w reakcji assembly zostały amplifikowane za pomocą polimerazy DNA (patrz Tabela materiałów). Fragmenty DNA części 1 promotora hEF1α, części 2 promotora hEF1α, pełnej długości oraz zmutowanego CstF-64 zostały amplifikowane jednocześnie w oddzielnych probówkach przez 28 cykli (Rysunek 4A), zgodnie z zaleceniami dostawcy polimerazy DNA (patrz Tabela materiałów; w każdym cyklu: denaturacja przez 7 sec w 98 °C, przyłączanie przez 45 sec w 55 °C, elongacja przez 90 sec w 72 °C). Początkowo szkielet pcDNA 3.1 był amplifikowany przez 22 cykle (przy zastosowaniu tych samych warunków co powyżej, z wyjątkiem czasu elongacji, który ustawiono na 3 min w 72 °C). Jednak otrzymana wydajność DNA była niewystarczająca do użycia w reakcji assembly (Rysunek 4A). Dlatego przeprowadzono dodatkową amplifikację w celu uzyskania odpowiedniej ilości DNA.
Produkty PCR uzyskane z matrycy plazmidowej muszą zostać poddane trawieniu enzymem restrykcyjnym DpnI w celu usunięcia DNA plazmidowego, które w przeciwnym razie zanieczyściłoby produkty reakcji składania i doprowadziło do powstania fałszywie dodatnich, opornych na leki kolonii bakterii. W związku z tym produkty PCR trawiono enzymem restrykcyjnym DpnI, który przecina zmetylowane i hemimetylowane DNA plazmidowe wyizolowane ze szczepów dam+ E. coli. Produkty PCR uzyskane z wykorzystaniem syntetycznych fragmentów DNA jako matryc nie wymagają trawienia enzymem DpnI, ponieważ chemicznie syntetyzowane DNA nie zawiera zasad zmetylowanych ani hemimetylowanych.
Fragmenty DNA zostały oczyszczone i zagęszczone przy użyciu magnetycznych kulek do oczyszczania DNA (patrz Tabela materiałów), zgodnie z opisem w kroku 4 protokołu. Produkty PCR dla szkieletu wektora pcDNA 3.1 połączono, a ilość użytych magnetycznych kulek do oczyszczania DNA dostosowano odpowiednio. Wydajność DNA określono za pomocą spektrofotometru (Tabela 1 oraz Tabela sprzętu). Reakcje składania dla konstruktów CstF-64 i mutantów CstF-64 przeprowadzono na lodzie (Tabela 1). Zastosowano 3-krotną nadwyżkę molową fragmentów DNA traktowanych jako „inserty” (Tabela 1, Rysunek 3). Końcową objętość zmieszanych fragmentów DNA doprowadzono do 10 µl wodą, a następnie dodano 10 µl mieszaniny głównej do składania (2x). Reakcje wymieszano i inkubowano w temperaturze 50 °C przez 1 hr. Zgodnie z zaleceniami instrukcji zestawu GA, przygotowano również reakcję kontrolną dodatnią, którą inkubowano jednocześnie z reakcjami dla CstF-64 i mutantów CstF-64. Zgodnie z protokołem, 2 µl z każdej reakcji składania transformowano do chemicznie kompetentnych komórek E. coli dostarczonych w zestawie do klonowania przez składanie (patrz Tabela materiałów). Transformację przeprowadzono zgodnie z instrukcją zestawu. Pozytywne klony wyselekcjonowano na płytkach z agarem z ampicyliną/LB. Do namnożenia wybrano losowo po 6 kolonii z każdej reakcji składania. Plazmidowe DNA wyizolowano przy użyciu mini zestawu do izolacji plazmidów (patrz Tabela materiałów). Trawienie konstruktów in silico enzymami restrykcyjnymi NheI i NotI dało dwa fragmenty o wielkościach 4 590 bp i 3 032 bp dla CstF-64 oraz 4 590 bp i 2 711 bp dla mutanta CstF-64 (Rysunek 2B oraz Rysunek 4B). Trawienie enzymami restrykcyjnymi HindIII i NotI dało trzy fragmenty o następujących wielkościach: 5 872 bp, 1 005 bp i 745 bp (CstF-64) oraz 5 872 bp, 1 005 bp i 424 bp (mutant CstF-64, Rysunek 2B oraz Rysunek 4C). Rzeczywiście, trawienie wyizolowanych plazmidów wykazało oczekiwane charakterystyczne wzory (Rysunek 4B,C). Należy zauważyć, że fragment DNA o wielkości 424 bp, powstały w wyniku trawienia plazmidów mutanta CstF-64 enzymami HindIII i NotI na Rysunku 4C, jest słabo zabarwiony ze względu na niewielki rozmiar. 2 z 6 wyizolowanych plazmidów przekazano do sekwencjonowania. zsekwencjonowano promotor hEF1α oraz części konstruktów CstF-64 lub mutanta CstF-64, aby zweryfikować brak delecji, insercji lub substytucji. Silnie zalecamy sekwencjonowanie konstruktów DNA powstałych w wyniku tego lub dowolnego innego protokołu opartego na PCR. Sekwencjonowanie wykazało, że jeden z każdego zsekwencjonowanych plazmidów zawierał oczekiwaną sekwencję w regionie hEF1α, znacznika 3xFLAG oraz CstF-64 lub mutanta CstF-64. Każdy z pozostałych plazmidów posiadał mutację punktową wprowadzoną podczas amplifikacji odpowiadającego fragmentu DNA. Ekspresja plazmidu zawierającego CstF-64 w mysich embrionalnych komórkach macierzystych spowodowała produkcję znacznej ilości białka egzogennego, porównywalną z ekspresją typu dzikiego17.

Rycina 1. Schematyczny opis mechanizmu Gibson Assembly. Fragmenty DNA z nakładającymi się końcami zostały złożone izotermicznie w jedną ciągłą sekwencję. Nakładające się końce są najpierw trawione przez egzonukleazę 5’, która jest stopniowo inaktywowana termicznie. W konsekwencji różne fragmenty DNA z nakładającymi się końcami hybrydyzują izotermicznie. Polimeraza DNA wypełnia luki, a termostabilna ligaza DNA liguje nacięcia. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
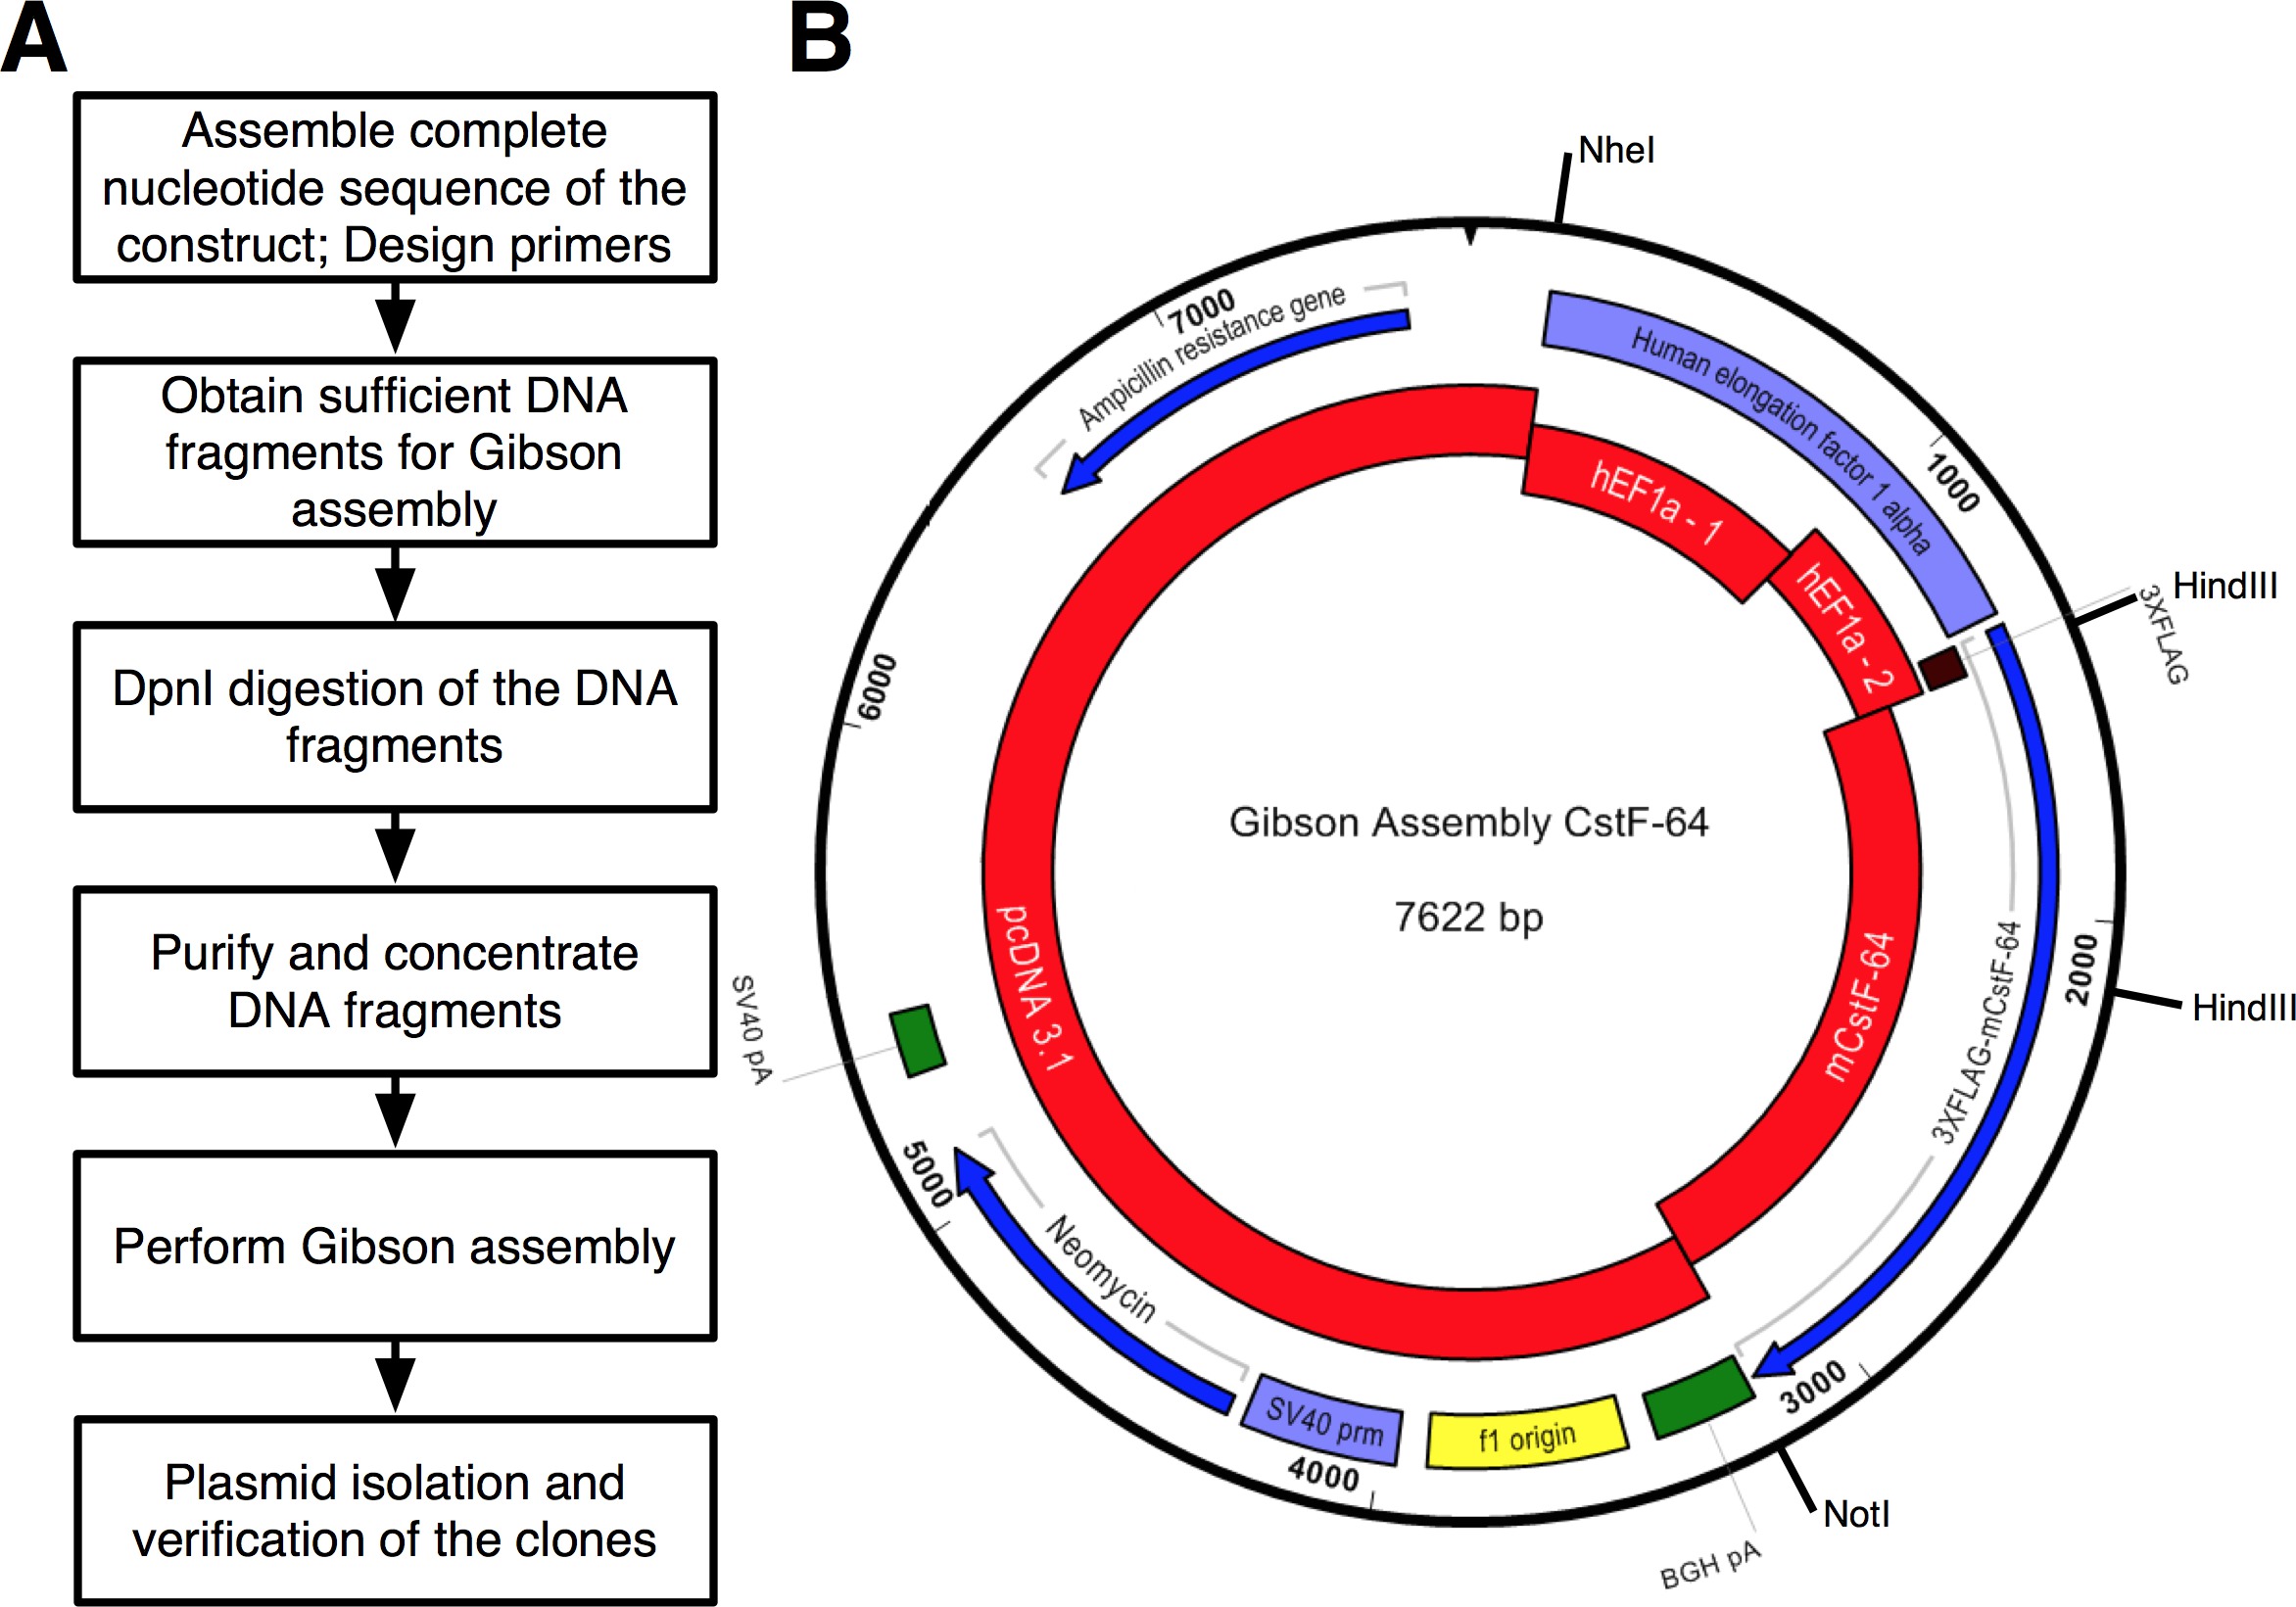
Rysunek 2. (A) Schemat blokowy opisanego protokołu klonowania metodą montażu. (B) Przedstawienie plazmidu pGA-CstF-64 wytworzonego przy użyciu zestawu GA. Kolor czerwony – fragmenty DNA użyte w reakcji montażu: pcDNA 3.1; hEF1α promoter part 1(hEF1a – 1); hEF1α promoter part 2 (hEF1a – 2) zamówione jako syntetyczne DNA; mysi CstF-64 (mCstF-64). Kolor niebieski – otwarte ramki odczytu. Kolor fioletowy – promotory wirusowe i niewirusowe. Kolor zielony – regiony cięcia i poliadenylacji. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
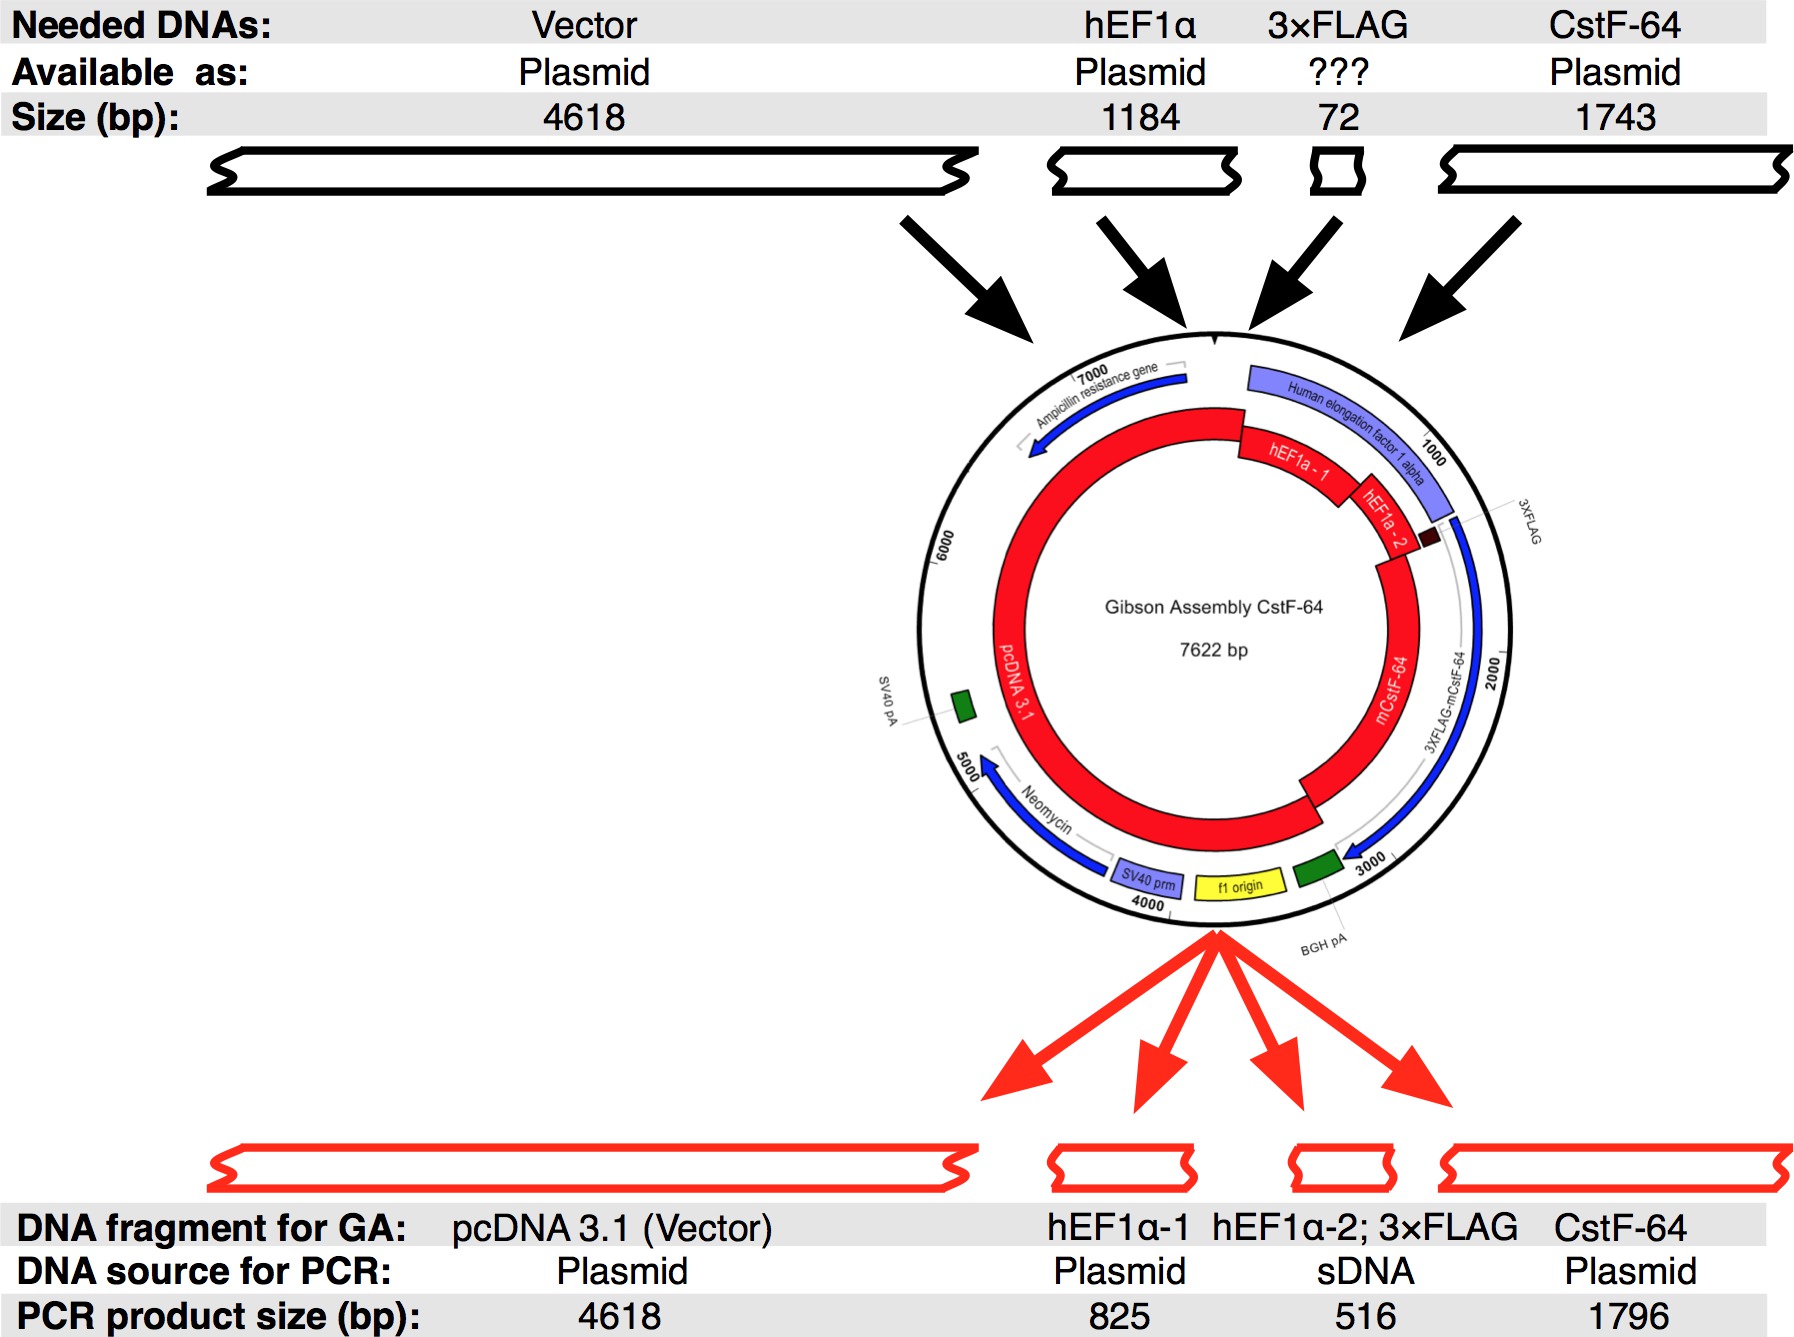
Rycina 3. Projekt plazmidu CstF-64 do Gibson assembly. Czarne prostokąty reprezentują fragmenty DNA, które były dostępne do zaprojektowania pojedynczej sekwencji Gibson assembly CstF-64 in silico. Następnie sekwencję podzielono na cztery fragmenty DNA, które zostały namnożone metodą PCR. Należy zauważyć, że ze względu na niewielki rozmiar znacznika 3xFLAG-tag, sekwencję tę zaprojektowano jako sDNA wraz z częścią 2 promotora hEF1α. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 4. PCR fragmentów DNA użytych w reakcjach klonowania oraz reprezentatywne trawienie plazmidów uzyskanych enzymami restrykcyjnymi. (A) Reprezentatywne reakcje PCR z wykorzystaniem hot start high-fidelity 2x master mix dla fragmentów DNA użytych w reakcjach składania: (B) Reprezentatywne plazmidy hEF1α, pełnej długości CstF-64, konstrukt pcDNA 3.1 (pGA-CstF-64) oraz hEF1α, mutant CstF-64, konstrukt pcDNA 3.1 (pGA-mutCstF-64) trawione NheI i NotI. (C) te same plazmidy co w B, trawione enzymami HindIII i NotI. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Nazewnictwo fragmentów DNA | Oczekiwana wielkość (bp) | Stęż. (ng/µl) | Rozcieńczone do (ng/µl) | µl stosowany w GA CstF-64 z rozcieńczonego | µl stosowane w GA mutCstF-64, z rozcieńczonego | Stosunek molowy (ins:vec) |
| pcDNA 3.1 (wektor) | 4,618 | 158 | nierozcieńczony | 1 | 1 | |
| promotor hEF1_ część 1 | 825 | 213 | 75 | 1 | 1 | 3:1 |
| część 2 promotora hEF1_ dla CstF-64 | 516 | 229 | 50 | 1 | 3:1 | |
| Cstf-64 | 1,796 | 161 | nierozcieńczony | 1 | 3:1 | |
| część 2 promotora hEF1_ dla mutanta CstF-64 | 516 | 199 | 50 | 1 | 3:1 | |
| mutant CstF-64 | 1,448 | 201 | 171 | 1 | 3:1 |
Tabela 1. Wydajność fragmentów DNA po zagęszczeniu na kulkach magnetycznych, rozcieńczeniu i przygotowaniu reakcji składania.
Dyskusja
Skuteczne zastosowanie klonowania GA powinno być zawsze poprzedzone starannym zaprojektowaniem kompletnej konstrukcji (Rysunek 2 i Rysunek 3).
Zdecydowanie zaleca się również staranną weryfikację sekwencji starterów zaprojektowanych przez narzędzie do generowania starterów. Startery do GA mogą być generowane bez użycia narzędzia do generowania starterów. Jednak korzystanie z tego narzędzia jest wysoce zalecane, ponieważ upraszcza to proces. Ogólnie rzecz biorąc, podstawa do klonowania GA musi mieć dwie funkcjonalnie różne sekwencje. Pierwsza sekwencja jest specyficzna dla fragmentu DNA i umożliwia amplifikację fragmentu za pomocą PCR. Druga sekwencja nakłada się na sąsiedni fragment, który jest niezbędny do montażu GA. Typowa sekwencja specyficzna dla fragmentu DNA miałaby długość 18–22 nt. Sekwencje specyficzne dla fragmentów DNA używane do amplifikacji tego samego DNA muszą mieć podobne temperatury topnienia i zawartość GC. Nakładająca się sekwencja powinna mieć długość co najmniej 15 nt przy temperaturze topnienia co najmniej 48 °C. Złożenie więcej niż 4 fragmentów DNA będzie wymagało nakładającej się sekwencji co najmniej 20 nt. Dłuższe nakładanie się pozwoli na zwiększenie specyficzności wyżarzania, co skutkuje bardziej prawidłowo złożonymi fragmentami DNA. Zaleca się unikanie sekwencji, które są zniekształcone pod względem zawartości GC lub AT podczas tworzenia nakładających się sekwencji, ponieważ skośne sekwencje mogą zagrozić prawidłowemu składaniu DNA.
Sugerujemy również stosowanie jako kontroli negatywnej, która nie powinna wytwarzać żadnych kolonii bakterii opornych na leki, a jedynie fragment DNA odpowiadający szkieletowi wektora w reakcji GA. Alternatywnie, jeden z fragmentów DNA składających się na "wstawki" może zostać pominięty w reakcji GA, co również powinno skutkować brakiem kolonii bakteryjnych opornych na leki. Powodem, dla którego żadne kolonie nie będą rosły, będzie brak nakładających się na siebie końców sąsiednich fragmentów DNA, co spowoduje złożenie się kompletnego plazmidu.
W opisanym protokole zastosowano nakładające się sekwencje 25 nt do wygenerowania zestawów starterów, ze względu na liczbę użytych fragmentów DNA (ryc. 3). Zalecenie na stronie internetowej narzędzia do generowania starterów (patrz Tabela wyposażenia) polega na użyciu co najmniej 20 nano nakładających się sekwencji do złożenia 4 - 6 fragmentów DNA. Ponadto dłuższa nakładająca się sekwencja zapewni prawidłowe uzupełnienie nici DNA (patrz rysunek 1), zwiększając liczbę dokładnie złożonych produktów.
Obecnie dostępnych jest kilka systemów do bezproblemowego klonowania. Jednak niektóre z tych systemów nadal używają enzymów restrykcyjnych (np. klonowanie Golden Gate18). Inni używają zastrzeżonych mieszanek enzymów opartych na polimerazie DNA wirusa krowianki i białku wiążącym jednoniciowe DNA z tegosamego źródła biologicznego. Oba systemy są ograniczone w porównaniu do GA krótszą długością nakładających się na siebie sekwencji. Ponieważ krótsze, nakładające się sekwencje mogą nie zapewniać wystarczającej specyficzności dla etapu wyżarzania sąsiednich fragmentów DNA, co sprawia, że prawidłowe złożenie więcej niż 23 fragmentów DNA jest problematyczne. Te niedociągnięcia nie występują w systemie GA.
Należy również wziąć pod uwagę rozmiar fragmentów DNA, które mają zostać amplifikowane, tak aby nie przekroczyć rozmiaru, który można wiarygodnie amplifikować metodą PCR (tj. o długości mniejszej niż 8 kbp). Nawet przy poprawie funkcji polimeraz DNA w ciągu ostatnich 10 lat, duże fragmenty DNA będą amplifikowane z mniejszą wydajnością i dokładnością. W razie potrzeby większe fragmenty DNA można uzyskać z innych źródeł alternatywnych do PCR , np . poprzez izolację plazmidu i odpowiednie trawienie DNA za pomocą enzymów restrykcyjnych. W szczególności w przypadku protokołu opisanego w obecnym manuskrypcie, nasze uzasadnienie użycia PCR opierało się na rozmiarze dostępnych fragmentów DNA, z których wszystkie były mniejsze niż 5 kbp. Jeśli istnieje więcej niż jeden produkt PCR zidentyfikowany za pomocą elektroforezy w żelu agarozowym, zaleca się oczyszczenie żelu o pożądanej wielkości fragmentu przy użyciu dowolnej z dostępnych technik biologii molekularnej lub odpowiednich zestawów. W obecnym protokole stosowana jest termostabilna polimeraza DNA (patrz Tabela materiałów). Jednak każda polimeraza DNA zapewniająca wysoką wierność i wydajność będzie odpowiednia do użycia z tym protokołem. Jeśli dostępne są polimerazy DNA o wysokiej wierności inne niż opisane w protokole, należy użyć warunków konfiguracji opisanych w odpowiednich instrukcjach. W obecnym protokole stosuje się chemicznie kompetentne komórki E. coli , które są dostarczane z zestawem GA. Alternatywnie można zastosować chemicznie lub elektrosensorycznie kompetentne szczepy E. coli , takie jak DH5α lub DH10B.
Klonowanie montażowe 2x master mix jest łatwe w użyciu przy minimalnym czasie pracy. Wymagane jest jednak dokładne pipetowanie ze względu na małe objętości, które trzeba było ze sobą wymieszać. Dobra technika biologii molekularnej musi być również ćwiczona przez cały czas.
Klonowanie GA daje nieograniczone możliwości budowy fragmentów DNA, plazmidów i wektorów, które są dłuższe niż 3 kbp. Ponadto ma szersze oddziaływanie w dziedzinie biologii syntetycznej, ponieważ umożliwia syntezę i składanie np. całego genomu bakterii (Mycoplasma mycoides) lub chromosomu20,21 drożdży (Saccharomyces cerevisiae). Technika ta ma również zastosowanie do konwencjonalnego klonowania w celu generowania bezszwowych konstrukcji.
Podsumowując, klonowanie GA stanowi szybką, niezawodną i elastyczną alternatywę dla konwencjonalnej procedury klonowania DNA.
Oświadczenia
Opłaty za publikację i produkcję w otwartym dostępie zostały zapewnione przez New England BioLabs Inc.
Podziękowania
Chcielibyśmy podziękować Michaeli Jansen z Centrum Nauk o Zdrowiu Uniwersytetu Teksańskiego w Lubbock w Teksasie oraz Mladen Yovchev z Centrum Medycznego Uniwersytetu w Pittsburghu, Pittsburgh, PA za hojne dostarczenie pcDNA 3.1 myc-His (A) i promotora hEF1α zawierającego plazmidy. Badania opisane w tej publikacji były wspierane przez Narodowy Instytut Zdrowia Dziecka i Rozwoju Człowieka im. Eunice Kennedy Shriver w ramach nagrody numer R01HD037109 (CCM). Dodatkowe wsparcie pochodziło od Laura W. Bush Institute for Women's Health (dla CCM i PNG). Wyłączną odpowiedzialność za treść ponoszą autorzy i nie muszą one reprezentować oficjalnych poglądów National Institutes of Health.
Autorzy oświadczają, że nie mają żadnych konkurencyjnych interesów finansowych.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Syntetyczny dwuniciowy fragment DNA (sDNA) | Zintegrowane technologie | Użyliśmy gBlocków, które mogą mieć do 2 kb długości. Dostępnych jest jednak wiele komercyjnych źródeł syntetycznego DNA. | |
| Kulki magnetyczne do oczyszczania DNA | Beckman Coulter | A63880 | Agencourt AMPure XP - System oczyszczania PCR |
| Mini zestaw do izolacji plazmidu | Omega Bio-Tek Inc | D6942-01 | E.Z.N.A. Plasmid Mini Kit I |
| Zestaw do klonowania Gibson Assembly | New England BioLabs | E5510S | |
| Polimeraza DNA | New England BioLabs | M0494S | Q5 Hot Start High Fidelity 2x Master Mix |
| DpnI | Nowa Anglia BioLabs | R0176S | |
| NheI | Nowa Anglia BioLabs | R3131S | |
| NotI | Nowa Anglia BioLabs | R3189S | |
| HindIII | Nowa Anglia BioLabs | R3104S | |
| Spektrofotometr | Thermo Scientific | Urządzenie NanoDrop | |
| EditSeq | DNASTAR | Część Lasergene Core Suite | |
| SeqBuilder | DNASTAR | Część pakietu Lasergene Core | |
| Suite Word | Microsoft | Część pakietu Microsoft Office | |
| NEBuilder | New England BioLabs | narzędzie do generowania starterów: http://nebuilder.neb.com | |
| Kalkulator podwiązania: http://nebiocalculator.neb.com/#!/ligation |
Bibliografia
- Gibson, D. G. Enzymatic assembly of overlapping DNA fragments. Methods in enzymology. 498, 349-361 (2011).
- Gibson, D. G., Smith, H. O., Hutchison, C. A. 3rd, Venter, J. C., Merryman, C. Chemical synthesis of the mouse mitochondrial genome. Nature methods. 7, 901-903 (2010).
- Gibson, D. G., et al. Enzymatic assembly of DNA molecules up to several hundred kilobases. Nature methods. 6, 343-345 (2009).
- Bowtell, D. D., Johnson, G. R., Kelso, A., Cory, S. Expression of genes transferred to haemopoietic stem cells by recombinant retroviruses. Molecular biology & medicine. 4, 229-250 (1987).
- Challita, P. M., Kohn, D. B. Lack of expression from a retroviral vector after transduction of murine hematopoietic stem cells is associated with methylation in vivo. Proceedings of the National Academy of Sciences of the United States of America. 91, 2567-2571 (1994).
- Lutzko, C., Senadheera, D., Skelton, D., Petersen, D., Kohn, D. B. Lentivirus vectors incorporating the immunoglobulin heavy chain enhancer and matrix attachment regions provide position-independent expression in B lymphocytes. Journal of Virology. 77, 7341-7351 (2003).
- Meilinger, D., et al. Np95 interacts with de novo DNA methyltransferases, Dnmt3a and Dnmt3b, and mediates epigenetic silencing of the viral CMV promoter in embryonic stem cells. EMBO reports. 10, 1259-1264 (2009).
- Chan, K. K., Wu, S. M., Nissom, P. M., Oh, S. K., Choo, A. B. Generation of high-level stable transgene expressing human embryonic stem cell lines using Chinese hamster elongation factor-1 alpha promoter system. Stem cells and development. 17, 825-836 (2008).
- Chung, S., et al. Analysis of different promoter systems for efficient transgene expression in mouse embryonic stem cell lines. Stem cells. 20, 139-145 (2002).
- Qin, J. Y., et al. Systematic comparison of constitutive promoters and the doxycycline-inducible promoter. PloS one. 5, e10611(2010).
- Lund, A., Knudsen, S. M., Vissing, H., Clark, B., Tommerup, N. Assignment of human elongation factor 1alpha genes: EEF1A maps to chromosome 6q14 and EEF1A2 to 20q13.3. Genomics. 36, 359-361 (1996).
- Wallace, A. M., et al. Two distinct forms of the 64,000 Mr protein of the cleavage stimulation factor are expressed in mouse male germ cells. Proceedings of the National Academy of Sciences of the United States of America. 96, 6763-6768 (1999).
- MacDonald, C. C., McMahon, K. W. Tissue-specific mechanisms of alternative polyadenylation: testis, brain, and beyond. Wiley interdisciplinary reviews. RNA. 1, 494-501 (2010).
- Sabath, I., et al. 3'-End processing of histone pre-mRNAs in Drosophila: U7 snRNP is associated with FLASH and polyadenylation factors. Rna. 19, 1726-1744 (2013).
- Yang, X. C., et al. A complex containing the CPSF73 endonuclease and other polyadenylation factors associates with U7 snRNP and is recruited to histone pre-mRNA for 3'-end processing. Molecular and cellular biology. 33, 28-37 (2013).
- Grozdanov, P. N., Macdonald, C. C. High-Throughput Sequencing of RNA Isolated by Cross-Linking and Immunoprecipitation (HITS-CLIP) to Determine Sites of Binding of CstF-64 on Nascent RNAs. Methods in molecular biology. 1125, 187-208 (2014).
- Youngblood, B. A., Grozdanov, P. N., MacDonald, C. C. CstF-64 supports pluripotency and regulates cell cycle progression in embryonic stem cells through histone 3' end processing. Nucleic acids research. , (2014).
- Engler, C., Kandzia, R., Marillonnet, S. A one pot, one step, precision cloning method with high throughput capability. PloS one. 3, e3647(2008).
- Irwin, C. R., Farmer, A., Willer, D. O., Evans, D. H. In-fusion(R) cloning with vaccinia virus DNA polymerase. Methods in molecular biology. 890, 23-35 (2012).
- Annaluru, N., et al. Total synthesis of a functional designer eukaryotic chromosome. Science. 344, 55-58 (2014).
- Gibson, D. G., et al. Creation of a bacterial cell controlled by a chemically synthesized genome. Science. 329, 52-56 (2010).
Przedruki i uprawnienia
