Tutaj prezentujemy prostą metodę przeprowadzania fluorescencyjnej hybrydyzacji DNA in situ (DNA ISH) w celu wizualizacji powtarzających się sekwencji heterochromatycznych na chromosomach montowanych na szkiełkach. Metoda wymaga minimalnej ilości odczynników i jest uniwersalna w użyciu z krótkimi lub długimi sondami, różnymi tkankami oraz detekcją za pomocą sygnałów fluorescencyjnych lub nieopartych na fluorescencji.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Prosta metoda fluorescencji DNA Hybrydyzacja in situ do zgniecionych chromosomów
W tym artykule
Podsumowanie
Streszczenie
Hybrydyzacja DNA in situ (DNA ISH) jest powszechnie stosowaną metodą mapowania sekwencji do określonych regionów chromosomów. Podejście to jest szczególnie skuteczne w mapowaniu wysoce powtarzalnych sekwencji do regionów heterochromatycznych, w których podejścia obliczeniowe napotykają na zaporowe wyzwania. Tutaj opisujemy uproszczony protokół dla DNA ISH, który omija płukanie formamidu, które jest standardowym krokiem w innych protokołach DNA ISH. Nasz protokół jest zoptymalizowany pod kątem hybrydyzacji z krótkimi jednoniciowymi sondami DNA, które przenoszą barwniki fluorescencyjne, które skutecznie oznaczają powtarzające się sekwencje DNA w heterochromatycznych regionach chromosomowych w wielu różnych typach tkanek owadów. Aplikacje mogą być jednak rozszerzone o większe sondy i wizualizację pojedynczych kopii (niepowtarzalnych) sekwencji DNA. Demonstrujemy tę metodę, mapując kilka różnych powtarzających się sekwencji do zgniecionych chromosomów z komórek nerwowych Drosophila melanogaster i spermatocytów Nasonia vitripennis. Pokazujemy wzorce hybrydyzacji zarówno dla małych, komercyjnie zsyntetyzowanych sond, jak i dla większej sondy dla porównania. Ta procedura wykorzystuje proste materiały laboratoryjne i odczynniki i jest idealna dla badaczy, którzy mają niewielkie doświadczenie w wykonywaniu DNA ISH.
Wprowadzenie
Hybrydyzacja DNA in situ (DNA ISH) jest powszechnie stosowaną metodą mapowania sekwencji do określonych regionów chromosomów. Sondy do pojedynczych regionów kopii w euchromatynie można wygenerować za pomocą kilku podejść, w tym translacji lub znakowania końcowego długich produktów DNA1,2 oraz włączenia nukleotydów przyłączonych do deoksygeniny (DIG) i ich rozpoznawania przez szeroką gamę przeciwciał sprzężonych z grupami1-3. Wizualizacja sekwencji euchromatycznych w liczbie kilku lub pojedynczych kopii wymaga użycia pojedynczych, dużych sond o wysokiej aktywności właściwej lub koktajlu wielu, mniejszych sond, które łącznie wzmacniają sygnał.
Natomiast wysoce powtarzalne sekwencje występujące w heterochromatynie, takie jak satelitarne DNA, są łatwiejszym celem dla DNA ISH, ponieważ zwykle istnieją jako dziesiątki do tysięcy powtórzeń zgrupowanych w pojedynczych regionach chromosomowych znanych jako bloki. Elementy transpozycyjne można również znaleźć przy dużej liczbie kopii w różnych loci chromosomowych2. W takich przypadkach pojedyncze sondy o niskiej aktywności właściwej mogą skutecznie oznaczać sekwencje heterochromatyczne ze względu na ich hybrydyzację w wielu miejscach. Sondy do powtarzających się sekwencji mogą być syntetyzowane komercyjnie jako krótkie oligonukleotydy (30-50 pz) i chemicznie sprzężone z dowolną z wielu różnych grup fluorescencyjnych. Mapowanie powtarzających się sekwencji w obrębie heterochromatyny przy użyciu technologii sekwencjonowania genomu jest trudne ze względu na wyzwania napotkane przy budowie rusztowań w wysoce powtarzalnych blokach satelitarnych4-6,7. Obecnie ISH jest najskuteczniejszym sposobem mapowania tych sekwencji na poziomie subchromosomów. Strategia ta jest ważna dla mapowania dużej liczby powtarzających się sekwencji, które są odkrywane w trwających badaniach sekwencjonowania genomu i transkryptomu.
Wydajność i łatwość mapowania powtarzających się sekwencji na chromosomach montowanych na szkiełku znacznie zwiększyłaby uproszczony protokół dla DNA ISH. Na przykład, istniejące protokoły dla DNA ISH obejmują wielokrotne płukanie zhybrydyzowanych tkanek w roztworze formamidu2,8, co znacznie wydłuża czas wymagany do mapowania sekwencji, a także wytwarza duże ilości odpadów chemicznych dla tego kosztownego odczynnika. Tutaj opisujemy poprawioną metodę DNA ISH, która omija potrzebę mycia formamidem i wykorzystuje podstawowy sprzęt laboratoryjny i odczynniki. Metoda ta została pierwotnie zaprojektowana do szybkiego mapowania wysoce powtarzalnych sekwencji DNA w heterochromatycznych regionach neuroblastów larwalnych Drosophila przy użyciu komercyjnie zsyntetyzowanych oligonukleotydów, które są sprzężone z barwnikami fluorescencyjnymi. Jednak metoda ta sprawdza się również w przypadku mapowania powtarzających się sekwencji przy użyciu większych sond syntetyzowanych w inny sposób9,10 i w wielu różnych typach tkanek i chromosomów. Ponadto metoda ta może być używana do mapowania sekwencji euchromatycznych przy użyciu dłuższych lub wielu, krótkich sond w interesującej nas sekwencji euchromatycznej.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Disekcja i fiksacja tkanek (60 min)
- W przypadku mózgów Drosophila, umieść larwy 3rd stadium w kropli 1x PBS (buforu fosforanowego). Wybierz duże larwy 3rd stadium, które aktywnie pełzają, z fiolek lub butelek, które nie są przeludnione.
- Użyj jednej pary pęsety ultrafine, aby chwycić haki gębowe, i drugiej pary pęsety, aby chwycić ciało w 2/3 jego długości (Rysunek 1A, B). Delikatnie pociągnij za haki gębowe, aby odsłonić mózg, zwoje brzuszne, gruczoły ślinowe i część larwalnego przewodu pokarmowego. Użyj pęsety, aby oddzielić mózg i zwoje brzuszne (Rysunek 1A, B) od pozostałych tkanek i umieść je w kropli 1x PBT (buforu fosforanowego z Tweenem) na plastikowej płytce Petriego.
- W przypadku sekcji jąder Nasonia, wybierz 3-dniowe poczwarki samców (żółte ciała z czerwonymi oczami). Samce Nasonia mają w stadium poczwarki krótsze zaklatki skrzydeł w porównaniu do samic (Rysunek 1C).
- Przytrzymaj poczwarkę w górnej części odwłoka, blisko regionu torakalnego, jedną parą pęsety, a drugą parą pęsety chwyć samy dystalny koniec odwłoka i wyciągnij jądra o kształcie łzy (będą one otoczone ciałem tłuszczowym, które można delikatnie strząsnąć; Rysunek 1D). Oddziel od jąder wszelkie zewnętrzne części ciała, które mogłyby uniemożliwić prawidłowe zgniatanie, i umieść je w kropli 1x PBT na plastikowej płytce Petriego.
- Na każde szkiełko przygotuj łącznie cztery lub pięć próbek tkanki (t.j. mózgi larwalne Drosophila lub jądra Nasonia).
UWAGA: Więcej niż pięć próbek doprowadzi do nadmiernego zagęszczenia jąder i chromosomów. - Opcjonalnie, aby uzyskać pewną separację chromatyd siostrzanych w regionach euchromatycznych chromosomów mitotycznych, potraktuj tkankę roztworem hipotonicznym: przenieś mózgi z 1x PBT do kropli 0,5% cytrynianu sodu na 5-10 (nie więcej niż 10) min.
UWAGA: Kolchicyna (inhibitor mitozy) może być pomocna w zwiększeniu liczby figur mitotycznych w metafazie11. Jednak jej stosowanie jest zbędne, jeśli używa się bardzo dużych, zdrowych larw, a nawet niewskazane, ponieważ może ona negatywnie wpływać na rozdzielczość chromosomów, ich rozprzestrzenianie się i morfologię. - Na powierzchnię czystego szkiełka zakrywającego potraktowanego Sigmacote nałóż kroplę (~20 µl) roztworu utrwalającego (2,5% paraformaldehydu w 45% kwasie octowym).
UWAGA: Roztwór utrwalający należy przygotowywać na świeżo każdego dnia użytkowania. Roztwory utrwalające zawierające od 1,8-3,7% paraformaldehydu w 45% kwasie octowym dają najlepsze wyniki w FISH. W przypadku stosowania tkanek innych niż mózgi lub jądra, lub adaptacji tego protokołu do immuno-FISH, konieczne może być eksperymentowanie z różnymi utrwalaczami (listę różnych utrwalaczy przedstawiono w12). - Ostrożnie przenieś każdą próbkę tkanki z buforu do sekcji (1x PBT) do kropli utrwalacza za pomocą pęsety ultrafine, minimalizując przenoszenie buforu do roztworu utrwalającego. Rozmieść próbki tkanki tak, aby były równomiernie rozmieszczone względem siebie w kropli utrwalacza. Inkubuj tkanki w utrwalaczu przez 4 min w temperaturze pokojowej.
- Ostrożnie połóż szkiełko powlekane polilizyną stroną roboczą do dołu na tkankę i szkiełko zakrywająca. Na tym etapie nie dociskaj, lecz pozwól im lekko się stykać, tak aby szkiełko zakrywająca przykleiła się do spodniej strony szkiełka podstawowego. Odwróć szkiełko tak, aby szkiełko zakrywająca znalazło się na górze.
- Umieść zestaw szkiełko/tkanka/szkiełko zakrywająca pomiędzy złożonym kawałkiem papieru filtrowanego. Na stabilnej powierzchni, używając kciuka, naciśnij bardzo mocno pionowo w dół bezpośrednio nad szkiełkiem zakrywającym. Należy uważać, aby uniknąć bocznego przesunięcia szkiełka zakrywającego (spowoduje to rozmazanie tkanki).
- Zanurz zestaw szkiełko/tkanka/szkiełko zakrywająca w ciekłym azocie (patrz aparatura na Rysunku 1E, F) i pozostaw do momentu, aż azot przestanie wrzeć (można pozostawić dłużej). Wyjmij szkiełko i natychmiast odłam szkiełko zakrywająca świeżym ostrzem brzytwy, uderzając w róg szkiełka zakrywającego w kierunku góra (unikaj zarysowania utrwalonej tkanki brzytwą).
- Wstępne schłodzenie zestawu szkiełko/tkanka/szkiełko zakrywająca na bloku suchego lodu, szkiełkiem zakrywającym do góry, przez 1-2 min przed zanurzeniem w ciekłym azocie pomoże zapobiec pękaniu szkiełek.
- Szkiełko z tkanką umieść natychmiast w naczyniu Coplina wypełnionym 100% etanolem w temperaturze pokojowej i pozostaw na co najmniej 5 min (czas ten może być dłuższy, jeśli jest to konieczne).
UWAGA: Można również zastosować zimny 100% etanol. - Wyjmij szkiełko z tkanką, usuń nadmiar etanolu chusteczką Kimwipe (nie dotykając utrwalonej tkanki) i pozostaw szkiełko do wyschnięcia na powietrzu przez 1 h.
- Przejdź bezpośrednio do kroku 2 lub przechowuj szkiełka w stanie suchym w powietrzu o niskiej wilgotności lub w komorze do suszenia przez tygodnie, a nawet miesiące przed przeprowadzeniem hybrydyzacji.
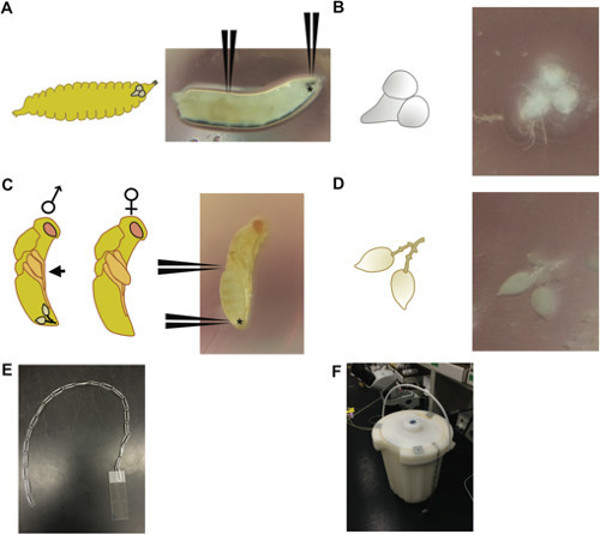
Rycina 1: (A) Larwa Drosophila w 3rd stadium (po prawej), z zaznaczonymi miejscami chwytania haczyków gębowych (oznaczone *) oraz punktem w 2/3 długości larwy w celu wyizolowania mózgów; (po lewej) schemat larwy w tym samym stadium rozwojowym, przedstawiający względne położenie mózgu w głowie larwy. (B) Mózg i zwoje brzuszne wyizolowane z larwy Drosophila w 3rd stadium (po prawej) oraz schemat tej tkanki (po lewej). (C) 3-dniowa poczwarka Nasonia w stadium żółtego ciała i czerwonych oczu. (D) Para jąder wyizolowana z 3-dniowej męskiej poczwarki Nasonia (po prawej), z zaznaczonymi miejscami chwytania poczwarki w tylnej części odwłoka (oznaczone *) oraz w połowie ciała; (po lewej) schemat przedstawiający męskie i żeńskie poczwarki osy; poczwarki męskie można odróżnić po skrzydłach, które nie wykraczają poza profil strzałkowy (czarna strzałka), w przeciwieństwie do samic, których skrzydła wykraczają poza profil; względne położenie pary jąder pokazano u męskiej poczwarki. (E) Aparatura — łańcuch spinaczy — oraz (F) metoda stosowana do zanurzania szkiełek w naczyniu z ciekłym azotem. Można użyć wielu łańcuchów spinaczy do jednoczesnego zanurzenia wielu szkiełek.
2. Hybrydyzacja in situ (30 min w dniu 1.; 1 godz.—2,5 godz. dla długich sond—w dniu 2.)
- Do 20 µl buforu do hybrydyzacji 1.1x dodać 1 µl (100 ng) każdej sondy. Nanieść pipetą sondę/bufor do hybrydyzacji na powierzchnię utrwalonej tkanki (unikając dotykania tkanki).
- Ostrożnie położyć szkiełko podstawowe bezpośrednio na sondzie/buforze do hybrydyzacji, upewniając się, że szkiełko jest wycentrowane bezpośrednio nad tkanką. Bufor powinien rozprzestrzenić się do zewnętrznej krawędzi szkiełka, nie pozostawiając pęcherzyków powietrza.
UWAGA: Małe pęcherzyki, które nie stykają się z tkanką, nie stanowią problemu dla procedury. Duże pęcherzyki należy usunąć, ostrożnie podnosząc róg szkiełka i delikatnie opuszczając je z powrotem na preparat. - Umieścić preparat/tkankę/szkiełko na powierzchni bloku grzejnego wstępnie podgrzanego do 95 °C (szkiełkiem do góry). Przykryć dużym kawałkiem folii aluminiowej, aby zapobiec ekspozycji na światło. Inkubować preparat w temperaturze 95 °C przez 5 min.
UWAGA: Typowy blok grzejny z otworami na probówki można odwrócić, aby uzyskać płaską powierzchnię, na której można umieścić preparat/tkankę/szkiełko. - Wyjąć preparat i pozwolić mu lekko ostygnąć, aż będzie ciepły w dotyku. Ostrożnie owinąć szkiełko kawałkiem naciągniętego Parafilmu, aby uszczelnić ciecz pod nim.
- Umieścić uszczelniony preparat w komorze wilgotnościowej, a następnie wstawić komorę do inkubatora wstępnie podgrzanego do 30 °C. Inkubować w temperaturze 30 °C od 4 h do całej nocy.
- Komorę wilgotnościową można przygotować z pustego pudełka na końcówki lub szczelnego pojemnika typu Tupperware z wilgotnymi chusteczkami Kimwipes lub ręcznikami papierowymi umieszczonymi na dnie.
UWAGA: Jednoniciowe oligonukleotydowe sondy DNA zostały zaprojektowane tak, aby miały 28-33 zasady, co pozwala osiągnąć teoretyczną temperaturę topnienia (Tm) wynoszącą 45-47 °C. Zakresy długości i Tm odzwierciedlają fakt, że wiele badanych przez nas sekwencji powtórzeniowych jest bogatych w AT, a zatem mają bardzo niską zawartość GC. Dłuższe sondy prawdopodobnie będą miały wyższe wartości Tm, co może skutkować silniejszą hybrydyzacją tła w standardowej temperaturze hybrydyzacji 30 °C. W związku z tym może być konieczna optymalizacja temperatur hybrydyzacji w celu uzyskania najlepszych wyników. Aby znaleźć optymalną temperaturę hybrydyzacji, należy zwiększać (lub zmniejszać) temperaturę stopniowo o 5 °C.
- Komorę wilgotnościową można przygotować z pustego pudełka na końcówki lub szczelnego pojemnika typu Tupperware z wilgotnymi chusteczkami Kimwipes lub ręcznikami papierowymi umieszczonymi na dnie.
- Ostrożnie usunąć Parafilm z preparatu, a następnie ostrożnie zdjąć szkiełko, powoli podnosząc jeden z jego rogów. Przemyć preparat trzy razy, każdorazowo przez 15 min, w buforze SSC 0.1x. Podczas płukania przykryć naczynie Coplina folią aluminiową, aby zminimalizować ekspozycję na światło.
- W przypadku nieużywania długiej sondy biotynilowanej przejść do kroku 2.8.
- W przypadku użycia długiej sondy biotynilowanej, osuszyć obszar wokół tkanki chusteczką Kimwipe, uważając, aby nie dotknąć samej tkanki. Nanieść 100 µl roztworu blokującego na tkankę i delikatnie przykryć szkiełkiem, dbając o to, aby nie uwięzić pęcherzyków powietrza. Owinąć szkiełko Parafilmem i inkubować w temperaturze 37 °C przez 30 min.
- Ostrożnie zdjąć szkiełko i osuszyć obszar wokół tkanki chusteczką Kimwipe. Nanieść pipetą 100 µl rodaminy-awidyny rozcieńczonej 1:1 000 w SBT na tkankę i delikatnie przykryć szkiełkiem, dbając o to, aby nie uwięzić pęcherzyków powietrza. Owinąć szkiełko Parafilmem i inkubować w temperaturze 37 °C przez 30 min.
- Ostrożnie zdjąć szkiełko i przemyć preparat 3 razy po 5 min w SSCT 4x, a następnie 3 razy po 5 min w SSC 0.1x.
UWAGA: Preparaty można płukać przez dłuższy czas.
- Wyjąć preparat i osuszyć obszar wokół tkanki suchą chusteczką Kimwipe, aby usunąć nadmiar buforu (unikając dotykania tkanki). Umieścić preparat stroną z tkanką do góry w ciemnym miejscu na 10-15 min lub do całkowitego odparowania wilgoci.
- Nanieść pipetą 11 µl medium montażowego Vectashield (z dodatkiem 4’,6-diamidino-2-fenyloindolu—DAPI) na tkankę. Ostrożnie położyć czyste szkiełko (niepotraktowane Sigmacote) bezpośrednio nad centrum medium montażowego i tkanki. Medium montażowe powinno powoli rozprzestrzeniać się na zewnątrz w stronę krawędzi szkiełka.
UWAGA: Jeśli medium montażowe nie dotrze do krawędzi szkiełka ze wszystkich stron, można nanieść dodatkowe 1-2 µl medium w jednym punkcie przy krawędzi szkiełka, aby uzupełnić brakującą objętość. W takim przypadku należy pamiętać o wytarciu nadmiaru medium z powierzchni preparatu przed uszczelnieniem. - Uszczelnić krawędzie szkiełka lakierem do paznokci. Unikać malowania lakierem obszaru z próbką tkanki.
- Umieścić preparat pionowo w ciemnym miejscu i pozostawić lakier do wyschnięcia do całkowitego utwardzenia (zazwyczaj 30 min lub dłużej). Na tym etapie można wykonać obrazowanie tkanki lub przechowywać preparat w temperaturze -20 °C do 1 tygodnia przed późniejszym obrazowaniem.
Przepisy na bufory/roztwory
10x PBS
- 80 g NaCl
- 2.0 g KCl
- 14.4 g Na2HPO4
- 2.4 g KH2PO4
- pH do 7.4, H2O do 1 L
1x PBT
- 5 ml 10x PBS
- 45 ml H2O
- 0,1% Tween 20
20x SSC
- 175,3 g NaCl
- 88,2 g cytrynianu sodu
- w 800 ml H2O
- pH do 7, dopełnić H2O do 1 L
4x SSCT
- 200 ml 20x SSC
- 799 ml H2O
- 0,1% Tween 20
0,1x SSC
- 5 ml 20x SSC
- 995 ml H2O
Mieszanina do hybrydyzacji (20 µl; zmodyfikowana na podstawie 11)
- 10 µl formamidu
- 4 µl 50% siarczanu dekstranu
- 2 µl 20x SSC
- 4 µl H2O
SBT8 (10 ml)
- 2 ml 20x SSC
- 0,01 g albuminy surowicy bydlęcej (BSA)
- 10 µl Tween 20
- 7,9 ml H2O
Roztwór blokujący8 (10 ml)
- 0.3 g BSA
- 10 µl Tween 20
- 2 ml 20x SSC
- 8 ml H2O
Roztwór utrwalający z paraformaldehydem (1 ml)
- 393,75 µl H2O (najpierw dodać wodę)
- 450 µl octowej lodowatej
- 156,25 µl 16% paraformaldehydu
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Aby zademonstrować tę metodę, przeprowadziliśmy hybrydyzację zestawu krótkich, komercyjnie syntetyzowanych oligosów, które zostały zmodyfikowane chemicznie koniugatami fluorescencyjnymi (Rycina 2), oraz dłuższej sondy biotynilowanej (wykonanej poprzez translację nacięć produktu PCR; Rycina 2B) z chromosomami pochodzącymi z kilku różnych typów tkanek (patrz Tabela 1). Sekwencje docelowe obejmowały powtórzenia satelitarne zlokalizowane w regionach pericentrycznych (heteroc...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
DNA ISH jest często używany do mapowania określonych sekwencji na chromosomy. Opisaliśmy prostą metodę dla DNA ISH zoptymalizowaną pod kątem sekwencji heterochromatycznych o dużej liczbie kopii. Zamiast używać płukania w roztworze formamidu, co jest wymogiem w innych istniejących protokołach ISH DNA, umieszczamy szkiełka montowane na tkankach bezpośrednio na wstępnie podgrzanym bloku w celu denaturacji DNA. Ta metoda pozwala obejść stosowanie dużych ilości formamidu. Jednym z krytycznych kroków do uzyskania wyraźnych syg...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie łączy ich konkurencyjny konflikt interesów finansowych ani żaden inny.
Podziękowania
Dziękujemy Zhaohua Irene Tang z Działu Naukowego W. M. Keck za użycie jej mikroskopu epifluorescencyjnego oraz laboratorium Werren za przekazanie Nasonii do sekcji. Praca ta była częściowo wspierana przez stypendium NIH-NRSA (5F32GM105317-02) na rzecz AML.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Szkiełka pokryte poli-L-lizyną (można również stosować zwykłe szkiełka) | Pęseta Sigma Aldrich | ||
| Ultrafine (rozmiar 5) | Szkiełka | ||
| 22 x 22 mm Fisher | Sigmacote-traktowane przez zanurzenie na 15 sekund, osuszenie i wytarcie wszelkich śladów Sigmacote, aby szkiełko nakrywkowe było przezroczyste | ||
| Sigmacote | Sigma | ||
| 75 - 150 mm | |||
| parafinowy woskowany | |||
| Blok grzewczy z termometrem | |||
| Suchy inkubator | |||
| Żyletki Komora | |||
| Puste pudełko na końcówki do pipet lub Tupperware, wyłożone zwilżonymi ręcznikami papierowymi lub Kimwipes | |||
| Słoiki z kopliny | z rowkami ślizgowymi | ||
| Folia | |||
| Pipety | |||
| 1,5 ml probówki | |||
| Lakier | Przezroczyste lub kolorowe | ||
| mikropipety P20 i plastikowe końcówki | |||
| Spinacze do papieru | 20 - 25 standardowych metalowych spinaczy do papieru połączonych w formę chain | ||
| Odczynniki | |||
| 16% paraformaldehydu klasy EM | Mikroskopia elektronowa Odczynniki | ||
| Kwas octowy | Sigma | ||
| Ciekły azot | |||
| 100% Etanol, klasa | |||
| Komercyjnie syntetyzowane, znakowane fluorescencyjnie oligonukleotydowane | |||
| Długa biotynylowana sonda | Invitrogen; Alternatywne etapy 2.7.1-2.7.3 | np. nick translowany i biotynylowany za pomocą BioNick z Invitrogen | |
| Rhodamine-Avidin | Roche; Alternatywne kroki 2.7.1-2.7.3 | do wykrywania długiej sondy biotynylowanej | |
| Bufor hybrydyzacyjny | Receptura powyżej | ||
| 4x SSCT | Receptura powyżej | cytrynian soli fizjologicznej + Tween | |
| 0,1x SSC | Receptura powyżej | cytrynian soli fizjologicznej i sodu | |
| Roztwór blokujący | Przepis powyżej | ||
| SBT | Przepis powyżej | SSC, albumina surowicy bydlęcej, Tween | |
| 1x | Receptura PBT powyżej | soli fizjologicznej buforowanej fosforanem + Tween | |
| 1x PBS | sól fizjologiczna buforowana fosforanem | ||
| Hipotoniczny | roztwór 0,5% cytrynian sodu w H2O | ||
| Formamid | Sigma Aldrich | ||
| Vectashield podłoże montażowe z wektorem DAPI | Laboratoria | ||
Bibliografia
- Blattes, R., Kas, E. Fluorescent in situ hybridization (FISH) on diploid nuclei and mitotic chromosomes from Drosophila melanogaster larval tissues. Cold Spring Harbor Protocols. 2009 (9), (2009).
- Dimitri, P. Fluorescent in situ hybridization with transposable element probes to mitotic chromosomal heterochromatin of Drosophila. Methods in Molecular Biology. 260, 29-39 (2004).
- Pardue, M. L. In situ hybridization to polytene chromosomes in Drosophila using digoxigenin-labeled probes. Cold Spring Harbor Protocols. 2011 (8), 1003-1006 (2011).
- Hoskins, R. A., et al. Heterochromatic sequences in a Drosophila whole-genome shotgun assembly. Genome Biology. 3 (12), (2002).
- Hoskins, R. A., et al. Sequence finishing and mapping of Drosophila melanogaster heterochromatin. Science. 316 (58331), 1625-1628 (2007).
- Treangen, T. J., Salzberg, S. L. Repetitive DNA and next-generation sequencing: computational challenges and solutions. Nature Reviews Genetics. 13 (1), 36-46 (2012).
- He, B., et al. Mapping the pericentric heterochromatin by comparative genomic hybridization analysis and chromosome deletions in Drosophila melanogaster. Genome Research. 22 (12), 2507-2519 (2012).
- Pimpinelli, S., Bonaccorsi, S., Fanti, L., Gatti, M. Fluorescent in situ hybridization (FISH) of mitotic chromosomes from Drosophila larval brain. Cold Spring Harbor Protocols. 2010 (3), (2010).
- Larracuente, A. M., Noor, M. A., Clark, A. G. Translocation of Y-linked genes to the dot chromosome in Drosophila pseudoobscura. Molecular Biology and Evolution. 27 (7), 1612-1620 (2010).
- Ferree, P. M., Barbash, D. A. Species-specific heterochromatin prevents mitotic chromosome segregation to cause hybrid lethality in Drosophila. PLoS Biology. 7 (10), e1000234(2009).
- Williams, B. C., Karr, T. L., Montgomery, J. M., Goldberg, M. L. The Drosophila l(1)zw10 gene product, required for accurate mitotic chromosome segregation, is redistributed at anaphase onset. The Journal of Cell Biology. 118 (4), 759-773 (1992).
- Gatti, M., Bonaccorsi, S., Pimpinelli, S. Looking at Drosophila Mitotic Chromosomes. Methods in Cell Biology. 44, 371-391 (1994).
- Werren, J. H., Stouthamer, R. PSR (paternal sex ratio) chromosomes: the ultimate selfish genetic elements. Genetica. 117 (1), 85-101 (2003).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
