Celem tego manuskryptu jest zademonstrowanie prostej metody przygotowania ynonów z materiałów wyjściowych chlorku acylu i soli alkinylotrifluoroboranu potasu. Reakcja jednogarnkowa przebiega szybko w obecności trójchlorku boru bez wykluczenia powietrza i wilgoci.
Artykuł metodologiczny
Bezmetalowa synteza ynonów z chlorków acylu i soli alkinylotrifluoroboranu potasu
W tym artykule
Podsumowanie
Streszczenie
Ynonony są cenną grupą funkcyjną i budulcem w syntezie organicznej. Ynony służą jako prekursor wielu ważnych organicznych grup funkcyjnych i rusztowań. Tradycyjne metody przygotowania ynonów wiążą się z wadami, takimi jak trudne warunki, wiele etapów oczyszczania i obecność niepożądanych produktów ubocznych. W niniejszym dokumencie opisano alternatywną metodę prostego otrzymywania ynonów z chlorków acylu i soli alkinylotrifluoroboranu potasu. Zastosowanie soli organotrifluoroboranu jako alternatywy dla odczynników metaloorganicznych do tworzenia nowych wiązań węgiel-węgiel ma wiele zalet. Sole organotrifluoroboranu potasu są trwałe w przechowywaniu, mają dobrą tolerancję grup funkcyjnych, niską toksyczność i szeroką gamę są łatwe do przygotowania. Tytułowa reakcja przebiega szybko w temperaturze otoczenia w obecności kwasu Lewisa bez wykluczenia powietrza i wilgoci. Dobre lub doskonałe plony można uzyskać w wyniku reakcji różnych chlorków kwasów arylowych i alkilowych z solami alkinylotrifluoroboranu w obecności trichlorku boru.
Wprowadzenie
Intencją tego filmu jest pokazanie prostego podejścia do przygotowania związków zawierających grupę funkcyjną ynone z wygodnych materiałów wyjściowych. Ynony są cennymi elementami budulcowymi w chemii organicznej, które, jak wykazano, mają znaczenie biomedyczne i materialne. Ynony są prekursorami cennych organicznych grup funkcyjnych, w tym pirymidyn,1,2 chinolonów,3 furanów,4 pirazoli,5,6 flawonów,7 oksymów,8 i chiralnych alkoholi propargylowych. 9-11 Poszukiwano wygodniejszej metody otrzymywania ynonów ze względu na wady tradycyjnych metod, w tym słabą tolerancję grup funkcyjnych i żmudne drogi syntezy.
Reakcja acetylogenków metalu12,13 i metaloidu14 z chlorkami acylu jest jedną z powszechnych metod wytwarzania ynonów. Alternatywnie, syntezę ynonów z chlorku acylu można osiągnąć za pomocą dwuetapowych procedur z użyciem amidów Weinreba i odczynników organolitowych lub Grignarda. 15 Inne rozpowszechnione podejście polega na dodaniu do aldehydu odczynników organolitowych lub Grignarda, po czym następuje utlenianie alkoholu drugorzędowego do odpowiadającego mu ketonu. 16-19 Słaba tolerancja acetylogenków metali w grupach funkcyjnych oraz konieczność oczyszczania syntetycznych produktów pośrednich po każdym etapie to główne wady wyżej wymienionych metod. Sprzężenia karbonylacyjne katalizowane metalami przejściowymi pojawiły się ostatnio jako alternatywne podejście do otrzymywania ynonów. 20-22 Niestety, oprócz kosztów i toksyczności związanych z metalami przejściowymi, reakcje karbonylacyjne katalizowane metalami często wymagają podwyższonego ciśnienia CO i cierpią z powodu obecności niepożądanego produktu ubocznego sprzęgania Sonogashira. Biorąc pod uwagę ich przydatność w syntezie organicznej, a także wady związane z tradycyjnymi metodami syntezy, opracowanie prostszej metody otrzymywania ynonów jest atrakcyjne.
Sole organotrifluoroboranu potasu pojawiły się ostatnio jako wszechstronne odczynniki w syntezie organicznej. Zalety, takie jak łatwość przygotowania,23 naturalna stabilność, niska toksyczność i dobra tolerancja grup funkcyjnych, sprawiły, że sole organiczne są atrakcyjnymi odczynnikami syntetycznymi. 24-27 Sole organotrifluorobororanowe były stosowane głównie jako stabilny w stanie laboratoryjnym odpowiednik kwasów borowych do katalizowanego palladem sprzężenia Suzuki-Miyaura. 26 Niedawno, w ślad za przełomową pracą Mattesona i współpracowników,28 Bode, Molander i inni podkreślili użyteczność organotrifluoroborianów jako odczynników w reakcjach katalizowanych niemetalami. 29-33 Dziedzina reakcji trifluoroboranów bez metali przejściowych jest wciąż w powijakach. Biorąc pod uwagę duży potencjał wykorzystania soli organotrifluoroboranu w syntezie organicznej katalizowanej niemetalami, staraliśmy się opracować nową metodę otrzymywania ynonów z chlorków acylu i soli alkinylotrifluoroboranów.
Protokół
1. Synteza Ynone
- Za pomocą wagi analitycznej odważyć 0,15 mmol pożądanej soli alkinylotrifluoroboranu potasu (odpowiednik 1,5) i dodać do czystej fiolki wyposażonej w mieszadło magnetyczne.
- Za pomocą szklanej strzykawki z tłokiem wyposażonej w igłę dodać 0,5 ml bezwodnego DCM do fiolki, aby uzyskać 0,3 M roztwór trifluoroboranu.
UWAGA: Ponieważ jest to nowa metodologia, reakcje zostały przeprowadzone w celu weryfikacji koncepcji. W celu zmniejszenia ilości odpadów zostały one wykonane na niewielką skalę. W razie potrzeby reakcja może być skalowana w celu uzyskania większych plonów. - Za pomocą szklanej strzykawki dodać kroplami 0,15 mmol 1,0 M roztworu trichlorku boru (odpowiednik 1,5, 150 μl) do naczynia reakcyjnego w temperaturze otoczenia (20 °C), mieszając. Wymień nasadkę. Przytrzymaj lub zaciśnij zamknięte naczynie reakcyjne tak, aby roztwór reakcyjny znajdował się poniżej linii wodnej w sonikatorze. Sonikować roztwór przez 30 sekund w temperaturze 20 °C i częstotliwości 40 kHz.
- Mieszać roztwór reakcyjny w temperaturze pokojowej (20 °C) przez dodatkowe 20 minut. W zależności od rodzaju materiału wyjściowego alkinylotrifluoroboranu należy zaobserwować zmianę koloru. Zmiana koloru z białego na jasnobrązowy lub ciemnobrązowy, czerwony lub fioletowy jest powszechna.
- Dodać 0,1 mmol pożądanego chlorku acylu (odpowiednik 1,0) do fiolki w temperaturze otoczenia (20 °C), mieszając. Alternatywnie, przenieść zawartość naczynia reakcyjnego do kolby naładowanej mieszadłem magnetycznym i 0,1 mmol chlorku acylowego. Wymień nasadkę. Mieszać roztwór reakcyjny w temperaturze otoczenia (20 °C) przez 30 min.
UWAGA: Ogólnie rzecz biorąc, zmiana na bardzo ciemny kolor wskazuje, że zachodzi reakcja. - Za pomocą chromatografii cienkowarstwowej (TLC)34 należy monitorować postęp reakcji, porównując z odpowiednim wzorcem chlorku acylu.
UWAGA: W zależności od charakteru materiałów wyjściowych, reakcja może nie dojść do końca. Zaobserwowano, że materiał wyjściowy chlorku acylu ma wyższą wartość niż produkt końcowy dla wszystkich ynonów przygotowanych do tej pory przy użyciu tej metody.- Przygotować wzorzec chlorku acylu przez rozcieńczenie około 10 mg materiału wyjściowego chlorku acylu 1 ml octanu etylu w małej fiolce.
- Za pomocą obserwatora TLC znajdź roztwór reakcyjny i wzorzec na linii startowej płytki TLC. Punkt równoległy zarówno z roztworem reakcyjnym, jak i wzorcem może być przydatny do określenia, czy w roztworze reakcyjnym nadal znajduje się materiał wyjściowy.
- Określ odpowiednią fazę mobilną TLC metodą prób i błędów. Do przygotowania produktu 1a, faza ruchoma składająca się z octanu etylu:heksanów w stosunku 1:30 daje wartości Rf wynoszące odpowiednio około 0,5 i 0,8 dla produktu ynonu i materiału wyjściowego chlorku benzoilu.
- Wizualizuj rozwiniętą płytkę TLC w świetle UV. Użyj ołówka, aby zaznaczyć wszelkie widoczne miejsca.
2. Obróbka wodna
- Ugasić reakcję, dodając 1 ml zimnej wody (około 5 °C) do naczynia reakcyjnego. Za pomocą pipety Pasteura przenieść roztwór do czystego rozdzielacza. Zawartość rozdzielacza należy następnie rozcieńczyć 10 ml zimnej wody i jednokrotnie wyekstrahować produkt do 15 ml octanu etylu.
- Odrzucić dolną warstwę wodną i przemyć warstwę organiczną jeszcze raz 10 ml wody i raz 10 ml solanki. Zebrać warstwę organiczną do czystej kolby Erlenmeyera i osuszyć siarczanem magnezu. Przefiltrować roztwór do czystej kolby okrągłodennej za pomocą filtracji grawitacyjnej.
3. Oczyszczanie Ynone
- Stosując chromatografię cienkowarstwową, określić odpowiednią fazę ruchomą do oczyszczania produktu metodą chromatografii błyskawicznej. Współczynnik retencji (Rf) wynoszący około 0,5 jest na ogół wystarczający do oddzielenia produktu od wszelkich pozostałych materiałów wyjściowych i produktów ubocznych.
UWAGA: W przypadku słabej separacji można zastosować mniej polarny system rozpuszczalników, tak aby produkt miał niższą wartość Rf. W zależności od polarności materiałów wyjściowych ogólnie odpowiednia jest mieszanina heksanów i octanu etylu w zakresie od 30:1 do 5:1. - Przygotować kolumnę zawierającą krzemionkę zwilżoną odpowiednią fazą ruchomą. Dodać warstwę piasku na szczyt kolumny, aby uniknąć zakłócania krzemionki po dodaniu produktu i eluentu.
- Odparować roztwór roboczy za pomocą wyparki obrotowej o temperaturze kąpieli 40 °C i obrotach ustawionych na 120 obr./min. Rozpuścić zawartość kolby w 2 ml fazy ruchomej i ostrożnie równomiernie naładować roztwór do kolumny. Upewnij się, że krzemionka jest mokra, ale linia rozpuszczalnika nie przekracza wysokości krzemionki. Pozwól, aby część rozpuszczalnika wymyła się tak, aby produkt znalazł się na krzemionce. Dodaj niewielką ilość fazy mobilnej i powtórz.
- Napełnić kolumnę fazą ruchomą oznaczoną w kroku 3.1; w przypadku produktu 1a właściwa jest mieszanina heksanów i octanu etylu w stosunku 30:1. Zbierz frakcje w probówkach za pomocą chromatografii błyskowej, aby przyspieszyć proces oczyszczania. Wystarczy podłączyć adapter z rurką do wylotu powietrza. Wyregulować ciśnienie powietrza tak, aby eluent przepływał przez kolumnę z odpowiednią prędkością.
- Zaznacz każdą z frakcji kolumny na płytce TLC. Opcjonalnie należy wskazać wzorzec chlorku acylu jako odniesienie. Opracuj TLC, korzystając z fazy mobilnej uznanej za odpowiednią w kroku 1.8. Zaznacz wszelkie plamy widoczne w świetle UV, zwracając uwagę, że oczekuje się, że produkt będzie miał niższy współczynnik Rf niż wzorzec chlorku acylu.
- Zebrać wszystkie frakcje zawierające widoczne plamki do dużej kolby z okrągłym dnem. Jeżeli występuje więcej niż jedna plamka o niższym Rf niż materiał wyjściowy, należy je zebrać do oddzielnych kolb. Odparować rozpuszczalnik za pomocą wyparki obrotowej i suszyć zebrany materiał pod wysoką próżnią przez dwie godziny.
- W razie potrzeby należy przeprowadzić płukanie pentanem na małej kolumnie w celu dalszego oczyszczenia produktu ynone przygotowanego z materiału wyjściowego o niskiej zawartości elektronów chlorku acylu. Na małą skalę można to zrobić przy użyciu pipety Pasteura jako kolumny.
- Rozpuścić produkt w minimalnej ilości chloroformu, DCM lub eteru dietylowego i załadować na kolumnę krzemionkową zwilżoną pentanem. Przepuść 1-2 długości kolumny pentanu przez kolumnę i zbierz do zlewki na odpady.
- Eluować czysty produkt ynone z kolumny pentanowej za pomocą eteru dietylowego lub octanu etylu. Zebrać eluent do osobnej kolby, odparować i umieścić w wysokiej próżni na co najmniej dwie godziny. Otrzymać około 10 mg produktu do scharakteryzowania za pomocą spektroskopii NMR.
4. Charakterystyka Ynone
- Scharakteryzować i ocenić czystość produktu końcowego za pomocą spektroskopii 1H i 13C NMR. Rozdział 34 Zazwyczaj przesunięcie chemiczne węgla karbonylowego pojawia się w pobliżu 177 ppm w widmie 13C NMR. Dwa atomy węgla SP z grupy funkcyjnej ynonu są reprezentowane przez charakterystyczne piki w pobliżu 87 i 93 ppm.
- Użyj spektroskopii w podczerwieni34, aby zidentyfikować charakterystyczny pik karbonylowy produktu jononu. Delokalizacja elektronów z sąsiedniego wiązania potrójnego zwykle powoduje pojawienie się piku karbonylowego między 1,600 a 1,650 cm-1, w zależności od charakterystyki elektronicznej związku.
- Określ masę cząsteczkową produktu i dalej zweryfikuj tożsamość za pomocą spektrometrii mas o wysokiej rozdzielczości. Rozdział 34
Wyniki
Pierwotne prace skupiały się na otrzymywaniu ynony 1a z trifluoroboranu fenyloacetylenu S1 oraz chlorku benzoilu (Rysunek 1). Tabela 1 przedstawia przeprowadzone etapy optymalizacji, w tym przegląd różnych kwasów Lewisa i rozpuszczalników, a także badanie wpływu wody na przebieg reakcji. Następnie zbadano zakres reakcji, poddając trifluoroboran fenyloacetylenu zoptymalizowanym warunkom w obecności różnych chlorków acylo (Rysunek 2). W zależności od charakteru substratu będącego chlorkiem acylo można uzyskać wydajności od umiarkowanych do doskonałych. Zakres reakcji oceniono dodatkowo poprzez przygotowanie kilku kolejnych przykładów soli alkynyltrifluoroboranowych. Rysunek 3 przedstawia wybrane przykłady innych soli alkynyltrifluoroboranowych, które mogą być wykorzystane w syntezie ynonów w opracowanych warunkach. Pochodne trifluoroboranu fenyloacetylenu zawierające podstawniki donujące elektrony pozwoliły na otrzymanie odpowiadających im produktów ynony z dobrą do doskonałą wydajnością, natomiast alifatyczne pochodne soli alkynyltrifluoroboranowych okazały się nieco mniej reaktywne, dając umiarkowane wydajności.

Rysunek 1: Przygotowanie ynony 1a z trifluoroboranu fenyloacetylenu S1 i chlorku benzoilu. Schemat ilustrujący warunki przygotowania ynony 1a, w tym tworzenie reaktywnego produktu pośredniego w postaci dichloroboranu.
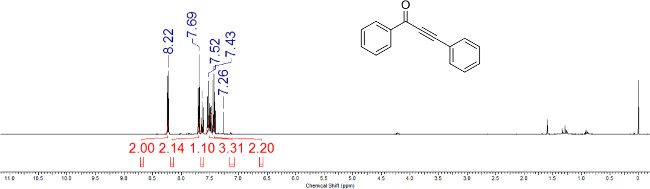
Rycina 2: Reprezentatywne widmo 1H NMR ynonu 1a. Oznaczono przesunięcia chemiczne i względne całki charakterystycznych protonów.
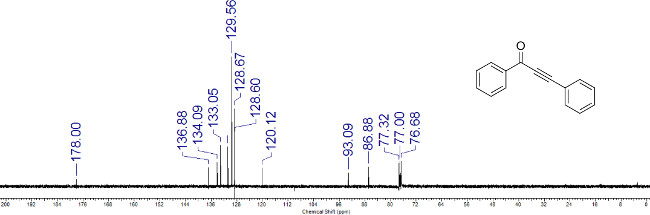
Rycina 3: Reprezentatywne widmo 13C NMR ynonu 1a. Oznaczono przesunięcia chemiczne charakterystycznych atomów węgla.
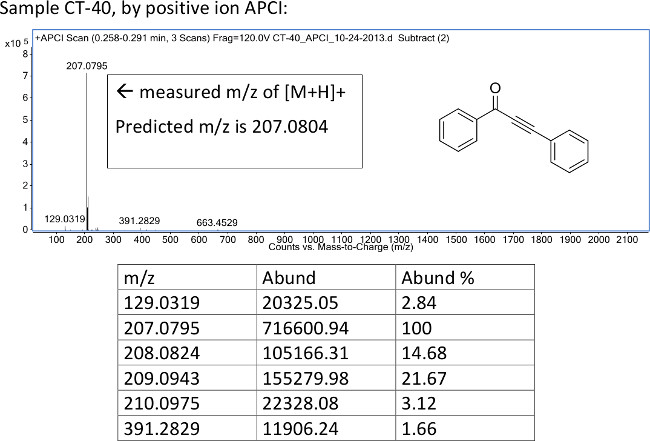
Rycina 4: Reprezentatywne widmo HRMS ynony 1a uzyskane poprzez chemiczną jonizację pod ciśnieniem atmosferycznym. Podano zmierzoną wartość m/z jonu [M+H]+.
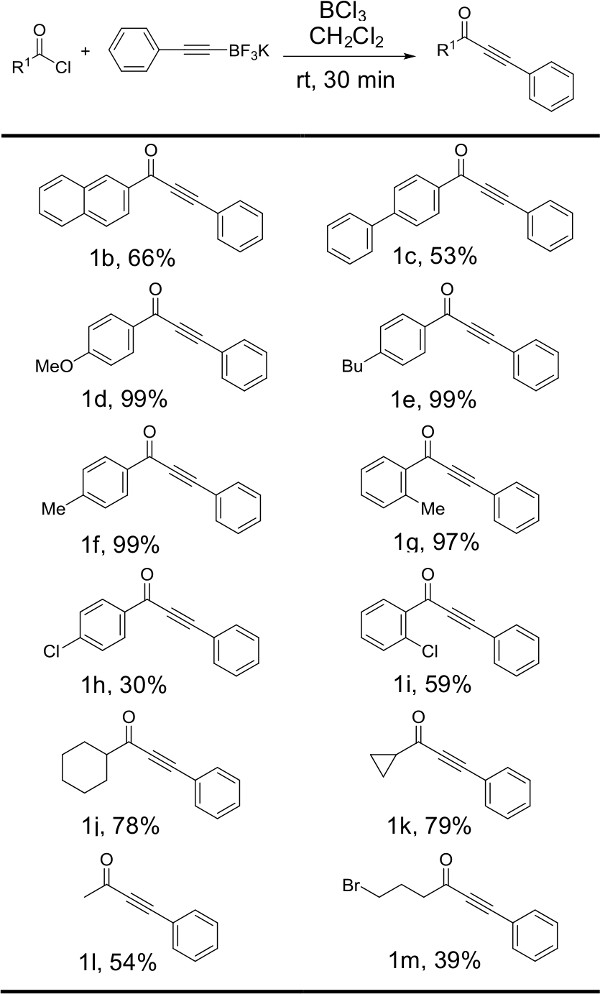
Rycina 5: Reakcje soli fenyloacetylenotrifluoroboranu S1 z chlorkami acylowymi. Przedstawiono struktury i wydajności produktów otrzymanych poprzez zmianę rodzaju użytego chlorku acylowego. Reakcje prowadzono z użyciem 1 equiv chlorku acylowego, 1,5 equiv fenyloacetylenotrifluoroboranu potasu S1 oraz 1,5 equiv trójchlorku boru.

Rycina 6: Reakcje różnych alkynyltrifluoroboranów z chlorkami acylowymi. Przedstawiono struktury i wydajności produktów otrzymanych poprzez zmianę rodzaju substratu alkynyltrifluoroboranowego. Reakcje przeprowadzono z użyciem 1 eq chlorku acylowego, 2,5 eq soli potasowej organotrifluoroboranu oraz 2,5 eq trójchlorku boru.
| Wpis | Kwas Lewisa | Kwas Lewisa (równ) | Warunki | Wydajność (%) |
| 1b | SiO2 | 16.5 | CH2Cl2 | 0 |
| 2 | SiCl4 | 1 | CH2Cl2 | ślady |
| 3 | BF3·OEt2 | 1 | CH2Cl2 | ślady |
| 4b | FeCl3 | 1 | CH2Cl2 | 24 |
| 5c | AlCl3 | 1 | CH2Cl2 | 62 |
| 6d | AlCl3 | 1 | CH2Cl2 | 66 |
| 7e | AlCl3 | 1 | CH2Cl2 | 60 |
| 8 | AlCl3 | 1 | THF | ślady |
| 9 | AlCl3 | 1 | toluen | ślady |
| 10 | AlCl3 | 2 | ClCH2CH2Cl | 33 |
| 11 | AlCl3 | 1 | DMSO | ślady |
| 12 | AlCl3 | 2 | acetonitryl | ślady |
| 13 | AlCl3·6H2O | 1 | CH2Cl2 | 0 |
| 14b | BCl3 | 1.5 | CH2Cl2 | 67 |
| 15 | BBr3 | 1 | CH2Cl2 | 20 |
Tabela 1: Optymalizacja warunków preparatyki ynony 1aa. Wydajność produktu 1a przy zmianie warunków reakcji i katalizatora kwasu Lewisa. aReakcje przeprowadzono z użyciem 1 ekwiwalentu chlorku benzoilu i 1 ekwiwalentu trifluoroboranu fenyloacetylenku potasu S1. b1,5 ekwiwalentu S1. cWarunki bezwodne. dReakcję przeprowadzono w nienasuszonym szkle laboratoryjnym w atmosferze powietrza. eWarunki bezwodne + 1 µl wody.
Dyskusja
Tabela 1 ilustruje kroki podjęte w celu optymalizacji warunków reakcji trifluoroboranu fenyloacetylenu z chlorkiem benzoilu w celu wytworzenia odpowiedniego produktu jononowego. Początkowo testowano katalizatory, o których wiadomo, że przekształcają organotrifluoroborany w organodifluoroborany. Niestety, żel krzemionkowy35, czterochlorek krzemu36 i trifluorek boru31,32 nie sprzyjały tworzeniu się pożądanego jononu (Tabela 1, pozycje 1-3). Zastosowanie chlorowanych katalizatorów kwasu Lewisa okazało się bardziej skuteczne. Niską wydajność pożądanego jononu 1a uzyskano w obecności katalizatora chlorku żelaza(III) (tabela 1, pozycja 4). Następnie zbadano chlorek glinu(III) ze względu na jego dobrze ugruntowaną zdolność do promowania tworzenia jonów oksokarbenu w acylacji Friedel-Crafts. 37-39 Pożądany produkt uzyskano z wydajnością 62%, gdy zastosowano katalizator chlorku glinu(III).
Dalsza optymalizacja wykazała, że powietrze i wilgoć mają niewielki wpływ na wydajność reakcji (tabela 1, pozycje 5-7). W rezultacie kolejne reakcje przeprowadzano w niewysuszonych naczyniach szklanych w obecności powietrza. Próby optymalizacji rozpuszczalnika wykazały, że dichlorometan (DCM) szczególnie dobrze nadaje się do tej reakcji (Tabela 1, pozycje 8-12). Niespójności w wynikach reakcji katalizowanych przez chlorek glinu(III) skłoniły do poszukiwania alternatywnych katalizatorów. Dostępny na rynku sześciowodny chlorek glinu(III) był całkowicie nieaktywny w warunkach reakcji (tabela 1, pozycja 13). Jest to dobry wskaźnik, że tworzenie się hydratu chlorku glinu(III) hamuje reakcję. Stwierdzono, że trichlorek boru daje podobne plony przy lepszej konsystencji (tabela 1, pozycja 14).
W wyniku interakcji alkinylotrifluoroboranu potasu z trichlorkiem boru powstaje bardziej reaktywny organodichloroboran. 40 Ten początkowy etap ma kluczowe znaczenie dla przebiegu reakcji z chlorkiem acylu i tworzenia jononu. Ponieważ sole organotrifluoroborianów nie są rozpuszczalne w DCM, reakcja zachodzi jako mieszanina niejednorodna. Po dodaniu trichlorku boru, roztwór jest sonikowany w celu ułatwienia tworzenia reaktywnych form dichloroboranu poprzez zwiększenie powierzchni soli trifluoroboranu dostępnej do reakcji. Zastosowanie fal ultradźwiękowych do mieszaniny reakcyjnej powoduje efekty mechaniczne poprzez wytwarzanie pęcherzyków kawitacyjnych. Podczas sonikacji zapadanie się pęcherzyków kawitacyjnych w płynie powoduje powstawanie miejscowych obszarów o wysokich temperaturach i ciśnieniach. 41 Wytwarzane są fale uderzeniowe, które wytwarzają mikroskopijne turbulencje powodujące wzrost energii kinetycznej stałych soli trifluoroboranu. Wzrost energii systemu podczas sonikacji sprzyja fragmentacji soli trifluoroboranu, co skutkuje zwiększoną powierzchnią dostępną do interakcji z trichlorkiem boru. Sonikacja mieszaniny reakcyjnej przed dodaniem materiału wyjściowego chlorku acylu zapewnia efektywne tworzenie reaktywnych form alkinylodichloroboranu bez konieczności stosowania bardziej wymuszających warunków lub dłuższych czasów reakcji.
Rysunek 2 ilustruje wyniki uzyskane w reakcji trifluoroboranu fenyloacetylenu z różnymi chlorkami acylu w zoptymalizowanych warunkach reakcji. Obojętne aromatyczne (1b, 1c) i alifatyczne (1j-l) chlorki acylu dostarczają odpowiadających im ynonów w syntetycznie użytecznych plonach. Te chlorki acylu zawierające grupy oddają elektrony (1d-g) zapewniają doskonałe plony, podczas gdy grupy wycofujące elektrony dają stosunkowo skromne plony (1h, 1i, 1m). Co ciekawe, gdy grupa wycofująca elektrony znajduje się w pozycji orto (1i, 59%), obserwuje się znaczny wzrost plonu w porównaniu z analogicznym para podstawionym chlorkiem acylu (1h, 30%). Oddziaływanie steryczne podstawnika w ortopozycji może wypchnąć karbonylową grupę funkcyjną z płaszczyzny, kompensując w ten sposób charakter pierścienia aromatycznego polegający na wycofywaniu elektronów. Warto zauważyć, że chlorek 4-bromobutyrylu zareagował, aby uzyskać pożądany produkt 1m z 39% wydajnością. Według naszej wiedzy jest to pierwszy protokół syntezy ynonów, który toleruje grupę funkcyjną bromku alkilu. Czasami, gdy materiał wyjściowy chlorku acylu jest obojętny lub ma niedobór elektronów, na protonowym NMR pojawiają się alifatyczne zanieczyszczenia. Może to wymagać prania pentanem w celu dalszego oczyszczenia produktu. Chociaż jest to możliwe, nie jest ekonomiczne przeprowadzanie płukania pentanem podczas pierwszego etapu oczyszczania, ponieważ pentan jest kosztowny w porównaniu z heksanami. Oddzielne przeprowadzanie oczyszczania wtórnego na mniejszą skalę, taką jak kolumna pipetowa Pasteura, znacznie zmniejsza wymaganą ilość pentanu.
Rysunek 3 ilustruje wpływ tożsamości soli alkinylotrifluoroboranu na wydajność reakcji. Ogólnie rzecz biorąc, pochodne soli trifluoroboranu fenyloacetylenu zawierające podstawniki oddające elektrony na pierścieniu aromatycznym reagowały z aromatycznymi i alifatycznymi chlorkami acylowymi, aby wytworzyć pożądane ynony o dobrej lub doskonałej wydajności (2a-c, 3a-c). Alifatyczne sole alkinylotrifluoroboranu okazały się mniej reaktywnymi substratami. Skromne plony uzyskano, gdy sole heksynylolu i cyklopentyletynylotrifluoroboranu poddano reakcji z bogatymi w elektrony pochodnymi chlorku benzoilu (4a, 5a).
Podsumowując, opracowano nową metodę otrzymywania ynonów z chlorków acylu i soli alkinylotrifluoroboranu potasu. Wydajność uzyskana do syntezy ynonów tą metodą waha się od skromnej do doskonałej, w zależności od rodzaju materiałów wyjściowych chlorku acylu i trifluoroboranu. Ogólnie rzecz biorąc, te materiały wyjściowe zawierające podstawniki oddając elektrony łatwiej ulegają reakcji niż materiały wyjściowe zawierające neutralne i wycofujące elektrony grupy funkcyjne. Wartość tego podejścia polega na prostocie operacyjnej i tolerancji grupy funkcjonalnej metody. Ta prosta, jednogarnkowa reakcja przebiega szybko w temperaturze otoczenia w obecności trichlorku boru bez wykluczenia powietrza i wilgoci. Ta wygodna metoda może być stosowana do otrzymywania ynonów o umiarkowanych lub doskonałych plonach z różnych chlorków acylu i soli alkinylotrifluoroboranów.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Ta praca była wspierana przez fundusz startowy UOIT. Dziękujemy Panu Matthew Baxterowi (UOIT) za pomoc w laboratorium.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Sonicator | VGT | 1860QT | Myjka ultradźwiękowa. Podobne urządzenia soniczne mogą być stosowane. |
| Dichlorometan | Sigma | 270997 | Bezwodny |
| roztwór trichlorku boru | Sigma | 178934 | 1 M roztwór w |
| DCM Chlorek acylu | Sigma | Można stosować różne chlorki acylu od innych dostawców, takich jak Alfa Aesar. Uwaga: zapoznaj się z kartą charakterystyki w celu uzyskania informacji dotyczących bezpieczeństwa. | |
| Sól alkinylotrifluoroboranu potasu | N/A | N/A | Syntetyzowany23 z końcowej alkiny |
| Octan etylu | ACP | E-2000 | Klasa ACS |
| Heksany | ACP | H-3500 | Klasa ACS |
| Pentan | Sigma 236705 | Bezwodny | |
| siarczan magnezu | Sigma | M7506 | |
| Bibuła filtracyjna | Whatman | 1093 126 | Ocena ucznia. Ta specyficzna odmiana nie jest konieczna. |
| Żel krzemionkowy 60 | EMD | 1.11567.9026 | Wielkość cząstek 0,040-0,063 |
Bibliografia
- Bannwarth, P., Valleix, A., Grée, D., Grée, R. Flexible Synthesis of Pyrimidines with Chiral Monofluorinated and Difluoromethyl Side Chains. J. Org. Chem. 74, 4646-4649 (2009).
- Karpov, A. S., Merkul, E., Rominger, F., Müller, T. J. Concise Syntheses of Meridianins by Carbonylative Alkynylation and a Four‐Component Pyrimidine Synthesis. Angew. Chem. Int. Ed. 44, 6951-6956 (2005).
- Arcadi, A., Aschi, M., Marinelli, F., Verdecchia, M. Pd-catalyzed regioselective hydroarylation of α-(2-aminoaryl)-α, β-ynones with organoboron derivatives as a tool for the synthesis of quinolines: experimental evidence and quantum-chemical calculations. Tetrahedron. 64, 5354-5361 (2008).
- Lee, C. G., Lee, K. Y., Lee, S., Kim, J. N. Chemical transformation of Baylis–Hillman adducts: the reaction of methyl 3-arylamino-2-methylene-3-phenylpropanoates in polyphosphoric acid. Tetrahedron. 61, 1493-1499 (2005).
- Kirkham, J. D., Edeson, S. J., Stokes, S., Harrity, J. P. Synthesis of Ynone Trifluoroborates toward Functionalized Pyrazoles. Org. Lett. 14, 5354-5357 (2012).
- Mohamed Ahmed, M. S., Kobayashi, K., Mori, A. One-pot construction of pyrazoles and isoxazoles with palladium-catalyzed four-component coupling. Org. Lett. 7, 4487-4489 (2005).
- Awuah, E., Capretta, A. Access to Flavones via a Microwave-Assisted, One-Pot Sonogashira− Carbonylation− Annulation Reaction. Org. Lett. 11, 3210-3213 (2009).
- She, Z., et al. Synthesis of Trisubstituted Isoxazoles by Palladium (II)-Catalyzed Cascade Cyclization–Alkenylation of 2-Alkyn-1-one O-Methyl Oximes. J. Org. Chem. 77, 3627-3633 (2012).
- Corey, E., Helal, C. J. Novel electronic effects of remote substituents on the oxazaborolidine-catalyzed enantioselective reduction of ketones. Tetrahedron Lett. 36, 9153-9156 (1995).
- Matsumura, K., Hashiguchi, S., Ikariya, T., Noyori, R. Asymmetric transfer hydrogenation of α, β-acetylenic ketones. J. Am. Chem. Soc. 119, 8738-8739 (1997).
- Midland, M. M., McDowell, D. C., Hatch, R. L., Tramontano, A. Reduction of. alpha.,. beta.-acetylenic ketones with B-3-pinanyl-9-borabicyclo [3.3. 1] nonane. High asymmetric induction in aliphatic systems. J. Am. Chem. Soc. 102, 867-869 (1980).
- Logue, M. W., Moore, G. L. Cuprous trimethylsilylacetylide. Preparation and reaction with acid chlorides. J. Org. Chem. 40, 131-132 (1975).
- Normant, J. Organocopper (I) Compounds and Organocuprates in Synthesis. Synthesis. , 63-80 (1972).
- Logue, M. W., Teng, K. Palladium-catalyzed reactions of acyl chlorides with (1-alkynyl) tributylstannanes. A convenient synthesis for 1-alkynyl ketones. J. Org. Chem. 47, 2549-2553 (1982).
- Nahm, S., Weinreb, S. M. N-Methoxy-N-methylamides as effective acylating agents. Tetrahedron Lett. 22, 3815-3818 (1981).
- Baba, T., Kizuka, H., Handa, H., Ono, Y. Reaction of ketones or aldehydes with 1-alkynes over solid-base catalysts. Appl. Catal., A. 194, 203-211 (2000).
- Brown, H. C., Garg, C. P. A simple procedure for the chromic acid oxidation of alcohols to ketones of high purity. J. Am. Chem. Soc. 83, 2952-2953 (1961).
- Nishimura, T., Onoue, T., Ohe, K., Uemura, S. Palladium (II)-catalyzed oxidation of alcohols to aldehydes and ketones by molecular oxygen. J. Org. Chem. 64, 6750-6755 (1999).
- Pu, L. Asymmetric alkynylzinc additions to aldehydes and ketones. Tetrahedron. 59, 9873-9886 (2003).
- Kim, W., Park, K., Park, A., Choe, J., Lee, S. Pd-Catalyzed Selective Carbonylative and Non-carbonylative Couplings of Propiolic Acid: One-Pot Synthesis of Diarylalkynones. Org. Lett. 15, 1654-1657 (2013).
- Kobayashi, T., Tanaka, M., Sakakura, T. Palladium(ii) Complex-catalysed Formation of a-Keto Acids via Double Carbonylation of Organic. Halides J. Chem. Soc., Chem. Commun. , 837-838 (1985).
- Mohamed Ahmed, M. S., Mori, A. Carbonylative Sonogashira coupling of terminal alkynes with aqueous ammonia. Org. Lett. 5, 3057-3060 (2003).
- Vieira, A. S., et al. Nucleophilic Addition of Potassium Alkynyltrifluoroborates to d-Glucal Mediated by BF3· OEt2: Highly Stereoselective Synthesis of α-C-glycosides. Org. Lett. 10, 5215-5218 (2008).
- Darses, S., Genet, J. -P. Potassium organotrifluoroborates: new perspectives in organic synthesis. Chem. Rev. 108, 288-325 (2008).
- Darses, S., Genet, J. P. Potassium trifluoro (organo) borates: new perspectives in organic chemistry. Eur. J. Org. Chem. 2003, 4313-4327 (2003).
- Molander, G. A., Ellis, N. Organotrifluoroborates: Protected Boronic Acids That Expand the Versatility of the Suzuki Coupling Reaction. Acc. Chem. Res. 40, 275-286 (2007).
- Stefani, H. A., Cella, R., Vieira, A. S. Recent advances in organotrifluoroborates chemistry. Tetrahedron. 63, 3623-3658 (2007).
- Matteson, D. S., Kim, G. Y. Asymmetric alkyldifluoroboranes and their use in secondary amine synthesis. Org. Lett. 4, 2153-2155 (2002).
- Dumas, A. M., Bode, J. W. Synthesis of Acyltrifluoroborates. Org. Lett. 14, 2138-2141 (2012).
- Dumas, A. M., Molander, G. A., Bode, J. W. Amide‐Forming Ligation of Acyltrifluoroborates and Hydroxylamines in Water. Angew. Chem. Int. Ed. 51, 5683-5686 (2012).
- Mitchell, T. A., Bode, J. W. Synthesis of Dialkyl Ethers from Organotrifluoroborates and Acetals. J. Am. Chem. Soc. 131, 18057-18059 (2009).
- Vo, C. -V. T., Mitchell, T. A., Bode, J. W. Expanded substrate scope and improved reactivity of ether-forming cross-coupling reactions of organotrifluoroborates and acetals. J. Am. Chem. Soc. 133, 14082-14089 (2011).
- Zeng, J., Vedachalam, S., Xiang, S., Liu, X. -W. Direct C-Glycosylation of Organotrifluoroborates with Glycosyl Fluorides and Its Application to the Total Synthesis of (+)-Varitriol. Org. Lett. 13, 42-45 (2010).
- Lehman, J. W. The student's lab companion: laboratory techniques for organic chemistry: standard scale and microscale. Pearson College Div. , (2008).
- Molander, G. A., Cavalcanti, L. N., Canturk, B., Pan, P. -S., Kennedy, L. E. Efficient Hydrolysis of Organotrifluoroborates via Silica Gel and Water. 74, 7364-7369 (2009).
- Molander, G. A., Ellis, N. Organotrifluoroborates: protected boronic acids that expand the versatility of the Suzuki coupling reaction. Acc. Chem. Res. 40, 275-286 (2007).
- Calloway, N. The Friedel-Crafts Syntheses. Chem. Rev. 17, 327-392 (1935).
- Gore, P. The Friedel-Crafts acylation reaction and its application to polycyclic aromatic hydrocarbons. Chem. Rev. 55, 229-281 (1955).
- Groves, J. The Friedel–Crafts acylation of alkenes. Chem. Soc. Rev. 1, 73-97 (1972).
- Kim, B. J., Matteson, D. S. Conversion of alkyltrifluoroborates into alkyldichloroboranes with tetrachlorosilane in coordinating solvents. Angew. Chem. 116, 3118-3120 (2004).
- Thompson, L., Doraiswamy, L. Sonochemistry: science and engineering. Ind. Eng. Chem. Res. 38, 1215-1249 (1999).
Przedruki i uprawnienia
