Opisujemy wytwarzanie i charakterystykę systemów nanobiologicznych łączących nanostrukturalne podłoża z unieruchomionymi białkami i aptamerami. Przedstawiono odpowiednie etapy eksperymentalne obejmujące litograficzną produkcję substratów nanostrukturalnych, biofunkcjonalizację i charakterystykę spektroskopii Ramana wzmocnionej powierzchniowo (SERS). Wykazano detekcję SERS białek unieruchomionych powierzchniowo oraz sondowanie wiązania białko-ligand i aptamer-ligand.
Artykuł metodologiczny
Powierzchniowo wzmocniona spektroskopia Ramana wykrywanie biomolekuł przy użyciu nanostrukturalnych substratów wytworzonych przez EBL
W tym artykule
Podsumowanie
Streszczenie
Zgłoszono wytwarzanie i charakterystykę sprzężonych nano-biologicznych systemów łączących metaliczne nanostruktury na stałych podłożach z immobilizowanymi biomolekułami. Opisano całą sekwencję odpowiednich etapów eksperymentalnych, obejmujących wytwarzanie nanostrukturalnych substratów za pomocą litografii wiązką elektronów, immobilizację biomolekuł na podłożach i ich charakterystykę za pomocą powierzchniowo wzmocnionej spektroskopii Ramana (SERS). Zastosowano trzy różne projekty systemów nanobiologicznych, w tym białko A, białko wiążące glukozę i aptamer DNA wiążący dopaminę. W dwóch ostatnich przypadkach uwzględnia się również wiązanie odpowiednich ligandów, D-glukozy i dopaminy. Trzy rodzaje biomolekuł są unieruchamiane na nanostrukturalnych podłożach różnymi metodami, a wyniki obrazowania SERS są przedstawiane. Zademonstrowano możliwości SERS w zakresie wykrywania modów drgań z białek unieruchomionych powierzchniowo, a także do wychwytywania wiązania białko-ligand i aptamer-ligand. Wyniki ilustrują również wpływ geometrii nanostruktury powierzchniowej, strategii immobilizacji biomolekuł, aktywności ramanowskiej cząsteczek oraz obecności lub braku wiązania liganda na uzyskane widma SERS.
Wprowadzenie
Zdolność do opracowywania i charakteryzowania koniugowanych nanobiologicznych układów łączących stałe nanostruktury z polimerami biologicznymi staje się coraz ważniejsza dla dalszego rozwoju technologii biosensingu i bioaktuacji następnej generacji1,2. Wiąże się to z badaniami multidyscyplinarnymi w wielu obszarach nauki, takich jak wytwarzanie odpowiednich komponentów w stanie stałym (mikro- lub nanoelektrod, powłok nanotechnologicznych, nanodrutów lub nanocząsteczek)2,3,4; immobilizacja biomolekuł na powierzchniach w celu stworzenia pożądanych biokoniugatów5,6,7 oraz monitorowanie interfejsów nanobiologicznych1. W większości przypadków wybór optymalnych metod wytwarzania, biofunkcjonalizacji i charakteryzacji jest ze sobą ściśle powiązany. Oczywistym jest, że wybór technik nanofabrykacji będzie podyktowany wymaganiami dotyczącymi komponentów układu w stanie stałym, co w dużej mierze zależy od metody detekcji, która z kolei jest określona przez naturę zaangażowanych biopolimerów oraz cel monitorowania interfejsu.
Wśród szerokiej gamy technik stosowanych do charakteryzacji systemów biokoniugatów1,3, spektroskopia Ramanowska wzmocniona powierzchniowo (SERS) wyłoniła się jako wysoce obiecująca metoda detekcji gatunków chemicznych i biologicznych na powierzchniach8,9,10,11. SERS wykorzystuje nieelastyczne rozpraszanie światła monochromatycznego przez unieruchomione na powierzchni biomolekuły (Rysunek 1), co pozwala na zarejestrowanie unikalnych sygnatur odpowiadających wibracjom molekularnym. Zdolność do rozróżniania różnych cząsteczek bez konieczności stosowania znaczników, złożonej chemii czy czasochłonnych etapów sprawia, że SERS jest potencjalnie bardzo wydajną metodą biodetekcji. Inną istotną zaletą SERS jest jego wysoka czułość. Wzbudzenie lokalnych plazmonów powierzchniowych przez światło oddziałujące z nanostrukturami z metali szlachetnych (podłoża SERS) gwałtownie zwiększa intensywność rozpraszania Ramanowskiego przez analityt, umożliwiając detekcję bardzo małych ilości cząsteczek, od monowarstw aż do granicy pojedynczej cząsteczki8,9,10,11. Wreszcie, większość biomolekuł wymaga roztworów wodnych do zachowania stabilności. Ponieważ woda często wykazuje ograniczoną aktywność Ramanowską, sygnał tła z próbek wodnych jest zminimalizowany9. Zastosowania SERS wykazały wykładniczy wzrost w ciągu ostatniej dekady10. Jednakże, szeroko omawianym wyzwaniem w SERS jest fakt, że elektromagnetyczne wzmocnienie rozpraszania Ramanowskiego zależy krytycznie od rozmiaru, kształtu i rozmieszczenia nanostruktur metalicznych, w których indukowane są fale plazmonowe11,12,13. Aby uzyskać wydajne i powtarzalne pomiary SERS, wymagana jest kontrola geometrii podłoża w skali nanometrycznej.
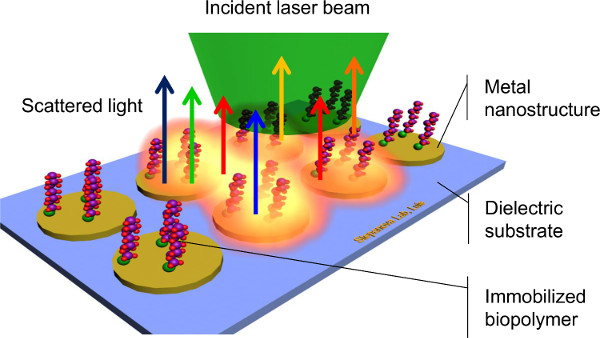
Rysunek 1. Schemat spektroskopii Ramanowskiej z wzmocnieniem powierzchniowym.
Liczne metody stosowane do wytwarzania podłoży SERS11,12,13 można w przybliżeniu podzielić na metody oddolne (bottom-up) i odgórne (top-down). Metody pierwszego typu wykorzystują różnorodne procesy samoorganizacji lub ukierunkowanej syntezy chemicznej do wytwarzania nanostruktur. Często przywoływane przykłady obejmują immobilizację monodyspersyjnych nanocząstek na stałych podłożach11,12,13, termiczne, rozpylane lub elektrochemiczne osadzanie chropowatych warstw metalicznych11,12 oraz różne metody syntezy chemicznej13. Choć techniki te są zazwyczaj stosunkowo proste i niedrogie, większość z nich obarczona jest brakiem kontroli nad rozmieszczeniem struktur oraz ograniczoną powtarzalnością między próbkami.
W przeciwieństwie do nich, techniki litografii top-down wykorzystują sterowalne narzędzia, takie jak wiązki cząstek, do tworzenia pożądanych wzorów na powierzchniach. Jedną z najczęściej stosowanych metod nanolitografii jest litografia wiązką elektronów (EBL), która oferuje doskonałą kontrolę nad strukturami o rozmiarach poniżej 10 nm oraz elastyczność pozwalającą na projektowanie różnych podłoży na stałych nośnikach11,12. W EBL wiązka elektronów skupiona do plamki o średnicy kilku nanometrów skanuje powierzchnię materiału wrażliwego na elektrony (rezystu), powodując zmianę chemiczną w naświetlonych obszarach. W przypadku rezystów pozytywnych, takich jak polimetakrylan metylu (PMMA), ekspozycja na wiązkę elektronów prowadzi do rozszczepienia łańcuchów polimerowych tworzących rezyst, co zwiększa jego rozpuszczalność w odpowiednim rozpuszczalniku (wywoływaczu). Proces litografii wiązką elektronów obejmuje nanoszenie przez wirówkę (spin-coating) jednorodnej warstwy rezystu na podłoże, naświetlanie wyznaczonego materiału rezystu w komorze próżniowej wiązką elektronów oraz wywoływanie próbki w celu usunięcia obszarów rozpuszczalnych.
Wykazano, że podłoża dielektryczne pod nanostrukturami metalicznymi, takie jak krzemionka topiona, znacząco zwiększają intensywności w SERS dzięki lokalizacji fal plazmonowych w porównaniu z innymi materiałami, takimi jak krzem14,15. Jednakże wzorowanie metodą EBL na podłożach dielektrycznych, szczególnie w skali nanometrycznej, wiąże się ze znacznymi trudnościami ze względu na gromadzenie się ładunków podczas naświetlania. Wcześniej wykazaliśmy16,17, że trudności te można przezwyciężyć poprzez umieszczenie przewodzących warstw polimerowych nad resistem. Rysunek 2 przedstawia schemat całego procesu wytwarzania z wykorzystaniem naświetlania i wywoływania metodą EBL, a następnie osadzania metalu i procesu liftoff w celu otrzymania nanostruktur metalicznych na podłożach z krzemionki topionej. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
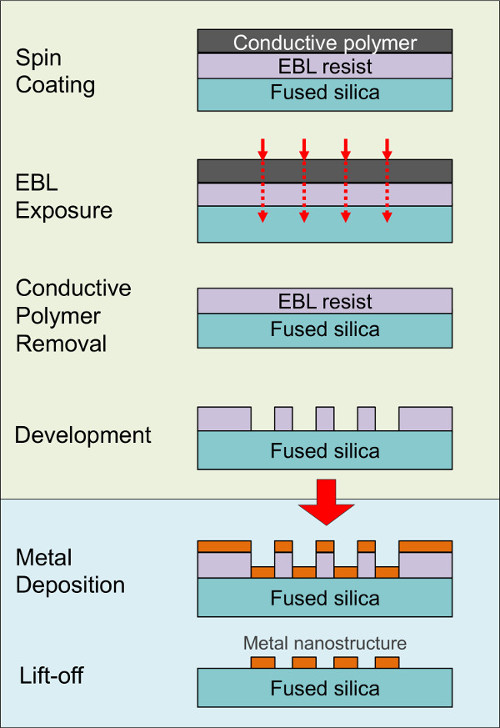
Rysunek 2. Schemat etapów procesu litografii wiązką elektronów, osadzania metalu i procesu lift-off wykorzystanych do wytwarzania metalicznych nanostruktur na podłożach dielektrycznych16-19. W niniejszej pracy przedstawiamy cały następstwo etapów procesu obejmujące wytwarzanie podłoży SERS za pomocą EBL, biofunkcjonalizację podłoży oraz pomiar widm Ramana. Omówiono trzy konstrukcje zbadane w naszych ostatnich pracach18,19, 20 (patrz Rysunki 3 i 4 oraz Tabela 1). W Konstrukcji 1 rekombinowane białko A jest unieruchomione na biofunkcjonalizowanych nanostrukturach Au na podłożu z topionej krzemionki (FS)18, a następnie zademonstrowano detekcję SERS tego białka. W Konstrukcji 2 rekombinowane białko wiążące glukozę22,27,28 z ligandem (D-glukoza) i bez niego jest unieruchomione za pomocą znaczników histydynowych w przestrzeniach między nanostrukturami Ag na FS powlekanym Ni, a następnie wykryto wiązanie glukozy z białkiem. W Konstrukcji 3 tiolowany aptamer DNA wiążący dopaminę20,24 jest unieruchomiony na nanostrukturach Au na FS, a następnie zademonstrowano wiązanie dopaminy przez unieruchomiony aptamer. Obejmując wszystkie istotne kroki eksperymentalne od przygotowania podłoża po akwizycję widm Ramana i będąc reprezentatywnymi dla różnych biomolekuł oraz strategii unieruchamiania, przykłady te są użyteczne dla szerokiej gamy zastosowań, od badań eksploracyjnych badających interfejsy nanobiologiczne za pomocą SERS, po rozwój biosensorów SERS dla małych cząsteczek wykorzystujących wiązanie białko-ligand lub aptamer-ligand jako metodę rozpoznawania. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
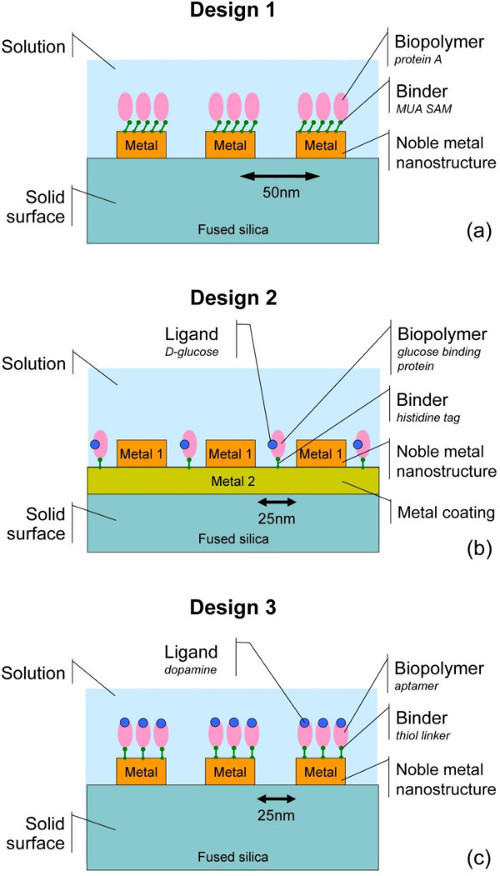
Rysunek 3. Schematy trzech reprezentatywnych konstrukcji z wykorzystaniem różnych biomolekuł, metod immobilizacji i materiałów podłoża: (A) białko A immobilizowane na nanokropkach z metalu szlachetnego funkcjonalizowanych samoorganizującą się monowarstwą (SAM) z kwasu 11-merkaptodekanowego (MUA) w wodzie DI; (B) białko wiążące glukozę (GBP) z tagiem histydynowym w kompleksie z D-glukozą immobilizowane na powierzchni podłoża pomiędzy nanokropkami z metalu szlachetnego; (C) aptamer wiążący dopaminę z końcową grupą tiolową w kompleksie z dopaminą (DBA) immobilizowany na nanokropkach z metalu szlachetnego. Więcej szczegółów znajduje się w Tabeli 1. W konstrukcji 2 przedstawionej na panelu (B) w celu porównania przygotowano również próbkę bez odpowiadającego liganda. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
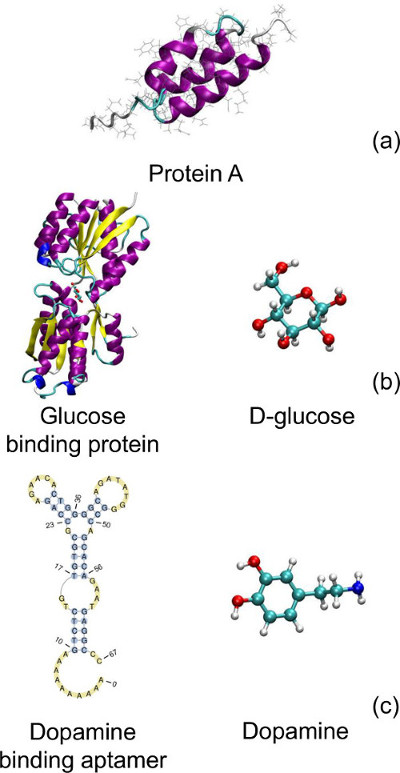
Rysunek 4. Biocząsteczki wykorzystane w trzech projektach: (A) białko A; (B) białko wiążące glukozę i D-glukoza; (C) DNA aptamer wiążący dopaminę i dopamina. Trzeciorzędowe struktury białek w (a) i (b) pochodzą z Protein Data Bank, odpowiednio PDB ID 1BDD21 i 2HPH22, i zostały wygenerowane programem VMD dla LINUXAMD64, wersja 1.9.123. Drugorzędowa struktura aptameru w (c) została przewidziana na podstawie sekwencji24 przy użyciu oprogramowania ValFold25 i narysowana w programie PseudoViewer 3.026. Litery G, A, T i C odpowiadają odpowiednio nukleotydom guaninie, adeninie, tyminie i cytozynie. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
| Projekt 1 | Projekt 2 | Projekt 3 | |
| Biopolimer | Białko A | Białko wiążące glukozę (GBP) | Aptamer wiążący dopaminę (DBA) |
| Spoiwo | Samoorganizująca się monowarstwa (SAM) kwasu 11-merkapto-undekanowego (MUA) | Znaczniki histydynowe | Łączniki tiolowe |
| Ligand | Brak | D-glukoza | Dopamina |
| Roztwór | Woda dejonizowana (DI) | Bufor fosforan potasu | Bufor Tris(hydroksymetylo)aminometanu (TRIS) i kwasu etylenodiaminotetraoctowego (EDTA); sól fizjologiczna z buforem fosforanowym (PBS) |
| Podłoże | Struktury Au na FS | Struktury Ag na FS powlekanym Ni | Struktury Au na FS |
| Obszar wzoru | 4 μm x 10 μm | 4 μm x 8 μm | 4 μm x 10 μm |
| Wzór | Kropki Au, skok 50 nm | Kropki Ag, skok 40 nm | Sześciokąty Au, skok 200 nm |
| Sześciokąty Ag, skok 200 nm | Niestrukturyzowane pady Au | ||
| Niestrukturyzowane pady Ag | |||
| Dawki ekspozycji EBL | Kropki: | Kropki: 105 μC/cm2 | Sześciokąty: 180 μC/cm2 |
| Macierz I 120 μC/cm2 | Sześciokąty: 170 μC/cm2 | ||
| Macierz II 96 μC/cm2 | |||
| Macierz III 72 μC/cm2 | |||
| Długość fali wzbudzenia laserowego | 532 nm | 532 nm | 780 nm |
Tabela 1. Trzy projekty nanobiologicznych systemów.
Protokół
1. Przygotowanie podłoża
- Użyj piły do krojenia półprzewodników, aby pokroić płytkę ze stopionej krzemionki (FS) na 1 cm × 1 cm lub mniejszą kostkę.
- Czyste próbki w roztworze piranii (H2SO4:H2O2, 3:1; UWAGA: silny utleniacz) kąpać29 przez 15 min, następnie opłukać kostkę w wodzie dejonizowanej i wysuszyć w azocie.
- Umieścić próbki na płycie grzejnej stroną zadrukowaną do góry w temperaturze 180 °C na 15 minut. Schłodź próbki po wyjęciu z płyty grzejnej do temperatury regulowanej.
- W przypadku wzorów 1 i 3 przejdź do kroku 2.
- W przypadku projektu 2 należy umieścić próbkę w komorze parowania wiązką elektronów i pokryć warstwą niklu o długości 10 nm.
2. Wytwarzanie nano-wzorzystych masek PMMA przy użyciu litografii wiązką elektronów (EBL)
- Powłoka spinowa warstw odpornych i przewodzących PMMA na podłożach.
- Użyj wirówki waflowej z uchwytem próżniowym i umieść próbki pojedynczo na środku uchwytu. Umieść 1 kroplę rezystancji polimetakrylanu metylu (PMMA) na środku próbki za pomocą szklanej pipety i wiruj z prędkością 3,500 obr./min przez 60 sekund z 2-sekundowym czasem narastania.
- Piecz podłoża w temperaturze 180 °C przez 3-5 minut. Po wypaleniu substratów schłodzić próbki do temperatury suchej.
- Po schłodzeniu podłoży i powrocie do uchwytu obrotowego, rozprowadź kroplę przewodzącego polimeru na podłożu. Wiruj podłoże przez 40 sekund z prędkością 3,000 obr./min z 2-sekundowym czasem narastania. Piecz próbki w temperaturze 80 °C przez 1 minutę.
- Wykonaj ekspozycję na EBL zgodnie ze standardową procedurą16,17,18,30.
- Korzystając z instrukcji producenta, należy przygotować projekt ekspozycji, w którym zastosowano dawki cech z tabeli 1 o najmniejszym możliwym rozmiarze kroku wiązki.
- Załaduj próbkę do komory litografii wiązką elektronów. Jeśli system EBL nie ma autofokusa, użyj małego zadrapania z dala od miejsca, w którym wzór ma być naświetlony, i z dala od krawędzi koralika do ustawiania ostrości.
- Korzystając z instrukcji producenta, wykonaj wymaganą korekcję ostrości i astygmatyzmu, a także napisz odpowiednie wyrównanie pola i naświetl próbkę. Aby umożliwić prawidłowy profil ekspozycji i najlepszą jakość wzoru, do ekspozycji należy użyć energii wiązki elektronów 30 keV i apertury 7,5 μm.
- Usuń przewodzący polimer i wywołaj odsłonięte próbki.
- Przygotować zlewkę z wodą dejonizowaną (DI) w celu usunięcia polimeru przewodzącego oraz drugą zlewkę z mieszaniną wywoływacza (IPA:H2O, 7:3) i mieszać przez 5 minut w temperaturze pokojowej. Przygotować izopropanol (o wysokiej czystości) w trzeciej zlewce jako środek nabłyszczający.
- Za pomocą pęsety umieść próbki w wodzie na 3 sekundy, aby usunąć przewodzący film polimerowy, następnie umieść próbkę w wywoływaczu i powoli przesuwaj pęsetę w górę iw dół przez 20 sekund. Natychmiast przenieś substraty do izopropanolu i płucz jeszcze przez 10 sekund, a następnie wysusz próbkę azotem.
3. Wytwarzanie nanostruktur z metali szlachetnych
- Załaduj próbki do góry nogami do systemu parownika wiązki elektronów, aby umożliwić osadzenie się odparowanego metalu na przedniej powierzchni próbek. Na próbkach należy nałożyć warstwę Au o grubości 10 nm w przypadku wzorów 1 i 3 oraz warstwę Ag o grubości 10 nm w przypadku wzoru 2 z szybkością około 0,1 nm/s.
- Napełnij system sonikacyjny do zalecanej wysokości wodą i napełnij oddzielną zlewkę acetonem. Umieścić próbkę na dnie zlewki stroną zadrukowaną do góry i pozostawić próbkę do namoczenia przez 10 minut. Trzymając zlewkę, umieść ją w łaźni wodnej i pozwól, aby wysokość acetonu odpowiadała wysokości wody i włącz system sonikacji. Pozwól na wystąpienie sonikacji przez maksymalnie 60 sekund.
- Stosując tę samą procedurę, jak opisano w kroku 3.1, przygotuj jednolite podłoża padów Au i Ag poprzez osadzanie folii metalowych o grubości 10 nm na podłożach FS (Wzór 1 i 3) i FS powlekanych Niklem (Projekt 2), pomijając krok 2.
4. Biofunkcjonalizacja substratów
- Przygotuj próbki Projektu 1:
- Przygotować 1 mM roztwór kwasu 11-merkaptodekanowego (MUA) w etanolu w temperaturze pokojowej w temperaturze pokojowej. Sonikować przez 10 min.
- Zanurzyć właściwy substrat nanostrukturalny w roztworze MUA na 48 godzin. Przepłukać próbkę trzykrotnie etanolem i suszyć przez 5 minut w temperaturze pokojowej.
- Przygotować 75 mM roztwór N-etylo-N'-(3-(dimetyloamino)propylo)karbodimidu (EDC) w wodzie demineralizowanej. Przygotować 15 mM roztwór N-hydroksysukcynimidu (NHS) w wodzie DI.
- Za pomocą mikropipety nanieś 100 μl NHS na Au na podłożu i natychmiast dodaj 100 μl EDC na tym samym obszarze. Inkubować przez 1 minutę, aby aktywować samoorganizującą się monowarstwę (SAM) MUA.
- Umieścić 100 μl kropli roztworu białka A (47 μM) na tym samym obszarze podłoża i przechowywać próbkę przez 24 godziny w temperaturze 5 °C na wielokomorowej szalce Petriego z 1 ml wody demineralizowanej w innej komorze i pod szczelną pokrywą.
- Przepłukać próbkę w wodzie detonowanej 3 razy, ciągle mieszając próbki w oddzielnych zlewkach przez 20 sekund w każdej zlewce. Nie dopuścić do wyschnięcia próbek po płukaniu lub podczas płukania.
- Przejdź do kroku 5.
- Przygotuj próbki Design 2:
- Przygotować 0,9 mM roztwór białka wiążącego glukozę (GBP) w buforze fosforanu potasu (K2HPO4, 25 mM, pH 7,5). Przygotować 100 mM roztwór D-glukozy w buforze.
- Zmieszać 30 μl 100 mM roztworu D-glukozy i 30 μl 0,9 mM roztworu GBP za pomocą plastikowego pojemnika na mikroprobówki o pojemności 1 ml i mikropipety. Inkubować przez 30 minut.
- Za pomocą mikropipety nanieść po 20 μl roztworu GBP bez ligandu i roztworu GBP związanego z ligandem na przygotowane podłoża. Próbki należy przechowywać w temperaturze 5 °C przez 24 godziny na szalce Petriego ze szczelnie zamkniętą pokrywą.
- Przepłukać próbki 3 razy w roztworze buforowym fosforanu potasu w temperaturze pokojowej (RT).
- Przejdź do kroku 5.
- Przygotuj 3 próbki projektu:
- Rozcieńczyć roztwór aptameru wiążącego dopaminę (DBA) do stężenia 1 μM przy użyciu buforu TRIS EDTA o końcowym pH 7,4.
- Przygotować roztwór dopaminy o stężeniu 5 μM, odmierzając proszek dopaminy na wadze analitycznej i mieszając go w roztworze soli fizjologicznej buforowanej fosforanami (PBS) z kulką mieszającą przez 5 minut.
- Umieścić 20 μl kropli roztworu DBA na powierzchni każdego podłoża i pozostawić próbki na 1 godzinę w temperaturze pokojowej z przykryciem na szalce Petriego.
- Przepłukać próbki 3 razy w buforze fosforanu potasu (K2HPO4, 25 mM, pH 7,5).
- Umieść próbki pionowo na chusteczce do pomieszczeń czystych, aby wysuszyć tylną stronę, zachowując folię z przodu podłoża. Odłóż próbkę na bok jako kontrolę.
- Umieścić kroplę 5 μl roztworu dopaminy na powierzchni istniejącej kropli roztworu buforowego PBS na pozostałych próbkach o pożądanych stężeniach dopaminy. Inkubować próbkę przez 10 minut.
- Umieść kroplę roztworu dopaminy na powierzchni podkładki Au bez aptameru. Inkubować przez 10 minut.
- Przepłukać próbki w roztworze buforowym fosforanu potasu 3 razy.
5. Spektroskopia Ramana
- Umieść każdą próbkę w wodoodpornej komorze, aby uniknąć parowania przez naświetlanie laserem.
- Napełnij plastikową strzykawkę chemicznie obojętnym smarem wysokopróżniowym, umieść próbki na szkiełkach podstawowych i napełnij kilka milimetrów tłuszczu otaczającego próbki, nie dotykając ich.
- Umieść szkiełko nakrywkowe mikroskopu na wierzchu podłoży i delikatnie dociśnij, aby utworzyć uszczelnienie, tworząc cienką ciecz między podłożami a szkiełkami nakrywkowymi, nie dopuszczając do kontaktu buforu ze smarem próżniowym.
- Korzystając z optycznego mikroskopu Ramanowskiego, uzyskaj ostrość na powierzchni obszaru z nanowzorem metalu, który ma być próbkowany, bez włączania lasera.
- Wykonaj próbkowanie Ramana18,19 z natężeniem lasera w zakresie 2,4-3,1 mW o łącznym czasie trwania krótszym niż 20 sekund, aby zapobiec uszkodzeniu próbki przy obiektywie o 10-krotnym powiększeniu. Uzyskaj widma Ramana dla próbek ze wzorów 1, 2 i 3, używając długości fal wzbudzenia, jak wskazano w Tabeli 1. Uzyskaj również kontrolne widma Ramana dla roztworów białka A, GBP i D-glukozy oraz dla proszku dopaminy, wykorzystując szkiełka bez nanostruktur metalowych jako nośniki do porównania.
Wyniki
Gromadzenie kontrolnych widm Ramanowskich głównych składników, w tym wolnych białek w roztworze oraz wolnych ligandów w roztworze lub w postaci proszku, bez użycia podłoży zawierających metal, jest istotne dla umożliwienia właściwego porównania, a także w celach interpretacyjnych. Rysunek 5A przedstawia typowe widmo Ramanowskie dla wolnego białka A w wodzie DI na szkiełku przedmiotowym bez podłoży nanostrukturalnych. Dwa pasma o najwyższej intensywności Ramanowskiej, pasmo przy 2,931 cm-1 oraz przy 1,091 cm-1, odpowiadają drganiom wiązań C-H i C-S, odpowiednio. Inne pasma o niższej intensywności Ramanowskiej, takie jak 563 cm-1, 1,450 cm-1, 1,653 cm-1 i 2,426 cm-1, można przypisać superpozycji modów drgań18,33,34,35. Kontrolne widma Ramanowskie dla wolnego liganda GPB w roztworze buforowym w trzech różnych stężeniach: 0,3, 0,9 i 1,3 mM, przedstawiono na Rysunku 5B. Na rysunku szerokie pasmo w okolicy 3,400 cm-1 odpowiada rozpuszczalnikowi36, natomiast pasmo przy 2,935 cm-1 reprezentuje drgania wiązań C-H białka33,34. Rysunek 5C przedstawia widmo Ramanowskie o długiej fali dla D-glukozy w roztworze buforowym dla różnych stężeń: 1, 6, 100, 200 i 400 mM. Wraz ze wzrostem stężenia glukozy pojawiają się pasma drgań wiązań C-H przy 2,890 cm-1 i 2,960 cm-1. Kontrolne widma Ramanowskie dopaminy w formie krystalicznej uzyskane przy długościach fali wzbudzenia 532 nm i 780 nm przedstawiono na Rysunku 5D. Znaczna część widma Ramanowskiego pochodzi z zginania pierścienia benzenowego i rozciągania wiązań C-H cząsteczki20,37. Niektóre z pasm w okolicy 3,000 cm-1 są obserwowane tylko przy długości fali wzbudzenia 532 nm, a nie przy 780 nm.

Rycina 5. Kontrolne widmo Ramana białka A w wodzie dejonizowanej uzyskane przy długości fali wzbudzenia 532 nm18 (A); widma Ramana wolnego od ligandów białka wiążącego glukozę w roztworze buforowym uzyskane przy długości fali wzbudzenia 532 nm (B); widma Ramana D-glukozy w roztworze buforowym uzyskane przy długości fali wzbudzenia 532 nm (C); oraz widma proszku dopaminy uzyskane przy długościach fal wzbudzenia 532 nm i 780 nm20(D). Wszystkie widma są zwykłymi widmami Ramana roztworów (a,b,c) i proszku (d) na szklanych podstawkach bez podłoży nanostrukturalnych. W punkcie (D) przypisanie zakresów przesunięcia Ramanowskiego do różnych drgań cząsteczkowych wykonano przy użyciu oprogramowania General Atomic and Molecular Electronic Structure System (GAMESS)32 oraz MacMolPlt31, zgodnie ze szczegółami opisanymi w innym opracowaniu20. Panel (a) przedrukowano za zgodą18 American Vacuum Society. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
Aby uzyskać widma SERS dla biomolekuł unieruchomionych na powierzchni, przygotowuje się podłoża składające się z metalicznych nanostruktur na wspornikach z topionego kwarcu, zgodnie z opisem w krokach 1-3. Jakość wykonanych podłoży monitoruje się za pomocą skaningowej mikroskopii elektronowej (SEM). Standardowe procedury SEM są opisane w innych opracowaniach16,17,18,19 i nie zostały uwzględnione w niniejszym protokole. Rysunek 6 przedstawia reprezentatywne obrazy SEM nanokropek Au i Ag oraz struktur przypominających nano-heksagony (panele a-d), a także nieustrukturyzowane podkładki Au i Ag (odpowiednio panele e i f). Kolejne kroki obejmują unieruchomienie materiału biologicznego na nanostrukturalnych podłożach z wykorzystaniem trzech projektów wymienionych w Tabeli 1 oraz akwizycję ich widm SERS. Aby utrzymać środowisko wodne podczas obrazowania Ramanowskiego, każdą próbkę umieszcza się w odpowiednim roztworze (patrz Tabela 1), przykrywa cienką szklaną osłoną i uszczelnia, jak pokazano na Rysunku 7.
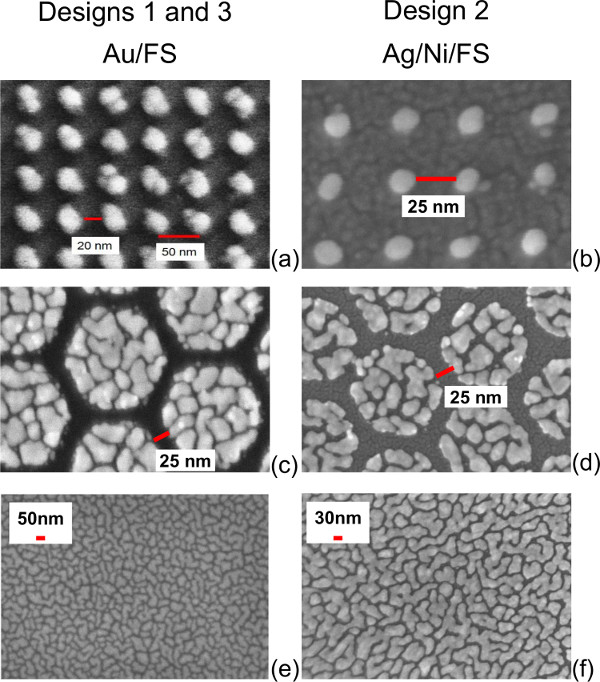
Rysunek 6. Obrazy z transmisyjnego mikroskopu elektronowego (SEM) nanostruktur powierzchniowych z Au i Ag o grubości 10 nm, zastosowanych jako podłoża SERS: (A,B) macierze nanokropek; (C,D) macierze nano-sześciokątów; (E,F) nieustrukturyzowane pady. Podłoża ze strukturami Au (po lewej) wykorzystują wsporniki FS, natomiast podłoża ze strukturami Ag (po prawej) wykorzystują powłokę Ni o grubości 10 nm na FS. Obrazy uzyskano zgodnie z opisem przedstawionym w innych opracowaniach16,17,18. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
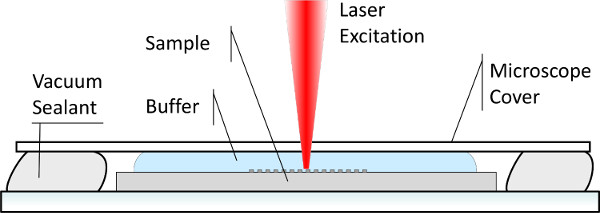
Rysunek 7. Schemat wodoszczelnej komory do obrazowania Ramanowskiego biofunkcjonalizowanych próbek w roztworze.
W Projekcie 1 rekombinowane białko A jest unieruchomione na podłożach funkcjonalizowanych samoorganizującą się monowarstwą kwasu 11-merkapto-dekanowego (MUA) w wodzie DI18. Podłoża w tym projekcie obejmują trzy macierze kropek Au o skoku 50 nm i zmiennych odległościach między kropkami na stopionym krzemionce (patrz Rysunki 6A oraz 8). Proces unieruchamiania białka rozpoczyna się od utworzenia SAM na podłożach. Aby uzyskać wiązanie kowalencyjne między SAM a białkiem, grupy kwasu karboksylowego SAM są przekształcane w reaktywne wobec amin estrów NHS poprzez traktowanie mieszaniną roztworu N-etylo-N'-(3-(dimetyloamino)propyl)karbodiamidu (EDC) i roztworu N-hydroksysukcynimidu (NHS) w wodzie DI. Unieruchomienie białka A następuje poprzez zastąpienie grupy NHS resztami lizyny białka38. Przykład obrazowania próbek dla Projektu 1 z białkiem A unieruchomionym na nanostrukturach Au przedstawiono na Rysunku 9. Rysunek 9A przedstawia obraz z mikroskopu optycznego próbek, które składają się z trzech macierzy biofunkcjonalizowanych nanokropek Au o różnych odstępach między kropkami (patrz również Rysunki 3Aa i 8), a Rysunek 9B pokazuje mapowanie widm Ramanowskich nad tymi macierzami. Można zauważyć, że najwyższe intensywności Ramanowskie występują dla Macierzy I, gdzie odstępy między kropkami są najmniejsze, natomiast niższe intensywności uzyskano dla Macierzy III z największymi odstępami między kropkami. Można to wyjaśnić silniejszym efektem sprzężenia plazmonowego wywołanym przez silniejsze pola elektryczne w wąskich przestrzeniach między kropkami18. Rysunek 9C przedstawia najsilniejsze widma SERS uzyskane dla Macierzy I i II. Widma wykazują kilka pasm (1,630 cm-1, 1,964 cm-1, 2,280 cm-1, 2,577 cm-1 i 2,916 cm-1) w pobliżu modów Ramanowskich wolnego białka A w roztworze widocznych na Rysunku 5A. Pasma te, przypisywane drganiom różnych wiązań występujących w białkach, pojawiają się albo w podobnych miejscach zarówno dla białka unieruchomionego, jak i w roztworze, albo są lekko przesunięte w stronę nieco wyższych liczb falowych po unieruchomieniu. W przeciwieństwie do nich, widma SERS podobnych podłoży nanostrukturalnych funkcjonalizowanych przez SAM MUA bez białka wykazują całkowicie inny wzorzec18, co potwierdza, że Rysunek 9 przedstawia mapowanie SERS białka A unieruchomionego na powierzchni. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
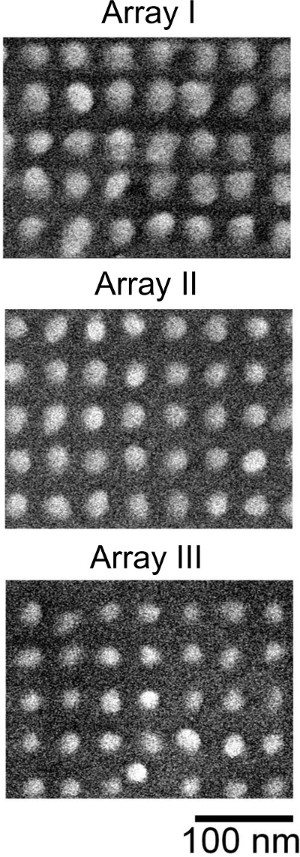
Rysunek 8. Obrazy SEM trzech macierzy nanokropek Au na podłożu FS użytych w Projekcie 118. Macierze mają ten sam skok 50 nm i nieco różne promienie kropek, co skutkuje różną szerokością przerw między kropkami. Osiągnięto to poprzez zastosowanie różnych dawek ekspozycji EBL w celu wytworzenia masek PMMA dla trzech macierzy (patrz Tabela 1). Wyższe dawki ekspozycji prowadzą do powstania szerszych otworów w maskach PMMA, co pozwala na uzyskanie większych rozmiarów kropek Au po metalizacji i procesie liftoff. Przedruk za zgodą18 American Vacuum Society. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 9. Obrazowanie SERS białka A unieruchomionego na podłożu w Projekcie 118. (A) Obraz próbki wykonany za pomocą mikroskopu optycznego, zawierający trzy macierze nanokropek Au o kroku 50 nm i różnych odstępach między kropkami na podłożu z topionego krzemionki (patrz również Rysunek 6), biofunkcjonalizowane zgodnie z Rysunkiem 3A. (B) Mapowanie Ramanowskie próbki. (C) Widma SERS z macierzy kropek I i II. Na panelu (B) oś pionowa przedstawia odległość w poprzek podłoża, oś pozioma przedstawia przesunięcie Ramanowskie, a pasek legendy wskazuje intensywności Ramanowskie. Pionowe linie przerywane na panelach (B) i (C) reprezentują referencyjne pasma Ramanowskie wolnego białka A w roztworze, a symbol (*) na panelu (C) oznacza pasma SERS z macierzy I. Widma Ramanowskie uzyskano przy długości fali wzbudzenia 532 nm. Przedrukowano za zgodą18 American Vacuum Society. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
W Projekcie 2 rekombinowane białko wiążące glukozę (GBP)22 w kompleksie z D-glukozą (ligandem) jest immobilizowane na odpowiednich podłożach w roztworze buforu fosforanowo-potasowego. W celu porównania przygotowano również próbki z immobilizowanym GBP wolnym od ligandu. W tym projekcie białko wiążące glukozę jest przyłączone do powierzchni za pomocą znacznika histydynowego, który dobrze wiąże się z Ni, ale nie z metalami szlachetnymi6. Ponieważ podłoża składają się z macierzy nanokropek Ag, nanosześciokątów oraz nieustrukturyzowanych podkładek Ag na FS powlekanym Ni (Rysunki 6B, 6D i 6F, odpowiednio), można oczekiwać, że większość immobilizowanych cząsteczek białka znajduje się w przerwach między nanostrukturami Ag, gdzie dostępna jest powłoka Ni. Widma Ramana uzyskane dla GBP bez glukozy i GBP związanego z glukozą przedstawiono odpowiednio na Rysunkach 10A i 10B. Wszystkie te widma wykazują szerokie pasmo przy około 3 300 cm-1, które odpowiada roztworowi buforu36. Widma uzyskane przy użyciu nieustrukturyzowanej podkładki Ag zawierają tylko to pojedyncze pasmo i nie wykazują żadnych modów wibracyjnych białka, co potwierdza, że immobilizowane białko nie znajduje się na powierzchni Ag, zgodnie z oczekiwaniami. W przeciwieństwie do tego, widma uzyskane dla macierzy nanokropek Ag i nanosześciokątów wykazują pasma wokół 1 550 cm-1 i 2 900 cm-1, które reprezentują analityt33,34. W szczególności szerokie pasmo około 1 550 cm-1, znane jako pasmo amidu II, przypisuje się wibracjom wiązań peptydowych w białkach34,35. W rozważanym przypadku pasmo to stanowi superpozycję modów wibracyjnych GBP immobilizowanego na powierzchni Ni pomiędzy elementami Ag i wskazuje na wzmocnienie SERS tych modów w sąsiedztwie nanostruktur metali szlachetnych przy zastosowaniu podłoży zawierających nanokropki lub nanosześciokąty. Pasmo to jest bardzo słabe dla białka w roztworze w przypadku braku wzmocnienia SERS (Rysunek 5B) i nie występuje na podkładkach Ag bez dostępnej powierzchni Ni do wiązania białka, natomiast jest wyraźne dla podłoży nanostrukturalnych, w których część powierzchni Ni jest dostępna dla wiązania białka. Jednak dla obecnych badań jeszcze ważniejsze są inne, węższe pasma wokół około 2 900 cm-1, które można przypisać wibracjom wiązań C-H33,34. Widmo GBP bez glukozy wykazuje wyraźne pasmo przy 2 933 cm-1 przy podłożu z nanokropkami oraz słabe, ale dostrzegalne pasmo o podobnej długości fali przy podłożu z nanosześciokątami (Rysunek 10A). W odróżnieniu od przypadku białka wolnego od glukozy, widma SERS GBP związanego z glukozą przedstawione na Rysunku 10B wykazują dwa pasma odpowiadające zakresom wibracji wiązań C-H, przy 2 850 cm-1 i 2 910 cm-1. Pasma te są wyraźne w widmie GBP związanego z glukozą na podłożu z nanosześciokątów i są również widoczne w widmie GBP na podłożu z nanokropek. Pasmo przy 2 850 cm-1 znajduje się stosunkowo blisko pasma 2 890 cm-1 w kontrolnym widmie Ramana dla D-glukozy w roztworze, w związku z czym można je przypisać glukozie związanej z białkiem, natomiast drugie pasmo (przy 2 910 cm-1) przypisuje się wibracjom wiązań C-H zarówno białka, jak i glukozy. Można wywnioskować, że różnica w sygnaturach SERS między immobilizowanym na podłożu GBP wolnym od glukozy a GBP związanym z glukozą jest obserwowalna w tym obszarze, a wibracje wiązań C-H glukozy związanej z białkiem są wykrywalne przy zastosowaniu opisanego projektu.
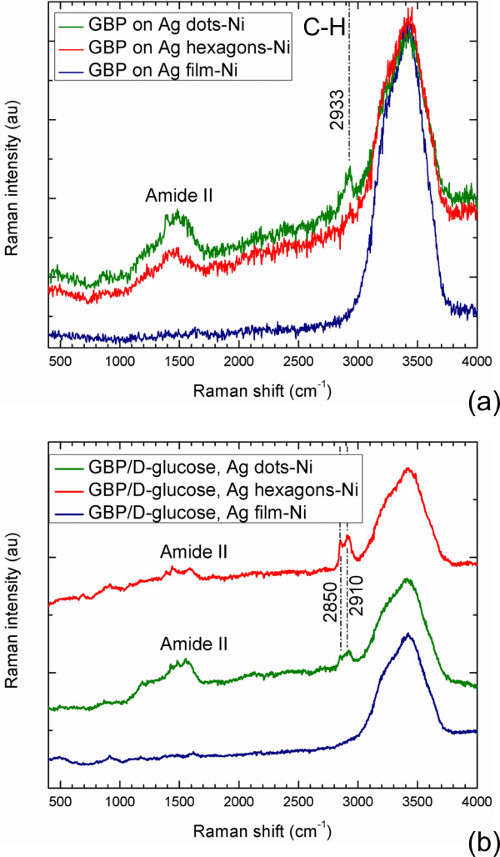
Rysunek 10. Widma SERS białka wiążącego glukozę bez ligandu (A) i z związanym ligandem (B), unieruchomionego na trzech różnych podłożach w Projekcie 2. Widma uzyskano przy długości fali wzbudzenia 532 nm. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
W wariancie 3 (Design 3) dostosowany aptamer wiążący dopaminę (DBA) z zakończeniem tiolowym24 jest unieruchomiony na podłożu w roztworze buforowym tris(hydroksymetylo)aminometanu (TRIS) i kwasu etylenodiaminotetraoctowego (EDTA), a następnie dopamina wiąże się z unieruchomionym aptamerem20. Podłoża dla tej konstrukcji zawierają macierze Au nano-heksagonów na FS (Rycina 6C). Do celów kontrolnych zastosowano również nieustrukturyzowane pady Au (Rycina 6E). Ponieważ DNA jest z natury fluorescencyjne39, w wariancie 3 zastosowano długość fali wzbudzenia 780 nm, aby zredukować ten czynnik. W tej konstrukcji element rozpoznający (aptamer) nie jest aktywny w zakresie przesunięć Ramanowskich rozważanych na Rycynie 11, podczas gdy dopamina wykazuje w tym obszarze znaczną aktywność Ramanowską. Ponieważ sygnał z próbek eksponowanych wyłącznie na dopaminę bez unieruchomionego aptamera nie wykazuje powstałych prążków dopaminy20, oczekuje się, że obserwowane prążki SERS pochodzą z dopaminy związanej z aptamerem. Rycina 11 porównuje widma SERS unieruchomionego aptamera na nanostrukturach złota przed i po dodaniu dopaminy. Zgodnie z oczekiwaniami, unieruchomiony aptamer wolny od dopaminy nie wykazuje prążków Ramanowskich. W przeciwieństwie do tego, dla unieruchomionego aptamera związanego z dopaminą obserwuje się szereg wyraźnych prążków Ramanowskich. Położenia większości prążków na Rycynie 11 są zbliżone do tych w krystalicznej dopaminie, choć różnią się amplitudą.

Rysunek 11. Widma SERS aptameru wiążącego dopaminę, wolnego od ligandów (linia fioletowa) i związanego z ligandem (linia niebieska), unieruchomionego na podłożach z nanosześciościanów Au w Projekcie 320. Linia czerwona przedstawia kontrolne widmo SERS proszku dopaminy. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
SERS zyskuje uznanie jako niezwykle skuteczna technika biodetekcji, oferująca wiele unikalnych zalet. Związek z drganiami molekularnymi pozwala na selektywną identyfikację "odcisków palców" konkretnych analitów z widm SERS, natomiast niezwykle wysoka czułość umożliwia wykrycie bardzo małych ilości analitu9,10,11,36. Co więcej, SERS jest techniką nieniszczącą, która jest również stosunkowo niewrażliwa na wodę, a zatem bardzo dobrze nadaje się do badania materiałów biologicznych w ich naturalnym środowisku wodnym9. Przedstawione wyniki podkreślają te zalety, a także dodatkowo pokazują duży potencjał SERS jako bardzo elastycznej, bezznacznikowej techniki biodetekcji. W trzech projektach wykorzystujących monowarstwy różnych biomolekuł unieruchomionych przez substrat wykryto mody Ramana, które można z całą pewnością przypisać poszczególnym analitom. Fakt, że detekcja tych biomolekuł lub ich odpowiednich ligandów została zademonstrowana przy użyciu płaskich powierzchni stopionej krzemionki jako nośnika dla substratów SERS, sprawia, że projekty są kompatybilne z obecnymi ustawieniami elektroniki i mikrofluidyki, obiecując liczne zastosowania w związku z powstającymi architekturami bioelektronicznymi łączącymi materiały biologiczne z powierzchniami urządzeń elektronicznych i elektrochemicznych2,3. Co ważne, w dwóch z trzech projektów detekcja SERS została zademonstrowana dla specyficznego wiązania małych cząsteczek, takich jak glukoza i dopamina, wykorzystując monowarstwy odpowiednio białka unieruchomionego powierzchniowo i aptameru jako elementów rozpoznających.
Należy jednak zwrócić uwagę na kilka aspektów, aby osiągnąć skuteczną biodetekcję SERS w warunkach "na chipie". Przede wszystkim dobrze znanym wyzwaniem, które jest wspólne dla większości biomolekuł, jest ich skłonność do degradacji, szczególnie pod wpływem warunków nienaturalnych, takich jak suche środowisko lub intensywne światło lasera. W całym protokole podkreślaliśmy, jak ważne jest, aby biofunkcjonalizowane próbki były zawsze zanurzone w odpowiednich roztworach podczas całego eksperymentu, od przygotowania próbek do uzyskania widm Ramana. W tym ostatnim przypadku zaprojektowano niestandardową wodoodporną komorę (ilustracja 7), aby uniknąć parowania cieczy podczas ekspozycji laserowej. Czas ekspozycji i intensywność lasera powinny być również ograniczone, jak opisano w kroku 5.3 protokołu, aby uniknąć uszkodzenia próbek.
Wyniki detekcji SERS są wrażliwe na geometrię zastosowanego podłoża, a w szczególności na separację międzycechową nanostruktur metalicznych. Jak wynika z rys. 8 i 9, intensywność SERS próbek projektu 1 zależy w dużym stopniu od szerokości przerw między nanokropkami Au na stopionej krzemionce. Spośród trzech matryc nanokropek Au testowanych w tym projekcie (ilustracja 8), najwyższą intensywność Ramana osiągnięto w przypadku Array I, która ma najwęższe odstępy między cechami Au, a zatem zapewnia bardziej efektywne wzmocnienie pola elektromagnetycznego. Jak pokazano na rysunku 9 , wymagana jest kontrola separacji międzycechowych na poziomie 10-20 nm lub mniejszym. Zastosowanie EBL do wytwarzania podłoży SERS, jak pokazano tutaj, zapewnia wydajną rozdzielczość specjalnie do kontrolowania szerokości przerw między cechami. Dzięki odporności na EBL o dodatnim tonie, takiej jak PMMA, rozmiar otworów w maskach PMMA można zmieniać, po prostu zmieniając dawki ekspozycji. Po starcie skutkuje to różnymi rozmiarami wytwarzanych metalowych kropek, a szerokość przerw między kropkami można dostosować, dobierając odpowiednie dawki ekspozycji EBL18.
Innym wyzwaniem jest optymalizacja geometrii podłoża SERS pod kątem konkretnego zastosowania biodetekcji. Chociaż efekt wzmocnienia zwiększa się wraz ze spadkiem przerw między cechami, stosunkowo duży rozmiar cząsteczek biologicznych nakłada ograniczenia na to, jak wąskie mogą być przerwy. Wynika to wyraźnie z wyników dla Projektu 2, gdzie metoda immobilizacji jest taka, że białko skutecznie wiąże się tylko z powierzchnią między kropkami z metalu szlachetnego, ale nie z samymi kropkami (patrz Rysunek 3B). Jak wynika z rysunku 10, widma SERS dla niestrukturalnych pól Ag nie wykazują żadnych pasm z analitu. Chociaż poduszki wykazują strukturę nanokrystaliczną z bardzo cienkimi przerwami między wyspami (patrz rysunek 6F), przerwy te są zbyt wąskie, aby pomieścić cząsteczkę białka. Jeszcze inny wymiar złożoności pojawia się, gdy trzeba wykryć wiązanie białko-ligand. Na rysunku 10 pasma SERS C-H są bardziej wyraźne w widmach od GBP związanego z ligandem niż w przypadku bezligandowego, co można hipotetycznie wytłumaczyć zmianą konformacji GBP po związaniu D-glukozy27,28, co skutkuje bardziej sztywną strukturą o zwiększonej aktywności Ramana. Jeśli porównamy dwa nanostrukturalne substraty, pasmo C-H z białka wolnego od ligandów jest silniejsze w widmach SERS uzyskanych z substratem nano-kropek, podczas gdy zarówno pasma C-H białka, jak i glukozy z białka związanego z ligandem są bardziej wyraźne w przypadku substratu nano-sześciokątów. Oczekuje się, że dwa czynniki spowodują te różnice: dostępność przestrzeni między cechami Ag, w której GBP może wiązać się z Ni, oraz podatność białka związanego z ligandem i wolnego od ligandów na elektromagnetyczne wzmocnienie rozpraszania Ramana w "gorących punktach" między tymi cechami. Z jednej strony, wzór nano-kropek oferuje stosunkowo większy obszar między cechami, w którym powłoka Ni jest dostępna do wiązania białka, co może wyjaśniać bardziej wyraźne pasmo C-H obserwowane dla GBP wolnego od glukozy na podłożu nano-kropek Ag. Z drugiej strony, ze względu na ich niejednorodną strukturę (patrz rysunek 6D), nano-sześciokąty Ag mogą być podatne na wykazywanie silniejszego wzmocnienia elektromagnetycznego w wąskich przerwach między wyspami Ag w nano-sześciokątach, co skutkuje silniejszymi pasmami drgań C-H z GBP związanego z glukozą na podłożu nano-sześciokątów. Niektóre szczegóły tej zależności wymagają dalszej weryfikacji, a optymalizacja substratów SERS dla złożonych analitów obejmujących duże białka, takie jak GBP, jest nadal w przygotowaniu.
Oczywiste jest, że wykrywanie wiązania ligandów metodą SERS przy użyciu unieruchomionych biomolekuł jako elementu rozpoznającego jest ułatwione, gdy tylko ligand jest aktywny ramanowsko w wybranym regionie, podczas gdy inne składniki nie są. Tak jest w przypadku Projektu 3, w którym uzyskuje się wyraźne prążki SERS dopaminy związanej z aptamerem (ryc. 11). Para aptamer-dopamina wykazuje doskonałą specyficzność, a widmo SERS składa się z wyraźnych pasm bez znaczącego sygnału tła.
Przyszły postęp w technologii SERS opartej na opłatach za etykietowanie będzie wymagał szeroko zakrojonych testów wzmocnienia sygnału SERS w biomolekułach z szerokim zakresem różnych projektów nanostruktur powierzchniowych. Wykorzystanie litografii wiązką elektronów z bezpośrednim zapisem do wytwarzania różnych nanostruktur z doskonałym poziomem kontroli nad rozmiarem, kształtem i separacją między cechami, w połączeniu z przedstawionymi tutaj protokołami przygotowania próbek ułatwiłoby porównanie i walidację krzyżową wyników uzyskanych przez różne grupy badawcze. Rozwiązałoby to główne wyzwanie, jakim jest odtwarzalność, gdy substraty SERS są wytwarzane przy użyciu alternatywnych metod "od dołu do góry"11,12,13, co pozwoliłoby na lepszą kontrolę rozmiaru i położenia nanostruktury metalu w celu wiarygodnej identyfikacji optymalnego projektu podłoża dla szerokiej gamy zastosowań. Skalowalność tych technik może zostać następnie poprawiona poprzez połączenie EBL z uzupełniającymi metodami nanolitografii, takimi jak litografia nanoodcisków20 , w kierunku przyszłej masowej produkcji projektów w nanoskali zoptymalizowanych przy użyciu przestrajalnych technik EBL.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy chcieliby podziękować: Davidowi Wishartowi, Walentynie Semenczenko, Markowi McDermottowi, Michaelowi Woodside'owi i Albertowi Cao za pomoc w opracowaniu i przygotowaniu koniugatów białkowych, jak również aptameru DNA; T. M. Fahim Amin, Mosa Sharmin Aktar i Trevor Olsen za pomoc w przygotowaniu próbki, Jonathanowi Mane za pomoc w generowaniu obrazów struktur molekularnych; oraz źródłom finansowania, w tym National Research Council of Canada – Narodowemu Instytutowi Nanotechnologii (NRC-NINT), Kanadyjskiej Radzie ds. Badań Nauk Przyrodniczych i Inżynierii (NSERC) oraz Uniwersytetowi Alberty za wsparcie prac.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Kwas 11-merkapto-undekanowy (MUA) |  Sigma Aldrich | 450561 ALDRICH | Wykorzystywany do funkcjonalizacji powierzchni w projekcie 1 |
| Polimer przewodzący | Mitsubishi Rayon | aquaSAVE-57xs | Warstwa o grubości 70 nm służy jako powłoka antyładunkowa do naświetlania metodą EBL |
| D-glukoza | Laboratorium Współpracujące. | Ligand w projekcie 2 | |
| Dopamina | Laboratorium Współpracujące. | Ligand w projekcie 3 | |
| Aptamer wiążący dopaminę (DBA) | Integrated DNA Technologies Inc. | 5'- /Modyfikator tiolowy C6 S-S/ AAAAAAAAAA GTCTCTGTGT GCGCCAGAGA ACACTGGGGC AGATATGGGC CAGCACAGAA TGAGGCCC-3' | Biopolimer w projekcie 3 |
| Podłoża z topionego kwarcowego szkła | Zaznaczenie optyki | ||
| Białko wiążące glukozę (GBP) | Laboratorium Współpracujące. | PDB ID 2HPH | Biopolimer w projekcie 2 |
| Smar do wysokiej próżni | Dow Corning | Służy do uszczelniania komory wodoszczelnej | |
| Nadtlenek wodoru 30%, $\text{H}_2\text{O}_2$2O2 | J.T. Baker | Stosowany do roztworu piranha | |
| N-etylowo-N'karbodiimid (3-(dimetylamino)propylowy) (EDC) | Sigma Aldrich | 03450 FLUKA | Wykorzystywane do immobilizacji biopolimeru w Projekcie 1 |
| NN-hydroksysuccynimid (NHS) | Sigma Aldrich | 130672 ALDRICH | Wykorzystywane do immobilizacji biopolimeru w projekcie 1 |
| Bufor fosforanowo-potasowy | Laboratorium Współpracowników. | Bufor stosowany w próbkowaniu metodą spektroskopii Ramanowskiej | |
| bufor fosforanowy roztwór soli fizjologicznej (PBS) | Laboratorium Współpracujące. | Rozpuszczalnik w projekcie 3 | |
| Polimetakrylan metylu (PMMA) 950 A2 | MicroChem | Jako pozytywny rezyst do litografii wiązką elektronów (EBL) zastosowano warstwę o grubości 90 nm. | |
| Rekombinowane białko A | Protein Mods Inc | PDB ID 1BDD | Biopolimer w projekcie 1 |
| Kwas siarkowy 96%, H2SO4 | J.T. Baker | Stosowany do roztworu piranha | |
| Bufor Tris(hydroksymetylo)aminometanu (TRIS) i kwasu etylenodiaminotetraoctowego (EDTA) | Sigma Aldrich | T9285 SIGMA | Bufor w projekcie 3
|
| | |||
| Sprzęt | |||
| Nazwa | Firma | Numer katalogowy | Komentarze |
| Przecinarka precyzyjna | Diamond Touch Technology Inc. (17301 W Colfax Ave # 152, Golden, CO) | Służy do cięcia wafla FS | |
| Parownik wiązki elektronowej | Kurt J. Lesker | Stosowane do naparowania Au i Ag | |
| Parownik wiązką elektronów | Johnsen Ultravac (JUV) | Działo elektronowe JuV | Stosowane do odparowywania Ni |
| Krywszkiełka do mikroskopu (25 mm) | Fisher Scientific | 12-545-102 | Stosowane w komorze wodoszczelnej |
| Przedmioty szkiełka do mikroskopu (3×1 cal) | Fisher Scientific | Stosowane w komorze wodoszczelnej | |
| Raith 150DWA System ekspozycji EBL | Raith Inc. | Raith 150DWA system | Stosowane do naświetlania w litografii wiązką elektronów (EBL) |
| Mikroskop Ramanowski | Thermo Scientific | Nicolet Almega XR | Stosowane w spektroskopii Ramanowskiej |
| System sonikacyjny | Branson | Stosowane do odrywania warstwy (liftoff) i mieszania roztworów | |
| Wirówka do hodowli w zawiesinie | Wirówka Brewer i płyta grzewcza | Cee 200X i Cee 1300X | Służy do nanoszenia metodą spin-coatingu PMMA oraz polimeru przewodzącego |
Bibliografia
- Sapsford, K. E., Tyner, K. M., Dair, B. J., Deschamps, J. R., Medlintz, I. L. Analyzing Nanomaterial Bioconjugates: A Review of Current and Emerging Purification and Characterization Techniques. Anal. Chem. 83, 4453-4488 (2011).
- Walcarius, A., Minteer, S. hD., Wang, J., Yu, L., Merkoçi, A. Nanomaterials for Bio-Functionalized Electrodes: Recent Trends. J. Mater. Chem. B. 1, 4878-4908 (2013).
- Kim, J., et al. Applications, Techniques, and Microfluidic Interfacing for Nanoscale Biosensing. Microfluid. Nanofluid. 7, 149-167 (2009).
- Rassaei, L., Singh, P. S., Lemay, S. G. Lithography-Based Nanoelectrochemistry. Anal. Chem. 83, 3974-3980 (2011).
- Wong, L. S., Khan, F., Micklefield, J. Selective Covalent Protein Immobilization: Strategies and Applications. Chem. Rev. 109, 4025-4053 (2009).
- Ley, C., Holtmann, D., Mangold, K. -M., Schrader, J. Immobilization of Histidine-Tagged Proteins on Electrodes. Colloids and Surfaces B: Biointerfaces. 88, 539-551 (2011).
- Kim, D., Herr, A. E. Protein Immobilization Techniques for Microfluidic Assays. Biomicrofluidics. 7, 041501(2013).
- Anker, J. N., Hall, W. P., Lyandres, O., Shah, N. C., Xhao, J., Van Duyne, R. P. Biosensing with Plasmonic Nanosensors. Nature Materials. 7, 442-453 (2008).
- Bantz, K. C., et al. Recent Progress in SERS Biosensing. Phys.Chem. 13, 11551-11567 (2011).
- Sharma, B., Frontiera, R. R., Henry, A. -I., Ringe, E., Van Duyne, R. P. SERS: Materials, Applications, and the Future. Mater. Today. 15, 16-25 (2012).
- Kleinman, S. L., Frontiera, R. R., Henry, A. -I., Dieringer, J. A., Van Duyne, R. P. Creating, Characterizing, and Controlling Chemistry with SERS Hot Spots. Phys.Chem.Chem.Phys. 15, 21-36 (2013).
- Fan, M., Andrade, F. S., Brolo, A. G. A Review on the Fabrication of Substrates for Surface Enhanced Raman Spectroscopy and their Applications in Analytical Chemistry. Anal. Chim. Acta. 693, 7-25 (2011).
- Cao, Y., Li, D., Jiang, F., Yang, Y., Zh, H. Engineering Metal Nanostructure for SERS Application. J. Nanomater. 123812, 1-12 (2013).
- Glembocki, O., Rendell, R., Alexson, D., Prokes, S., Fu, A., Mastro, M. Dielectric-Substrate-Induced Surface-Enhanced Raman Scattering. Phys. Rev. B. 80, 085416(2009).
- Merlen, A., et al. Surface Enhanced Spectroscopy with Gold Nanostructures on Silicon and Glass Substrates. Surf. Sci. 605, 1214-1218 (2011).
- Muhammad, M., Buswell, S. C., Dew, S. K., Stepanova, M. Nanopatterning of PMMA on Insulating Surfaces with Various Anticharging Schemes Using 30 keV Electron Beam Lithography. J. Vac. Sci. Technol. B. 29, 06F304(2011).
- Peters, R., Fito, T., Gutierrez-Rivera, L., Dew, S. K., Stepanova, M. Study of Multilayer Systems in Electron Beam Lithography. J. Vac. Sci. Technol. B. 31, 06F407(2013).
- Gutierrez-Rivera, L., Peters, R., Dew, S., Stepanova, M. Application of EBL Fabricated Nanostrucutred Substrates for SERS Detection of Protein A in Aqueous Solution. J. Vac. Sci. Technol.B. 31, (2013).
- Gutierrez-Rivera, L., Peters, R., Dew, S., Stepanova, M. Surface-Enhanced Raman Spectroscopy Detection of Protein-Ligand Binding Using D-glucose and Glucose Binding Protein on Nanostructured Plasmonic Substrates. , (2014).
- Peters, R. Fabrication and Testing of Surface-Enhanced Raman Spectroscopy Substrates for the Detection of Biomolecules [MSc Thesis]. , University of Alberta. (2014).
- Gouda, H., Torigoe, H., Saito, A., Sato, M., Arata, Y., Shimada, I. Three-Dmensional Solution Structure of the B Domain of Staphylococcal Protein A: Comparisons of the Solution and Crystal Structures. Biochemistry. 31, 9665-9672 (1992).
- Cuneo, M. J., Johnson, S. J., Beese, L. S., Hellinga, H. W. High Resolution Structure of E. Coli Glucose/Galactose Binding Protein Bound with Glucose. Research Collaboratory for Structural Bioinformatics (RCSB) Protein Data Bank. , (2009).
- Humphrey, W., Dalke, A., Schulten, K. VMD - Visual Molecular Dynamics. J. Molec. Graphics. 14, 33-38 (1996).
- Walsh, R., DeRosa, M. C. Retention of Function in the DNA Homolog of the RNA Dopamine Aptamer. Biochem. Biophys. Res. Comm. 388, 732-735 (2009).
- Akitomi, J., Kato, S., Yoshida, Y., Horii, K., Furuich, M., Waga, I. ValFold: Program for the Aptamer Truncation Process. Biomed. Inf. 7, 38-40 (2011).
- Han, K., Lee, Y., Kim, W. PseudoViewer: Automatic Visualization of RNA Pseudoknots. Bioinformatics. 18, S321-S327 (2002).
- Dwyer, M. A., Hellinga, H. W. Periplasmic Binding Proteins: a Versatile Superfamily for Protein Engineering. Curr. Opin. Struct. Biol. 14, 495-504 (2004).
- Benson, D. E., Conrad, D. W. Design of Bioelectronic Interfaces by Exploiting Hinge-Bending Motions in Proteins. Science. 293, 1641-1644 (2001).
- Bozic, S., Chorzempa, J. Pirahna Cleaning. , University of Alberta. (2011).
- Mohammad, M. A. Raith 150TWO SOP. , University of Alberta. (2011).
- Schmidt, M. W., et al. General Atomic and Molecular Electronic Structure System. J. Comput. Chem. 14, 1347-1363 (1993).
- Bode, B. M., Gordon, M. S. MacMolPlt: a Graphical User Interface for GAMESS. J. of Mol. Graph. Mod. 16, 133-138 (1998).
- Bright, A., Devi, T. S. R., Gunasekaran, S. Spectroscopical Vibrational Band Assignment and Qualitative Analysis of Biomedical Compounds with Cardiovascular Activity. Int. J. Chem. Tech. Res. 2, 379-388 (2010).
- Bandekar, J. Amide Modes and Protein Conformation. Biochim. Biophys. Acta. 1120, 123-243 (1992).
- Barth, A., Zscherp, C. What Vibrations Tell About Proteins. Quarterly Reviews of Biophysics. 35, 369-340 (2002).
- Chrimes, A. F., Khoshmanesh, K. h, Stoddart, P. R. M. itchellA., Kalantar-Zadeh, K. Microfluidics and Raman Microscopy: Current Applications and Future Challenges. Chem. Soc. Rev. 42, 5880-5906 (2013).
- Park, S. -K., Lee, N. -S., Lee, S. -H. Vibrational Analysis of Dopamine Neutral Base based on Density Functional Force Field. Bull.-Korean Chem. Soc. 21, 959-968 (2000).
- Briand, E., Salmain, M., Compère, C., Pradier, C. M. Immobilization of Protein A on SAMs for the elaboration of immunosensors. Coll. Surf. B: Biointerfaces. 53, 215-224 (2006).
- Lakowicz, L. R., et al. Radiative decay engineering: 2. Effects of Silver Island Films on Fluorescence Intensity, Lifetimes, and Resonance Energy Transfer. Analytical biochemistry. 301, 261-277 (2002).
Przedruki i uprawnienia
