Oporność na leki celowane jest powszechna, a potrzeba identyfikacji mechanizmów oporności - przed lub po rozpoczęciu badań klinicznych - jest kluczowa dla kierowania alternatywnymi strategiami leczenia klinicznego. W tym miejscu przedstawiamy protokół parowania wyprowadzenia linii lekoopornych in vitro z sekwencjonowaniem, aby przyspieszyć odkrycie tych mechanizmów.
Artykuł metodologiczny
Implementacja testów oporności na leki in vitro: maksymalizacja potencjału w zakresie odkrywania klinicznie istotnych mechanizmów oporności
W tym artykule
Podsumowanie
Streszczenie
Chociaż terapie celowane są początkowo skuteczne, nieuchronnie pojawia się oporność. Zastosowano kilka metod, takich jak analiza genetyczna opornych próbek klinicznych, w celu odkrycia tych mechanizmów oporności, aby ułatwić dalszą opiekę. Chociaż podejścia te doprowadziły do klinicznie istotnych odkryć, trudności w uzyskaniu odpowiedniego materiału pacjenta lub w rozszyfrowaniu danych genomowych zebranych z tych próbek poważnie utrudniły drogę do wynalezienia leku. W tym celu opisujemy tutaj narzędzie do szybkiego odkrywania, które może pomóc w ulepszeniu terapii pierwszego rzutu i alternatywnych strategii postępowania klinicznego. Łącząc przedkliniczną selekcję leków in vitro lub in vivo z sekwencjonowaniem nowej generacji, możliwe jest zidentyfikowanie zmian strukturalnych genomu i/lub zmian ekspresji genów, które mogą służyć jako funkcjonalne czynniki napędzające oporność. Takie podejście ułatwia spontaniczne pojawienie się zmian, zwiększając prawdopodobieństwo, że mechanizmy te mogą być obserwowane u pacjentów. W tym protokole przedstawiamy wytyczne, aby zmaksymalizować potencjał odkrywania wariantów pojedynczych nukleotydów, które napędzają oporność za pomocą linii przylegających.
Wprowadzenie
Szczegółowa charakterystyka molekularna genomów nowotworów za pomocą solidnych technologii sekwencjonowania i ulepszonych narzędzi do analizy danych doprowadziła do odkrycia kluczowych zmian genetycznych w określonych typach nowotworów1,2. Opracowanie terapii celowanych ukierunkowanych na te zmiany genetyczne, takie jak HER2, BCR-ABL, EGFR i ALK, znacznie poprawiło jakość życia pacjentów1,2. Jednak pomimo specyfiki tego podejścia, odpowiedź kliniczna na większość pojedynczych terapii była nieoptymalna, ponieważ ostatecznie pojawia się oporność. W ostatnim czasie poczyniono znaczne postępy w zrozumieniu molekularnych podstaw oporności na terapie celowane. Co ciekawe, staje się oczywiste, że znaczący mechanizm oporności obejmuje ciągłą aktywność celu/szlaku. Na przykład, leczenie raka prostaty enzalutamidem kierowanym na receptor androgenowy (AR) prowadzi do wzbogacenia mutacji aktywujących w samym AR, utrzymując wyjście sygnalizacji AR w obecności inhibitora3-5. Wiedza ta doprowadziła do agresywnej kampanii mającej na celu: 1) opracowanie antagonistów trzeciej generacji, którzy mogą nadal tłumić zarówno funkcję WT, jak i zmutowanego AR w opornym na enzalutamid PCa,3 i 2) zidentyfikowanie potencjalnych węzłów dalszej sygnalizacji AR, które mogą być celem interwencji terapeutycznej. Podobnie, oporność na inne klasy inhibitorów, takich jak te skierowane przeciwko EGFR, BRAF i ABL, często prowadzi do mutacji, które reaktywują pierwotny szlak kinazy uzależniającej1.
Wiedząc, że oporność nieuchronnie pojawia się u większości pacjentów, opracowanie metod szybkiego ujawnienia tych mechanizmów pozwoli na opracowanie skutecznych terapii uzupełniających. Jednym z podejść, które jest szeroko stosowane, jest analiza genomiki klinicznych nowotworów opornych na leczenie w porównaniu z nowotworami nieleczonymi lub wrażliwymi na leczenie w celu zidentyfikowania wzbogaceń/ubytków w zmianach genetycznych, które mogą być podatne na odkrycie leków. Pomimo obietnicy, istnieją dwie główne wady tego podejścia, które utrudniają szybkie odkrycie. Po pierwsze, uzyskanie w odpowiednim czasie dostępu do materiału nowotworowego w celu badania genomowego może stanowić istotną przeszkodę w przejściu od terapii do leczenia. Po drugie, dekonwolucja niezliczonych zmian genetycznych w środowisku opornym może być wyzwaniem, ponieważ nowotwory mogą wykazywać znaczną heterogeniczność wewnątrznowotworową 6,7.
W świetle tych wyzwań, zwiększono zależność od przedklinicznych odkryć mechanizmów oporności. Podejście to może pozwolić na identyfikację istotnych mechanizmów oporności przed badaniami klinicznymi1, które mogą ukierunkować alternatywne strategie postępowania klinicznego u tych pacjentów, u których występują te mechanizmy przed terapią lub po wystąpieniu oporności.
Jednym z takich narzędzi do badań przedklinicznych, które jest szeroko stosowane, jest stosowanie bezstronnych funkcjonalnych badań przesiewowych RNAi. Na przykład Whittaker i współpracownicy zastosowali badanie przesiewowe RNAi w skali genomu, aby zidentyfikować, że utrata NF1 pośredniczy w oporności na inhibitory RAF i MEK poprzez trwałą aktywację szlaku MAPK8. Wyniki te okazały się klinicznie istotne, ponieważ mutacje powodujące utratę funkcji w NF1 zaobserwowano w komórkach nowotworowych z mutacją BRAF, które są wewnętrznie oporne na hamowanie RAF oraz w guzach czerniaka opornych na aktywację wemurafenibu8. Jednak pomimo sukcesu tego podejścia, wiele klinicznie istotnych celów często nie jest identyfikowanych, prawdopodobnie z powodu błędu systematycznego związanego z utratą funkcji.
Dla kontrastu, mniej stronnicze narzędzie do przedklinicznego odkrywania mechanizmów oporności polega na generowaniu odpornych linii komórkowych poprzez długotrwałą ekspozycję na związek będący przedmiotem zainteresowania w połączeniu z profilowaniem genomicznym lub transkryptomicznym opartym na NGS. Podejście to zostało z powodzeniem wdrożone przez kilka grup w celu identyfikacji spontanicznych nawracających wariantów pojedynczego nukleotydu lub zmian ekspresji, które umożliwiają oporność5,9,10. Na przykład nawracająca mutacja F876L w AR została niedawno odkryta u opornych klonów in vitro3-5 i w guzach ksenoprzeszczepów in vivo5 przed identyfikacją tej mutacji w klinice4. Całkiem niedawno Bhang i współpracownicy (2015)11 wykorzystali ClonTracer w dwóch klinicznie istotnych modelach, aby pokazać, że większość opornych klonów, które powstają podczas długotrwałej ekspozycji na leki, była częścią wcześniej istniejącej subpopulacji, co sugeruje, że większość funkcjonalnie istotnych mutacji prawdopodobnie już istniała, a które zostały wybrane podczas selekcji11.
W przeciwieństwie do profilowania genomowego nowotworów omówionego wcześniej, to podejście korzysta z mniejszej różnorodności, ponieważ do analizy wykorzystywane są 'jednorodne' odporne klony, co ułatwia dokładniejszą analizę genetyczną potencjalnych czynników. Co więcej, co ciekawe, oprócz potencjału odkrywania mechanizmów oporności, metoda ta może być również stosowana do identyfikacji komórkowych mechanizmów działania i celów bioaktywnych małych cząsteczek, dla których informacje te nie sąznane10. Biorąc pod uwagę wyraźne zalety i wielorakie zastosowania tego podejścia, poniżej przedstawiamy protokół szczegółowo opisujący udane wdrożenie takiego przedklinicznego badania przesiewowego w celu maksymalizacji potencjału klinicznie znaczących odkryć.
Protokół
1. Ocena IG50 dla związków o znaczeniu
- Wygeneruj krzywą wzrostu dla interesujących linii komórkowych, aby ocenić odpowiednią gęstość wysiewu. Wykreśl liczbę komórek w różnych punktach czasowych po wysiewie (dni 2, 4, 6 i 8) w stosunku do dnia 0. Zapewni to względne tempo wzrostu linii komórkowej będącej przedmiotem zainteresowania i powinno być wykorzystane do oceny początkowej gęstości wysiewu, tak aby konfluencja nie została osiągnięta na płytkach 96-dołkowych w ciągu 7 dni.
- Po wyznaczeniu krzywych wzrostu należy zasiać odpowiednią liczbę komórek w nieprzezroczystych, przezroczystych 96-dołkowych płytkach z przezroczystym dnem w 100 μl pożywki komórkowej, aby ocenić IG50. Wysiewać liczbę komórek na podstawie użytej linii komórkowej i oznaczonej w ppkt 1.1. Zazwyczaj wysiewa3x10 3 komórki dla szybko rosnących linii komórkowych o czasie podwojenia ~24 godzin, np. HCT116.
- Przygotować płytkę do oznaczania (dzień-1). Na płytce testowej, komórki nasienne o pożądanej gęstości w 100 μl pożywki hodowlanej w studzienkach zacienionych na niebiesko (ryc. 1). Studzienki podświetlone na biało zawierają tylko media.
- Przygotować płytkę kontrolną (dzień-1). W przypadku płytki kontrolnej wysiewać komórki o takiej samej gęstości jak w kroku 1.2.1 w 100 μl pożywki hodowlanej na oddzielnej 96-dołkowej płytce. Ten odczyt "dnia 0" pomoże w interpretacji cytostatyki/cytotoksyczności analizowanych związków (ryc. 2).
- Następnego dnia (dzień 0) odczytaj tabliczkę kontrolną. Odczynnik do żywotności komórek luminescencyjnych (substrat cellTiter-Glo zmieszany z buforem zgodnie z instrukcjami producenta) należy zrównoważyć z RT i delikatnie wymieszać, odwracając zawartość, aby uzyskać jednorodny roztwór. Dodać 80 μl odczynnika do 100 μl mieszanki komórek/pożywki i wstrząsać jego zawartością przez 30 minut, aby wywołać lizę komórek.
- Rejestruj luminescencję za pomocą luminometru ustawionego na ekspozycję 0,1-1,0 s i długość fali detekcji 560 nm.
- Dodać badane związki (związki będące przedmiotem zainteresowania) do płytek testowych (dzień 0). Wykonać seryjne rozcieńczenie związków w DMSO w stosunku 1:4 przy 200-krotnym stężeniu końcowym, co daje w sumie 10 stężeń (9 rozcieńczeń zawierających związek i tylko jeden DMSO, płytka złożona). Jako początkowy punkt wyjścia należy dążyć do 200-krotnie najniższej dawki 0,03 μM i górnej dawki 2 000 μM (końcowa objętość 200 μl).
- Dodać seryjnie rozcieńczone związki do pożywki, aby uzyskać mieszaninę związek-podłoże o 10-krotnym stężeniu końcowym (objętość końcowa 100 μl, płytka pośrednia). Przechowywać płytkę złożoną w temperaturze -20 °C do użycia w 3. dniu testu. Dodać 10 μl mieszaniny związków i pożywki do komórek w trzech powtórzeniach, tak aby najwyższa dawka wynosiła 10 μM (np. wiersze B, C i D, dzień 0) (ryc. 1). Inkubować płytki do oznaczania przez 3 dni w temperaturze 37 °C. Po użyciu wyrzucić płytkę (płytki) pośrednie.
- W dniu 3 przygotować 400 μl 1x mieszaniny złożonej i pożywki, używając płytek złożonych przygotowanych w 1.4. Odwróć płytki testowe, aby usunąć pożywkę i osusz autoklawowane ręczniki papierowe 2-3 razy, aby usunąć resztki pożywki. Dodać związek/pożywkę (100 μl/studzienkę) do studzienek zacienionych na niebiesko i dodać 100 μl pożywki do studzienek obwodowych, aby zapobiec parowaniu (ryc. 1). Ponownie inkubować płytki testowe w temperaturze 37 °C przez dodatkowe 3 dni.
- W dniu 6 oceń względną liczbę żywotnych komórek, wykonując odczyt luminescencji zgodnie z opisem w kroku 1.3.
- Użyj odczytu z dnia 0, aby ocenić statyczny/toksyczny charakter związków. Czynniki toksyczne indukują apoptozę, podczas gdy czynniki cytostatyczne indukują zatrzymanie cyklu komórkowego. Jeśli związek jest toksyczny (odczyt z dnia 6 jest niższy niż odczyt z dnia 0), rozważ wybór stężeń GI50 i GI50 x 5 do testów oporności. Jeśli jednak związek wywołuje zastój (równy lub wyższy niż odczyt d0), należy wziąć pod uwagę GI100 i GI100x5 dla testów oporności (ryc. 2).
2. Ustawianie testów oporności na leki
- W przypadku pracy z czynnikiem cytostatyki, komórki nasienne przy zbiegu 30-40% w 150 mm2 szalkach do hodowli tkankowych (objętość = 30 ml) do testu odporności. Jeśli pracujesz z czynnikiem toksycznym, wysiewaj się przy zbieganiu 70-80%.
- W przypadku linii komórkowych, które zawierają nienaruszony mechanizm naprawy niedopasowania (MMR), należy inkubować komórki z etapu 2.1 O/N w temperaturze 37 °C z czynnikiem rakotwórczym N-etylo-N-nitrozomoczkiem (ENU). Potraktuj komórki 30 μl roztworu podstawowego 50 mg/ml ENU (końcowe stężenie 50 μg/ml) w celu zwiększenia niestabilności genomu. W przypadku linii komórkowych, które mają wadliwy MMR (tabele 2 i 3), leczenie ENU lub innymi czynnikami rakotwórczymi może nie być konieczne.
- W przypadku innych linii komórkowych należy określić niedobór MMR za pomocą kryteriów NCI przy użyciu niestabilności mikrosatelitarnej12 lub na podstawie opublikowanej charakterystyki za pomocą testów niestabilności mikrosatelitarnej lub profilowania genomowego/epigenomicznego genów MMR13-15.
- Poddać komórki działaniu badanego związku (badanych związków) o stężeniu określonym w kroku 1.8. W przypadku wysoce toksycznych związków, które powodują śmierć komórek w typowym trzydniowym teście żywotności10, należy rozpocząć od leczenia niską dawką (tj. IG50) i stopniowo zwiększać stężenie (wielokrotność IG50) związku co 2-3 tygodnie, aż do zaobserwowania silnej odporności. Uzupełniaj pożywkę i mieszaj co 3 dni.
- Po rozpoczęciu selekcji zmieniaj pożywkę/mieszankę co 3-4 dni, aż pojawią się odporne klony. Oporność z definicji pojawia się, gdy leczone komórki wykazują większy wzrost/żywotność podczas leczenia farmakologicznego w porównaniu z ostrym leczeniem komórek kontrolnych leczonych DMSO.
3. Izolowanie klonów jednokomórkowych
- Zbadaj szalkę hodowlaną za pomocą mikroskopii z kontrastem fazowym (powiększenie 40x) w poszukiwaniu żywotnych klastrów komórek.
- Zaznacz zadowalające klony na dnie naczynia pisakiem do znakowania. Wybierz klony, które są średniej wielkości (większe kolonie mogą pochodzić z wielu komórek) i dobrze odizolowane od innych kolonii. Wybierz klony, korzystając z jednego z dwóch podejść opisanych w kroku 3.3.
- Podejście 1: Za pomocą pipetora (rysunek 3)
- Usuń pożywkę wzrostową i spłucz 1x PBS, aby usunąć wszelkie pływające komórki.
- Użyj czarnych znaczników jako wskazówki do "wybierania" klonów z końcówką pipety (dołączoną do pipetatora, najlepiej p200).
- Przenieś klony na 48-dołkowe płytki z 200 μl świeżej pożywki (o stężeniu połowy związku, aby umożliwić optymalną regenerację komórek).
- Pozwól komórkom zregenerować się przez 2-3 dni przed dodaniem 200 μl świeżej pożywki/idealnego stężenia związku.
- Kontynuuj zmianę pożywki/związku co 3-4 dni i kontynuuj rozszerzanie klonów.
- Podejście 2: Korzystanie z dysków klonowania (Rysunek 3)
- Oznacz klony zgodnie z opisem w kroku 3.2.
- Umieścić 3 mm krążki klonujące w 10 cm naczyniu do hodowli tkankowej zawierającym 5 ml 0,25% trypsyny-EDTA na 2 minuty.
- Odessać pożywkę z naczynia zawierającego odporne klony i nałożyć klony na krążki klonujące nasączone trypsyną za pomocą sterylnych jednorazowych kleszczy.
- Pozostawić na 1-2 minuty, w zależności od tego, jak łatwo klony zdejmują się z płytek, w inkubatorze o temperaturze 37 °C.
- Pobrać krążki klonujące za pomocą sterylnych kleszczy i przenieść do 48-dołkowych płytek z 200 μl świeżej pożywki i połową stężenia związku.
- Delikatnie pipetować w górę i w dół, aby usunąć komórki z krążków klonujących i inkubować O/N w temperaturze 37 °C (pozostawić krążki do klonowania w studzienkach).
- Następnego ranka wyjmij krążki klonujące z płytek 48-dołkowych i uzupełnij studzienki 200 μl świeżej pożywki/związku (połowa idealnego stężenia związku).
- Trzy dni później uzupełnij podłoże idealnym stężeniem związku.
- Kontynuuj zmianę pożywki/związku co 3-4 dni i kontynuuj ekspansję klonów.
4. Ocena stopnia odporności izolowanych klonów
- Po namnażeniu 10-20 kolonii wygeneruj krzywe IG50 zgodnie z opisem w kroku 1, aby ocenić stopień odporności.
- Podczas procesu selekcji należy zawsze uwzględniać populacje kontrolne leczone DMSO. Jest bardzo prawdopodobne, że spektrum oporu będzie duże (niektóre wykazują częściowy, a inne pełny opór). Zbierz kilka klonów z każdej z tych klas, ponieważ mechanizm odporności może się różnić między tymi dwiema grupami.
5. Sekwencjonowanie nowej generacji
- Odwiruj 2 miliony komórek (klony kontrolne i oporne) (500 x g przez 5 minut) w stożkowych fiolkach o pojemności 15 ml do pobrania zarówno gDNA, jak i RNA (a więc 2 x 2 miliony).
- Umyć dwukrotnie 1x PBS i zamrozić granulki w temperaturze -80 °C, aż będą gotowe do izolacji.
- Użyj komercyjnego zestawu do ekstrakcji, aby wyizolować RNA lub gDNA zgodnie z protokołem producenta.
- Prześlij próbki do sekwencjonowania nowej generacji przy użyciu protokołu10 dostawcy.
6. Bioinformatyczna analiza próbek (sekwencjonowanie całego eksomu)
- Wstępne przetwarzanie danych sekwencyjnych zgodnie z najlepszą praktyką Potok sekwencyjny DNA16.
- Mapuj wszystkie odczyty w celu odniesienia się do ludzkiego genomu GRCh37 przy użyciu BWA17. Konwertuj nieskompresowane wyrównania w formacie SAM na skompresowany format BAM za pomocą Samtools18. Sortuj linie trasowania według współrzędnych za pomocą Samtools. Dodaj grupy odczytu za pomocą Picarda. (Aby zapoznać się z konkretnymi poleceniami BWA, Samtools i Picard, zobacz Tekst uzupełniający 1, wiersze 1-4)
- Oznacz wszystkie duplikaty odczytane za pomocą polecenia OznaczZduplikowane z zestawu narzędzi Picard19. Indeksuj ten plik za pomocą Samtools. (Tekst uzupełniający 1, wiersze 5-6)
- Aby zminimalizować niezgodne bazy we wszystkich odczytach, wyrównaj odczyty lokalnie w regionach, w których występują małe insercje lub usunięcia, za pomocą indel realigner20. (Tekst uzupełniający 1, wiersze 7-8)
- Aby jeszcze bardziej zwiększyć dokładność wywoływania wariantów, empirycznie ponownie skalibruj podstawowe wyniki jakości za pomocą narzędzia do rekalibracji podstawowej oceny jakości. Narzędzie do kalibracji jakości podstawowej powinno nie tylko korygować początkowy wynik jakości, ale także uwzględniać współzmienność kilku cech, w tym grupy odczytu, cyklu maszyny, pozycji bazy i kontekstu dinukleotydowego (poprzednie+bieżące zasady). Wygeneruj ponownie skalibrowany BAM za pomocą Picard PrintReads. (Aby zapoznać się z konkretnymi poleceniami dla tego kroku, zobacz Tekst uzupełniający 1, wiersze 9-10)
- Powtórzyć kroki od 6.1.1 do 6.1.4 (tekst uzupełniający 1, wiersze 1-10) dla każdej sekwencjonowanej próbki.
- Zidentyfikuj zmienność pojedynczego nukleotydu (SNV) w każdym klonie za pomocą narzędzia do wywoływania sparowanego wariantu19, 21-23. Dla każdego sekwencjonowanego klonu uruchom sparowany wariant wywołujący przy użyciu klonu rodzicielskiego jako dopasowanego "normalnego". (tekst uzupełniający 1, wiersz 11)
- Filtruj powtarzające się, wysokiej jakości warianty i przygotuj się do adnotacji za pomocą narzędzia do adnotacji wariantów24. Zmniejsz priorytet wariantów, które nie są wspólne dla wszystkich odpornych klonów. (Patrz skrypt R w tekście uzupełniającym 2)
- Dodawanie adnotacji do wariantów za pomocą narzędzia do adnotacji25, 26. Wiele narzędzi do adnotacji wariantów ma dołączoną aplikację internetową, która umożliwia przesyłanie i przetwarzanie danych przez zdalny serwer.
- Użyj narzędzia do przewidywania wpływu funkcjonalnego27-29, aby nadać priorytet tym wariantom, co do których przewiduje się, że będą miały duży wpływ funkcjonalny. Podobnie jak w przypadku adnotacji wariantów, dostępnych jest kilka narzędzi do przewidywania wpływu funkcjonalnego za pośrednictwem interfejsu internetowego.
Wyniki
Aby zmaksymalizować potencjał odkrycia kluczowych funkcjonalnych czynników oporności, należy wyselekcjonować pojedyncze klony komórek do namnożenia, testów fenotypowych i sekwencjonowania. Jak pokazano na Rysunku 4A, komórki HCT116 traktowane przez dłuższy czas związkiem cytotoksycznym nr 1 doprowadziły do spontanicznego pojawienia się klonów opornych, które nadal rosły podczas leczenia (przerywane czarne okręgi). Klony te zostały pobrane przy użyciu metody nr 1 przedstawionej na Rysunku 3, a następnie namnożone do analizy fenotypowej. Jak pokazano na Rysunku 4B, klony oporne 1-3 wykazały istotną oporność na związek nr 1 oraz jego bliski analog, związek nr 2 (wyższa żywotność/wzrost), podczas gdy wszystkie klony były wrażliwe na niezwiązany z nimi związek cytotoksyczny velcade. Po potwierdzeniu oporności fenotypowej wyizolowano gDNA i przekazano go do analizy sekwencjonowania całego eksomu. Zastosowano narzędzia bioinformatyczne, aby zawęzić poszukiwania do wariantów strukturalnych, które 1) są powtarzalne i 2) mają potencjał do wywołania efektu funkcjonalnego (Rysunek 5A). Warianty strukturalne spełniające te dwa kryteria zostały potwierdzone za pomocą niezależnego narzędzia sekwencjonującego. Jak zilustrowano na Rysunku 5B, heterozygotyczna mutacja typu missense, zidentyfikowana za pomocą sekwencjonowania całego eksomu, została potwierdzona metodą sekwencjonowania Sangera (górny panel, sekwencja WT; dolny panel, sekwencja zmutowana). Po potwierdzeniu sekwencji macierzysta linia komórkowa, pierwotnie użyta do testu oporności, została zmodyfikowana genetycznie w celu ekspresji zmutowanego cDNA, aby funkcjonalnie potwierdzić rolę mutacji. Jak pokazano na Rysunku 6, podczas gdy nadekspresja cDNA WT nie zapewniła oporności, wymuszona ekspresja zmutowanego cDNA znacząco zapewniła oporność fenotypową na związek nr 1, co potwierdziło funkcjonalną rolę tej zmienności strukturalnej jako czynnika oporności. Wszystkie odczynniki użyte w tym eksperymencie wymieniono w Tabeli 1.
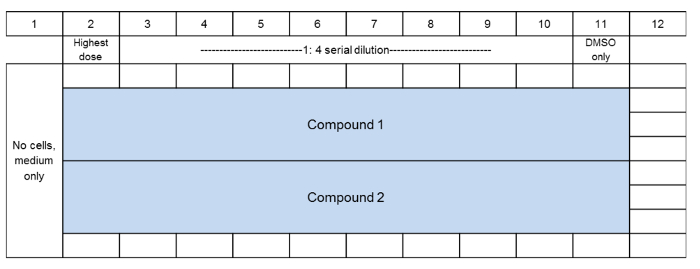
Rycina 1. Układ płytek analitycznych i kontrolnych. Odcień niebieski: studzienki z zastosowaniem związku. Odcień biały: samo pożywka. Związki są rozcieńczane seryjnie w stosunku 1:4 i podawane w trzech powtórzeniach (B-D lub E-G). Na jednej płytce można zastosować 2 związki.
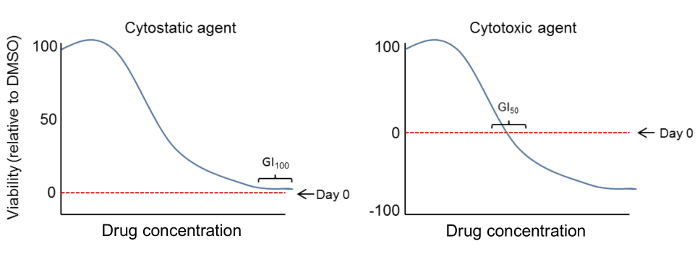
Rycina 2. Reprezentatywne krzywe żywotności. Czerwona przerywana linia przedstawia pomiar w dniu 0. Oś x wskazuje rosnące dawki związku w prawo, a oś y przedstawia żywotność względem studni kontrolnych z DMSO. GI100= dawka zastosowana w celu osiągnięcia 100% hamowania wzrostu; GI50= dawka zastosowana w celu zredukowania żywotności do 50% kontroli z DMSO.
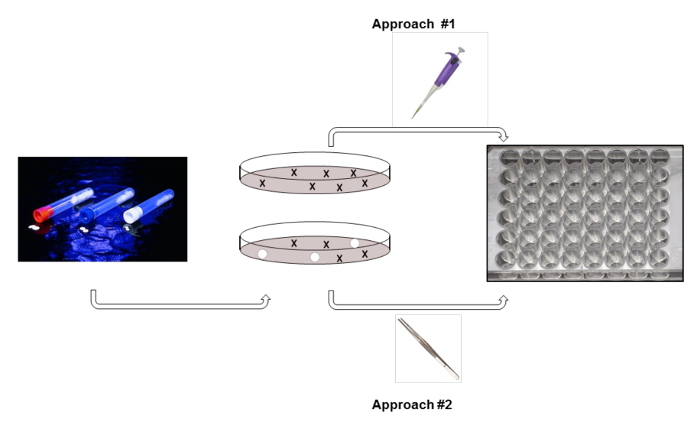
Rysunek 3. Dwie metody wyboru opornych klonów do namnażania. Metoda 1 – użycie pipetora do pobrania i przeniesienia wyraźnie zdefiniowanych klonów na płytki 48-dołkowe. Metoda 2 – użycie nasączonych trypsyną dysków do klonowania w celu podniesienia klonów i ich przeniesienia na płytki 48-dołkowe.
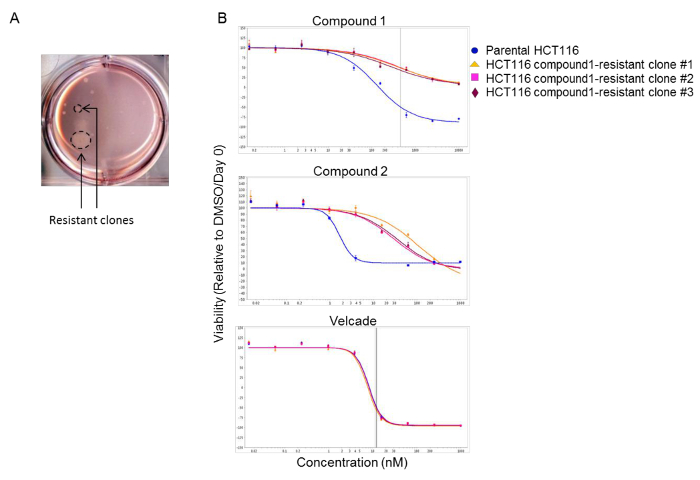
Rycina 4. Potwierdzenie nabytej oporności klonów HCT116 na związek #1 in vitro. (A) Klonu HCT116 oporne na związek #1 pojawiły się po ciągłej, trzytygodniowej selekcji. (B) Żywotność klonów kontrolnych i opornych badano po 72 h traktowania różnymi związkami. Związek #2 jest bliskim analogiem związku #1. Jako kontrolny środek cytotoksyczny zastosowano lek Velcade. Dane przedstawiono jako średnia + odchylenie standardowe z trzech powtórzeń biologicznych.
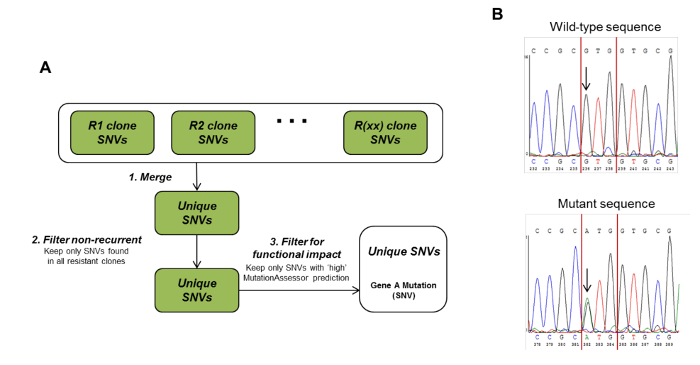
Rysunek 5. Identyfikacja unikalnej, nawracającej mutacji (wariantów pojedynczego nukleotydu, SNVs) w genie A w opornych na związek #1 klonach HCT116. (A) Schemat postępowania w celu zidentyfikowania SNVs obecnych we wszystkich opornych klonach, które według MutationAssessor mają przewidywany wysoki wpływ funkcjonalny. (B) Potwierdzenie mutacji w genie A za pomocą sekwencjonowania metodą Sangera.
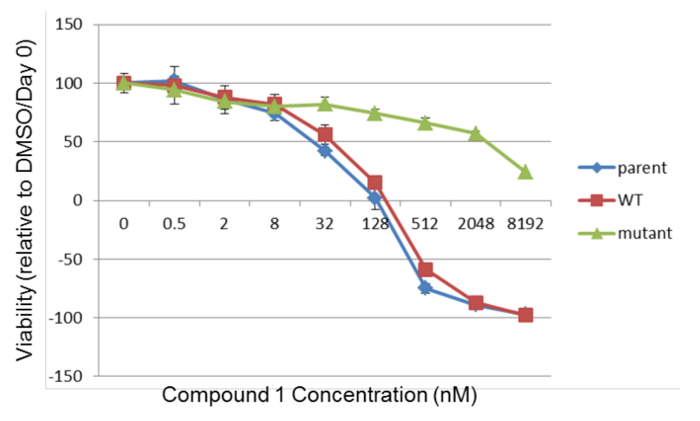
Rycina 6. Rekspresja zmutowanego genu A zapewniła oporność na związek #1 in vitro. Przeżywalność zmodyfikowanych linii komórkowych HCT116 badano po 72 h traktowania związkiem #1. Linie komórkowe HCT116-WT lub mutanty stabilnie eksponują odpowiednio WT lub zmutowane cDNA genu A. Dane przedstawiono jako średnią + odchylenie standardowe z trzech powtórzeń biologicznych.
| Nazwa próbki | Aminokwas | Tkanka pierwotna | Zygotyczność | |
| C-33-A | p.E768fs*44 | szyjka macicy | Heterozygota | |
| C-33-A | p.S860* | szyjka macicy | Heterozygota | |
| CML-T1 | p.? | tkanka krwiotwórcza i limfatyczna | Homozygota | |
| CP66-MEL | p.C822F | skóra | Heterozygota | |
| CTV-1 | p.0? | tkanka krwiotwórcza i limfatyczna | Homozygota | |
| EFO-27 | p.Q130fs*2 | jajnik | Heterozygota | |
| EFO-27 | p.? | jajnik | Heterozygota | |
| HCC2218 | p.E467K | pierś | Heterozygota | |
| J-RT3-T3-5 | p.R711* | tkanka krwiotwórcza i limfatyczna | Homozygota | |
| LNCaP | p.? | prostata | Homozygota | |
| LoVo | p.? | jelito grube | Homozygota | |
| MOLT-13 | p.R711* | tkanka krwiotwórcza i limfatyczna | Homozygota | |
| NALM-6 | p.? | tkanka krwiotwórcza i limfatyczna | Homozygota | |
| NCI-H630 | p.R680* | jelito grube | Heterozygota | |
| SKUT-1 | p.L787fs*11 | trzonowicie | Homozygota | |
| SKUT-1B | p.L787fs*11 | trzonowicie | Homozygota | |
| SUP-T1 | p.? | tkanka krwiotwórcza i limfatyczna | Homozygota | |
Tabela 1. MSH2-zmutowane linie komórkowe. Wskazano linię komórkową (nazwę próbki), substytucję aminokwasu, linię pochodzenia oraz zygotyczność.
| Nazwa próbki | Aminokwas | Tkanka pierwotna | Zygotyczność | |
| CCRF-CEM | p.R100* | tkanka krwiotwórcza i limfatyczna | Heterozygotyczny | |
| CCRF-CEM | s.? | tkanka krwiotwórcza i limfatyczna | Heterozygotyczny | |
| CW-2 | p.Y130fs*6 | jelito grube | Homozygotyczny | |
| DU-145 | s.? | prostata | Homozygotyczny | |
| GR-ST | p.? | tkanka krwiotwórcza i limfoidalna | Homozygota | |
| HCT-116 | p.S252* | jelito grube | Homozygotyczny | |
| IGROV-1 | p.S505fs*3 | jajnik | Homozygotyczny | |
| MN-60 | str.? | tkanka krwiotwórcza i limfatyczna | Homozygotyczny | |
| NCI-SNU-1 | p.R226* | żołądek | Homozygota | |
| P30-OHK | s.? | tkanka krwiotwórcza i limfatyczna | Homozygotyczny | |
| PR-Mel | s.? | skóra | Homozygotyczny | |
| REH | s.? | tkanka krwiotwórcza i limfatyczna | Homozygotyczny | |
| SK-OV-3 | p.0? | jajnik | Homozygotyczny | |
| SNU-1544 | p.S2L | jelito grube | Heterozygotyczny | |
| SNU-1746 | p.E523K | jelito grube | homozygotyczny | |
| SNU-324 | p.C233R | trzustka | Heterozygotyczny | |
| SNU-324 | p.V384D | trzustka | Heterozygotyczny | |
| SNU-478 | p.V384D | trzustka | Heterozygotyczny | |
Tabela 2. Linie komórkowe z mutacją MLH1. Wskazano linię komórkową (nazwę próbki), substytucję aminokwasową, linię pochodzenia oraz zygotyczność.
Dyskusja
Selekcja linii komórkowych: Charakterystyka stanu genetycznego i niestabilności genomu
Niewątpliwie najważniejszym czynnikiem w pomyślnym odkryciu klinicznie istotnych mechanizmów oporności jest wstępna selekcja linii komórkowych. Należy wziąć pod uwagę dwa czynniki. Po pierwsze, należy dążyć do wybrania linii (linii) komórkowych tej samej linii/podtypu, które posiadają cechy genetyczne definiujące chorobę (np. BRAFV600E w czerniaku). Przesłuchanie publicznie dostępnych danych transkryptomicznych i mutacyjnych zarówno dla linii komórkowych30-32 , jak i guzów pierwotnych/przerzutowych dla różnych wskazań33,34 ułatwi proces selekcji. Chociaż identyfikacja linii komórkowych z klinicznie istotnymi zmianami genetycznymi jest idealna, w niektórych przypadkach może to nie być możliwe ze względu na brak dostępnych linii komórkowych lub wykonalne ze względu na takie czynniki, jak trudność i długość procesu przesiewowego.
W odniesieniu do wyżej wymienionego punktu, drugim czynnikiem, który należy wziąć pod uwagę podczas selekcji linii komórkowych, jest łatwość lub wykonalność badań przesiewowych oporności przy użyciu pożądanej linii. Na przykład czynniki takie jak proliferacja i tempo mutacji wewnętrznych mogą mieć ogromny wpływ na szybkość odkrywania. W tym celu można wykorzystać linie komórkowe o szybszej kinetyce wzrostu i niedoborze mechanizmów DNA MMR w nadziei, że pojawienie się spontanicznej oporności może zostaćprzyspieszone. Na podstawie bazy danych COSMIC stwierdzono, że istnieje kilka kandydujących linii komórkowych z niedoborem jednego z dwóch często zmutowanych genów MMR, MSH2 lub MLH1 (tabele 2 i 3). Alternatywnie, jeśli nie istnieją interesujące linie komórkowe z defektami MMR, w celu zwiększenia niestabilności genomu można zastosować ostre leczenie fizycznymi lub reaktywnymi z DNA mutagenami chemicznymi, takimi jak czynnik alkilujący N-etylo-N-nitrozomocznik (ENU). Chociaż oba podejścia mogą znacznie skrócić czas uzyskania odpornych klonów i sekwencjonowania uzupełniającego, należy przeprowadzić rygorystyczne testy funkcjonalne na genach kandydujących, ponieważ istnieje prawdopodobieństwo pojawienia się większej liczby niefunkcjonalnych mutacji pasażerskich. SNV mogą być uporządkowane według rangi, aby zmaksymalizować szanse na zidentyfikowanie funkcjonalnie istotnych mutacji. Po pierwsze, wybór tych mutacji, które są nawracające w niezależnych klonach, zwiększy prawdopodobieństwo, że te mutacje są czynnikami napędzającymi oporność. W przypadku, gdy nawracające mutacje nie zostaną zidentyfikowane, skupienie się na SNV, które pasują do mechanizmu działania leku (na przykład celu leku lub znanego efektora dalszego celu leku) może być znaczące. Ostatecznie złotym standardem jest zawsze eksperymentalna ocena aktywności nadającej oporność potencjalnych SNV poprzez ektopową ekspresję cDNA w wrażliwych na leki komórkach rodzicielskich.
Sekwencjonowanie DNA i RNA
Po wygenerowaniu odpornych klonów można sekwencjonować DNA i/lub RNA w zależności od potrzeb. Sekwencjonowanie DNA, zarówno egzomu, jak i całego genomu, umożliwi identyfikację wariantów germinalnych i somatycznych, takich jak SNP, indele i warianty liczby kopii. Podczas gdy bardziej kosztowne sekwencjonowanie egzomu koncentruje się na generowaniu odczytów ze znanych regionów kodujących, sekwencjonowanie całego genomu wygeneruje dane sekwencjonowania dla całego genomu, co może ułatwić identyfikację mutacji w elementach niekodujących, takich jak wzmacniacze lub miRNA36. Ponieważ jednak dane dotyczące ekspresji genów nie są mierzone podczas sekwencjonowania DNA, trudno jest przewidzieć, która mutacja (mutacje) może być funkcjonalnym czynnikiem. Pod tym względem sekwencjonowanie RNA, choć bardziej kosztowne, oferuje tę zaletę. Fakt, że wywoływanie mutacji jest wykonywane tylko na ekspresjowanych gatunkach RNA, zwiększa prawdopodobieństwo, że mutacja będąca przedmiotem zainteresowania może być funkcjonalnym motorem napędowym. Oprócz umożliwienia bardziej ukierunkowanego badania mutacji w celu przeprowadzenia dalszych testów funkcjonalnych, sekwencjonowanie RNA oferuje również dodatkową zaletę w postaci możliwości identyfikacji zmian ekspresji genów, alternatywnego splicingu i nowych chimerycznych gatunków RNA, w tym fuzji genów, które mogą również służyć jako silne czynniki napędzające oporność.
Rurociąg bioinformatyczny
Przykładowe polecenia służą do celów ilustracyjnych, ale bardziej szczegółowa dokumentacja i samouczki są dostępne w Broad Institute16 i należy je dokładnie przeczytać przed rozpoczęciem analizy NGS. Poniższe polecenia są przeznaczone dla środowiska powłoki systemu UNIX w systemie, w którym wszystkie narzędzia i dane referencyjne zostały wstępnie zainstalowane. Polecenia te zakładają również, że pliki FASTQ zawierające odczyty sekwencji sparowanych końców z dwóch próbek, o nazwach "parental" i "resistant", zostały odebrane od dostawcy i umieszczone w katalogu "data". W większości przypadków polecenia te powinny być dostosowane lub zoptymalizowane pod kątem konkretnej aplikacji za pomocą dodatkowych argumentów wiersza poleceń (np. dodanie "-t 8" do polecenia bwa umożliwia wielowątkową operację na 8 rdzeniach procesora). Grupy odczytu (które przypisują wyrównania do próbek biologicznych) muszą być często dodawane do plików BAM, nawet jeśli w każdym pliku BAM jest tylko jedna próbka, aby zachować zgodność z wymaganiami dotyczącymi formatu pliku dla niektórych narzędzi. Odczytywanie parametrów grupy RGID, RGSM, RGPL, RGPU i RGLB może być dowolnymi ciągami opisującymi nazwę próbki, platformę sekwencjonowania i strategię biblioteki.
Testy in vitro i in vivo
Chociaż potwierdzono, że kilka mechanizmów oporności zidentyfikowanych w drodze selekcji in vitro jest istotnych klinicznie, istnieje możliwość, że mechanizmy te mogą nie służyć jako istotne lub dominujące mechanizmy oporności klinicznej. Jedną z przyczyn takiego stanu rzeczy może być zasadnicza rola mikrośrodowiska w napędzaniu oporności na terapię, składnika, który jest pozbawiony w omówionym do tej pory protokole/konfiguracji eksperymentalnej. Rzeczywiście, kilka badań wykazało, że środki przeciwnowotworowe, które są zdolne do zabijania komórek nowotworowych, stają się nieskuteczne, gdy komórki nowotworowe są hodowane w obecności komórek zrębu, co sugeruje wrodzone mechanizmy oporności nadawane przez zrąb37,38. Aby zidentyfikować takie mechanizmy nabytej oporności wywołane przez zrąb, można rozważyć przeprowadzenie testów kohodowli in vitro lub in vivo oporności nowotworowej. Ponieważ pierwszy test jest dość złożony, wiele osób uciekło się do generowania lekoopornych ksenoprzeszczepów nowotworowych, aby zająć się potencjalną rolą zrębu w napędzaniu oporności. Takie badania ujawniły zarówno identyczne5 , jak i unikalne39 mechanizmy oporności w odniesieniu do selekcji in vitro , co sugeruje, że zrąb może rzeczywiście odgrywać rolę w tym ostatnim. Należy jednak pamiętać o tym, ile czasu może zająć wytworzenie takich opornych guzów oraz na złożoność dalszej analizy genomowej - złożoność wynikająca z wewnątrznowotworowej heterogeniczności molekularnej i komórkowej.
Identyfikacja celu
Oprócz odkrywania mechanizmów oporności na leki, to oparte na NGS podejście do profilowania genomowego może być również stosowane do identyfikacji celów komórkowych sond chemicznych. Historycznie rzecz biorąc, wiele bezstronnych metod stosowano w celu identyfikacji komórkowych mechanizmów działania i celów chemikaliów o niskiej masie cząsteczkowej o aktywności biologicznej, w tym oczyszczania powinowactwa w połączeniu z proteomiką ilościową, metodami genomu drożdży, badaniami przesiewowymi RNAi i podejściami do wnioskowania obliczeniowego40. Jako rozszerzenie wyjaśnienia mechanizmów oporności na leki za pomocą profilowania genomicznego lub transkryptomicznego populacji komórek fenotypowo opornych na NGS, identyfikacja unikalnych nawracających wariantów pojedynczego nukleotydu (SNV) lub zmian ekspresji, które umożliwiają oporność, może zapewnić wgląd w funkcjonalne cele komórkowe związków. Opiera się to na założeniu, że podzbiór obserwowanych mechanizmów oporności może obejmować nawracające mutacje w genach, które kodują bezpośrednie cele białkowe małej cząsteczki. Ostatnio kilka doniesień potwierdziło użyteczność tego podejścia, w szczególności poprzez połączenie z innymi podejściami, w tym profilowaniem wrażliwości linii komórek nowotworowych na dużą skalę, w celu ujawnienia celów komórkowych sond małocząsteczkowych9,10.
Oświadczenia
Opłaty za publikację tego artykułu są opłacane przez H3 Biomedicine.
Podziękowania
Autorzy chcieliby podziękować naszym kolegom z H3 Biomedicine za ich opinie podczas przygotowywania manuskryptu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Płytki 48-dołkowe | Fisher Scientific | 07-200-86 | Rozwijanie klonów |
| Płytki 96-dołkowe | Fisher Scientific | 07-200-588 | Generowanie krzywych GI50 |
| CellTiter-Glo | Promega | G7572 | Testowanie żywotności |
| Krążki klonujące (3 mm) | Sigma | Z374431 | Zbieranie klonów |
| Sterylne kleszcze | Unomedical | DF8088S | Pobieranie klonów |
| Zestaw do ekstrakcji RNeasy Plus RNA | Qiagen | 74134 | Izolowanie RNA |
| Krew i tkanka Zestaw do ekstrakcji DNeasy | Qiagen | 69581 | Izolowanie gDNA |
| GATK | The Broad Institute | Indel realigner | |
| MuTect | The Broad Institute | Narzędzie do wywoływania sparowanych wariantów | |
| Oncotator | The Broad Institute | Narzędzie do adnotacji wariantów | |
| MutationAccessor | Szeroki Instytutowe | narzędzie do przewidywania wpływu funkcjonalnego |
Bibliografia
- Sellers, W. R. A blueprint for advancing genetics-based cancer therapy. Cell. 147 (1), 26-31 (2011).
- Housman, G., et al. Drug resistance in cancer: an overview. Cancers (Basel). 6 (3), 1769-1792 (2014).
- Balbas, M. D., et al. Overcoming mutation-based resistance to antiandrogens with rational drug design. Elife. 2, e00499(2013).
- Joseph, J. D., et al. A clinically relevant androgen receptor mutation confers resistance to second-generation antiandrogens enzalutamide and ARN-509. Cancer Discov. 3 (9), 1020-1029 (2013).
- Korpal, M., et al. An F876L mutation in androgen receptor confers genetic and phenotypic resistance to MDV3100 (enzalutamide). Cancer Discov. 3 (9), 1030-1043 (2013).
- Lawrence, M. S., et al. Mutational heterogeneity in cancer and the search for new cancer-associated genes. Nature. 499 (7457), 214-218 (2013).
- Gerlinger, M., et al. Intratumor heterogeneity and branched evolution revealed by multiregion sequencing. N Engl J Med. 366 (10), 883-892 (2012).
- Whittaker, S. R., et al. A genome-scale RNA interference screen implicates NF1 loss in resistance to RAF inhibition. Cancer Discov. 3 (3), 350-362 (2013).
- Wacker, S. A., Houghtaling, B. R., Elemento, O., Kapoor, T. M. Using transcriptome sequencing to identify mechanisms of drug action and resistance. Nat Chem Biol. 8 (3), 235-237 (2012).
- Adams, D. J., et al. NAMPT Is the Cellular Target of STF-31-Like Small-Molecule Probes. ACS Chem Biol. 9 (10), 2247-2254 (2014).
- Bhang, H. E., et al. Studying clonal dynamics in response to cancer therapy using high-complexity barcoding. Nat Med. 21 (5), 440-448 (2015).
- Boland, C. R., et al. A National Cancer Institute Workshop on Microsatellite Instability for cancer detection and familial predisposition: development of international criteria for the determination of microsatellite instability in colorectal cancer. Cancer Res. 58 (22), 5248-5257 (1998).
- Heinen, C. D., Richardson, D., White, R., Groden, J. Microsatellite instability in colorectal adenocarcinoma cell lines that have full-length adenomatous polyposis coli protein. Cancer Res. 55 (21), 4797-4799 (1995).
- Yamada, N. A., Castro, A., Farber, R. A. Variation in the extent of microsatellite instability in human cell lines with defects in different mismatch repair genes. Mutagenesis. 18 (3), 277-282 (2003).
- Ahmed, D., et al. Epigenetic and genetic features of 24 colon cancer cell lines. Oncogenesis. 2, e71(2013).
- GATK. , The Broad Institute. Cambridge, Massachusetts, USA. Available from: https://www.broadinstitute.org/gatk/guide (2015).
- Li, H., Durbin, R. Fast and accurate long-read alignment with Burrows-Wheeler transform. Bioinformatics. 26 (5), 589-595 (2010).
- Li, H., et al. The Sequence Alignment/Map format and SAMtools. Bioinformatics. 25 (16), 2078-2079 (2009).
- Picard. , The Broad Institute. Cambridge, Massachusetts, USA. Available from: http://broadinstitute.github.io/picard (2015).
- McKenna, A., et al. The Genome Analysis Toolkit: a MapReduce framework for analyzing next-generation DNA sequencing data. Genome Res. 20 (9), 1297-1303 (2010).
- Cibulskis, K., et al. Sensitive detection of somatic point mutations in impure and heterogeneous cancer samples. Nat Biotechnol. 31 (3), 213-219 (2013).
- Larson, D. E., et al. SomaticSniper: identification of somatic point mutations in whole genome sequencing data. Bioinformatics. 28 (3), 311-317 (2012).
- Koboldt, D. C., et al. VarScan 2: somatic mutation and copy number alteration discovery in cancer by exome sequencing. Genome Res. 22 (3), 568-576 (2012).
- Oncotator. , The Broad Institute. Cambridge, Massachusetts, USA. Available from: https://www.broadinstitute.org/oncotator (2015).
- Wang, K., Li, M., Hakonarson, H. ANNOVAR: functional annotation of genetic variants from high-throughput sequencing data. Nucleic Acids Res. 38 (16), e164(2010).
- Cingolani, P., et al. A program for annotating and predicting the effects of single nucleotide polymorphisms, SnpEff: SNPs in the genome of Drosophila melanogaster strain w1118; iso-2; iso-3. Fly. 6 (2), 80-92 (2012).
- Reva, B., Antipin, Y., Sander, C. Predicting the functional impact of protein mutations: application to cancer genomics. Nucleic Acids Res. 39 (17), (2011).
- Ng, P. C., Henikoff, S. SIFT: Predicting amino acid changes that affect protein function. Nucleic Acids Res. 31 (13), 3812-3814 (2003).
- Adzhubei, I., Jordan, D. M., Sunyaev, S. R. Predicting functional effect of human missense mutations using PolyPhen-2. Curr Protoc Hum Genet. Chapter 7, Unit 7.20(2013).
- Barretina, J., et al. The Cancer Cell Line Encyclopedia enables predictive modelling of anticancer drug sensitivity. Nature. 483 (7391), 603-607 (2012).
- Abaan, O. D., et al. The exomes of the NCI-60 panel: a genomic resource for cancer biology and systems pharmacology. Cancer Res. 73 (14), 4372-4382 (2013).
- Forbes, S., et al. Cosmic 2005. Br J Cancer. 94 (2), 318-322 (2006).
- Shah, S. P., et al. The clonal and mutational evolution spectrum of primary triple-negative breast cancers. Nature. 486 (7403), 395-399 (2012).
- Behjati, S., et al. Recurrent PTPRB and PLCG1 mutations in angiosarcoma. Nat Genet. 46 (4), 376-379 (2014).
- de las Alas, M. M., Aebi, S., Fink, D., Howell, S. B., Los, G. Loss of DNA mismatch repair: effects on the rate of mutation to drug resistance. J Natl Cancer Inst. 89 (20), 1537-1541 (1997).
- Kotani, A., et al. A novel mutation in the miR-128b gene reduces miRNA processing and leads to glucocorticoid resistance of MLL-AF4 acute lymphocytic leukemia cells. Cell Cycle. 9 (6), 1037-1042 (2010).
- Straussman, R., et al. Tumour micro-environment elicits innate resistance to RAF inhibitors through HGF secretion. Nature. 487 (7408), 500-504 (2012).
- Yang, X., Sexauer, A., Levis, M. Bone marrow stroma-mediated resistance to FLT3 inhibitors in FLT3-ITD AML is mediated by persistent activation of extracellular regulated kinase. Br J Haematol. 164 (1), 61-72 (2014).
- Arora, V. K., et al. Glucocorticoid receptor confers resistance to antiandrogens by bypassing androgen receptor blockade. Cell. 155 (6), 1309-1322 (2013).
- Schenone, M., Dancik, V., Wagner, B. K., Clemons, P. A. Target identification and mechanism of action in chemical biology and drug discovery. Nat Chem Biol. 9 (4), 232-240 (2013).
Przedruki i uprawnienia
