Technika gradientów dyfuzyjnych w cienkich warstwach (DGT) jest proponowana do badań specjacyjnych plutonu. Protokół ten opisuje eksperymenty dyfuzyjne badające zachowanie Pu(IV) i Pu(V) w obecności materii organicznej. DGT rozmieszczone w źródle krasowym pozwalają na ocenę biodostępności Pu.
Artykuł metodologiczny
Pomiary specjacji i biodostępności plutonu środowiskowego z wykorzystaniem dyfuzji w cienkich warstwach
W tym artykule
Podsumowanie
Streszczenie
Biologiczna absorpcja plutonu (Pu) w ekosystemach wodnych jest szczególnie niepokojąca, ponieważ jest to emiter cząsteczek alfa o długim okresie połowicznego rozpadu, który może potencjalnie przyczynić się do narażenia fauny i flory oraz ludzi. Technika gradientów dyfuzyjnych w cienkich warstwach została tutaj wprowadzona do pomiarów in situ biodostępności i specjacji Pu. Komórka dyfuzyjna skonstruowana do eksperymentów laboratoryjnych z Pu oraz nowo opracowany protokół umożliwiają symulację zachowania Pu w środowisku w roztworach modelowych o różnym składzie chemicznym. Dostosowanie stopni utlenienia do Pu(IV) i Pu(V) opisanych w tym protokole jest niezbędne w celu zbadania złożonej chemii redoks plutonu w środowisku. Kalibracja tej techniki oraz wyniki uzyskane w eksperymentach laboratoryjnych pozwalają na opracowanie specyficznego urządzenia DGT do pomiarów Pu in situ w wodach słodkich. Oparte na akceleratorze pomiary spektrometrii mas Pu zgromadzonego przez DGT w źródle krasowym pozwoliły na określenie biodostępności Pu w mineralnym środowisku słodkowodnym. Zastosowanie tego protokołu do pomiarów Pu za pomocą urządzeń DGT ma duży potencjał, aby poprawić naszą wiedzę na temat specjacji i biologicznego transferu Pu w ekosystemach wodnych.
Wprowadzenie
Pluton to sztuczny radionuklid obecny w środowisku w wyniku globalnego opadu po testach bomby atomowej i wypadkach jądrowych. Chemia redoks plutonu ma ważne implikacje dla jego migracji i obiegu biogeochemicznego w środowiskowych systemach wodnych1. Pluton ma złożoną chemię i może występować na czterech stopniach utlenienia (III, IV, V, VI) w tym samym czasie. W związku z tym rozmieszczenie form redoks plutonu w wodach naturalnych jest niezwykle wrażliwe na lokalne środowisko chemiczne2,3. Stopień utlenienia plutonu zależy również od pochodzenia źródła – stwierdzenie to ma znaczenie głównie w przypadku skażonych środowisk i składowisk odpadów. Zredukowane formy plutonu (+III i +IV) występują głównie w środowiskach beztlenowych i pochodzą z globalnego opadu i zmagazynowanych ścieków, podczas gdy wyższe stopnie utlenienia (+V i +VI) można znaleźć wśród produktów rozpadu innych aktynowców oraz w środowiskach tlenowych4.
Mobilność i zachowanie plutonu w środowisku można do pewnego stopnia przewidzieć na podstawie specjacji redoks. Pluton na stopniach utlenienia +III i +IV występuje głównie w fazie stałej i ma zwiększoną zdolność do sorbowania do nieorganicznych koloidów i naturalnie występujących cząsteczek materii organicznej (NOM). Pluton na stopniach utlenienia +III i +IV jest uważany za mniej ruchliwy. Bardziej rozpuszczalne, utlenione formy plutonu (+V i +VI, przy czym najprawdopodobniej +V)5 mogą potencjalnie przyczyniać się do większego transferu biologicznego do organizmów wodnych ze względu na większą mobilność. Niemniej jednak, w obecności NOM, zwłaszcza kwasu humusowego, Pu(V) ulega redukcji17, przesuwając podział o kilka rzędów wielkości na korzyść opadów. Pomimo faktu, że szybkość redukcji Pu(V) do Pu(IV) jest o 4 do 5 rzędów wielkości szybsza niż reakcja odwrotna, remobilizacja Pu(IV) w warunkach utleniania może również zachodzić1. Ostatnie dane doświadczalne dotyczące osadów mineralnych wzbogaconych Pu(IV) i poddanych naturalnym warunkom utleniania wykazały, że stężenie rozpuszczalnego Pu w fazie wodnej wzrastało w czasie1,6. Autorzy tłumaczą to desorpcją oksydacyjną Pu(IV) i powstawaniem bardziej rozpuszczalnych gatunków Pu(V) i Pu(VI). Utlenianie Pu(IV) może również zachodzić z powodu naturalnie występujących tlenków manganu7. Obserwacje te są ważne dla modelowania biodostępności i oceny ryzyka środowiskowego związanego z unieszkodliwianiem odpadów i zanieczyszczonymi terenami.
Badania nad biodostępnością i specjacją plutonu to trudne zadanie zarówno w warunkach laboratoryjnych, jak i in situ. Niskie stężenia w środowisku, zmienność gatunków redoks i interakcje z naturalnymi koloidami utrudniają symulację biogeochemicznego zachowania plutonu. Technika gradientów dyfuzyjnych w cienkich warstwach (DGT) oparta na dyfuzji wolnych i labilnych zanieczyszczeń przez żel poliakryloamidowy (PAM) jest szeroko stosowana do pomiarów środowiskowych pierwiastków śladowych8. Próbnik DGT to trójwarstwowe urządzenie zbudowane z fazy wiążącej (dla większości metali śladowych jest to żywica Chelex zawarta w żelu PAM), dyfuzyjnej warstwy żelu (żel PAM o różnej grubości) oraz membrany filtracyjnej chroniącej żel i utrzymującej zespół w całości. Cienkie warstwy żelu poliakrylamidowego, składającego się w 85% z wody, umożliwiają wolną i labilną dyfuzję złożonych form szybciej niż pluton związany z dużymi cząsteczkami NOM lub naturalnymi cząstkami koloidalnymi. Układ przeznaczony do badania dyfuzji plutonu w cienkich warstwach żelu PAM w warunkach laboratoryjnych nazywa się komorą dyfuzyjną9.
Komora dyfuzyjna to dwukomorowe naczynie, w którym dwie oddzielne komory są połączone ze sobą otworem na danej powierzchni. Otwór, czyli okno między dwiema komorami zawiera krążek żelu dyfuzyjnego o zadanej grubości. Skonstruowaliśmy ogniwo teflonowe z dwiema komorami o pojemności 100 ml i okrągłym okienkiem dyfuzyjnym o średnicy 1,7 cm. Jedna komora jest wyjmowana, co ułatwia montaż. Rowek o szerokości 0,5 cm wyrzeźbiony wokół okienka dyfuzyjnego na stałej komorze służy do umieszczenia dyfuzyjnego krążka żelowego. Głębokość rowka powinna być zbliżona do grubości żelu PAM przeznaczonego do użytku. Decydujemy się na pracę z żelem PAM o średnicy 0,39 mm, dzięki czemu głębokość rowka w naszej celi dyfuzyjnej wynosi 0,39 mm. Szczegółowy obraz komory dyfuzyjnej przedstawiono na rysunku 1.
Gdy roztwór początkowo zawierający pluton zostanie umieszczony w jednym komorze (A), dyfundujące gatunki Pu utworzą gradient stężenia w żelu i zaczną gromadzić się w drugiej komorze (B), początkowo zawierającej roztwór o tym samym składzie chemicznym bez Pu. Początkowe stężenie gatunków Pu w komorze A określa się w taki sposób, że pozostaje ono stałe lub zmienia się bardzo nieznacznie (co najwyżej o 1%-2%) przez cały czas trwania eksperymentu dyfuzyjnego. Wykreślenie ilości rozproszonego Pu w funkcji czasu zapewnia sposób analizy mobilności gatunków Pu przeważających w różnych symulowanych warunkach środowiskowych. Dyfuzja w cienkich warstwach stanowi cenną alternatywę dla badań nad ruchliwością i specjacją Pu i może być z powodzeniem stosowana w warunkach polowych10. Komórkę dyfuzyjną można zastąpić próbnikiem pasywnym, wytwarzanym z żelu dyfuzyjnego PAM i żywicy Chelex jako fazy wiązania, która służy do akumulacji dyfuzyjnych gatunków Pu. Taki próbnik może być wystawiony na działanie promieni słonecznych w warunkach polowych – ilość poliwęglanu nagromadzonego w żywicy będzie wskaźnikiem specjacji i biodostępności poliwęglanu ciepła w danym środowisku10.
W tej pracy użyliśmy komórki dyfuzyjnej do zbadania mobilności gatunków Pu(IV) i Pu(V) oraz ich interakcji z NOM w warunkach laboratoryjnych. Ponadto zastosowaliśmy duże pasywne próbniki DGT o powierzchni 105cm2 w celu zbadania biodostępności Pu w krasowym źródle w szwajcarskich górach Jura (rzeka Venoge), gdzie znaczna część Pu została znaleziona w wewnątrzkomórkowych częściach mchów wodnych w poprzedniej pracy11. Ze względu na bardzo niski poziom plutonu obecnego w tym dziewiczym środowisku, do pomiaru izotopów plutonu zastosowano techniki spektrometrii mas oparte na akceleratorach (AMS) dostępne na ETH Zurych.
Protokół
1. Przygotowanie znacznika z plutonu
- Przygotowanie znacznika Pu(IV)
- Z roztworu zapasowego Pu przenieś odpowiednią alikwot zawierającą pożądaną ilość Pu do eksperymentu do szklanego zlewka o pojemności 25 ml. Pracuj z ilością 10 Bq 239Pu na raz.
- Dodaj 1 ml stężonego HNO3, 0,6 ml 1 M NaHSO4 oraz 0,4 ml stężonego H2SO4. Odparuj do suchości na płycie grzejnej. Na początku ogrzewaj powoli w temperaturze 200 °C, aby uniknąć rozpryskiwania kwasu.
- Gdy w zlewce nie zostanie już żadna ciecz, wyżarz pozostałość w temperaturze 400 °C – 500 °C, aż przestaną wydzielać się białe opary. Po ochłodzeniu pozostałość ma kolor biały i jest rozpuszczalna w buforze wybranym do eksperymentu.
Uwaga: Źródło Pu(IV) przygotowane w ten sposób może być przechowywane w stanie suchym do kilku miesięcy12.
- Przygotowanie znacznika Pu(V)13
- Utlenianie Pu
- Przenieś alikwot z roztworu zapasowego Pu do plastikowej fiolki do zliczania scyntylacyjnego o pojemności 20 ml z nieprzeciekającą zakrętką. Pracuj z ilością 10 Bq 239Pu na raz. Dodaj 0,01 ml 0,01 M KMnO4 i pozostaw mieszaninę w ciemności na co najmniej 6 godz.
- Ekstrakcja Pu(VI)
- Przed ekstrakcją przygotuj roztwór 0,5 M tenoiltrifluoroacetonu (TTA) w cykloheksanie i chroń go przed ekspozycją na światło. Roztwór ten przygotowuj zawsze bezpośrednio przed każdym eksperymentem.
- Do utlenionego roztworu Pu dodaj 2 ml 0,1 M CH3COONa o pH 4,7 oraz 2 ml 0,5 M tenoiltrifluoroacetonu (TTA) w cykloheksanie. Owiń fiolkę folią aluminiową, aby utrzymać mieszaninę reakcyjną w ciemności, i wstrząsaj przez 10 min. Oddziel pipetą fazę organiczną zawierającą Pu(VI) i przenieś ją do czystej szklanej fiolki.
- Fotoredukcja Pu(VI) do Pu(V)
- Pozostaw szklaną fiolkę zawierającą kompleks Pu(VI)-TTA w cykloheksanie w świetle pokojowym na 2 godz.
- Ekstrakcja Pu(V)
- Do roztworu wystawionego na działanie światła dodaj 1 ml 0,1 M CH3COONa o pH 4,7 i wstrząsaj przez 5 min. Usuń fazę wodną zawierającą Pu(V). Określ stężenie tego źródła za pomocą zliczania scyntylacyjnego cieczy, pobierając alikwot 100 µl.
Uwaga: Roztwory Pu(V) przygotowuj bezpośrednio przed każdym eksperymentem, ponieważ długoterminowa stabilność Pu w stanie utlenienia +V jest kwestionowana.
- Do roztworu wystawionego na działanie światła dodaj 1 ml 0,1 M CH3COONa o pH 4,7 i wstrząsaj przez 5 min. Usuń fazę wodną zawierającą Pu(V). Określ stężenie tego źródła za pomocą zliczania scyntylacyjnego cieczy, pobierając alikwot 100 µl.
- Utlenianie Pu
2. Przygotowanie roztworów użytych w eksperymentach
- Przygotowanie roztworów buforowych
- Przygotować 10 mM roztwór buforu MOPS (kwas 3-(N-morfolino)propanosulfonowy). Odmierzyć 200 ml tego roztworu i dostosować pH do pożądanej wartości poprzez kroplowe dodawanie 0,1 M HCl (pH 6,5 dla zastosowań z Pu(IV) oraz pH 5,5 dla zastosowań z Pu(V)).
- Przygotowanie roztworów do eksperymentów z Pu(IV)
- Roztwór A
- Rozpuścić Pu(IV) przygotowany w kroku 1.1 w kilku mililitrach 10 mM roztworu buforowego MOPS o pH 6,5. Dokładnie wypłukać zlewkę tym samym roztworem.
- Dopełnić objętość do 72 ml 10 mM roztworem buforowym MOPS o pH 6,5. Sprawdzić pH i ponownie dostosować do wartości 6,5 za pomocą 0,1 M NaOH. Przenieść 72 ml tego roztworu do czystej zlewki — jest to roztwór (A), który zostanie wprowadzony do komory A celi dyfuzyjnej.
- Roztwór B
- Odmierzyć 72 ml 10 mM roztworu buforowego MOPS o pH 6,5; dodać 0,75 ml 1 M Na2SO4. Sprawdzić pH, w razie potrzeby ponownie dostosować do 6,5. Przenieść 72 ml tego roztworu do czystej zlewki — jest to roztwór „B”, który zostanie wprowadzony do komory „B” celi dyfuzyjnej.
- Przygotowanie roztworów z NOM
- Odważyć 1,4 mg liofilizowanego kwasu fulwowego lub huminowego, aby uzyskać stężenie 20 ppm, i rozpuścić go w roztworze „A” zawierającym Pu(IV). Przygotować ten roztwór 24 h przed eksperymentem, aby umożliwić równowagowanie.
- Roztwór A
- Przygotowanie roztworów do eksperymentów z Pu(V)
- Roztwór A
- Rozpuścić Pu(V) otrzymany w kroku 1.2.4 w 72 ml 10 mM roztworu buforowego MOPS o pH 5,5; dodać 0,75 ml 1 M NaNO3. Sprawdzić pH i w razie potrzeby dostosować do 5,5. Przenieść 72 ml tego roztworu do czystej zlewki. Przygotować roztwór z Pu(V) bezpośrednio przed eksperymentem.
- Roztwór B
- Odmierzyć 72 ml 10 mM roztworu buforowego MOPS o pH 5,5; dodać 0,75 ml 1 M NaNO3. Sprawdzić pH i w razie potrzeby dostosować do 5,5. Przenieść 72 ml tego roztworu do czystej zlewki.
- Przygotowanie roztworów z NOM
- Odważyć 1,4 mg liofilizowanego kwasu fulwowego lub huminowego, aby uzyskać stężenie 20 ppm, i rozpuścić w roztworze A zawierającym Pu(V). Pozostawić roztwór na 24 h w celu osiągnięcia stanu stacjonarnego między formami Pu(IV) a Pu(V). Przed eksperymentem dyfuzyjnym przeprowadzić ekstrakcję w fazie ciekłej w celu określenia frakcji Pu(V), zgodnie z opisem w sekcji 3.4.2.
- Roztwór A
3. Laboratoryjne eksperymenty z dyfuzji
- Przygotowanie żelu PAM
- Zwilży plastikową tackę kilkoma mililitrami elektrolitu (np. 10 mM NaNO3), umieść w niej pasek żelu PAM i rozłóż go równomiernie na powierzchni. Ostrożnie przyłóż ostry wycinak o średnicy 2,7 cm do powierzchni żelu. Unikaj przesuwania wycinaka po powierzchni żelu.
- W razie potrzeby użyj miejscowego oświetlenia punktowego, co może pomóc w wizualizacji przezroczystego żelu PAM. Mocno dociśnij wycinak do powierzchni żelu i zwolnij go po zakończeniu wycinania.
- Montaż komory dyfuzyjnej
- Za pomocą pęsety umieść dysk żelu PAM w rowku nad oknem dyfuzyjnym w sposób gładki. Dokręć śrubę tak, aby dwie komory komory dyfuzyjnej były ze sobą połączone za pośrednictwem dysku żelu PAM.
- Oznacz komory A i B komory dyfuzyjnej. Montuj komorę dyfuzyjną z dyskiem żelowym bezpośrednio przed każdym eksperymentem; nie dopuść do wyschnięcia żelu.
- Uruchomienie eksperymentu dyfuzyjnego
- Powoli wlej roztwory A i B do odpowiednich komór. Upewnij się, że oba roztwory są wlewane z taką samą prędkością, aby w każdej chwili w każdej komorze znajdowała się taka sama objętość, w przeciwnym razie żel dyfuzyjny może zostać uszkodzony.
- Uruchom stoper po wprowadzeniu roztworów do komory. Umieść miniaturowe mieszadła elektryczne nad komorą dyfuzyjną. W tym momencie eksperyment dyfuzyjny uznaje się za rozpoczęty.
- Pobieranie próbek w trakcie eksperymentu dyfuzyjnego
- Pobieraj jednocześnie z komór A i B próbki o tej samej objętości w regularnych odstępach czasu, aby utrzymać stałe objętości przez cały czas trwania eksperymentu.
- Na samym początku eksperymentu pobierz jednocześnie próbkę 1,00 ml z każdej komory, aby określić początkowe stężenie Pu w komorze A.
- W eksperymentach bez dodatku NOM zastosuj 10-minutowy odstęp między pobraniami, a w eksperymentach z kwasem huminowym odstęp od 20 min do kilku h. Alikwoty 2,00 ml są wystarczające do zapewnienia dobrej czułości pomiarów alfa-spektrometrycznych.
- Ekstrakcja z fazy ciekłej Pu(IV) i Pu(V)
- Po zakończeniu eksperymentu dyfuzyjnego pobierz oddzielnie próbki o objętości 4 ml z komór A i B do plastikowych probówek z nieprzeciekającymi nakrętkami. Zakwasz próbki 1 ml 2 M HCl.
- Dodaj 5 ml 0,5 M roztworu kwasu bis-(2-etyloheksylowego) fosforowego (HDEHP) w cykloheksanie i energicznie wstrząsaj probówkami przez 5 min. Pozostaw próbki w celu rozdzielenia faz. Usuń fazę wodną zawierającą Pu(V).
- Reekstrakcja Pu(IV)
- Wykonaj reekstrakcję Pu(IV) z pozostałej fazy organicznej za pomocą 5 ml 5% (NH4)2C2O4.
- Pobieraj jednocześnie z komór A i B próbki o tej samej objętości w regularnych odstępach czasu, aby utrzymać stałe objętości przez cały czas trwania eksperymentu.
4. Obróbka próbek
- Dodanie standardu wewnętrznego do próbek
- Wzbogać próbki przeznaczone do analizy znacznikiem wydajności. Do pomiarów alfa-spektrometrycznych użyj dodatku 1,00 ml znacznika 242Pu o aktywności właściwej 25 mBq ml-1.
- Utlenianie matrycy próbek
- Odparuj próbki do suchości na płycie grzewczej z dodatkiem 2,00 ml stężonego HNO3.
5. Radiochemiczne wydzielanie Pu
- Dostosowanie stopnia utlenienia Pu
- Rozpuścić suche próbki z punktu 4.2.1 w 5 ml 8 M HNO3, dodać 20 mg NaNO2 i podgrzewać próbki w temperaturze 70 °C przez 10 min. Krok ten pozwala na dostosowanie stopnia utlenienia Pu do +IV.
- Ekstrakcja Pu w fazie stałej
- Zwilżyć kolumnę z anionowym wymieniaczem jonowym na bazie aminy czwartorzędowej (taką jak TEVA) przy użyciu 1,5 ml 8 M HNO3. Należy użyć mikrokolumn wykonanych z końcówki do pipety o pojemności 1 ml z 100 mg żywicy przygotowanej za pomocą 1,5 ml 8 M HNO3.
- Przepuścić roztwór z punktu 5.1.1 przez kolumnę z żywicą z prędkością przepływu około 1 ml min-1. Trzykrotnie wypłukać zlew z próbką za pomocą 2 ml 8 M HNO3 i przenieść wypłuczyny na kolumny z żywicą.
- Elucja Pu
- Przemyć kolumny 3 ml 9 M HCl. Eluować Pu za pomocą 3 ml roztworu 9 M HCl/0,1 M HI. Odparować eluaty na płycie grzewczej. Potraktować 2 ml stężonego HNO3 i odparować do suchości. Powtarzać w razie potrzeby, aż zniknie brązowe zabarwienie jodu.
- Oznaczyć stężenie Pu w próbkach dowolną dostępną metodą.
Uwaga. Dla zakresu stężeń 239Pu zastosowanego w tym protokole spektrometria alfa zapewnia odpowiednią czułość. Przygotować źródła do pomiaru spektrometrycznego alfa poprzez elektrodepozycję na dyskach ze stali nierdzewnej14. Pomiar źródeł przeprowadzić w spektrometrze z detektorem PIPS (450 mm2).
6. Analiza danych
- Wykreślenie dyfuzji Pu w funkcji czasu
- Należy wykreślić aktywność Pu (mBq) zgromadzoną w komorze B w funkcji czasu (min). Należy skorygować wynik o objętość próbki pobranej podczas eksperymentu dyfuzyjnego: aktywność zgromadzonego Pu (mBq) w czasie t jest równa stężeniu (mBq ml-1) wyznaczonemu w próbce pomnożonemu przez objętość roztworu (ml) w komorze B w momencie pobierania próbki (patrz przykład arkusza kalkulacyjnego — Rycina 2).
- Aby nanieść na ten sam wykres dane z kilku eksperymentów z różnymi stężeniami Pu, należy zastosować stężenia znormalizowane do początkowego stężenia Pu w komorze A.
- Obliczenie współczynnika dyfuzji
- Należy obliczyć współczynnik dyfuzji D (cm2 sec-1) form Pu dla każdego eksperymentu10. Należy zastosować równanie (1):
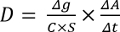 (1)
gdzie Δg to grubość żelu dyfuzyjnego (cm), C początkowe stężenie Pu (mBq ml-1), S powierzchnia dyfuzji (cm2), a A aktywność (mBq) form Pu, które przedyfundowały do komory B w czasie t (sec). ΔA/Δt to nachylenie liniowego wykresu ilości Pu, która przedyfundowała do komory B, w funkcji czasu.
- Należy obliczyć współczynnik dyfuzji D (cm2 sec-1) form Pu dla każdego eksperymentu10. Należy zastosować równanie (1):
7. Badania biodostępności Pu w naturalnych wodach słodkich
- Przygotowanie próbników DGT
- Zwilż plastikową tackę kilkoma mililitrami elektrolitu (np. 10 mM NaNO3) i umieść na niej płytkę dolną (patrz Rycina 3) próbnika DGT. W razie potrzeby użyj lokalnego oświetlenia, co może pomóc w wizualizacji przezroczystych żeli.
- Ułóż pasek żelu z żywicą Chelex o wymiarach 6 cm × 22 cm i rozłóż go równomiernie na powierzchni płytki. Na wierzchu warstwy żelu z żywicą umieść pasek dyfuzyjnego żelu PAM o wymiarach 6 cm × 22 cm i rozłóż go równomiernie na powierzchni. Upewnij się, że żele nie przesuwają się i są ułożone gładko.
- Przykryj warstwę żelu dyfuzyjnego kawałkiem membrany filtrującej o wymiarach 6 cm × 22 cm. Umieść ramkę pokrywy próbnika DGT (patrz Rycina 3) nad membraną filtrującą i zamknij zespół, lekko dociskając ramkę na krawędziach.
- Odetnij wystające części żelu ostrym lancetem; w razie potrzeby otwórz i wyrównaj warstwy żelu, aż do uzyskania gładkiej powierzchni płytki. Przymocuj zespół za pomocą śrub.
- Zwilż próbniki DGT kilkoma mililitrami elektrolitu (np., 10 mM NaNO3). Przechowuj w stanie wilgotnym w szczelnym plastikowym worku przez maksymalnie kilka tygodni w temperaturze 4-5 °C.
- Umieszczenie DGT w naturalnym zbiorniku wodnym
- Wyjmij próbnik DGT z plastikowego worka. Zamocuj próbniki DGT w uchwycie, jak pokazano na Rycynie 4.
- Umieść próbniki DGT w zbiorniku wodnym, zawieszając je na mocnej linie lub instalując na stabilnym wsporniku pionowym w sposób zapewniający stały styczny przepływ wody wzdłuż powierzchni DGT. Pozostaw urządzenia DGT w wodach słodkich od dwóch do trzech tygodni, aby skumulować Pu w stężeniu wystarczającym do pomiarów.
- Obróbka odzyskanych DGT
- Wyjmij próbniki DGT z wody. Odkręć zespół, wyjmij membranę filtrującą i wyrzuć ją. Wyjmij górną warstwę żelu (żel dyfuzyjny PAM) i wyrzuć ją.
- Przenieś żel z żywicą do szklanego zlewka zawierającego 20 ml 8 M HNO3 i dodaj do próbek przeznaczonych do analizy znacznika wydajności. Do pomiarów AMS użyj dodatku 1,00 ml znacznika 242Pu o aktywności właściwej 0,25 mBq ml-1 (1,7 pg ml-1). Po dokładnym wymieszaniu pozostaw próbki przez noc (O/N) w celu elucji Pu.
- Kondycjonowanie eluatów DGT
- Przefiltruj roztwory z próbek żelu z żywicą; przemyj pozostałe żele z żywicą 5 ml 8 M HNO3 i połącz płukanki z próbkami. Dodaj 20 mg NaNO2 do każdej próbki i podgrzewaj roztwory w temperaturze 70 °C przez 10 min. Ten krok pozwala na dostosowanie stanu utlenienia Pu do +IV.
- Ekstrakcja Pu w fazie stałej
- Zwilż kasetę z żywicą anionowymienną na bazie amin czwartorzędowych 10 ml 8 M HNO3. Przepuść roztwory z punktu 7.4.1 przez kasetę z żywicą wymienną z prędkością przepływu około 1 ml min-1. Przepłucz zlewkę z próbką 5 ml 8 M HNO3 trzykrotnie i przenieś płukanki do kasety z żywicą wymienną.
- Elucja Pu
- Przemyj kasety 10 ml 9 M HCL. Eluuj Pu za pomocą 15 ml roztworu 9 M HCl/0,1 M HI. Odparuj eluat na płycie grzejnej. Potraktuj 2 ml stężonego HNO3 i odparuj do suchości. Powtórz, jeśli to konieczne, aż brązowy kolor jodu całkowicie zniknie.
- Powtórz radiochemiczne rozdziałe Pu jeszcze jeden lub dwa razy, jeśli wymagane jest większe oczyszczenie — w zależności od czułości systemu detekcji Pu. Drugie i trzecie rozdziały przeprowadź na mikrokolumnach wykonanych z końcówek do pipet o pojemności 1 ml z 100 mg żywicy wymiennej skondycjonowanej 1,5 ml 8 M HNO3.
- Wyznacz stężenie Pu w próbkach. Ze względu na bardzo niski poziom plutonu w środowisku pierwotnym, do pomiaru 239Pu zastosuj techniki spektrometrii masowej.
Uwaga: W niniejszej pracy wykorzystaj urządzenie AMS dostrojone do analizy aktynowców w Laboratorium Fizyki Wiązki Jonowej w Szwajcarskim Federalnym Instytucie Technologicznym w Zurychu.
8. Analiza danych
- Oblicz stężenie (CDGT w µBq ml-1) biodostępnych (labilnych) form Pu w objętości wody na podstawie ilości Pu nagromadzonej przez DGT podczas okresu ekspozycji. Użyj równania (2):
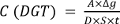 (2)
gdzie A to aktywność (µBq) Pu nagromadzonej w fazie wiążącej, Δg grubość warstwy dyfuzyjnej (żel + membrana filtrująca) (cm), D współczynnik dyfuzji Pu w żelu PAM (cm2 sec-1), S powierzchnia dyfuzji (cm2), a t czas trwania ekspozycji (sec). - Porównaj CDGT Pu wyznaczone za pomocą DGT ze całkowitym stężeniem Pu w objętości wody, a także z innymi dostępnymi danymi dotyczącymi specjacji.
9. Rozdział radiochemiczny w celu oznaczenia całkowitej zawartości Pu w wodzie objętościowej
- Przygotowanie próbki wody
- Przepompować wodę z badanego zbiornika wodnego przez filtr membranowy 45 µm do plastikowego naczynia. Do pomiarów AMS należy używać próbek o objętości od 10 do 50 L. Bezpośrednio po pobraniu próbek w miejscu poboru, przed transportem do laboratorium, zakwasić wodę do pH 2 za pomocą HNO3.
- Wytrącanie Pu na wodorotlenkach żelaza
- W laboratorium wprowadzić mieszadło górnego napędu do naczynia. Dodać do próbki znacznik wydajności Pu. Do pomiarów AMS zastosować 1,00 ml znacznika 242Pu o aktywności właściwej 0,25 mBq ml-1 (1,7 pg ml-1).
- Dodać FeCl3·6H2O w ilości około 0,25 g na 10 L próbki. Po mieszaniu przez 30 min wytrącić wodorotlenki żelaza za pomocą NH4OH przy pH 8.
- Drugie wytrącanie Pu na wodorotlenkach żelaza
- Odlać nadsadzewkę z próbki wody z punktu 9.2.2. Przenieść osad wodorotlenków żelaza do zlewki szklanej o pojemności 2 L, wypłukać naczynie wodą dejonizowaną i połączyć płukanki z próbką.
- Rozpuścić osad w ~100 ml 5 M HCl, podgrzać do 90 °C w celu rozkładu węglanów. W razie potrzeby przefiltrować po ochłodzeniu roztworu. Ponownie wytrącić wodorotlenki żelaza za pomocą NH4OH przy pH 8.
- Przygotowanie wodorotlenków żelaza do analizy
- Odlać nadsadzewkę z próbki z punktu 9.3.2. Przenieść osad wodorotlenku żelaza do naczynia do wirowania. Odwirować i odrzucić nadsadzewkę. Przemyć osad wodą dejonizowaną. Powtórzyć czynność 2-3 razy.
- Rozpuścić osad w 10 ml 8 M HNO3, a następnie poddać radiochemicznemu rozdziałowi Pu zgodnie z opisem w sekcjach 7.4-7.6.
10. Przygotowanie próbek do pomiarów AMS
- Wytrącanie Pu na wodorotlenkach żelaza
- Po separacji radiochemicznej rozpuścić końcową próbkę w 0,5 ml 1 M HCl i przenieść ją za pomocą plastikowej pipety do szklanej fiolki o pojemności 2,5 ml. Zlew z próbką przepłukać dwukrotnie 0,5 ml 1 M HCl, a płuczki przenieść do tej samej fiolki.
- Dodać 0,5 ml roztworu zapasowego Fe3+ o stężeniu 2 mg ml-1, aby dostarczyć 1 mg żelaza. Wytrącić wodorotlenki żelaza, dodając kilka kropli stężonego NH4OH. Odwirować i odlać nadsadew.
- Osad przemyć wodą dejonizowaną, odwirować i odlać nadsadew. Osad wysuszyć na płycie grzejnej w temperaturze 90 °C.
- Przygotowanie celu do pomiarów AMS
- Osad wodorotlenków z punktu 10.1.3 wyprazić w piecu przez 2-3 h w temperaturze 650 °C. Dokładnie wymieszać z 3-4 mg proszku metalicznego niobu i sprasować w uchwycie celu z Ti do pomiarów AMS.
Uwaga: Próbki mierzyliśmy za pomocą kompaktowego systemu AMS (0,6 MV) „TANDY” w Szwajcarskim Federalnym Instytucie Technologicznym (ETH Zurich), zestrojonego do pomiarów aktynowców15,16.
- Osad wodorotlenków z punktu 10.1.3 wyprazić w piecu przez 2-3 h w temperaturze 650 °C. Dokładnie wymieszać z 3-4 mg proszku metalicznego niobu i sprasować w uchwycie celu z Ti do pomiarów AMS.
Wyniki
Eksperymenty dyfuzyjne
Wykres aktywności 239Pu dyfundującego do komory B komórki dyfuzyjnej w funkcji czasu stanowi wizualną reprezentację strumienia gatunków 239Pu dyfundujących przez żel PAM. Współczynniki dyfuzji obliczone z tych wykresów zgodnie z równaniem 1 stanowią dodatkowy sposób porównania mobilności różnych gatunków redoks 239Pu w różnych środowiskach chemicznych (Rysunek 2). Rysunek 5 ilustruje doświadczenia dyfuzyjne odpowiednio dla Pu(IV) oraz mieszanych gatunków Pu(IV)-Pu(V), przeprowadzone w buforze MOPS oraz w obecności 20 ppm HA. Porównanie tych wykresów wykazuje, że Pu(V) jest znacznie bardziej mobilne niż Pu(IV). Jest to szczególnie widoczne w przypadku Pu(IV) i Pu(V), gdy HA (MW 5-40 kDa w naszych doświadczeniach, scharakteryzowane w SI przez Cusnir et al.)10 jest dodawane jako cząsteczki kompleksujące. Roztwór źródłowy Pu(V) przygotowany zgodnie z protokołem opisanym w niniejszej pracy zawiera przeważnie gatunki Pu(V). Ekstrakcja z fazy ciekłej przy użyciu HDEHP po zakończeniu eksperymentu dyfuzyjnego w roztworze buforowanym MOPS wykazała obecność 80% ± 10% Pu(V). Wydajność chemiczna tej ekstrakcji wynosi 80%. Roztwór z Pu(V) w obecności 20 ppm HA był równoważony przez 24 h, a frakcja Pu(V) w tym roztworze modelowym wynosiła 35% ± 10%.
Badania nad biodostępnością Pu w naturalnych wodach słodkich
Kilka urządzeń DGT wykonanych w naszym laboratorium zostało z powodzeniem wystawionych na okres od dwóch do trzech tygodni w krasowym źródle w szwajcarskich górach Jura. Jest to źródło mineralne z pH wody w zakresie 6,5-7,5, przewodnością powyżej 400 µS cm-1 i nasycone tlenem. Eksperymenty te wykazały dobrą przydatność i odporność zestawów żelowych, bez śladów biofoulingu, co prawdopodobnie wynikało również z niskiej temperatury źródła (7 °C). DGT odzyskane po ekspozycji były dobrze zachowane, z nienaruszonymi warstwami żelu, zachowując pierwotną formę i wygląd wizualny. Ilość Pu skumulowana przez DGT została przeanalizowana metodą AMS. AMS zapewnia znaczne zalety w porównaniu z innymi technikami analitycznymi: charakteryzuje się wysoką czułością (aż do poziomów sub-fg) i wymaga znacznie mniejszej początkowej ilości próbki niż techniki spektrometrii alfa lub ICP-MS. Dodatkowo interferencje izobaryczne cząsteczkowe, takie jak wodorek uranu (238U-H) lub inne cząsteczki, są skutecznie tłumione podczas pomiaru AMS i nie zakłócają detekcji 239Pu. Z przyczyn technicznych (najprawdopodobniej z powodu kontaminacji 239Pu podczas separacji chemicznych) nie mogliśmy wykorzystać danych dla 239Pu przy pierwszych zastosowaniach DGT w terenie. Niemniej jednak wyniki dla 240Pu były nieobciążone. Zatem obliczyliśmy zawartość 239Pu na podstawie zmierzonego 240Pu, przyjmując 0,18 jako stosunek atomowy 240Pu/239Pu dla plutonu pochodzącego z opadów. Wyniki podsumowano w Tabeli 1.
Stężenia 239Pu zmierzone w próbkach wody objętościowej są zbliżone do stężeń raportowanych wcześniej dla tego poziomu wodonośnego (1-7 µBq L-1)11. Co więcej, stężenia 239Pu obliczone na podstawie pomiarów DGT są zbliżone w granicach niepewności pomiaru. Ponieważ DGT kumulują jedynie wolne i labilne formy Pu, można oszacować frakcję biodostępnego Pu w tej wodzie. Dane przedstawione w Tabeli 1 wskazują, że wszystkie formy 239Pu obecne w wodzie objętościowej występują w formie biodostępnej. Jest to interesujący wynik w świetle wcześniejszych doniesień11, które wykazały przeważną akumulację 239+240Pu w frakcji wewnątrzkomórkowej mchów wodnych rosnących w źródle w porównaniu z 241Am i 90Sr. Autorzy11 zasugerowali, że zwiększona mobilność Pu w tym naturalnym poziomie wodonośnym wynikała z tworzenia rozpuszczalnego węglanowego kompleksu Pu, prawdopodobnie w formie plutonylu Pu(V), podobnie jak w przypadku naturalnie występującego kompleksu uranylowo-węglanowego. Woda ze źródła Venoge jest wodą twardą, o wysokim stężeniu węglanów i bardzo niskiej zawartości NOM (około 1 ppm).
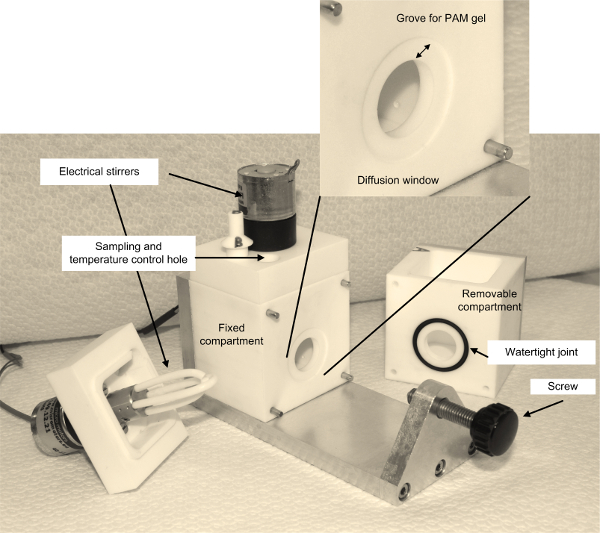
Rysunek 1. Komora dyfuzyjna wykorzystana w eksperymentach nad dyfuzją Pu przez żel PAM. Grubość szczeliny 0,5 cm, głębokość szczeliny 0,39 mm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
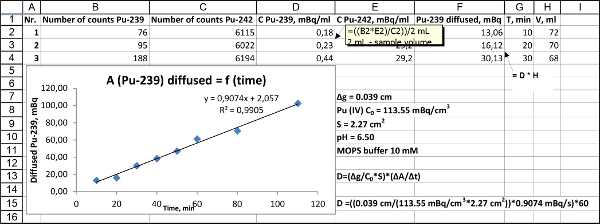
Rycina 2. Zrzut ekranu arkusza Excel użytego do obliczeń współczynnika dyfuzji. Aby wyświetlić tę figurę w większej wersji, kliknij tutaj.
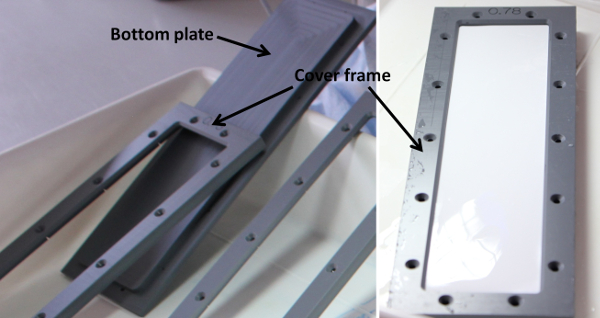
Rysunek 3. Urządzenie DGT o dużej powierzchni do pomiarów specjacji Pu w środowisku. Elementy urządzenia DGT — płyta dolna i rama pokrywy — przedstawione po lewej stronie, zestaw z otworami montażowymi po prawej stronie. Aby wyświetlić powiększoną wersję tego rysunku, kliknij tutaj.
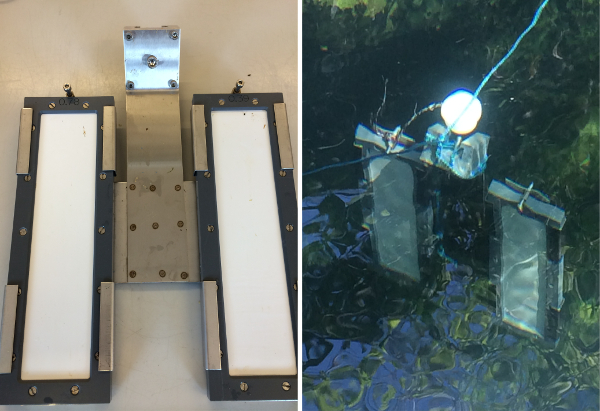
Rycina 4. Urządzenia próbnika DGT zamocowane w uchwycie (po lewej) umieszczone w źródle Venoge (po prawej) w celu pomiaru biodostępności Pu. Prosimy kliknąć tutaj, aby wyświetlić większą wersję tej ryciny.
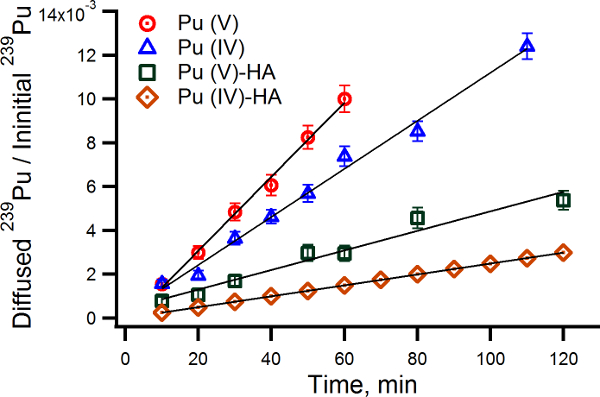
Rysunek 5. Wykres dyfuzji 239Pu do komory B komory dyfuzyjnej w różnych środowiskach chemicznych. Eksperymentalne punkty danych przedstawiono odpowiednio dla 239Pu(IV) i 239Pu(V) w buforze MOPS, a także dla mieszanych form 239Pu(IV)-239Pu(V) (35% ± 10% Pu(V)) w obecności HA. Linia przedstawiona dla 239Pu(IV)-HA została obliczona przy użyciu współczynnika dyfuzji 0.50×10⁻⁶ cm2 sec-1 wyznaczonego wcześniej10. Współczynniki dyfuzji obliczone z równania 1 wynoszą: Pu(IV) w buforze MOPS — 2.29×10⁻⁶ cm2 sec-1, Pu(V) w buforze MOPS — 3.50×10⁻⁶ cm2 sec-1, Pu(IV) - Pu(V) z HA — 0.92×10⁻⁶ cm2 sec-1. Od góry do dołu: Pu(V) w buforze MOPS (czerwone otwarte koła), Pu(IV) w buforze MOPS (niebieskie otwarte trójkąty), Pu(IV) - Pu(V) w obecności 20 ppm HA (zielone otwarte kwadraty), Pu(IV) w obecności 20 ppm HA (brązowe otwarte romby). Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
| Typ próbki | Liczba pomiarów | 239stężenie Pu, μBq L-1 |
| Woda wolna | 2 | 1.9 ± 0.55 |
| DGT 0,39 mm | 2 | 1.74 ± 0.9 |
| DGT 0,78 mm | 1 | 1.79 ± 0.9 |
Tabela 1. Reprezentatywne wyniki pomiarów 239Pu metodą AMS w próbkach wody objętościowej i próbnikach DGT. 239Pu w wodzie objętościowej został współstrącony z 20 L wody za pomocą wodorotlenków żelaza, wyekstrahowany na żywicy wymiennej specyficznej dla aktynowców i zmierzony metodą AMS. Stężenia 239Pu dla pomiarów DGT obliczono z równania 2 oraz współczynnika dyfuzji dla Pu(IV). Niepewności dla k=2; u(95).
Dyskusja
Opisana tutaj metodologia DGT dla eksperymentów z Pu z wykorzystaniem komory dyfuzyjnej stanowi niezawodne podejście do różnorodnych badań nad formami redoks Pu oraz ich oddziaływaniami z cząsteczkami organicznymi, cząstkami koloidalnymi i symulowanymi systemami środowiskowymi. Dalsze zastosowania techniki DGT w pomiarach środowiskowych Pu przyczynią się do zrozumienia biodostępności i losów tego radionuklidu w ekosystemach wodnych.
Laboratoryjne eksperymenty dyfuzyjne
Aby przeprowadzić pomyślny eksperyment dyfuzyjny, pozwalający na wyciągnięcie istotnych wniosków na temat mobilności i oddziaływań Pu w konkretnym środowisku chemicznym, należy zapewnić ściśle określone i kontrolowane warunki. Dostosowanie stopni utlenienia Pu przed eksperymentem jest niezbędne w celu uproszczenia interpretacji danych, a także symulacji różnych zachowań biogeochemicznych form redoks Pu. Podatność form Pu na zmiany pH sprawia, że buforowanie roztworów jest koniecznością. Szczególną uwagę należy zwrócić na cechy i konfigurację komory dyfuzyjnej: zastosowanie niesorbującego materiału polimerowego z Teflonu zapobiega adsorpcji na ściankach komory i umożliwia stworzenie szczelnego układu, co zapobiega utracie Pu z dyfundujących roztworów podczas eksperymentu.
Wstępne stężenie Pu wprowadzane do komory A, a także odstępy między pobraniami próbek i objętość każdej próbki pobieranej podczas eksperymentu dyfuzyjnego zależą od metod analitycznych dostępnych w laboratorium. Do oznaczenia stężenia Pu w próbkach z komory dyfuzyjnej można wykorzystać dowolną dostępną metodę analityczną, jednak wybór ten jest ściśle powiązany z początkową aktywnością Pu przyjętą do eksperymentu. 10 Bq 239Pu zalecane w niniejszym protokole (co daje 100-140 mBq ml-1 lub ~2×10-13 mol ml-1) są wystarczające, aby zapewnić odpowiednią czułość pomiarów metodą spektrometrii alfa i zazwyczaj nie stwarzają szczególnych problemów w kontekście przepisów ochrony radiologicznej. Początkowe stężenie Pu można zmniejszyć, jeśli dostępne są inne, bardziej czułe techniki analityczne do oznaczania Pu (np. spektrometria mas). Odstęp między pobraniami próbek można dobrać dla każdego eksperymentu dyfuzyjnego w zależności od początkowego stężenia Pu oraz oczekiwanej szybkości dyfuzji przez żel PAM. Pomimo że alikwoty z eksperymentów dyfuzyjnych nie zawierają radionuklidów innych niż Pu, obecność soli mineralnych i buforu MOPS może zakłócać procedurę analityczną, obniżając sprawność i precyzję analizy ilościowej. Dlatego zaleca się przeprowadzenie chemicznego rozdziału Pu z tych próbek.
Komora dyfuzyjna zapewnia najlepsze podejście do badania dyfuzji w żelu PAM, ponieważ żel jest bezpośrednio wystawiony na działanie dobrze wymieszanego roztworu. W związku z tym wpływ dyfuzyjnej warstwy przyściennej (DBL) na powierzchni żelu uznaje się za pomijalny. Podczas eksperymentu dyfuzyjnego niezbędne jest dokładne mieszanie roztworów, co pozwala na zminimalizowanie efektów DBL. Jednocześnie należy postępować ostrożnie, aby nie uszkodzić żelu PAM.
Badania biodostępności Pu w naturalnych wodach słodkich
Wyniki uzyskane za pomocą tego protokołu wykazują, że pomiar plutonu przy użyciu urządzeń DGT stanowi efektywne narzędzie do badania biodostępności plutonu w wodach słodkich. Pomiary DGT pozwalają określić średnie w czasie stężenie form wolnych i labilnych, które są dwiema najważniejszymi formami dla pobierania biologicznego przez organizmy żywe. Ponadto, za pomocą żeli o różnej grubości można badać kinetykę oddziaływania Pu z materią organiczną. Czas niezbędny do dyfuzji kompleksów Pu-NOM przez żel pozwoli na dysocjację najbardziej labilnych kompleksów. Pomiary DGT można uzupełnić technikami ultrafiltracji, które pozwalają określić procentowy udział koloidalnych form Pu powyżej określonej wielkości (np. 8 kDa). Koloidalne formy Pu są zazwyczaj uznawane za gatunki niebiodostępne i stanowią część frakcji Pu, której nie można zmierzyć za pomocą DGT.
Na tym etapie urządzenia DGT zostały rozmieszczone wyłącznie w słodkiej wodzie z wywierzyska krasowego w szwajcarskich górach Jura. Niskie stężenia środowiskowe Pu wymagają długotrwałego rozmieszczenia urządzeń DGT, co może wiązać się z potencjalnymi wadami. Biofouling powierzchni DGT stanowi istotny problem, zwiększając grubość DBL, a tym samym ograniczając strumień Pu przez żel PAM. Faza wiążąca urządzeń DGT wystawionych na działanie wód morskich lub wód o wysokim stopniu mineralizacji może zostać szybko nasycona innymi metalami śladowymi, co prowadzi do błędnych danych dotyczących akumulacji Pu. Oznaczanie śladowych poziomów środowiskowego Pu wymaga dokładnej separacji radiochemicznej i bardzo czułych metod analitycznych. Pomiary AMS zastosowane w tym protokole nie są powszechnie dostępne, ale mogą zostać zastąpione innymi technikami spektrometrii mas. Niezbędna jest jednak rygorystyczna separacja radiochemiczna w celu wyeliminowania interferencji izobarycznej 238U-H pochodzącej z naturalnie występującego uranu.
Równanie 2 pokazuje, że rozmiar urządzenia DGT jest kluczowym parametrem, który można dostosować w celu zwiększenia ilości akumulowanego Pu w określonym czasie ekspozycji. Komercyjne paski żelowe są dostępne maksymalnie w rozmiarze 6 cm x 22 cm. Dlatego okno próbownika DGT zostało powiększone do 105 cm2 (5 cm × 21 cm), co umożliwia akumulację wystarczającej ilości form Pu w stosunkowo krótkim czasie ekspozycji. Montaż takiego próbnika DGT wymaga precyzji oraz szczególnego uwzględnienia właściwości arkusza żelu PAM podczas manipulacji. Fundamentalne znaczenie ma złożenie warstw żelu w gładką, jednorodną „kanapkę”, aby zapewnić homogeniczny strumień form Pu z objętości wody przez żel dyfuzyjny. Dobry przepływ wody przy powierzchni DGT jest również ważnym parametrem, jednak jest on w głównej mierze determinowany przez warunki przepływu w warstwie wodonośnej. Zaleca się umieszczanie urządzeń DGT do pomiarów Pu pod kątem około 45° względem kierunku przepływu wody, aby zapewnić stały dopływ wody i zminimalizować efekty DBL.
Współczynnik dyfuzji użyty w równaniu 2 musi zostać skorygowany, jeśli temperatura w badanym zbiorniku wodnym różni się od temperatury, w której współczynnik dyfuzji został wyznaczony. Wpływ temperatury na współczynniki dyfuzji opisuje równanie Stokesa-Einsteina (równanie 3):
 (3)
gdzie D1 i D2 to współczynniki dyfuzji (cm2 sec-1), a η1 i η2 to lepkości (mPa sec) wody odpowiednio w temperaturach T1 i T2 (K).
Obecnie nie istnieje metoda badania specjacji Pu w środowisku naturalnym, poza obliczeniami termodynamicznymi opartymi, np., na parametrach pH i potencjale redox. Parametry te są dostępne jedynie dla makroskładników, takich jak węglany oraz kationy żelaza lub manganu. W konsekwencji specjacja Pu jest wywodzona z tych mierzalnych gatunków, lecz nie stanowi „rzeczywistego” pomiaru. Uważamy, że technika dyfuzji w cienkiej warstwie żelu PAM przedstawiona w niniejszej pracy jest istotnym krokiem w rozwiązaniu problemu specjacji Pu, ponieważ umożliwia pomiar in situ gatunków wolnych i labilnych, a potencjalnie również wykazanie obecności gatunków plutonylu. Choć do tej pory przeprowadzono jedynie kilka pomiarów DGT dla Pu w środowiskach wód słodkich, uzyskane wyniki są obiecujące dla dalszych zastosowań techniki DGT w badaniach specjacji i biodostępności Pu. Wykorzystanie DGT w wodach bogatych w materię organiczną może dostarczyć istotnych informacji na temat mobilności Pu oraz jego oddziaływań w obecności cząsteczek NOM. Interesujących wyników należy spodziewać się po pomiarach DGT w zanieczyszczonych środowiskach morskich, takich jak wody przybrzeżne wokół zakładu przetwórstwa paliw jądrowych Sellafield oraz uszkodzonej elektrowni jądrowej Fukushima Daiichi.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca została sfinansowana przez Szwajcarską Narodową Fundację Nauki (grant nr 200021-140230) oraz przez Szwajcarskie Federalne Biuro Zdrowia Publicznego (PF i PS). Dziękujemy Szwajcarskiemu Federalnemu Urzędowi Zdrowia Publicznego za wsparcie finansowe dla ogólnodostępnej publikacji tego artykułu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 239Pu znacznik | CEA | Źródło PU239-ELSC10 | |
| 242Pu Znacznik | LNSIRR | Źródło Pu242 N° 790 z Laboratorium Krajowych Standardów Promieniowania Jonizującego Rosji | |
| Zlewki | |||
| Pipeta | Socorex | ||
| Jednorazowe plastikowe pipety | Semadeni | ||
| 20 ml Plastikowa fiolka scyntylacyjna | Semadeni | ||
| Folia | |||
| Pęseta | |||
| z gorącą płytą | |||
| Żywica aktynowymienna - TEVA - B | Triskem | TE-B50-A | |
| Żywica aktynowymienna - TEVA - Wkłady R | Triskem | TE-R10-S | |
| 1 ml Końcówki do pipet | Socorex | ||
| PAM żelowy pasek 6 i razy; 21 cm | DGT Research Ltd | o grubości 0,39 mm i 0,78 mm / www.dgtresearch.com | |
| Pasek żelowy Chelex 6 razy; 21 cm | DGT Research Ltd | Grubość 0,40 mm / www.dgtresearch.com | |
| Komórka | Fabrykowane / własny warsztat | ||
| Oslash; Stempel | Produkowane / warsztat własny | ||
| Taca | |||
| Konfiguracja | Fabrykowane / warsztat własny | ||
| Filtr membranowy | PALL Corporation | HT-450 Tuffryn Polysulfone Membranowy filtr tarczowy 0,45 i mu; m / 145 μ m grubości | |
| Kwas azotowy | Carlo Erba | 408025 | |
| Kwas siarkowy | Sigma-Aldrich | 84720 | |
| Kwas hydrokwarowy | Carlo Erba | 403981 | |
| Kwas jodowodorowy | Merck | 100341 | |
| Nadmanganian potasu | Merck | 105082 | |
| Wodorosiarczan sodu | Merck | 106352 | |
| Siarczan | soduMerck | 106647 | |
| Azotan sodu | Sigma-Aldrich | 31440 | |
| Azotyn sodu | Fluka | 71759 | |
| Octan sodu | Merck | 106281 | |
| Szczawian amonu | Fluka | 9900 | |
| Kwas bis-(2-etyloheksylo)fosforowy (HDEHP) | Merck | 177092 | |
| 2-tenoilotrifluoroaceton ( TTA) | Fluka | 88300 | |
| Bufor MOPS | Sigma-Aldrich | M9381 | MOPS Sól sodowa |
| Cykloheksan | Carlo Erba | ||
| Kwas | Ekstrahowany z bogatej w substancje organiczne gleby doliny alpejskiej, liofilizowany, MW 5-40 kDa | ||
| NH4OH | Carlo Erba | 419943 | |
| FeCl3· H2O | Sigma-Aldrich | 44944 |
Bibliografia
- Kaplan, D. I., et al. Influence of oxidation states on plutonium mobility during long-term transport through an unsaturated subsurface environment. Environ. Sci. Technol. 38 (19), 5053-5058 (2004).
- Taylor, D. M. Environmental plutonium - Creation of the universe to twenty-first century mankind. Plutonium in the Environment. 1, 1-14 (2001).
- Maher, K., Bargar, J. R., Brown, G. E. Environmental Speciation of Actinides. Inorganic Chemistry. 52 (7), 3510-3532 (2013).
- Kurosaki, H., Kaplan, D. I., Clark, S. B. Impact of environmental curium on plutonium migration and isotopic signatures. Environ. Sci. Technol. 48 (23), 13985-13991 (2014).
- Orlandini, K. A., Penrose, W. R., Nelson, D. M. Pu(V) as the stable form of oxidized plutonium in natural-waters. Marine Chemistry. 18 (1), 49-57 (1986).
- Kaplan, D. I., et al. Eleven-year field study of Pu migration from Pu III, IV, and VI sources. Environ. Sci. Technol. 40 (2), 443-448 (2006).
- Morgenstern, A., Choppin, G. R. Kinetics of the oxidation of Pu(IV) by manganese dioxide. Radiochim. Acta. 90 (2), 69-74 (2002).
- Davison, W., Zhang, H. In-situ speciation measurements of trace components in natural-waters using thin-film gels. Nature. 367 (6463), 546-548 (1994).
- Zhang, H., Davison, W. Diffusional characteristics of hydrogels used in DGT and DET techniques. Anal. Chim. Acta. 398 (2-3), 329-340 (1999).
- Cusnir, R., Steinmann, P., Bochud, F., Froidevaux, P. A DGT Technique for Plutonium Bioavailability Measurements. Environ. Sci. Technol. 48 (18), 10829-10834 (2014).
- Froidevaux, P., Steinmann, P., Pourcelot, L. Long-Term and Long-Range Migration of Radioactive Fallout in a Karst System. Environ. Sci. Technol. 44 (22), 8479-8484 (2010).
- Bajo, S., Eikenberg, J. Preparation of a stable tracer solution of plutonium (IV). Radiochim. Acta. 91 (9), 495-497 (2003).
- Saito, A., Roberts, R. A., Choppin, G. R. Preparation of solutions of tracer level plutonium (V). Anal. Chem. 57 (1), 390-391 (1985).
- Bajo, S., Eikenberg, J. Electrodeposition of actinides for alpha-spectrometry. Journal of Radioanalytical and Nuclear Chemistry. 242 (3), 745-751 (1999).
- Dai, X. X., Christl, M., Kramer-Tremblay, S., Synal, H. A. Ultra-trace determination of plutonium in urine samples using a compact accelerator mass spectrometry system operating at 300 kV. Journal of Analytical Atomic Spectrometry. 27 (1), 126-130 (2012).
- Christl, M., et al. The ETH Zurich AMS facilities: Performance parameters and reference materials. Nuclear Instruments and Methods in Physics Research B. 294, 29-38 (2013).
- Blinova, O., et al. Redox interactions of Pu(V) in solutions containing different humic substances. Journal of Alloys and Compounds. 444, 486-490 (2007).
Przedruki i uprawnienia
