Prezentowany protokół opisuje analizę transportu za pośrednictwem białka błonowego na poziomie pojedynczego transportera przy użyciu dwuwarstw lipidowych bez rozpuszczalników rozciągających się na pore. Osiągnięto to poprzez stworzenie masowo produkowanych chipów z matrycami nanoporowymi, w połączeniu z wysoce równoległym pozyskiwaniem i analizą danych, co umożliwi w przyszłości tworzenie badań przesiewowych efektorów białek błonowych.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Procesy transportu błonowego analizowane przez wysoce równoległy system chipów nanoporowych w rozdzielczości pojedynczego białka
W tym artykule
Podsumowanie
Streszczenie
Transport białek błonowych na poziomie pojedynczego białka nadal unika szczegółowej analizy, jeśli translokowany substrat nie jest elektrogeniczny. Poczyniono znaczne wysiłki w tej dziedzinie, ale techniki umożliwiające zautomatyzowaną, wysokoprzepustową analizę transportu w połączeniu z bezrozpuszczalnikowymi technikami dwuwarstwowymi lipidów wymaganymi do analizy transporterów błonowych są rzadkie. Ta klasa transporterów ma jednak kluczowe znaczenie dla homeostazy komórek, a zatem jest kluczowym celem w opracowywaniu leków i metodologiach w celu uzyskania nowych informacji, które są rozpaczliwie potrzebne.
Prezentowany tutaj manuskrypt opisuje stworzenie i obsługę nowego biochipa do analizy procesów transportu za pośrednictwem białek błonowych w rozdzielczości pojedynczego transportera. Biochip składa się z mikrownęk otoczonych nanoporami, który jest wysoce równoległy w swojej konstrukcji i może być produkowany w klasie przemysłowej i ilości. Liposomy zawierające białka można bezpośrednio nakładać na powierzchnię chipa, tworząc samoorganizujące się dwuwarstwy lipidowe obejmujące pory przy użyciu technik SSM (stałe błony lipidowe na podłożu). Części membrany rozciągające się na porach są wolnostojące, zapewniając interfejs do translokacji substratu do lub z przestrzeni wnęki, po której można śledzić wielospektralny odczyt fluorescencyjny w czasie rzeczywistym. Ustanowienie standardowych procedur operacyjnych (SOP) pozwala na proste ustanowienie dwuwarstw lipidowych zawierających białka na powierzchni chipa praktycznie każdego białka błonowego, które można funkcjonalnie odtworzyć. Jedynym warunkiem wstępnym jest stworzenie fluorescencyjnego systemu odczytu dla nieelektrogenicznych substratów transportowych.
Aplikacje do badań przesiewowych o wysokiej zawartości są możliwe dzięki użyciu zautomatyzowanych odwróconych mikroskopów fluorescencyjnych, rejestrujących wiele chipów równolegle. Duże zbiory danych mogą być analizowane za pomocą ogólnodostępnego, specjalnie zaprojektowanego oprogramowania analitycznego. Trójkolorowy, wielospektralny odczyt fluorescencyjny pozwala ponadto na bezstronną dyskryminację danych w różnych klasach zdarzeń, eliminując wyniki fałszywie dodatnie.
Technologia chipów jest obecnie oparta na powierzchniach SiO2, ale możliwa jest również dalsza funkcjonalizacja przy użyciu powierzchni chipów pokrytych złotem.
Wprowadzenie
Analiza białek błonowych stała się przedmiotem rosnącego zainteresowania w badaniach podstawowych i farmaceutycznych w ciągu ostatnich 20 lat. Opracowywanie nowych leków zależy od identyfikacji i szczegółowej charakterystyki nowych celów terapeutycznych, co obecnie stanowi jeden z czynników ograniczających. Fakt, że około 60% wszystkich celów terapeutycznych to białka błonowe1, sprawia, że opracowanie technik pozwalających wyjaśnić ich funkcję jest niezwykle istotne.
W przeszłości opracowano wiele technik badania kanałów i transporterów elektrogennych2-4. Substraty nieelektrogenne stanowią natomiast znacznie trudniejsze wyzwanie. Są one jednak szczególnie istotne jako główne cele terapeutyczne, ponieważ kontrolują przepływ substancji rozpuszczonych i składników odżywczych przez błonę komórkową oraz pełnią funkcję kluczowych receptorów w kaskadach sygnalizacyjnych5.
Znaczące wysiłki poświęcono opracowaniu technik służących do badania funkcji białek transportowych błon6,7. Systemy wykorzystujące błony wsparte na stałym podłożu okazały się najbardziej obiecującymi narzędziami w tej dziedzinie8-10, w tym m.in. wsparte na stałym podłożu dwuwarstwy lipidowe, dwuwarstwy przywiązane (tethered bilayers)11,12, mikro-czarne błony lipidowe13,14 oraz natywne macierze pęcherzykowe15,16 . Niektóre z nich są nawet dostępne jako gotowe zestawy komercyjne17,18. Opublikowano przykłady łączące możliwość badania pojedynczych białek błonowych w sposób wysoce równoległy14,19, co jest warunkiem koniecznym dla zastosowań w screeningu. Jednak metody te rzadko przenikają z badań podstawowych do środowiska przemysłowego. Trudności wynikają często z braku możliwości automatyzacji systemu, kosztownej produkcji i/lub pracochłonnego przygotowania. Celem końcowym jest opracowanie podejścia, które pokona wszystkie wyżej wymienione przeszkody.
Technika przedstawiona w niniejszym opracowaniu została opracowana w celu badania kanałów i transporterów błonowych in vitro w kontrolowanym środowisku na poziomie pojedynczego białka20-22. Rekonstytucja oczyszczonych białek błonowych w LUV jest znacznie lepiej udokumentowana niż porównywalne podejścia dla GUV23-26 lub czarnych błon lipidowych27. Mogą być one bezpośrednio naniesione na powierzchnię chipa, gdzie formowanie dwuwarstwy odbywa się poprzez proces samorzutnego składania. Konstrukcja chipa nanoporowatego z szklanym dnem (Rys. 1) umożliwia zastosowanie mikroskopii powietrznej, co pozwala na bezpośrednią automatyzację systemu. W połączeniu z zmotoryzowanym stolikiem można jednocześnie mierzyć wiele chipów, przy czym każde pole widzenia zawiera tysiące szczelnych wnęk przeznaczonych do analizy.
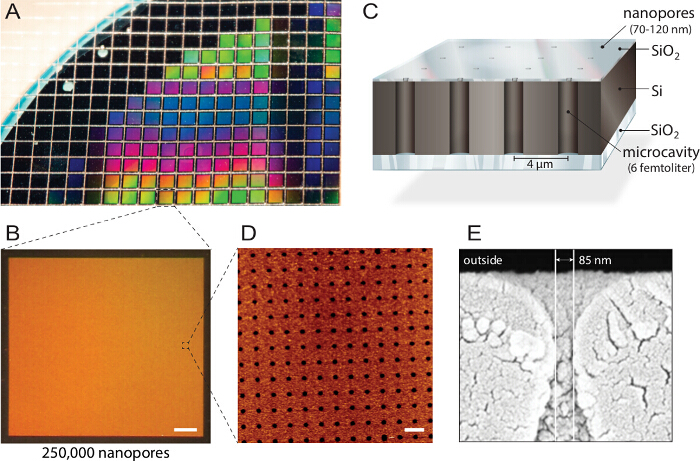
Rysunek 1. Projekt multipleksowych biochipów nanoporowych. A) Wafer krzemu na izolatorze (SOI) zostaje ustrukturyzowany poprzez trawienie jonami reaktywnymi. Z każdego wafera wytwarza się około 1 150 pojedynczych chipów o identycznych właściwościach i jakości. B) Każdy chip składa się z 250 000 pojedynczych mikro полости z nano-otworami. Pasek skali: 200 µm. C) Każda cavity jest adresowalna za pomocą wielospektralnego odczytu fluorescencyjnego. Nieprzezroczysta warstwa wierzchnia blokuje sygnały fluorescencyjne z rezerwuaru buforu, dzięki czemu biochip jest kompatybilny z odwróconymi mikroskopami fluorescencyjnymi. D) Obrazowanie za pomocą mikroskopii sił atomowych (AFM) ujawnia równomiernie rozmieszczone otwory porów oraz chropowatość powierzchni warstwy dwutlenku krzemu wynoszącą 3,6 nm (n = 40), co jest optymalne dla fuzji pęcherzyków. Pasek skali: 5 µm. E) Obraz z transmisyjnego mikroskopu elektronowego (SEM) przedstawia przekrój przez nanopor, umożliwiający dostęp do femtolitrowych cavities wewnątrz krzemowego chipu. Rysunek został powtórzony za zgodą z 21. Proszę kliknąć tutaj, aby zobaczyć większą wersję tego rysunku.
Wszelkie analizy danych są przeprowadzane przy użyciu darmowego oprogramowania, aby zagwarantować użytkownikom końcowym nieograniczony dostęp. Serie czasowe analizowane są za pomocą bezpłatnego oprogramowania do przetwarzania obrazów oraz autorskiego programu do analizy krzywych, który umożliwia przetwarzanie wsadowe i bezpośrednią korelację dużych zbiorów danych z wieloma kanałami fluorescencyjnymi i tysiącami krzywych.
Białkiem modelowym wykorzystanym w tym protokole jest białko kanału mechanosensorycznego o dużym przewodnictwie (MscL) pochodzące z E. coli. W naturze pełni ono funkcję zaworu uwalniającego szok osmotyczny, lecz zostało zmodyfikowane w taki sposób, aby po stronie zwężenia kanału można było kowalencyjnie przyłączyć racjonalnie zaprojektowane funkcjonalności syntetyczne. Poprzez odpychanie ładunków kowalencyjnie związanego aktywatora (MTSET) dochodzi do otwarcia kanału, tworząc nanozawór. Przez kanał mogą przenikać małe cząsteczki, takie jak jony, woda, małe białka, a także niewielkie fluorofory. W niniejszym doświadczeniu białko to służy jako model do wykazania zdolności systemu do wykrywania translokacji pośredniczonej przez białka.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie dużych pęcherzyków jednowarstwowych (LUV)
- Wyczyść kolbę okrągłodenną (objętość 10 ml) azotem gazowym, aby usunąć wszelkie cząsteczki kurzu. Przepłukać kolbę okrągłodenną alkoholem etylowym.
Uwaga: Resztkowy etanol może być tolerowany i nie przeszkadza w kolejnych krokach. - Umyj szklaną strzykawkę o pojemności 1 ml 4x chloroformem, aby usunąć wszelkie zanieczyszczenia. Dodać 4 ml SoyPC20 (25 mg/ml w chloroformie) do kolby okrągłodennej i domieszkować roztwór lipidów dodatkowym DOPEATTO390 do końcowego stężenia 0,1 mol%,
Uwaga: Zamiast DOPEATTO390 można również stosować inne lipidy znakowane fluoroforem lub barwniki lipofilowe, w zależności od dostępnych źródeł wzbudzenia. - Podłączyć kolbę okrągłodenną do wyparki obrotowej. Suszyć film lipidowy przez 40 minut w temperaturze 300 mbar, w temperaturze łaźni wodnej 30 °C i przy maksymalnej prędkości obrotowej, aby utworzyć jednorodny film lipidowy na szklanej ściance kolby.
- Przenieść kolbę do pompy wysokopróżniowej i suszyć film lipidowy przez dodatkowe 30 minut w temperaturze pokojowej.
- Dodać 5 ml buforu (20 mM Tris, 150 mM NaCl, pH 8,0; sterylnie przefiltrowany) i 8 szklanych kulek (o średnicy 2,7 mm, etanol przemyty i wysuszony) do kolby. Podłączyć kolbę do wyparki obrotowej i obracać bez podciśnienia w temperaturze 50 °C z maksymalną prędkością.
Uwaga: Szklane kulki mechanicznie przemieszczają film lipidowy ze szklanej ścianki, prowadząc do tworzenia się (wielopłytkowych) pęcherzyków. Po 45 minutach obrotu roztwór staje się mleczny, a na ściankach kolby nie powinien być widoczny resztkowy film lipidowy. Zamiast szklanych kulek stosuje się również inne metody, takie jak sonikacja kolby w kąpieli wodnej, sonifier, wirowanie kolby lub metoda delikatnego nawodnienia. - Przenieść kolbę pod wpływem gazu obojętnego (argonu) do łaźni ultradźwiękowej i poddać sonikacji przez 4 minuty w temperaturze pokojowej.
Uwaga: Fale uderzeniowe ultradźwięków zakłócają liposomy, czyniąc je jednopłytkowymi. - Podzielić roztwór LUV na 1 ml porcji.
- Wykonać 5 cykli zamrażania/rozmrażania, zamrażając roztwór LUV w ciekłym azocie, a następnie rozmrażając w temperaturze 40 °C w łaźni wodnej.
Uwaga: Prowadzi to do pęknięcia i spontanicznego przegrupowania poszczególnych liposomów względem siebie, co prowadzi do zwiększenia rozmiaru. - Na ostatnim etapie zamrażania wszystkie próbki należy przechowywać w temperaturze -80 °C.
Uwaga: LUV będą stabilne przez co najmniej 6 miesięcy.
2. Rekonstytucja białka
- Rozmrozić 1 ml podwielokrotności LUV na lodzie. Bezpośrednio przed rozpuszczeniem wytłacz liposomy 17x przez poliwęglanową membranę filtracyjną o długości fali 400 nm za pomocą mini ekstrudera.
Uwaga: Agregaty lipidowe zostaną usunięte i zostanie osiągnięty ostateczny jednorodny rozkład wielkości. - Destabilizować LUV przez dodanie 4% Triton X-100 (v/v) do końcowego stężenia 0,25% (v/v) i inkubować przez 5 minut w temperaturze 50 °C.
Uwaga: Ilość liposomów użytych na tym etapie zależy od masy użytego oczyszczonego MscLG22C (patrz krok 2.3). Oczyścić MscLG22C (pochodzącego z E. coli) zgodnie ze szczegółowym opisem w 28. - Zmieszać oczyszczony MscLG22C i nasycone detergentem liposomy w stosunku 1:20 (w/w) i inkubować przez dodatkowe 30 minut w temperaturze 50 °C.
- W celu usunięcia detergentu dodać bio-kulki w buforze Tris (20 mM Tris, 150 mM NaCl, pH 8,0; sterylnie przefiltrowany) do roztworu białko/liposom, z 16 mg (mokra masa) bio-kulek na μl detergentu użytego do destabilizacji liposomów w kroku 2.2.
- Usuwanie detergentu należy przeprowadzić przez noc (16 godzin) w temperaturze 4 °C na obracającej się płycie.
Uwaga: Ciągłe mieszanie roztworu zapewnia optymalne usuwanie detergentu. - Po usunięciu detergentu przechowywać proteoliposomy w temperaturze 4 °C i użyć do eksperymentów tego samego dnia.
3. Test aktywności
- Podczas rozpuszczenia białka pobrać 100 μl roztworu proteoliposomu zdestabilizowanego detergentem po zakończeniu kroku 2.3.
- Dodać 1 objętość kalceiny (30 mM) do roztworu białkowo-liposomowego i inkubować dodatkowe 5 minut w temperaturze 50 °C.
- Usuń detergent z roztworu zgodnie z opisem w krokach 2.4 - 2.6.
- Po usunięciu detergentu należy zrównoważyć kolumnę wykluczającą rozmiar (20 ml objętości złoża lub więcej) z buforem Tris (3x objętość złoża).
Uwaga: Rozdzielanie proteoliposomów można przeprowadzić w temperaturze pokojowej, jednak zaleca się utrzymywanie próbki w stałej temperaturze 4 °C, aby zapewnić najlepszą aktywność białka po frakcjonowaniu. - Oddzielić proteoliposomy od wolnej kalceiny, nakładając całą podwielokrotność (200 μl) do kolumny wykluczającej rozmiar. Pozwól, aby mieszanina wsiąknęła w kolumnę, a następnie wykonaj elucję proteoliposomów z kolumny poprzez ciągłe nakładanie buforu na wierzch za pomocą przepływu grawitacyjnego. Obserwuj kalceinę zawierającą proteoliposomy jako dyskretny pomarańczowy pas na froncie elucji. Zebrać frakcje o objętości odpowiednio 500 μl.
Uwaga: Wolny barwnik kalceinowy będzie eluował się po frakcji proteoliposomowej z całkowitym oddzieleniem. - Pobrać pipetę po 80 μl każdej frakcji na płytkę mikrodołkową w celu odczytu fluorescencyjnego i zidentyfikować frakcję zawierającą największą ilość kalceiny zawierającej proteoliposomy poprzez emisję fluorescencji. Wykrywanie fluorescencji przy długości fali 520 nm ze wzbudzeniem przy długości fali 490 nm. Użyj frakcji proteoliposomów o najwyższym sygnale dla następującego testu aktywności.
- Zmieszać 20 μl frakcji zawierającej proteoliposomy z 980 μl buforu Tris w 1 ml kuwety fluorescencyjnej.
- Zmierzyć emisję fluorescencji przy 520 nm (wzbudzenie 490 nm) za pomocą spektrofluorometru. Nagrywać przez 1 minutę, a następnie dodać 25 μl MTSET ([2-(trimetyloamonio)etylo]metanoetiosiulfonianu) z roztworu podstawowego (160 mM) i dobrze wymieszać. Kontynuuj nagrywanie podczas miksowania. Roztwór podstawowy należy zawsze przygotowywać na świeżo bezpośrednio przed użyciem.
Uwaga: Po rozpuszczeniu w buforze MTSET hydrolizuje w ciągu 30 minut i będzie niereaktywny. MTSET można ważyć i przechowywać w postaci suchego proszku w temperaturze -20 °C do momentu użycia.
Uwaga: Po aktywacji kanał MscLG22C otwiera się i uwalnia uwięzioną kalceinę, co prowadzi do lokalnego spadku stężenia kalceiny podczas wypływu proteoliposomów, a następnie wygaszania barwnika, co powoduje wzrost emisji fluorescencji. - Gdy emisja fluorescencji ponownie osiągnie stabilne plateau, należy rozpuścić liposomy przez dodanie 50 μl Triton X-100 (4% v/v).
Uwaga: Idealnie nie można zaobserwować dalszego wzrostu fluorescencji, co sugeruje aktywne białko w każdym liposomie.
4. Pomiar rozkładu wielkości LUV za pomocą śledzenia nanocząstek
- Należy pamiętać, że tylko minimalne próbki roztworu liposomu lub proteoliposomu są niezbędne do analizy rozkładu wielkości przy użyciu trackera nanocząstek. Rozcieńczyć roztwór liposomów o stężeniu lipidów 5 mg/ml 1:5 000 (v/v) w buforze (20 mM Tris, 150 mM NaCl, pH 8,0; sterylny filtrowany) do analizy do końcowej objętości 1 ml. Przefiltrować wszystkie używane do rozcieńczania oraz wcześniejszego przygotowania i rozpuszczenia LUV za pomocą membrany 0,2 μm, aby usunąć wszelkie zawieszone cząstki, takie jak pył, które mogłyby zakłócić pomiary rozkładu wielkości.
- Umyć komorę przepływową ultraczystą wodą.
- Użyj znaczników powierzchni, aby ustawić ostrość na wiązce światła. Wstrzyknąć około 300 μl rozcieńczonej próbki liposomu i natychmiast zamknąć zawór wylotowy, aby zatrzymać przepływ wewnątrz komory przepływowej, nie wprowadzając żadnych pęcherzyków powietrza.
- Dostosuj ustawienia ostrości i migawki/wzmocnienia aparatu, aby zapewnić odpowiedni sygnał rozpraszania próbki do detekcji.
Uwaga: 20 - 80 sygnałów powinno być wyraźnie widocznych w polu view. Zapobiegaj przepełnieniu (> 80 sygnałów), ponieważ oprogramowanie nie będzie w stanie śledzić poszczególnych sygnałów podczas nakładania się. - Przejdź do ekranu "Przechwytywanie". Ustaw regulator temperatury na 25 °C, a czas przechwytywania na 90 sekund za pomocą elementów sterujących oprogramowania. Naciśnij "Nagraj", aby rozpocząć nagrywanie szeregu czasowego.
nuta: Po zakończeniu szeregów czasowych otworzy się nowe okno. - Zapisz szeregi czasowe w podanym formacie (*.avi). Ze względów praktycznych podczas analizy wsadowej zapisz wszystkie pliki w jednym folderze.
- Otwórz zawór wylotowy i wstrzyknij kolejne 300 μl do komory przepływowej. Zamknij zawór i powtórz kroki 4.3 - 4.6 dwukrotnie.
- Po zakończeniu wszystkich próbek, należy przemyć komorę przepływową 5 ml ultraczystej wody. Przejdź do ekranu "Proces wstępny". Ustaw parametry kalibracji temperatura = 25 °C i lepkość = 0,91 dla bufora Tris używanego w tym protokole.
- Otwórz okno procesu wsadowego i załaduj zarejestrowane szeregi czasowe (Zaawansowane/Proces wsadowy/Ustaw plik 1-3). Naciśnij "GO", aby rozpocząć analizę rozkładu rozmiarów.
Uwaga: oprogramowanie analityczne automatycznie śledzi pojedyncze cząstki i oblicza ich średnicę na podstawie ich zachowania podczas ruchu, korzystając z parametrów ustawionych w kroku 4.8.
nuta: Wynikowa analiza rozkładu rozmiaru jest automatycznie zapisywana w tym samym folderze, w którym znajdują się pliki szeregów czasowych. - Dodatkowo utwórz plik raportu, aby podsumować wyniki (Eksport/Utwórz raport PDF).
5. Przygotowanie uchwytu na żetony
- Odważyć 1,0 g medycznej bazy elastomerowej MDX4 i 0,1 g utwardzacza MDX4 do probówki reakcyjnej o pojemności 50 ml. Oba dokładnie zmiksuj ze szklanym prętem.
- Włóż probówkę do eksykatora na 1 godzinę w celu odgazowania kleju. Następnie użyj go w ciągu 30 minut do klejenia wiórów, ponieważ klej stwardnieje i będzie zbyt trudny do obróbki.
- Podczas odgazowywania elastomeru (krok 5.1) należy dokładnie oczyścić szkiełko obiektywne chloroformem, aby usunąć wszelkie zanieczyszczenia przed klejeniem wiórów. Przepłukać szkiełko 5 ml chloroformu za pomocą szklanej strzykawki. Zebrać chloroform w zlewce umieszczonej pod spodem. Po umyciu pozostaw szkiełko do wyschnięcia.
Uwaga: Wykonaj ten krok pod wyciągiem. Alternatywnie do chloroformu można również stosować inne rozpuszczalniki organiczne, takie jak aceton. - Nanieś niewielką ilość kleju na szkło nakrywkowe za pomocą końcówki do pipet (końcówki kryształowe do pipet 10 μl). Pamiętaj, że wióry muszą później zmieścić się w 8-komorowym uchwycie prowadnicy i muszą być odpowiednio umieszczone na suwaku.
- Ostrożnie usuwaj po jednym chipsie z płyty waflowej za pomocą pęsety z cienką końcówką i umieść wiór na kropli kleju na szkle nakrywkowym. Upewnij się, że powlekana strona wióra jest skierowana do góry.
- Delikatnie wepchnij chip na szkło nakrywkowe grzbietem pęsety PE. Aby upewnić się, że klej jest równomiernie dozowany pod chipem, ostrożnie przesuń wiór do przodu i do tyłu. KRYTYCZNY KROK: Upewnij się, że pod chipem nie są uwięzione pęcherzyki powietrza, ponieważ zakłóci to późniejsze obrazowanie optyczne wnęk chipa. Upewnij się również, że żaden materiał klejący nie zanieczyszcza powierzchni wióra.
- Osusz gotowe szkło nakrywkowe przez 2 godziny w temperaturze 65 °C w suszarce szafkowej.
nuta: Wióry są nadal pokryte warstwą ochronną pochodzącą z ich wytworzenia, którą należy usunąć. - Aby usunąć warstwę ochronną, wykonaj sekwencyjny etap płukania rozpuszczalnikiem. Podczas utwardzania wiórów podgrzej łaźnię wodną do temperatury 54 °C.
- Umieść 3 szklane zlewki w łaźni wodnej, dwie z nich wypełnione izopropanolem, a jedna acetonem.
- Włóż szklankę z pokrywą na wióry do uchwytu na suwak i zanurz ją w pierwszym naczyniu wypełnionym izopropanolem na 10 minut. Następnie przenieś ją do naczynia wypełnionego acetonem, ponownie inkubuj przez 10 minut przed przeniesieniem do ostatniego etapu mycia do drugiej płytki izopropanolowej i inkubuj kolejne 10 minut.
- Wyjmij uchwyt szkiełkowy z naczynia i ostrożnie umyj go dokładnie ultraczystą wodą, a następnie wysusz frytki delikatnym strumieniem azotu.
- Zdejmij arkusz laminacji z 8-dołkowego szkiełka samoprzylepnego i połóż go tyłem na stole. Ostrożnie podnieś szkiełko pokrywy i delikatnie dociśnij do szkiełka lepkiego tak, aby wióry były skierowane w stronę studzienek. Pozwól gotowemu uchwytowi na wióry odpocząć przez kilka minut przed użyciem.
6. Przygotowanie testu
Uwaga: Nanopore chipsy przyklejone do szkła nakrywkowego i oddzielone 8-dołkowym szkiełkiem samoprzylepnym mają tę zaletę, że wiele chipów może być zaadresowanych w jednym eksperymentalnym przebiegu, przy czym chipy są całkowicie oddzielone od siebie.
- Po przygotowaniu uchwytu na wióry opłucz każdy wiór czystym etanolem i wysusz suszarką z gazowym azotem, aby usunąć wszelkie zanieczyszczenia, takie jak kurz.
- Oczyść powierzchnię wióra za pomocą plazmy powietrznej, tlenowej lub azotowej. W zależności od rodzaju czyszczenia plazmowego okresy czasu różnią się: wykonuj obróbkę plazmą tlenową przez 1 minutę, plazmą powietrzną i azotową przez 5 minut przy 0,3 mbar przy ustawieniu mocy 80% (moc RF średnia lub wysoka).
- Po oczyszczeniu plazmowym inkubować wióry w czystym etanolu przez 10-15 minut, aby zapewnić zwilżenie ubytku.
- Stopniowa wymiana etanolu na bufor poprzez dodanie 400 μl buforu Tris (20 mM Tris, 150 mM NaCl, pH 8,0; sterylnie przefiltrowany), a następnie zmieszanie roztworu bez wprowadzania pęcherzyków powietrza, a następnie usunięcie 400 μl. Powtórz tę procedurę 12 razy, aby zapewnić usunięcie etanolu.
Uwaga: Etanol byłby szkodliwy dla liposomów i zawieszonych dwuwarstw lipidowych. - Bufor Dope Tris (20 mM Tris, 150 mM NaCl, pH 8,0; sterylnie przefiltrowany) z 5 mM CaCl2 i 1 μM barwnikiem Oy647. Całkowicie usuń bufor myjący z chipa i natychmiast dodaj domieszkowany bufor do chipa. Uwaga: Po usunięciu bufora do płukania wióry zostaną pokryte cienką warstwą buforową, dzięki czemu wióry nie mają bezpośredniego kontaktu z powietrzem, co zapewnia stałe zwilżanie wnęk i powierzchni wióra.
- Dodać 1 mg/ml LUV lub proteo-LUV w buforze Tris (20 mM Tris, 150 mM NaCl, pH 8,0; sterylny filtrowany) do każdej studzienki.
Uwaga: Ostateczna objętość w każdym studzience wynosi 300 μl. Należy rozważyć kolejne dodatki barwnika kontrolnego i modyfikatora chemicznego MTSET podczas dodawania domieszkowanego buforu Tris. - W celu wytworzenia dwuwarstwy lipidowej obejmującej pory na powierzchni chipa, należy inkubować chip przez 1 godzinę w temperaturze pokojowej z roztworem liposomów. Następnie umyj każdy wiór 4x 400 μl buforu Tris bez Ca2+.
- Do każdego dołka dodać barwnik kontrolny o końcowym stężeniu 5 μM. Chipy są teraz gotowe do testu translokacji.
7. Ustawienia testu
- Zamontuj uchwyt chipa do mikroskopu epifluorescencyjnego (obiektyw pneumatyczny 20X, duża odległość robocza). Skoncentruj się na krawędzi chipa nanoporowego, aby łatwiej znaleźć płaszczyznę ogniskową mikrownęk. Gdy wgłębienia są już ostre, zeskanuj matrycę nanoporową w poszukiwaniu obszaru, który wykazuje najwyższy współczynnik uszczelnienia.
Uwaga: Każdy odwrócony mikroskop epifluorescencyjny może być używany do wykonywania testów chipowych. W zależności od powiększenia obiektywu (20X - 60X) liczba badanych wgłębień będzie się różnić, z maksymalnie 9,000 wgłębień w jednym polu widzenia przy 20-krotnym powiększeniu. Preferowane są cele powietrzne o dużej odległości roboczej. Możliwe jest również zastosowanie odwróconych konfokalnych laserowych mikroskopów skaningowych (CLSM), ale czynnikiem ograniczającym może być akwizycja obrazu ze względu na ograniczoną głębię ostrości. - Zoptymalizuj oświetlenie wiórów.
Uwaga: Upewnij się, że oba kanały barwnika nie przekraczają maksymalnej wartości skali szarości, ponieważ nie można zaobserwować zmian. W przypadku eksperymentów eksportowych należy dostosować oświetlenie translokowanego barwnika do 90% maksymalnej pojemności sygnału. Dostosuj barwnik kontrolny w otwartych wnękach do 80-90% maksymalnej pojemności sygnału, aby wyraźnie wykryć wszelkie nieszczelne uszczelnienia membrany. - Po dostosowaniu wszystkich kanałów rozpocznij szeregi czasowe. Rób zdjęcia co 10-20 sekund przez 90 minut
Uwaga: Jest to wystarczające do śledzenia określonych i niespecyficznych zdarzeń wypływu. - Zainicjuj wypływ substratu fluorescencyjnego przez dodanie specyficznego dla cysteiny, dodatnio naładowanego związku MTSET do końcowego stężenia 3 mM. Odczekaj co najmniej 5 minut czasu trwania eksperymentu przed dodaniem MTSET, aby móc później ustalić stabilną linię bazową sygnału fluorescencyjnego przed otwarciem kanału. Roztwór MTSET należy zawsze przygotowywać na świeżo bezpośrednio przed użyciem.
8. Analiza danych
- Otwórz stos obrazów szeregów czasowych przy użyciu standardowej wersji ImageJ (File/Import/Image Sequence).
- Jeśli kanały fluorescencyjne są ułożone w stos, podziel kanały na osobne stosy dla każdego kanału (Obraz/Stosy/Stos do obrazów).
- Zduplikuj pierwszy obraz kanału substratu translokacyjnego w celu identyfikacji ROI (obszary zainteresowania) (Obraz/Duplikat).
- Przekonwertuj obraz na obraz binarny (Obraz/Dostosuj/Próg). Upewnij się, że zastosowany algorytm przedstawia sygnały dla wszystkich uszczelnionych wnęk bez nakładania się pikseli.
- Automatycznie definiuj obszary zainteresowania za pomocą narzędzia do analizy cząstek (Analyze/Analyze Particle). Określ minimalną wielkość cząstek, aby uniknąć szumu cząstek. Zaznacz opcje "wyklucz na krawędziach" i "uwzględnij otwory". Upewnij się, że wynikowy zwrot z inwestycji odzwierciedla wzorzec macierzy mikrownęk. Pośrednie ROI są artefaktami, dlatego je usuń. Zapisz listę ROI.
Uwaga: Parametr pomiaru musi być ustawiony na "obszar" przed analizą cząstek (Analiza/Ustaw pomiary/Obszar) - Otwórz wtyczkę Analizator szeregów czasowych (http://rsb.info.nih.gov/ij/plugins/time-series.html), która automatycznie zmienia rozmiar wszystkich zwrotów z inwestycji do tego samego rozmiaru. Zmień rozmiar wszystkich istniejących ROI na szerokość/wysokość 6x6 pikseli i owalny kształt (Timer Series Analyzer/AutoROIProperties). Zaznacz opcję "Zmień rozmiar istniejącego ROIS". Zapisz wynikową listę ROI o zmienionym rozmiarze.
- Otwórz menedżera ROI (Analyze/Tools/ROI Manager) i załaduj listę ROI o zmienionym rozmiarze dla każdego kanału szeregów czasowych (ROI Manger/More/Open). Zwrot z inwestycji zostanie nałożony. Aby przeanalizować zmianę sygnału dla każdego ROI, uruchom narzędzie Multi Measure (ROI Manager/More/Multi Measure), wybierz "Zmierz wszystkie plasterki" i "Jeden wiersz na plasterek" i uruchom wiele pomiarów.
Uwaga: Parametr pomiaru musi być ustawiony na "średnią wartość szarości" dla tego kroku (Analiza/Ustawianie pomiarów/Średnia wartość szarości) - Zapisz wynikową tabelę, podając średnią szarą wartość dla każdego zwrotu z inwestycji w formacie *.txt lub *.xls.
- Zaimportuj analizę ROI każdego kanału obrazowania do NanoCalcFX za pomocą opcji "Importuj plik". Ustaw "Użyj pierwszego wiersza do nazywania serii". Ustaw rozmiar kroku między obrazami zgodnie z okresami pozyskiwania obrazów szeregów czasowych i wybierz odpowiednią kolumnę i separator dziesiętny.
- Użyj opcji "wiele arkuszy", aby automatycznie skorelować wykresy poszczególnych kanałów fluorescencyjnych.
Uwaga: Zdarzenia mogą być teraz analizowane i klasyfikowane przy użyciu informacji dostarczonych przez 3-kolorowe informacje spektralne. - Dopasuj wybrane krzywe za pomocą wbudowanej funkcji dopasowania (opcja dopasowania).
Uwaga: Zaimplementowane równanie wypływu i napływu jest odpowiednie dla wszystkich zdarzeń napędzanych dyfuzją monowykładniczą i można ustawić granice dopasowania. Wynikowe stałe szybkości można wykreślić za pomocą narzędzia histogramu lub wyeksportować w celu dalszego udoskonalenia danych.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Błony rozpinające pory można łatwo tworzyć na nanostrukturalnej powierzchni chipa w sposób samoorganizujący. Jednak proces ten jest wciąż delikatny i zależy od wielu parametrów, takich jak rozmiar liposomów, monodyspersyjność populacji liposomów, lamelarność, stężenie lipidów i soli oraz chemiczne właściwości powierzchni. Większość tych parametrów została dokładnie scharakteryzowana i zestandaryzowana w powyższym protokole. Inne parametry powinny być jednak sprawdzane przy każdym nowym pr...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Przedstawiona technika pozwala na wysoce równoległą analizę transportu białek błonowych. Zrekonstytuowane systemy białek błonowych mogą być bezpośrednio nakładane na biochip, co teoretycznie umożliwia adaptację każdego transportera błonowego lub kanału. Analiza transportu jest ograniczona jedynie przez ustanowienie systemu odczytu fluorescencyjnego, albo poprzez bezpośrednią zmianę fluorescencji (translokacja fluoroforów lub substratów znakowanych fluorescencyjnie), albo pośrednią zmianę fluorescencji (barwniki wrażliwe ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują brak sprzecznych interesów finansowych.
Podziękowania
Dziękujemy Barbarze Windschiegl za pomoc w ustanowieniu SOP; Dennisowi Remme'owi za jego pracę nad oprogramowaniem NanoCalcFX oraz Alinie Kollmannsperger, Markusowi Branerowi i Milanowi Gerovacowi za pomocne sugestie dotyczące rękopisu. Niemiecko-izraelska współpraca projektowa (DIP) zapewniona przez DFG i Federalne Ministerstwo Edukacji i Badań Naukowych na rzecz R.T., a także przez Federalne Ministerstwo Gospodarki i Technologii (projekt badawczo-rozwojowy ZIM) na rzecz R.T. i Nanospot GmbH wspierały te prace.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Reagent | |||
| 2-(trimetyloamonio)etylo] metanetiosulfonian | Toronto Research Chemicals Inc. | T792900 | MTSET; hydrolizowany wodą. Przechowywać w suchej objętości w temperaturze -80 °C. Zużyć natychmiast (30 minut) po rozpuszczeniu w buforze. |
| Strzykawka gazoszczelna 1 ml | Hamilton | #1001 | |
| Kolba okrągła 10 ml | Koraliki szklane Schott Duran | ||
| 2,7 mm | Roth | N032.1 | |
| 2-Propanole | Roth | 9866.5 | |
| 30 cm Rurka przedłużająca Luer-Lock | Sarstedt | 744304 | |
| Aceton | Roth | 5025.5 | |
| Bio-Koraliki SM-2 Adsorbent | Bio-Rad | 152-3920 | należy aktywować przed pierwszym użyciem |
| CaCl2 Dihydrat | Roth | HN04.3 | |
| Calcein | Sigma | C0875 | przechowywać w ciemności w temperaturze -20 ° C |
| Odczynnik chloroformowy klasy | VWR Chemicals | 22711324 | |
| DOPEATTO390 | ATTO-TEC | AD 390-165 | przechowywać w ciemności w temperaturze -20 ° C |
| Absolut | etanolu Sigma-Aldrich | 32205 | |
| Injekt Strzykawka jednorazowa | Braun | 460 60 51V | |
| Injekt-F Strzykawka jednorazowa | Braun | 91 66 017V | |
| Klipsy do kecka | Schott | KC29 | |
| L-&alfa;-Fosfatydylocholina, 20% (sojowa) | Avanti Polar Lipids | 5416016 | przechowywać w atmosferze gazu obojętnego w temperaturze -20 &; C |
| NaCl 99,5% rocznie | Roth | 3957.2 | |
| Nanopore E100 wafel/chipy | Mikromotoryka (Moguncja/Niemcy) | dostępne na zamówienie | |
| Nucleopore Track-Etch Membrane 0,4 i mikro; m | Whatman | 800282 | |
| Oregon Green Dextran 488 (70 kDa) | life Technologies | D-7173 | przechowywać w ciemności przy -20 stopniach; C |
| Oy647 | Luminartis (Mü nster / Niemcy) | OY-647-T-1mg | przechowywać w ciemności w temperaturze -20 & deg; C |
| Filtracja strzykawką Rotilabo, niesterylna, wielkość porów 0,22 i mikro; m | Roth | P 818.1 | |
| Sephadex G-50 | Sigma-Aldrich | G5080 | materiał kolumny do chromatografii wykluczającej rozmiar |
| Silastic MDX4-4210 | Dow Corning | do mocowania wiórów na szklanym wsporniku nakrywkowym | |
| lepki-Slide 8-dołkowa | ibidi | 80828 | do montażu na szkiełkach szklanych (uchwyt na wióry) |
| Zawór trójdrożny niebieski | Sarstedt | 744410001 | |
| Tris Pufferan 99,9% Ultra Jakość | Roth | 5429.2 | |
| Triton-X 100 | Roth | 6683.1 | |
| Whatman 0,2 i mikro; m Filtr membranowy z azotanu celulozy | Roth | NH69.1 | |
| Nazwa | Firma | Numer katalogowy | Komentarze |
| >Equipment | |||
| Bü chi 461 kąpiel wodna | Bü chi | ||
| Bü chi Rotavapor RE 111 | Bü | ||
| Cary Eclipse | Varian | ||
| LiposoFast Mini Extruder | Avestin | ||
| Pompa membranowa | Vaccubrand | 15430 | |
| Nanosight Mikroskop śledzący nanocząstki | Malvern / Nanosight | LM 14C | |
| Mikroskop NyONE | Synentec | dostępny na zamówienie | |
| Sterowanie pompą | Vaccubrand | CVC 2II | |
| Wanna Sonorex RK100H | Brandelin elektroniczna | 31200001107477 | |
| Pompa próżniowa RC5 | Vaccubrand | 1805400204 | |
| Łaźnia wodna W13 | Haake | 002-9910 | |
| Myjka plazmowa PDC-37G | Harrick Plasma | PDC-37G | |
| Nazwa | Firma | Numer katalogowy | Komentarze |
| Software | |||
| ImageJ | Open Source | http://imagej.nih.gov/ij/ | naukowe oprogramowanie do przetwarzania obrazów |
| NanoCalcFX | Freeware | http://sourceforge.net/projects/nanocalc/ | oprogramowanie do analizy/oceny danych dla ogromnych zestawów danych kinetycznych transportu |
| Oprogramowanie analityczne NTA 2.3 Oprogramowanie do | Nanosight | do śledzenia nanocząstek mikroskop | |
| NTA 2.3 Temperature Comms | Nanosight | oprogramowanie do kontroli temperatury do mikroskopu śledzącego nanocząstki |
Bibliografia
- Yildirim, M. A., Goh, K. I., Cusick, M. E., Barabasi, A. L., Vidal, M. Drug-target network. Nat Biotechnol. 25, 1119(2007).
- Hamill, O. P., Marty, A., Neher, E., Sakmann, B., Sigworth, F. Improved patch-clamp techniques for high-resolution current recording from cells and cell-free membrane patches. Pflugers Arch. 391, 85-100 (1981).
- Osaki, T., Suzuki, H., Le Pioufle, B., Takeuchi, S. Multichannel simultaneous measurements of single-molecule translocation in α-hemolysin nanopore array. Anal. Chem. 81, 9866-9870 (2009).
- Carrillo, L., et al. High-resolution membrane capacitance measurements for studying endocytosis and exocytosis in yeast. Traffic. , (2015).
- Giacomini, K. M., et al. Membrane transporters in drug development. Nat. Rev. Drug Discov. 9, 215-236 (2010).
- Castell, O. K., Berridge, J., Wallace, M. I. Quantification of membrane protein inhibition by optical ion flux in a droplet interface bilayer array. Angew. Chem. Int. Ed. 51, 3134-3138 (2012).
- Zollmann, T., et al. Single liposome analysis of peptide translocation by the ABC transporter TAPL. Proc. Natl. Acad. Sci. U.S.A. 112, 2046-2051 (2015).
- Tamm, L. K., McConnell, H. M. Supported phospholipid bilayers. Biophys. J. 47, 105-113 (1985).
- Sackmann, E. Supported membranes: scientific and practical applications. Science. 271, 43-48 (1996).
- Castellana, E. T., Cremer, P. S. Solid supported lipid bilayers: From biophysical studies to sensor design. Surf. Sci. Rep. 61, 429-444 (2006).
- Wagner, M. L., Tamm, L. K. Tethered polymer-supported planar lipid bilayers for reconstitution of integral membrane proteins: silane-polyethyleneglycol-lipid as a cushion and covalent linker. Biophys. J. 79, 1400-1414 (2000).
- Naumann, C. A., et al. The polymer-supported phospholipid bilayer: tethering as a new approach to substrate-membrane stabilization. Biomacromolecules. 3, 27-35 (2002).
- Weiskopf, D., Schmitt, E. K., Klühr, M. H., Dertinger, S. K., Steinem, C. Micro-BLMs on highly ordered porous silicon substrates: Rupture process and lateral mobility. Langmuir. 23, 9134-9139 (2007).
- Watanabe, R., et al. Arrayed lipid bilayer chambers allow single-molecule analysis of membrane transporter activity. Nat. Commun. 5, (2014).
- Stamou, D., Duschl, C., Delamarche, E., Vogel, H. Self-Assembled Microarrays of Attoliter Molecular Vessels. Angew. Chem. Int. Ed. 115, 5738-5741 (2003).
- Lohr, C., et al. Single Liposomes Used to Study the Activity of Individual Transporters. Biophysical Journal. 106, 229a(2014).
- Dunlop, J., Bowlby, M., Peri, R., Vasilyev, D., Arias, R. High-throughput electrophysiology: an emerging paradigm for ion-channel screening and physiology. Nat. Rev. Drug Discov. 7, 358-368 (2008).
- Milligan, C. J., et al. Robotic multiwell planar patch-clamp for native and primary mammalian cells. Nat. Protoc. 4, 244-255 (2009).
- Soga, N., Watanabe, R., Noji, H. Attolitre-sized lipid bilayer chamber array for rapid detection of single transporters. Sci. Rep. 5, (2015).
- Kleefen, A., et al. Multiplexed parallel single transport recordings on nanopore arrays. Nano Lett. 10, 5080-5087 (2010).
- Wei, R., Gatterdam, V., Wieneke, R., Tampé, R., Rant, U. Stochastic sensing of proteins with receptor-modified solid-state nanopores. Nat. Nanotechnol. 7, 257-263 (2012).
- Urban, M., et al. Highly parallel transport recordings on a membrane-on-nanopore chip at single molecule resolution. Nano Lett. 14, 1674-1680 (2014).
- Kusters, I., Van Oijen, A. M., Driessen, A. J. Membrane-on-a-Chip: Microstructured Silicon/Silicon-Dioxide Chips for High-Throughput Screening of Membrane Transport and Viral Membrane Fusion. ACS Nano. 8, 3380-3392 (2014).
- Hansen, J. S., Thompson, J. R., Hélix-Nielsen, C., Malmstadt, N. Lipid directed intrinsic membrane protein segregation. J. Am. Chem. Soc. 135, 17294-17297 (2013).
- Heinemann, F., Schwille, P. Preparation of Micrometer-Sized Free-Standing Membranes. ChemPhysChem. 12, 2568-2571 (2011).
- Lazzara, T. D., Carnarius, C., Kocun, M., Janshoff, A., Steinem, C. Separating attoliter-sized compartments using fluid pore-spanning lipid bilayers. ACS nano. 5, 6935-6944 (2011).
- Winterhalter, M. Black lipid membranes. Curr. Opin. Colloid Interface Sci. 5, 250-255 (2000).
- Koçer, A., Walko, M., Feringa, B. L. Synthesis and utilization of reversible and irreversible light-activated nanovalves derived from the channel protein MscL. Nat. Protoc. 2, 1426-1437 (2007).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
