Ilustrujemy zastosowanie analizy rezonansowej reakcji jądrowej 1H(15N,αγ)12C (NRA) do ilościowej oceny gęstości atomów wodoru na powierzchni, objętości i w warstwie międzyfazowej materiałów stałych. Opisano przypowierzchniowy profil głębokości wodoru monokryształu Pd(110) i stosów SiO2/Si(100).
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Kwantyfikacja stężeń wodoru w warstwach powierzchniowych i granicznych faz oraz materiałach sypkich poprzez profilowanie głębokości z analizą reakcji jądrowej
W tym artykule
Podsumowanie
Streszczenie
Analiza reakcji jądrowej (NRA) za pomocą rezonansowej reakcji 1H(15N,αγ)12C jest wysoce efektywną metodą profilowania głębokości, która ilościowo i nieniszcząco ujawnia rozkład gęstości wodoru na powierzchniach, na granicy faz i w objętości materiałów stałych z wysoką rozdzielczością głębokości. Technika ta wykorzystuje wiązkę jonów 15N o energii 6,385 MeV dostarczaną przez akcelerator elektrostatyczny i wykrywa izotop 1H na głębokości do około 2 μm od powierzchni docelowej. Pokrycie powierzchni H mierzone jest z czułością rzędu ~1013 cm-2 (~1% typowej gęstości monowarstwy atomowej), a stężenia objętościowe H z granicą wykrywalności ~1018 cm-3 (~100 at. ppm). Rozdzielczość głębokości przypowierzchniowej wynosi 2-5 nm dla normalnego dla powierzchni 15N jonów padających na cel i może być zwiększona do wartości poniżej 1 nm dla bardzo płaskich obiektów, przyjmując geometrię padania ocierającą się o powierzchnię. Metoda jest wszechstronna i łatwo stosowana do każdego jednorodnego materiału kompatybilnego z wysoką próżnią o gładkiej powierzchni (bez porów). Tarcze przewodzące prąd elektryczny zwykle tolerują promieniowanie wiązką jonów przy znikomej degradacji. Kwantyfikacja wodoru i prawidłowa analiza głębokości wymagają znajomości składu elementarnego (poza wodorem) i gęstości masowej materiału docelowego. Szczególnie w połączeniu z metodami ultrawysokiej próżni do przygotowania i charakteryzacji celów in-situ, 1H(15N,αγ)12C NRA idealnie nadaje się do analizy wodoru na powierzchniach kontrolowanych atomowo i nanostrukturalnych granicach faz. Przykładowo demonstrujemy tutaj zastosowanie 15N NRA w akceleratorze tandemowym MALT Uniwersytetu Tokijskiego do (1) ilościowego pomiaru pokrycia powierzchni i stężenia masowego wodoru w obszarze przypowierzchniowym monokryształu Pd(110) narażonego na H2 monokryształu Pd(110) oraz (2) do określenia lokalizacji głębokości i gęstości warstw wodoru w pobliżu granic faz cienkich warstw SiO2 na Si(100).
Wprowadzenie
Powszechność wodoru jako zanieczyszczenia lub składnika ogromnej liczby materiałów, a także bogactwo zjawisk oddziaływań indukowanych przez wodór, sprawiają, że ujawnienie rozkładu wodoru w obszarze przypowierzchniowym oraz na ukrytych granicach faz ciał stałych jest istotnym zadaniem w wielu dziedzinach inżynierii i fundamentalnej nauki o materiałach. Do najważniejszych obszarów należą badania nad absorpcją wodoru w materiałach do magazynowania i oczyszczania dla zastosowań w energetyce wodorowej, ogniwa paliwowe, kataliza fotokatalityczna i uwodorniająca, retencja i kruchość wodorowa w inżynierii reaktorów jądrowych i termojądrowych, indukowane wodorem efekty surfaktantowe w procesach wzrostu epitaksjalnego oraz problemy z niezawodnością elektryczną związaną z wodorem w technologii urządzeń półprzewodnikowych.
Mimo powszechnej obecności i prostej struktury atomowej, ilościowe wykrywanie wodoru stwarza trudności analityczne. Ponieważ wodór posiada tylko jeden elektron, wszechstronna analiza pierwiastkowa za pomocą spektroskopii elektronowej okazuje się nieskuteczna. Powszechne metody detekcji wodoru z wykorzystaniem technik analizy masowej, optycznej lub rezonansu jądrowego, takie jak stapianie metalurgiczne, desorpcja termiczna, absorpcja w podczerwieni czy spektroskopia NMR, są zasadniczo niewrażliwe na głębokość rozmieszczenia wodoru. Uniemożliwia to np. rozróżnienie między wodorem zaadsorbowanym na powierzchni a wodorem absorbowanym w objętości materiału, które różnią się znacząco pod względem fizycznych i chemicznych oddziaływań z materiałem; rozróżnienie to staje się zatem coraz ważniejsze w analizie materiałów nanostrukturalnych, które charakteryzują się małą objętością i dużą powierzchnią właściwą. Profilowanie wodoru za pomocą spektrometrii mas z jonami wtórnymi, choć pozwala na uzyskanie ilościowych stężeń H z rozdzielczością głębokościową, jest równie niszczące dla badanego celu jak stapianie metalurgiczne, a efekty rozpylania mogą sprawić, że informacje o głębokości uzyskane w pobliżu powierzchni będą niewiarygodne.
Analiza reakcji jądrowych z wykorzystaniem wąskiego rezonansu energetycznego (Eres) reakcji 1H(15N,αγ)12C przy 6,385 MeV1-3, z drugiej strony, łączy zalety nieniszczącego oznaczania ilości wodoru z wysoką rozdzielczością głębokości w rzędzie kilku nanometrów w pobliżu powierzchni. Metoda ta określa stopień pokrycia powierzchni wodorem z czułością rzędu 1013 cm-2 (~1% gęstości typowej monowarstwy atomowej). Stężenia wodoru wewnątrz materiałów można oceniać z granicą detekcji kilku 1018 cm-3 (~100 at. ppm) i zakresem głębokości sondowania około 2 μm. Rozdzielczość głębokości przypowierzchniowej wynosi rutynowo 2-5 nm przy prostopadłym padaniu wiązki jonów 15N na analizowany cel. W geometriach padania pod kątem wzdłuż powierzchni rozdzielczość ta może zostać dodatkowo zwiększona do wartości poniżej 1 nm. Szczegółowy opis znajduje się w odnośniku 3.
Wspomniane możliwości potwierdziły, że 1H(15N,αγ)12C NRA jest potężną techniką pozwalającą wyjaśnić statyczne i dynamiczne zachowanie wodoru na powierzchniach i granicach faz w szerokiej gamie procesów i materiałów3. Metoda 15N NRA, opracowana przez Lanforda4 w 1976 roku, była początkowo wykorzystywana głównie do ilościowego określania objętościowych stężeń H w materiałach objętościowych i cienkich warstwach. Wśród innych zastosowań, bezwzględne stężenia wodoru uzyskane za pomocą 15N NRA służyły do kalibracji innych, niedyrektywnie ilościowych technik detekcji wodoru5,6. Opisano również profilowanie wodoru metodą 15N NRA w próbkach o dobrze zdefiniowanych granicach faz w warstwowych strukturach cienkowarstwowych7-10. W ostatnim czasie dokonano znacznych postępów w badaniu wodoru w regionie przypowierzchniowym chemicznie czystych i strukturalnie dobrze zdefiniowanych próbek, łącząc 15N NRA z instrumentacją analityczną do badań powierzchni w ultrawysokiej próżni (UHV) w celu przygotowania powierzchni kontrolowanych atomowo in situ do analizy H3.
Dzięki ilościowemu określeniu pokrycia wodorem powierzchni monokryształów, NRA w znacznym stopniu przyczyniło się do obecnego mikroskopowego rozumienia faz adsorpcji wodoru na wielu materiałach. 1NRA H(15N,αγ)12C jest ponadto jedyną techniką eksperymentalną pozwalającą na bezpośredni pomiar energii drgań zerowych atomów H zaadsorbowanych na powierzchni11, t.j. może ona ujawnić kwantowo-mechaniczny ruch drgawkowy zaadsorbowanych atomów H w kierunku wiązki jonów padających. Dzięki zdolności do rozróżniania z nanometrową precyzją wodoru zaadsorbowanego na powierzchni od wodoru absorbowanego w objętości, NRA 15N może dostarczyć cennych informacji na temat przenikania wodoru przez powierzchnie materiałów, co ma znaczenie np. w datowaniu nawodnienia minerałów12 lub przy obserwacji nukleacji wodorków pod powierzchniami metali absorbujących wodór13-15. Zastosowania wysokorozdzielczego NRA 15N wykazały potencjał w wykrywaniu wariacji grubości warstw adsorpcyjnych poniżej jednej warstwy monomolekularnej16 oraz w odróżnianiu wodoru zaadsorbowanego na powierzchni od wodoru absorbowanego w objętości nanokryształów Pd17. Połączenie z termodesorpcją spektroskopową (TDS) pozwala na jednoznaczne zidentyfikowanie cech termicznej desorpcji H2 oraz na ocenę rozdzielczą względem głębokości stabilności termicznej stanów wodoru zaadsorbowanego i absorbowanego w odniesieniu do desorpcji i dyfuzji13,15,18. Ze względu na swój nieniszczący charakter i wysoką rozdzielczość głębokości 1NRA H(15N,αγ)12C jest również idealną metodą wykrywania wodoru uwięzionego na nienaruszonych granicach faz, co pozwala na badanie pułapkowania wodoru na granicach metal/metal19-22 i metal/półprzewodnik16,23-25 oraz na śledzenie dyfuzji wodoru w systemach warstwowych cienkich filmów9. Poprzez bezpośrednią wizualizację zjawisk redystrybucji wodoru między granicami faz struktur metal-tlenek-półprzewodnik (MOS) na bazie SiO2/Si, które wiążą się z degradacją elektryczną urządzeń, NRA wniosło szczególnie cenne wkłady w badania nad niezawodnością urządzeń26.
Zasada detekcji wodoru w NRA polega na naświetlaniu analizowanego celu wiązką jonów 15N o energii co najmniej Eres=6,385 MeV w celu wywołania rezonansowej reakcji jądrowej 1H(15N,αγ)12C pomiędzy 15N a 1H w materiale. Reakcja ta uwalnia charakterystyczne promieniowanie γ o energii 4,43 MeV, które jest mierzone detektorem scyntylacyjnym umieszczonym w pobliżu próbki. Wydajność γ jest proporcjonalna do stężenia H na określonej głębokości celu. Normalizacja tego sygnału przez liczbę padających jonów 15N pozwala na przeliczenie go na bezwzględną gęstość H po skalibrowaniu układu detekcji γ za pomocą wzorcowego celu o znanym stężeniu H. Jony 15N padające z energią Eres mogą reagować z wodorem na powierzchni celu. Stężenie wodoru ukrytego wewnątrz materiału mierzy się przy użyciu jonów 15N padających z energiami (Ei) wyższymi niż Eres. Wewnątrz materiału celu jony 15N ulegają stracie energii na skutek hamowania elektronowego. Efekt ten zapewnia wysoką rozdzielczość głębokości, ponieważ rezonans reakcji jądrowej 1H(15N,αγ)12C ma bardzo wąską szerokość (parametr szerokości Lorentza Γ = 1,8 keV), a siła hamowania materiałów dla 15N o energii 6,4 MeV mieści się w zakresie 1-4 keV/nm, zatem przejście jonu 15N przez zaledwie kilka warstw atomowych wystarcza, aby przesunąć jego energię poza okno rezonansowe. W ten sposób reakcja rezonansowa wykrywa wodór ukryty przy Ei > Eres na głębokości sondowania d=(Ei-Eres)/S, gdzie S jest siłą hamowania elektronowego analizowanego materiału3.
Poprzez pomiar wydajności γ podczas skanowania energii padających jonów 15N w niewielkich przyrostach, otrzymuje się krzywą wzbudzenia reakcji jądrowej, która zawiera rozkład gęstości wodoru w funkcji głębokości w próbce. Na tej krzywej wzbudzenia (wydajność γ względem energii 15N) rzeczywisty rozkład głębokości H jest splotowany z funkcją instrumentalną NRA, która wprowadza przeważnie rozmycie gaussowskie i stanowi głównym ograniczeniem dla rozdzielczości głębokości3. Na powierzchni (t.j. przy Ei = Eres) szerokość funkcji gaussowskiej jest zdominowana przez efekt Dopplera wynikający z drgań zerowych atomów H przeciwko powierzchni próbki.11,27,28 Krzywa wydajności wodoru ukrytego, wykrywanego przy Ei > Eres, jest poddana dodatkowemu składowemu rozmyciu gaussowskiemu spowodowanemu losowym rozproszeniem energii jonów 15N wewnątrz próbki. Szerokość tego rozproszenia wzrasta proporcjonalnie do pierwiastka kwadratowego z długości trajektorii jonu w materiale 29,30 i staje się dominującym czynnikiem ograniczającym rozdzielczość powyżej głębokości badania wynoszących 10-20 nm.
Aby zaprezentować kilka typowych zastosowań profilowania wodoru za pomocą NRA z użyciem 15N, opisano tutaj przykładowo (1) ilościową ocenę stopnia pokrycia powierzchni wodorem oraz stężenia wodoru absorbowanego w objętości monokryształu palladu (Pd) eksponowanego na H2, oraz (2) ocenę położenia głębokościowego i gęstości warstw wodoru na ukrytych interfejsach struktur SiO2/Si(100). Pomiary NRA są przeprowadzane na tandemowym akceleratorze van-de-Graaffa MALT 5 MV31 Uniwersytetu w Tokio, który dostarcza wysoce stabilną i dobrze monochromatyzowaną (ΔEi ≥ 2 keV) wiązkę jonów 15N o energii 6-13 MeV. Autorzy opracowali system sterowania komputerowego dla akceleratora, aby umożliwić zautomatyzowane skanowanie energii i akwizycję danych do profilowania wodoru. Odzwierciedlając dwa różne zadania pomiarowe NRA przedstawione w powyższych zastosowaniach profilowania H, ośrodek MALT oferuje dwie linie wiązki jonowej ze specjalistycznymi stacjami eksperymentalnymi: (1) system analizy powierzchni UHV z pojedynczym detektorem scyntylacyjnym γ z germanianu bizmutu (BGO, Bi4Ge3O12) przeznaczonym do ilościowego oznaczenia stopnia pokrycia powierzchni wodorem, do spektroskopii drgań punktu zerowego oraz do profilowania głębokości H w atomowo kontrolowanych monokryształach w unikalnej kombinacji z TDS; oraz (2) komorę wysokiej próżni wyposażoną w dwa detektory BGO umieszczone bardzo blisko próbki w celu zwiększenia wydajności detekcji γ, co zapewnia niższy limit detekcji H i szybszą akwizycję danych. Ten układ nie posiada zaplecza do przygotowania próbek, ale pozwala na szybką wymianę próbek (~30 min), a tym samym na większą przepustowość w przypadku obiektów, dla których ściśle kontrolowana warstwa powierzchniowa nie jest istotną częścią zadania analitycznego, jak np. profilowanie H na ukrytych interfejsach lub ilościowe oznaczenie stężeń H w objętości. W obu liniach wiązki detektory BGO są wygodnie umieszczone na zewnątrz systemów próżniowych, ponieważ promienie γ przenikają przez cienkie ścianki komory z pomijalnym tłumieniem.
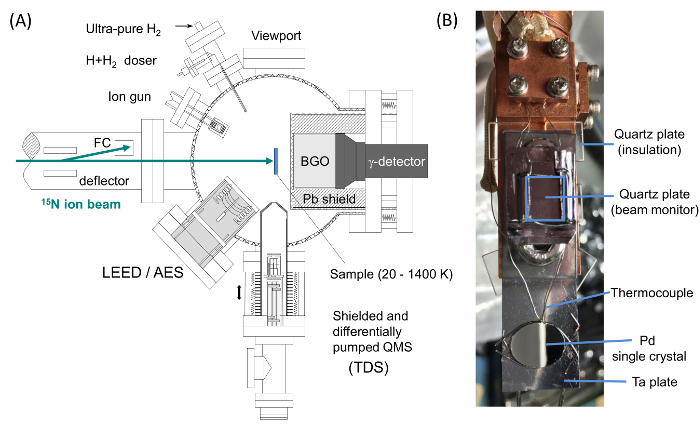
Rysunek 1. Układ NRA w systemie UHV BL-1E. (A) Schematyczny widok z góry systemu UHV BL-1E wyposażonego w jonową działo do rozpylania, dyfrakcję niskenergetycznych elektronów (LEED) oraz spektroskopię elektronów Auger (AES) do przygotowania in-situ atomowo uporządkowanych i chemicznie czystych powierzchni monokryształów jako celów, a także połączone pomiary NRA i TDS z kwadrupolowym spektrometrem mas (QMS) zamontowanym na liniowej platformie translacyjnej. (B) Próbka monokryształu Pd zamocowana w uchwycie próbki manipulatora kriogenicznego. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Rycina 1 (A) przedstawia układ UHV w linii wiązki (BL)-1E, który jest w pełni wyposażony do preparacji powierzchni monokryształów o porządku atomowym in-situ i posiada ciśnienie bazowe <10-8 Pa w celu utrzymania czystości powierzchni. Aby zapewnić dostęp próbki do narzędzi analitycznych powierzchni, 4-calowy scyntylator BGO został umieszczony na osi wiązki jonów 15N około 30 mm za celem. Próbka jest zamontowana na 4-osiowym stole manipulacyjnym dla precyzyjnego pozycjonowania (x, y, z, Θ) i może być chłodzona ciekłym azotem do ~80 K lub sprężonym He do ~20 K. Rycina 1 (B) pokazuje monokrystaliczny cel z Pd zamontowany za pomocą punktowo spawanych drutów wsporczych z Ta do kriostatu kompresyjnego He. Kwarcowe płytki dystansowe izolują elektrycznie płytkę uchwytu próbki od korpusu kriostatu. Umożliwia to pomiar prądu padającej wiązki jonów 15N, niezbędny do ilościowej analizy NRA, oraz pozwala na ogrzewanie przez bombardowanie elektronami z włókna wolframowego znajdującego się z tyłu uchwytu próbki. Termopara typu K jest punktowo przyspawana do krawędzi próbki Pd. Płyta kwarcowa zamocowana na osi manipulatora nad próbką służy do monitorowania profilu wiązki jonowej i do wyrównania próbki z wiązką. Rycina 2 (A) przedstawia układ w BL-2C z dwoma 4-calowymi detektorami BGO ustawionymi pod kątem 90° względem wiązki 15N, których przednia powierzchnia znajduje się w odległości nie większej niż 19,5 mm od osi wiązki. Uchwyt próbki (Rycina 2 (B)) zapewnia prosty mechanizm zaciskowy do szybkiej wymiany próbek i umożliwia obrót próbki wokół osi pionowej w celu regulacji kąta padania wiązki 15N.
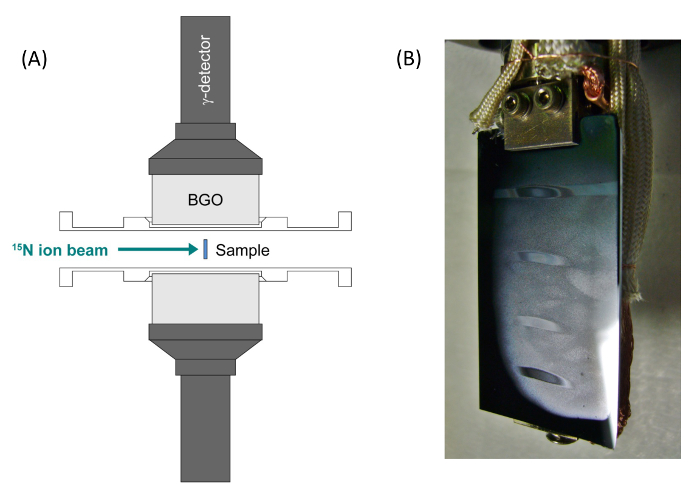
Rysunek 2. Układ NRA w BL-2C. (A) Schematyczny widok z góry komory wysokiej próżni w BL-2C wyposażonej w dwa detektory γ BGO umieszczone blisko pozycji celu. (B) Uchwyt próbki z zamocowanym dużym chipem celu SiO2/Si(100). Zaparowanie tego typu próbki parą wodną po analizie NRA wizualizuje obszary naświetlone wiązką jonów 15N. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Planowanie eksperymentów
- Wybierz odpowiednią linię wiązki akceleratora MALT w zależności od zadania pomiarowego (BL-1E dla wodoru powierzchniowego, BL-2C dla wodoru objętościowego lub międzyfazowego). Skontaktuj się z naukowcem wspierającym (obecnie M.W. lub K.F.), aby omówić szczegóły pomiarów NRA oraz niezbędne przygotowania.
- Pobierz formularz wniosku o czas wiązki i sprawdź termin składania dokumentów na stronie internetowej MALT31.
Uwaga: Placówka MALT zaprasza do zgłaszania nowych projektów w każdym marcu i wrześniu odpowiednio na półroczne terminy letnie (kwiecień-wrzesień) i zimowe (październik-marzec). - Napisz wniosek o czas wiązki i prześlij go zgodnie z instrukcjami na stronie internetowej MALT.
- Po zatwierdzeniu wniosku potwierdź harmonogram czasu wiązki na nadchodzący półroczny termin, zgodnie z ogłoszeniem na stronie internetowej MALT31. Nowi użytkownicy są zobowiązani do przejścia szkolenia z zakresu bezpieczeństwa na początku terminu.
- Przygotuj się do czasu wiązki z wyprzedzeniem. Uwzględnij wszystkie szczegóły eksperymentu oraz czas niezbędny na transport materiałów, instalację próbek, a w szczególności na przygotowanie powierzchni in-situ w warunkach UHV (jeśli jest wymagane). Przygotuj próbkę docelową do pomiaru NRA przed rozpoczęciem czasu wiązki.
2. Przygotowanie do pomiarów NRA w BL-1E (UHV)
Uwaga: Podczas pracy z instrumentami i materiałami przeznaczonymi do użytku w próżni, w tym z czystymi narzędziami, należy zawsze nosić rękawiczki.
- Instalacja próbki monokryształu w systemie UHV (patrz Rysunek 1 (B)).
- Ustawić moc zgrzewarki punktowej na 3,5. Umieścić próbkę monokryształu na czystej, płaskiej, nieprzewodzącej powierzchni roboczej i zgrzać punktowo dwa odcinki drutu tantalowego (Ta) o długości 4 cm (śr. 0,3 mm) równolegle do krawędzi próbki.
- Ostrożnie wygiąć druty, aby dopasowały się do kształtu krawędzi kryształu, przeciwdziałając siłom gięcia za pomocą pęsety lub szczypiec w miejscach zgrzewania. Na odcinku ok. 1 cm z każdej strony wykonać od 2 do 4 dodatkowych zgrzewów punktowych pary drutów wzdłuż krawędzi kryształu.
- Zgiąć końce drutów tak, aby były skierowane w stronę przeciwną do centrum kryształu w płaszczyźnie poziomej równoległej do powierzchni roboczej. Umieścić próbkę z drutami wsporczymi na płycie Ta (grubość 0,3 mm) uchwytu próbki. Wycentrować próbkę tak, aby zakrywała otwór nad grzałką włóknową od tyłu i ustalić pozycję próbki, zgrzewając punktowo wszystkie cztery końce drutów wsporczych do płyty. Jeśli to możliwe, wykonać więcej niż jeden zgrzew na każdym końcu drutu, przesuwając się od końcówki drutu w stronę próbki.
- Odciąć nadmiar długości drutu wystający poza krawędź płyty uchwytu. Ustawić moc zgrzewarki punktowej na minimum i wyzwolić jeden impuls przy zamkniętych, pustych szczypcach do zgrzewania. Zgrzać punktowo termoparę typu K (chromel-alumel) (średnica 0,2 mm) do górnej krawędzi próbki kryształu.
- Potwierdzić prawidłową łączność montażu próbki, mierząc rezystancje między stykami przejść elektrycznych w głowicy kriostatu: Filament vs. próbka (przewód styku polaryzującego przyłączony do płyty uchwytu próbki) > 20 MΩ; Filament vs. masa (korpus kriostatu) > 20 MΩ; Przewody filamentu (W śr. 0,3 mm) < 3 Ω; Przewody termopary: ~16 Ω; Termopara vs. masa > 20 MΩ; Termopara vs. próbka ~20 Ω oraz ~8 Ω (w zależności od materiału drutu, chromelu lub alumelu).
- Zanotować odległość między centrami próbki a monitorem profilu wiązki (płytką kwarcową).
- Wymienić uszczelkę miedzianą na głowicy manipulatora UHV i ostrożnie wsunąć kriostat z zamontowaną próbką. Dokręcić śruby kołnierza i odessać układ UHV zgodnie z instrukcjami naukowca pomagającego.
- Przygotować komorę UHV do wypalania (bake out), mocując taśmy grzejne i folię aluminiową. Upewnić się, że wszystkie pompy turbomolekularne pracują prawidłowo przez co najmniej 30 min, a ciśnienie wynosi < 2×10⁻⁴ Pa. Włączyć grzałki komory, aby wypalać system UHV przez 24 h.
- Potwierdzić odczyt wskaźnika jonowego poniżej 1×10⁻⁵ Pa. Wyłączyć grzałki wypalające. Reaktywować pompę z nieodparowalnym getterem (NEG) za pomocą wewnętrznego elementu grzejnego w temperaturze 400-450 °C przez 30 min, gdy komora jest nadal gorąca.
- Pozostawić komorę do ochłodzenia przez 3-4 h, a następnie ponownie podłączyć kable zasilające i elektronikę QMS do działa jonowego i optyki LEED. Odgazować filamenty QMS, działa jonowego i LEED. Potwierdzić, że ciśnienie bazowe komory wynosi < 1×10⁻⁸ Pa po całkowitym ochłodzeniu do temperatury pokojowej (w ciągu 12-24 h).
- Przygotowanie powierzchni monokryształu w systemie UHV (patrz Rysunek 1 (A)).
- Ustawić próbkę w centrum komory za pomocą stołu x, y, z manipulatora i obrócić, aby wyrównać powierzchnię między okienkiem a działem jonowym (skierowanym w stronę dozownika gazu). Włączyć zasilacz działa jonowego i ustawić sterowanie „Emission” na 20 mA. Patrząc na próbkę przez okienko, precyzyjnie dostroić kąt obrotu próbki tak, aby na jej powierzchni był widoczny obraz lustrzany świecącego filamentu działa jonowego.
- Ustawić wartość „Beam energy” na zasilaczu działa jonowego na 800 eV. Zamknąć zawór odcinający pompy NEG na dnie komory i wprowadzić gaz Ar o ciśnieniu 6×10⁻³ Pa do komory UHV przez zawór przeciekowy. Potwierdzić prąd jonowy rozpylania (tester cyfrowy, z próbki do masy) na poziomie ok. 2 μA i rozpylać powierzchnię przez 10 min w temperaturze pokojowej.
- Dodać ciekły azot do kriostatu manipulatora. Przy głowicy manipulatora podłączyć przewody grzałki filamentu do zasilacza, a tester cyfrowy (zakres 20 mV) do przejścia termopary. Uziemić filament.
- Podłączyć styk próbki do zasilacza napięcia polaryzującego. Przyłożyć napięcie polaryzujące 1 kV do próbki. Używać prądów grzałki filamentu do 6,6 A w celu wyżarzania, utleniania i szybkiego nagrzewania w następnym kroku (2.2.5), monitorując napięcie termopary (temperaturę próbki) testerem cyfrowym.
OSTRZEŻENIE: NIGDY nie dotykać testera cyfrowego ani głowicy manipulatora, gdy próbka jest pod napięciem polaryzującym (ryzyko śmiertelnego porażenia prądem!). - Wyżarzać próbkę w UHV do 1 000 K przez 10 min, upewniając się, że ciśnienie pozostaje poniżej 2×10⁻⁷ Pa. Utleniać w 750 K w ciśnieniu 5,0×10⁻⁵ Pa O2 przez 5 min, a następnie redukować w temperaturze pokojowej (RT) w ciśnieniu 5,0×10⁻⁵ Pa H2. Wykonać końcowe szybkie nagrzewanie do 600 K w UHV.
- Obserwować wzór LEED i powtarzać kroki od 2.2.1 do 2.2.2 (rozpylanie) oraz od 2.2.3 do 2.2.5 (wyżarzanie/utlenianie/redukcja H2), aż do uzyskania wyraźnej struktury (1×1) z jasnymi plamkami na niskim tle (Rysunek 3) i braku zanieczyszczeń w spektroskopii Augerowskiej elektronów32. W powtórzonych cyklach rozpylania/wyżarzania rozpylać tylko przez 2-3 min.
- (opcjonalnie) Dodać ciekły azot do kriostatu manipulatora, aby ochłodzić próbkę do 90 K i wystawić ją na działanie kilku Langmuirów (L) gazu H2 (1 L = 1,33 × 10⁻⁴ Pa). Wykonać pomiar TDS i ostatecznie zweryfikować, czy widmo termicznej desorpcji H2 jest zgodne z danymi literaturowymi15.
Uwaga: Przygotowania niezbędne przed czasem wiązki NRA są teraz zakończone. Czysty target powierzchniowy może być teraz przygotowywany rutynowo w ciągu ~2-3 h poprzez powtarzanie kroków od 2.2.1 do 2.2.6 z cyklami rozpylania trwającymi 2-3 min.
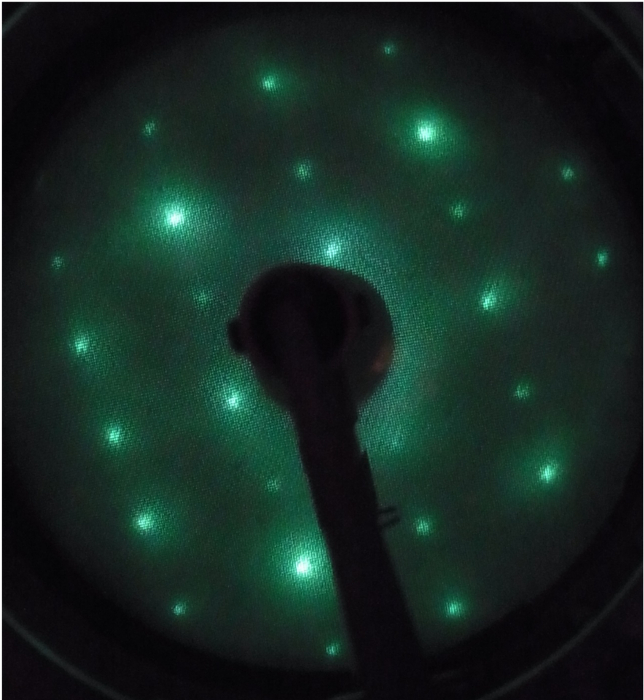
Rycina 3. Wzór LEED (223 eV) oczyszczonej powierzchni Pd(110) w systemie BL-1E UHV. Wyraźny wzór (1×1) z jasnymi plamkami dyfrakcyjnymi na niskim tle świadczy o atomowo uporządkowanej strukturze powierzchni. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- Wyrównaj wiązkę jonów 15N z pojedynczym kryształem tarczowym.
- W komorze UHV 1E ustaw próbkę w centrum komory (x = 25, y = 26, wysokość z dostosuj wzrokowo do wysokości przedniej apertury QMS) i obróć ją w stronę linii wiązki jonów 15N. Przesuń kwarcową płytkę monitora profilu wiązki (Rysunek 1 (B)) do pozycji pomiarowej NRA, obniżając uchwyt próbki o odległość próbka-monitor zmierzoną w kroku 2.1.5. Ustaw kamerę cyfrową na kołnierzu okiennym poniżej manipulatora, aby przesyłać obraz profilu wiązki na płytce kwarcowej do monitora telewizyjnego w sterowni akceleratora.
- Usuń wszystkie pozostałe kontakty elektryczne z próbki w głowicy manipulatora i podłącz linię sygnałową do cyfrowego integratora prądu w sterowni. Ustaw napięcie odchylacza elektrostatycznego na BL-1E na 8,500 V. Otwórz trzy ręczne zawory odcinające na BL-1E pomiędzy komorą UHV a magnesem zakrzywiającym BM04.
- Uzyskaj instrukcje od naukowca pomagającego w badaniu, aby zapoznać się z systemem sterowania akceleratorem w sterowni.
Uwaga: Parametry akceleratora (takie jak pola magnetyczne definiujące energię i kierunek wiązki oraz soczewki skupiające) są ustawiane za pomocą programowalnych pokręteł na centralnym panelu sterowania. Zawory linii wiązki i kubki Faradaya są otwierane/zamykane zdalnie za pomocą kliknięć myszą i siłowników pneumatycznych. - W sterowni przełącz integrator prądu z trybu „Stand by” na „Operate”. Podłącz analogowe wyjście integratora do wskaźnika prądu. Na panelu sterowania akceleratorem dostosuj energię wiązki jonów 15N (przy akceleratorze w trybie sprzężenia zwrotnego szczeliny) do pola magnesu analizatora energii wynoszącego 5,535 Gauss (Parametr: NMR03) i dopasuj pole magnesu zakrzywiającego (Parametr HPB04) do wartości ok. -6,033.4 Gauss, aby skierować wiązkę jonów na tarczę w komorze UHV 1E. Ustaw parametry magnetycznej soczewki kwadrupolowej (MQ04) na XCC=4.64 A i YCC=5.15 A w celu przybliżonego skupienia wiązki.
- W sterowni otwórz dwa zawory odcinające pomiędzy akceleratorem a linią wiązki 1E. Otwórz kubek Faradaya (FC) FC04 i obserwuj profil wiązki jonów na płytce kwarcowej w komorze tarczy na monitorze telewizyjnym. Precyzyjnie dostrój ustawienia parametrów BM04 i MQ04, aby uzyskać dobrze skupioną wiązkę jonów w centrum płytki monitora profilu. W razie potrzeby skoryguj pozycję z monitora kwarcowego za pomocą manipulatora próbki.
- Zamknij kubek Faradaya FC04 i ponownie podnieś próbkę w osi z o odległość próbka-monitor. Zanotuj parametry NMR03/HPB04/MQ04 (XCC, YCC) i zapisz je w nowym pliku MagparNNN.xls dla aktualnego czasu pracy wiązki (gdzie NNN to liczba trzycyfrowa).
Uwaga: Na podstawie tych referencyjnych danych wejściowych NMR03/HPB04 plik MagparNNN.xls oblicza dopasowane parametry pola magnetycznego dla magnesów analizujących energię (BM03) i zmieniających kierunek (BM04), które są niezbędne do utrzymania pozycji wiązki jonów na tarczy podczas skanowania energii 15N.
3. Przygotowanie do pomiaru NRA w BL-2C
- Podnieś każdą wcześniej używaną próbkę z pozycji linii wiązki do pręta transferowego manipulatora, zabezpiecz wysokość śrubą mocującą i zamknij zawór odcinający do linii wiązki.
- Odłącz linię prądu próbki przy przepustcie elektrycznym oraz linię pompy obrotowej przy złączu kołnierza KF manipulatora. Odłącz manipulator od kołnierza zaworu odcinającego.
- Umieść manipulator na stole przygotowawczym i wysuń uchwyt próbki z rury transferowej. Obróć oś manipulatora, aby ustawić próbkę poziomo.
- Poluzuj dwie śruby imbusowe M2 zacisku próbki (Rycina 2 (B)) i usuń stary target. Umieść nową próbkę, ustaw ją równolegle do osi manipulatora i dokręć śruby zacisku. Wsuń próbkę do rury transferowej i zabezpiecz jej pozycję śrubą mocującą.
- Wymień uszczelkę miedzianą na zaworze odcinającym i ponownie zamontuj manipulator w linii wiązki. Podłącz linię pompy obrotowej do manipulatora. Zamknij zawór w linii pompy obrotowej prowadzącej do pompy turbomolekularnej (TMP).
- Otwórz zawór linii pompy obrotowej manipulatora i odpompowuj rurę transferową przez 10-15 min, aby przywrócić ciśnienie bazowe pompy obrotowej. Zamknij zawory linii pompowania manipulatora i otwórz zawór w linii pompy obrotowej do TMP. Powoli otwórz zawór odcinający do manipulatora i odpompowuj przez 20-30 min, aby przywrócić ciśnienie 2-3×10⁻³ Pa.
- Obniż próbkę do pozycji linii wiązki i ustaw wektor normalny powierzchni monitora profilu wiązki (płytki szklanej) zgodnie z kierunkiem wiązki padającej przy pomocy kamery BL-2C i pobliskiego monitora TV. Następnie podłącz linię sygnałową kamery BL-2C do monitora TV w sterowni. Otwórz dwa pneumatycznie sterowane zawory odcinające na BL-2C pomiędzy komorą NRA a magnesem zaginającym BM04.
- Podłącz linię sygnałową prądu próbki pomiędzy przepustem elektrycznym manipulatora próbki a cyfrowym integratorem prądu (sterownia). W sterowni akceleratora przełącz integrator prądu z trybu „Stand by” na „Operate” i podłącz analogowe wyjście integratora do monitora prądu.
- Wstępnie wyceluj wiązkę jonów 15N w target w BL-2C, ustawiając pole magnesu zaginającego (Parametr HPB04) na ~0.6 Gauss (polaryzacja: dodatnia), parametry magnetycznej soczewki kwadrupolowej MQ04 na XCC=4.64 A i YCC=5.15 A oraz parametry soczewki kwadrupolowej MQ-2C na A=3.3 A i B=3.6 A, aby w przybliżeniu skupić wiązkę.
- Dokonaj precyzyjnego dostrojenia parametrów HPB04/MQ04(XCC, YCC)/MQ-2C(A, B), aby zoptymalizować transmisję wiązki (bezprzeszkodowe przejście do targetu) oraz profil wiązki na targetcie (używając monitorów profilu wiązki BPM-1C i BPM-2C oraz obrazu z kamery BL-2C), a następnie zapisz optymalne ustawienia.
4. Pomiar NRA w BL-1E
- Gwałtownie podgrzać próbkę Pd do 600 K, aby oczyścić powierzchnię z wszelkich zaadsorbowanych zanieczyszczeń. Stabilizować temperaturę próbki na poziomie 145 K za pomocą grzałki włóknowej (~3,6 A) i działającego kriostatu kompresyjnego He (lub chłodzenia ciekłym azotem).
- Zamknąć zawory do akceleratora i pompy NEG, a następnie poddać próbkę działaniu 2000 L H2 (2,66×10-3 Pa × 100 s) w temperaturze 145 K. Pozwolić próbce ochłodzić się do 80 K i ustawić ciśnienie tła H2 na poziomie 1×10⁻⁶ Pa.
- W sterowni ustawić energię wiązki jonów 15N w BM03 na pożądaną wartość początkową dla skanowania energii (zazwyczaj NMR03 = 5525 Gauss) i dostosować BM04 zgodnie z tabelą MagparNNN.xls.
- Uruchomić oprogramowanie do akwizycji danych NRA (NRAmain.vi) na komputerze sterującym akceleratorem w BL-2C. Wybrać procedurę profilowania głębokościowego „AutoScanLinuxUHVfb3.vi”. W programie AutoScanLinuxUHVfb3.vi nacisnąć „Read present values”, aby przesłać aktualne ustawienia parametrów magnesu do oprogramowania komputera sterującego.
- Ponownie zweryfikować, czy wszystkie zawory w BL-1E są otwarte, czy linia sygnałowa prądu próbki jest podłączona, czy cyfryzator prądu jest ustawiony na „Operate” oraz czy w FC04 dostępna jest wiązka 15N o natężeniu idealnie 15±5 nA.
- Ustawić wartości START, STOP i STEP parametru BM03 dla skanowania energii (zazwyczaj odpowiednio 5525 Gauss, 5600 Gauss i 1 Gauss) oraz włączyć opcję „Force TVC to gvm”. Dla wiązki 15N2+ o natężeniu ~15 nA ustawić parametr „Acquisition time” na 50 s.
- Kliknąć strzałkę „Execution” w konsoli AutoScanLinuxUHVfb3.vi, aby rozpocząć zautomatyzowaną akwizycję profilu głębokościowego (do głębokości ~35 nm w Pd dla STOP = 5600 Gauss). Po zakończeniu skanowania (lub w przypadku wcześniejszego przerwania) kliknąć „Stop measurement”, aby zamknąć plik danych.
- Przełączyć cyfryzator prądu w tryb „Stand by”, odłączyć linię prądu próbki od przejścia manipulatora próbki i zamknąć ostatni zawór odcinający w BL-1E przed komorą UHV.
- Zatrzymać dozowanie gazu H2 w tle poprzez zamknięcie regulowanego zaworu upustowego. Otworzyć zawór odcinający NEG w dnie komory UHV. (Opcjonalnie: zarejestrować widmo TDS H2 dla próbki).
- W celu przeprowadzenia dodatkowych pomiarów NRA (opcjonalnie) ponownie poddać powierzchnię Pd(110) działaniu H2 zgodnie z instrukcją w kroku 4.2 i powtórzyć kroki od 4.3 do 4.9.
5. Pomiar NRA w BL-2C
- W sterowni ustaw energię wiązki jonów 15N w BM03 na pożądaną wartość początkową (START) dla skanowania energii (zazwyczaj NMR03 = 5,525 Gauss, aby rozpocząć profilowanie od powierzchni).
- Uruchom oprogramowanie do akwizycji danych NRA (NRAmain.vi) na komputerze sterującym akceleratorem w BL-2C. Wybierz procedurę profilowania głębokościowego „AutoScanLinux11.vi”. Wprowadź pożądane parametry BM03 dla automatycznego skanowania energii (START, STOP, STEP), dopasowując wartość START do wartości BM03 ustawionej w kroku 5.1. Dla obecnych próbek SiO2/Si ustaw „Acquisition time” na 50 sec.
- Ponownie sprawdź, czy wszystkie zawory w BL-2C są otwarte, czy linia sygnałowa prądu próbki jest podłączona, czy cyfryzator prądu jest ustawiony na „Operate” oraz czy w FC04 dostępna jest wiązka 15N2+ o natężeniu 50-100 nA.
- Kliknij strzałkę „Execution” w „AutoScanLinux11.vi”, aby przeprowadzić akwizycję profilu głębokościowego, który zakończy się automatycznie przy wartości STOP parametru BM03. Po zakończeniu skanowania (lub w celu wcześniejszego przerwania) kliknij „Stop measurement”, aby zamknąć plik danych.
6. Analiza danych
- Skopiuj surowe pliki danych *.nra z katalogu /home/csadmin/DataTaking/BTNNN z komputera akwizycyjnego (NNN to numer bieżącego czasu wiązki) na pendrive, a następnie przenieś je na komputer do analizy danych.
- Uruchom autorskie oprogramowanie do analizy danych NRA i otwórz procedurę „NRA-Linux-2C-v3.ipf”. Pobierz procedury NRA-Analysis-2C-v4.ipf, LinuxAddOn-3-v3.ipf oraz Menu-NRA.ipf i skopiuj je do folderu danych zawierającego Igor User Routines.
- Skompiluj procedury i wybierz opcję „Load NRA data” z pojawiającego się menu „NRA”. Wybierz plik danych pomiarowych z sekcji 4 lub 5 i kliknij „Continue” w wyświetlonym oknie dialogowym.
Uwaga: Oprogramowanie generuje dwa wykresy z pomiarowych danych: „raw data” (surowe zliczenia γ (GRS) w funkcji pola magnetycznego NMR03, wyświetlane podczas akwizycji danych) oraz „NRA spectrum”, odpowiadające krzywej wzbudzenia (zliczenia γ z odjętym tłem i znormalizowane do ładunku padającego (Inorm) w funkcji energii jonów 15N). - Wybierz opcję „Correct Sample Current readings” z menu „NRA”, a następnie z menu rozwijanego wybierz „Recalculate ISC (entire wave) from averaged ISC/IFar ratio (e.g., sample w/o bias)”, aby przeskalować odczyt ładunku wiązki jonowej z bieżącego dygityzera do rzeczywistej wartości (μC), w odniesieniu do uśrednionych odczytów prądu wiązki FC04 dla całego zestawu danych. Usuń ślad „Inorm_by_Faraday” z wykresu „NRA spectrum”.
Uwaga: Normalizacja do tego przeskalowanego zintegrowanego ładunku padającego jest preferowana (nad normalizacją do prądu Faradaya), ponieważ lepiej oddaje ona ładunek jonów 15N, które faktycznie uderzają w cel, niż prąd FC04. Ten drugi jest mierzony tylko raz przed otwarciem czarki Faradaya (w celu skierowania wiązki na cel), w związku z czym nie uwzględnia fluktuacji prądu wiązki, które zawsze występują w pewnym stopniu podczas czasu akwizycji dla każdego punktu danych. Przeskalowanie ładunku próbki jest konieczne, ponieważ aktualny odczyt dygityzera zawyża rzeczywisty ładunek padającej wiązki jonowej z powodu emisji elektronów wtórnych z celu. - Wyznacz wartość NMR03 odpowiadającą Eres (pozycja maksimum piku rezonansu powierzchniowego na wykresie „raw data”). Jeśli różni się ona od domyślnej wartości oprogramowania wynoszącej 5,535 Gauss, skoryguj wpis (w razie potrzeby również wartość Stopping power), wybierając rutynę „NMR, energy and depth scale” z menu „NRA”.
- Jeśli konieczna stała się korekta szybkości tła (cps), użyj najpierw funkcji „Correct Faraday readings”, aby przeliczyć znormalizowany uzysk γ z surowych danych (GRS) po zrewidowaniu wartości tła, wprowadzając współczynnik korekcyjny 1 (dla prądu FC04). Następnie ponownie uruchom funkcję „Correct Sample Current readings” (Krok 6.4), aby przeliczyć również znormalizowany do ładunku uzysk γ z zrewidowanym tłem w odpowiednio przeskalowanej relacji do Faradaya FC04.
- Przedstaw znormalizowany do ładunku uzysk γ w funkcji głębokości jako górną oś, aby wyświetlić splot rozkładu głębokości wodoru (Rysunek 4).
- Dodaj słupki błędów do wykresu, korzystając z odpowiedniej funkcji z menu „NRA”. Jeśli to możliwe, preferuj normalizację do ładunku.
Uwaga: Statystyka zliczeń definiuje błąd ΔI uzysku γ w NRA, I = GRS-Background, poprzez propagację niepewności zmierzonych surowych zliczeń, oraz tła,
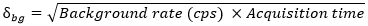 zatem oblicza się go jako:
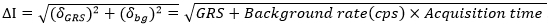 . Słupki błędów na wykresach profilu głębokości (Rysunki 4 i 5) to ΔInorm = ΔI/ładunek padającej wiązki jonowej.
- (opcjonalnie) Przeprowadź analizę dopasowania danych za pomocą odpowiednich funkcji modelowych3.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Rysunek 4 przedstawia profile NRA dla H w obszarze bliskim powierzchni próbki Pd(110) poddanej działaniu H2, mierzone w systemie BL-1E UHV w temperaturze próbki 90 K przy ciśnieniu tła H2 wynoszącym 1.33×10⁻⁶ Pa. Energia jonów 15N została przeliczona na głębokość sondowania przy użyciu siły hamowania dla Pd (S = 3.90 keV/nm). Profil z otwartymi symbolami uzyskano po wstępnej ekspozycji próbki Pd(110) na 2 000 L H2<...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Rysunek 4 przedstawia skuteczne rozróżnienie i ilościowe określenie adsorbcji powierzchniowej od wodoru wchłoniętego luzem przez 15N NRA na przykładzie monokryształu Pd(110) w układzie BL-1E UHV. Wysoka odtwarzalność powierzchniowego piku H w trzech profilach świadczy o niezawodności przygotowania próbki UHV in-situ oraz o nieniszczącym charakterze pomiaru NRA. Ilościowa zgodność wyznaczonego pokrycia H z oczekiwaną gęstością nasycenia atomowego dodatkowo pokazuje dokładność pomiaru N...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Bardzo doceniamy M. Matsumoto za wdrożenie oprogramowania, które umożliwia zautomatyzowany pomiar profili głębokości NRA H poprzez zdalne sterowanie parametrami akceleratora MALT z komputera do akwizycji danych. Dziękujemy K. Namba za umiejętne wykonanie preparatów próbek Pd(110) oraz pomiarów NRA i TDS na systemie BL-1E UHV oraz C. Nakano za pomoc techniczną w obsłudze akceleratora. Próbka SiO2/Si(100) została przyjęta z wdzięcznością dzięki uprzejmości Z. Liu z NEC Corporation w Japonii. Prace te są częściowo wspierane przez granty na badania naukowe (granty o numerach 24246013 i 26108705) Japońskiego Towarzystwa Promocji Nauki (JSPS), a także przez dotację na badania naukowe w obszarach innowacyjnych "Projektowanie materiałów za pomocą obliczeń: złożona korelacja i dynamika nierównowagi" z Ministerstwa Edukacji, Kultury, Sportu, Nauki, i technologia Japonii.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Materiał | |||
| Pd monokryształ | SPL (Laboratorium Przygotowania Powierzchni), http://www.spl.eu/products.html lub inny odpowiedni dostawca | Zamówienie wykonane zgodnie ze specyfikacją | Tarcza, średnica 9 mm, (110) zorientowana, wyrównana do < 0,5 stopnia lub mniej, jednostronnie polerowana do < 0,3 mm chropowatości, samodzielnie przygotowana próbka |
| H2 gas | Joutou Gas Corporation, Ltd., Japonia, http://www.jyotougas.co.jp/item/gas.html | (99,9995%) lub jakikolwiek inny odpowiedni dostawca | |
| O2 gas | Joutou Gas Corporation, Ltd., Japonia, http://www.jyotougas.co.jp/item/gas.html | 99,99%), lub jakikolwiek inny odpowiedni dostawca | |
| Ar gas | Joutou Gas Corporation, Ltd., Japonia, http://www.jyotougas.co.jp/item/gas.html | (99,99995%) lub dowolny inny odpowiedni dostawca | |
| Tantal / Drut | The Nilaco Corporation, http://nilaco.jp/en/order.php | TA-411325 | (99,95%), średnica 0,3 mm lub inny odpowiedni dostawca |
| Alumel / Drut | Nilaco Corporation, http://nilaco.jp/en/order.php | 851266 | średnicy 0,2 mm lub dowolny inny odpowiedni dostawca |
| Chromel / Wire (Chromel) | The Nilaco Corporation, http://nilaco.jp/en/order.php 861266 | średnicy 0,2 mm lub jakikolwiek inny odpowiedni dostawca | |
| Equipment | |||
| 3 keV Raster Ion Bombardment Gun and Control | VARIAN, http://www.eurovac.se/docs/varian1.htm | 981-2046 Zasilacz, 981-2043 Pistolet jonowy | lub równoważny produkt innego odpowiedniego producenta |
| LEED-AUGER Optics | OCI, http://www.ocivm.com/spectrometer_bdl800ir.html | BDL600IR | lub równoważny produkt dowolnego innego odpowiedniego producenta |
| Kwadrupolowy spektrometr masowy | Pfeiffer Vacuum, http://www.pfeiffer-vacuum.com/ | Prisma QMS 200 | lub równoważny produkt innego odpowiedniego producenta |
| Palladium Hydrogen Purifier | Power + Energy Inc., http://www.powerandenergy.com | PE-3001 | 99,9999999% czystości; Oczyszczacze P+E H2 są obecnie przedmiotem działalności SAES Pure Gases Inc., http://www.saespuregas.com/Products/Gas-Purifier/Hydrogen/Palladium-Membrane/Palladium-Purifier-PE2100.html |
Bibliografia
- Lanford, W. A. Analysis for hydrogen by nuclear-reaction and energy recoil detection. Nucl. Instrum. Methods Phys. Res. B. 66 ((1-2)), 65-82 (1992).
- Lanford, W. A. Nuclear Reactions for Hydrogen Analysis, Chapter 8. Handbook of Modern Ion Beam Materials Analysis. JR, T. esmer, M, N. astasi , Materials Research Society. Pittsburgh, PA. 193-204 (1995).
- Wilde, M., Fukutani, K. Hydrogen detection near surfaces and shallow interfaces with resonant nuclear reaction analysis. Surf. Sci. Rep. 69 (4), 196-295 (2014).
- Lanford, W. A., Trautvetter, H. P., Ziegler, J. F., Keller, J. New precision technique for measuring concentration versus depth of hydrogen in solids. Appl. Phys. Lett. 28 (9), 566-568 (1976).
- Ross, R. C., Tsong, I. S. T., Messier, R., Lanford, W. A., Burman, C. Quantification of hydrogen in a-Si-H films by IR spectrometry, N-15 nuclear-reaction, and SIMS. J. Vac. Sci. Technol. 20 (3), 406-409 (1982).
- Suzuki, T., Konishi, J., Yamamoto, K., Ogura, S., Fukutani, K. Practical IR extinction coefficients of water in soda lime aluminosilicate glasses determined by nuclear reaction analysis. J. Non-Cryst. Solids. 382, 66-69 (2013).
- Wagner, W., Rauch, F., Bange, K. Concentration profiles of hydrogen in technical oxidic thin-films and multilayer systems. Fresenius Z. Analyt. Chem. 333 (4-5), 478-480 (1989).
- Wagner, W., Rauch, F., Ottermann, C., Bange, K. In-depth profiling of hydrogen in oxidic multilayer systems. Surf. Interf. Anal. 16 (1-12), 331-334 (1990).
- Wagner, W., Rauch, F., Ottermann, C., Bange, K. Hydrogen dynamics in electrochromic multilayer systems investigated by the N-15 technique. Nucl. Instrum. Methods Phys. Res. B. 50 (1-4), 331-334 (1990).
- Hjörvarsson, B., Rydén, J., Karlsson, E., Birch, J., Sundgren, J. E. Interface effects of hydrogen uptake in Mo/V single-crystal superlattices. Phys. Rev. B. 43 (8), 6440-6445 (1991).
- Fukutani, K., Itoh, A., Wilde, M., Matsumoto, M. Zero-Point Vibration of Hydrogen Adsorbed on Si and Pt Surfaces. Phys. Rev. Lett. 88 (11), 116101(2002).
- Ericson, J. E., Dersch, O., Rauch, F. Quartz hydration dating. J. Archaeological Sci. 31 (7), 883-902 (2004).
- Wilde, M., Matsumoto, M., Fukutani, K., Aruga, T. Depth-resolved analysis of subsurface hydrogen absorbed by Pd(100). Surf. Sci. 482-485 (Part 1), 346-352 (2001).
- Wilde, M. Hydrogen sorption by Ti(0001) single crystal surfaces. J. Vac. Soc. Jpn. 45 (5), 458-462 (2002).
- Ohno, S., Wilde, M., Fukutani, K. Novel insight into the hydrogen absorption mechanism at the Pd(110) surface. J. Chem. Phys. 140 (13), 134705(2014).
- Fukutani, K., Wilde, M., Matsumoto, M. Nuclear-reaction analysis of H at the Pb/Si(111) inter-face: Monolayer depth distinction and interface structure. Phys. Rev. B. 64 (24), 245411(2001).
- Wilde, M., Fukutani, K., Naschitzki, M., Freund, H. J. Hydrogen absorption in oxide-supported palladium nanocrystals. Phys. Rev. B. 77 (11), 113412(2008).
- Wilde, M., Fukutani, K. Penetration mechanisms of surface-adsorbed hydrogen atoms into bulk metals: Experiment and model. Phys. Rev. B. 78, 115411(2008).
- Okada, M., Nakamura, M., Moritani, K., Kasai, T. Dissociative adsorption of hydrogen on thin Au films grown on Ir(111). Surf. Sci. 523 (3), 218-230 (2003).
- Okada, M. Reactivity of gold thin films grown on iridium: Hydrogen dissociation. Appl. Catal. A General. 291 (1-2), 55-61 (2005).
- Okada, M. Reactive gold thin films grown on iridium. Appl. Surf. Sci. 246 (1-3), 68-71 (2005).
- Ogura, S. Hydrogen adsorption on Ag and Au monolayers grown on Pt(111). Surf. Sci. 566-568 (Part 2), 755-760 (2004).
- Fukutani, K. Interface hydrogen between a Pb overlayer and H-saturated Si(111) studied by a resonant nuclear reaction. Surf. Sci. 377 (1-3), 1010-1014 (1997).
- Fukutani, K., Iwai, H., Murata, Y., Yamashita, H. Hydrogen at the surface and interface of metals on Si(111). Phys. Rev. B. 59 (20), 13020-13025 (1999).
- Wilde, M., Fukutani, K. Low-temperature growth of Au on H-terminated Si(111): Instability of hydrogen at the Au/Si interface revealed by non-destructive ultra-shallow H-depth profiling. Jpn. J. Appl. Phys. 42 (7B), 4650-4654 (2003).
- Liu, Z., Fujieda, S., Ishigaki, H., Wilde, M., Fukutani, K. Current Understanding of the Transport Behavior of Hydrogen Species in MOS Stacks and Their Relation to Reliability Degradation. ECS Transactions. 35 (4), 55-72 (2011).
- Zinke-Allmang, M., Kalbitzer, S. A novel method to determine vibrational energy states of atomic systems. Z. Physik A. 323 (2), 251-252 (1986).
- Zinke-Allmang, M., Kalbitzer, S., Weiser, M. Nuclear reaction spectroscopy of vibrational modes of solids. Z. Physik A. 325 (2), 183-191 (1986).
- N, B. ohr K. Dan. Vidensk. Selsk. Mat. -Fys. Medd. 18, (1948).
- Rud, N., Bøttiger, J., Jensen, P. S. Measurements of energy-loss distributions for 6.5 MeV 15N ions in solids. Nucl. Instrum. Methods. 151 (1-2), 247-252 (1978).
- MALT. , Available from: http://malt.n.t.u-tokyo.ac.jp/index.html (2015).
- Briggs, D., Seah, M. P. Practical Surface Analysis by Auger and X-ray Photoelectron Spectroscopy. , John Wiley & Sons. Chichester. (1983).
- Rieder, K. H., Baumberger, M., Stocker, W. Selective Transition of Chemisorbed Hydrogen to Subsurface Sites on Pd(110). Phys. Rev. Lett. 51 (19), 1799-1802 (1983).
- Dong, W., Ledentu, V., Sautet, P., Kresse, G., Hafner, J. A theoretical study of the H-induced reconstructions of the Pd(110) surface. Surf. Sci. 377-379, 56-61 (1997).
- Wilde, M. Influence of H2-annealing on the hydrogen distribution near SiO2/Si(100) interfaces revealed by in situ nuclear reaction analysis. J. Appl. Phys. 92 (8), 4320-4329 (2002).
- Himpsel, F. J., McFeely, F. R., Taleb-Ibrahimi, A., Yarmoff, J. A., Hollinger, G. Microscopic structure of the SiO2/Si interface. Phys. Rev. B. 38 (9), 6084-6096 (1988).
- Helms, C. R., Poindexter, E. H. The silicon-silicon dioxide system: Its microstructure and imperfections. Rep. Progr. Phys. 57 (8), 791(1994).
- Briere, M. A., Wulf, F., Braunig, D. Measurements of the accumulation of hydrogen at the silicon-silicon-dioxide interface using nuclear reaction analysis. Nucl. Instrum. Methods Phys. Res. B. 45 (1-4), 45-48 (1990).
- Ecker, K. H., Krauser, J., Weidinger, A., Weise, H. P., Maser, K. Nuclear reaction analysis of hydrogen migration in silicon dioxide films on silicon under N-15 ion irradiation. Nucl. Instrum. Methods Phys. Res. B. 161-163, 682-685 (2000).
- Maser, K. Hydrogen migration in wet-thermally grown silicon dioxide layers due to high dose 15N ion beam irradiation. Microelectron. Eng. 48, 1-4 (1999).
- Bugeat, J. P., Ligeon, E. Influence of ion beam bombardment in hydrogen surface layer analysis. Nucl. Instrum. Methods. 159 (1), 117-124 (1979).
- Wilde, M., Fukutani, K. Evaluation of non-resonant background in hydrogen depth profiling via 1H(15N,ag)12C nuclear reaction analysis near 13.35 MeV. Nucl. Instrum. Methods Phys. Res. B. 232 (1-4), 280-284 (2005).
- Horn, K. M., Lanford, W. A. Suppression of background radiation in BGO and NaI detectors used in nuclear reaction analysis. Nucl. Instrum. Methods Phys. Res. B. 45 (1-4), 256-259 (1990).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
