Zapewniamy powtarzalną podstawową metodę długoterminowej mikroskopii cyklu życia płciowego drożdży rozszczepialnych. Z niewielkimi korektami, przedstawiony protokół pozwala na skupienie badań na różnych etapach procesu rozrodczego.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Mikroskopia płciowego cyklu życiowego drożdży rozszczepialnych
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Rozszczepienie drożdży Schizosaccharomyces pombe było nieocenionym systemem modelowym w badaniu regulacji progresji mitotycznego cyklu komórkowego, mechaniki podziału komórek i polaryzacji komórek. Co więcej, klasyczne eksperymenty nad rozmnażaniem płciowym DNA przyniosły wyniki kluczowe dla obecnego zrozumienia rekombinacji DNA i mejozy. Nowsza analiza kojarzenia drożdży w wyniku rozszczepienia postawiła interesujące pytania dotyczące mechanizmów reakcji na bodźce zewnętrzne, spolaryzowanego wzrostu komórek i fuzji komórka-komórka. Aby szczegółowo zbadać te tematy, opracowaliśmy prosty protokół mikroskopii całego cyklu życia seksualnego. Opisaną tutaj metodę można łatwo dostosować do badania określonych etapów krycia. Krótko mówiąc, po wyhodowaniu do fazy wykładniczej w pożywce bogatej w azot, hodowle komórkowe są przenoszone do pożywki pozbawionej azotu na okresy czasu odpowiednie do etapu cyklu życia płciowego, który zostanie zbadany. Komórki są następnie montowane w niestandardowych, łatwych do zbudowania komorach z poduszką agarozową do obrazowania. Takie podejście pozwala na monitorowanie komórek od początku krycia do końcowego tworzenia zarodników.
Wprowadzenie
Chociaż wymiana genetyczna między dwiema komórkami jest centralnym wydarzeniem w rozmnażaniu płciowym, opiera się na łańcuchu zdarzeń, które promują różnicowanie komórek, pozwalają na wybór partnera, przeprowadzają fuzję komórka-komórka i utrzymują stabilność genomu. W ten sposób cykl życia płciowego przedstawia się jako system modelowy do badania szeregu pytań biologicznych dotyczących przełączników rozwojowych, reakcji na bodźce zewnętrzne, fuzji błony plazmatycznej, segregacji chromosomów itp. Badanie cyklu płciowego drożdży rozszczepialnych w celu zbadania tych zjawisk przynosi korzyści z potężnej genetyki systemu modelowego, ugruntowanych podejść o wysokiej przepustowości i wyrafinowanej mikroskopii. Płeć u drożdży rozszczepialnych jest heterotypowym zdarzeniem między komórką P a komórką M o różnych typach kojarzenia. Te dwa typy komórek wykazują różnicową ekspresję wielu genów1,2, w tym genów odpowiedzialnych za produkcję wydzielanych feromonów P i M, receptorów feromonowych Map3 i Mam2, a także feromonów-proteaz Sxa1 i Sxa2. Szczepy homotaliczne, takie jak powszechnie stosowany szczep h90, przenoszą informację genetyczną dla obu typów kojarzenia w jednym genomie, a komórki przechodzą złożony wzorzec przełączania typów kojarzenia w całym mitotycznym cyklu życiowym (przegląd w Ref.3). Powszechnie stosuje się również wiele izolatów drożdży heterotallicznych, które rzadko lub nigdy nie zmieniają typu krycia4, przede wszystkim szczepy h+N (typ P) i h-S (typ M).
U drożdży rozszczepialnych, wejście w cykl życia płciowego podlega ścisłej regulacji żywieniowej. Tylko rozszczepione azotem komórki drożdży zatrzymują rozmnażanie mitotyczne i wytwarzają dyfuzyjne feromony, aby sygnalizować obecność partnera godowego i promować dalsze etapy cyklu płciowego (przegląd w Ref.5). Niedobór azotu depreparuje kluczowy regulator transkrypcji kojarzenia Ste11, który działa jak przełącznik rozwojowy i promuje ekspresję specyficznych genów kojarzenia, w tym receptora feromonów i genów produkcji feromonów6,7. Zaangażowanie receptora feromonowego aktywuje sprzężone z receptorem białko G-alfa i dalszą sygnalizację MAPK, co dodatkowo zwiększa aktywność transkrypcyjną Ste118-10, zwiększając w ten sposób produkcję feromonów w dodatnim sprzężeniu zwrotnym między partnerami godowymi. Poziomy feromonów mają kluczowe znaczenie dla indukowania różnych stanów polaryzacji komórek poprzez regulację głównego organizatora polaryzacji komórek, GTPazy z rodziny Rho Cdc4211. Po wystawieniu na działanie niskich stężeń feromonów, aktywny Cdc42 jest wizualizowany w dynamicznych plamach eksplorujących peryferia komórek i na tym etapie nie obserwuje się wzrostu komórek. Zwiększony poziom feromonów sprzyja stabilizacji aktywności Cdc42 w pojedynczej strefie i wzrostowi spolaryzowanej projekcji, zwanej shmoo, która dochodzi do kontaktu komórek partnerskich. Następnie dwaj haploidalni partnerzy godowi łączą się, tworząc diploidalną zygotę. Niedawne prace ujawniają istnienie nowej struktury aktyny niezbędnej do fuzji, która jest składana przez indukowaną przez kojarzenie forminę Fus112. To ognisko fuzyjne koncentruje procesy zależne od miozyny typu V i pozycjonuje maszynerię degradacji ściany komórkowej, umożliwiając w ten sposób przebudowę ściany komórkowej, aby umożliwić kontakt z błoną plazmatyczną bez lizy komórek12. Po fuzji komórka-komórka jądra stykają się i ulegają kariogamii. Wyraźny zależny od dyneiny ruch jądra w przód iw tył wewnątrz zygoty (ruch ogona polnego) sprzyja następnie parowaniu homologów chromosomów13,14, po czym następuje mejoza. Wreszcie, cztery produkty mejozy są pakowane w pojedyncze zarodniki podczas zarodnikowania.
Ze względu na jego złożoność i liczne kroki, szczegółowe monitorowanie krycia było wyzwaniem. Dwie godne uwagi trudności to to, że cały proces trwa znacznie ponad piętnaście godzin i że komórki są trudne do zsynchronizowania. Trudności te można obejść dzięki metodom opartym na mikroskopii jednokomórkowej. W tym miejscu przedstawiono ogólny protokół badania cyklu życia płciowego drożdży rozszczepialnych. Z niewielkimi poprawkami protokół ten pozwala na badanie wszystkich różnych etapów procesu, a mianowicie indukcji produktu genu kojarzenia, polaryzacji komórek i parowania między komórkami siostrzanymi po przełączeniu typu krycia oraz między partnerami niebędącymi siostrami, fuzji komórka-komórka i ruchu ogona końskiego po fuzji, mejozy i sporulacji. Metoda ta pozwala na: 1) łatwą wizualizację fluorescencyjnie znakowanych białek w czasie przed, w trakcie i po fuzji; 2) rozróżniać zachowanie komórek o przeciwstawnym typie kojarzenia; oraz 3) mierzyć i kwantyfikować parametry, takie jak shmooo, kojarzenie, fuzja lub wydajność zarodnikowania.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Analiza mikroskopowa reprodukcji płciowej drożdży szczelinowych
1. Przygotowanie pożywek
- Przygotować minimalne podłoże do sporulacji (MSL-N)15, mieszając następujące składniki: Glukoza: 10 g/L, KH2PO4: 1 g/L, NaCl: 0,1 g/L, MgSO4·7H2O: 0,2 g/L. Dodać mikroelementy (10 000x): 100 µl/L, witaminy (1 000x): 1 ml/L oraz 0,1 M CaCl2 ml/L. Sterylizować przez filtrację przy użyciu filtra o rozmiarze porów 0,22 μm i przechowywać w temperaturze pokojowej (RT).
- Przygotować następujący roztwór zapasowy witamin (1 000x): pantotenian: 1 g/L, kwas nikotynowy: 10 g/L, inozytol: 10 g/L, biotyna: 10 mg/L. Sterylizować przez filtrację przy użyciu filtra o rozmiarze porów 0,22 μm i przechowywać w temperaturze 4 °C.
- Przygotować następujący roztwór zapasowy mikroelementów (10 000x): kwas borowy: 5 g/L, MnSO4: 4 g/L, ZnSO4·7H2O: 4 g/L, FeCl2·6H2O: 2 g/L, MoO3: 0,4 g/L, KI: 1 g/L, CuSO4·5H2O: 0,4 g/L, kwas cytrynowy: 10 g/L. Sterylizować przez filtrację przy użyciu filtra o rozmiarze porów 0,22 μm i przechowywać w temperaturze 4 °C.
- Przygotować 2% agarozę MSL-N (używaną do tworzenia komór z podkładami agarowymi), łącząc 10 ml MSL-N z 0,2 g agarozy. Topić przez ok. 2 min na wysokiej mocy w kuchence mikrofalowej, aż agaroza się rozpuści, a następnie rozdzielić po 0,5 ml do probówek do mikrocentryfugi. Przechowywać w RT.
- Przygotować minimalne podłoże do sporulacji z azotem (MSL+N) z MSL-N, dodając (NH4)2SO4: 2 g/L, leucynę: 0,225 g/L, adeninę: 0,225 g/L, uracyl: 0,225 g/L. Sterylizować przez filtrację przy użyciu filtra o rozmiarze porów 0,22 µm. Przechowywać w RT.
Uwaga: Leucynę, adeninę i uracyl dodaje się do tego podłoża, aby umożliwić wzrost szczepów auksotroficznych. Należy dodać dodatkowe suplementy aminokwasowe, jeśli użyty szczep wykazuje konkretną auksotrofię (na przykład his3Δ). Należy również pamiętać, że zaleca się pracę z w pełni prototroficznymi szczepami, ponieważ tylko takie szczepy pozwolą na wysoką wydajność kojenia. - Przygotować 200 ml VALAP do uszczelniania komór. Do zlewki dodać równe masy lanoliny, wazeliny (lub innej wazeliny kosmetycznej) i parafiny. Podgrzewać mieszaninę w niskiej temperaturze i od czasu do czasu mieszać, aż do całkowitego połączenia składników. Rozdzielić mieszaninę do kilku małych szalek Petriego. Przechowywać w RT.
2. Hodowla szczepów drożdży rozszczepiających do eksperymentów z krzyżowaniem (Rysunek 1).
- Dzień 1, wieczór:
Przenieś świeżo wyizolowane szczepy z podłoża stałego do probówek zawierających 3 ml pożywki MSL+N. Należy użyć probówek o płaskim dnie i średnicy około 2,5 cm. Można użyć innych probówek lub kolb z odpowiednio dostosowaną objętością hodowli. Inkubuj przez noc (O/N) w warunkach wytrząsania przy 25 °C, 200 obr./min. W przypadku pracy ze szczepami heterotalicznymi, należy przeprowadzić szczepienie oddzielnie.- Następnego dnia rano rozcieńczyć zawiesiny komórkowe w pożywce, aby zapewnić, że kultury posiadają gęstość optyczną mierzoną przy 600 nm (O.D.600) od 0,4 do 0,8 wieczorem.
Uwaga: O.D.600 pomiary służące jako wskaźnik stężenia komórek drożdży pęczących są liniowe w zakresie od około 0,1 do 1,0 O.D. dla naszego spektrofotometru.600 = 0,1 odpowiada 1,4 x 10⁶ komórek na ml. Zatem, jeśli początkowa gęstość optyczna (O.D.)600 odczyty wykraczają poza ten zakres; próbki wymagają rozcieńczenia lub zagęszczenia w celu uzyskania wiarygodnych pomiarów.
- Następnego dnia rano rozcieńczyć zawiesiny komórkowe w pożywce, aby zapewnić, że kultury posiadają gęstość optyczną mierzoną przy 600 nm (O.D.600) od 0,4 do 0,8 wieczorem.
- Dzień 2, wieczór:
Rozcieńczyć komórki w 20 ml pożywki MSL+N do odpowiedniej gęstości optycznej (O.D.).600 = 0,025 w kolbach o pojemności 100 ml. Inkubować szczepy przez noc (O/N) w temperaturze 30 °C, 200 obr./min.
Uwaga: hodowle komórek typu dzikiego powinny osiągnąć gęstość optyczną (O.D.).600 ~0,8 następnego ranka (15 godz. później). W przypadku pracy ze szczepami o dłuższym czasie generacji należy odpowiednio dostosować rozcieńczenie. - Dzień 3, rano:
Zmierz gęstość optyczną (O.D.).600 aby zweryfikować, czy hodowle mają gęstość komórkową o wartości O.D.600 ~0.8. W przypadku pracy ze szczepami heterotalicznymi należy zmieszać równe liczby komórek partnerów. Komórki należy odwirować przy 1000 x g i przenieść do probówki o pojemności 1,5 ml. Komórki należy przemyć trzykrotnie w 1 ml pożywki MSL-N. Następnie komórki należy ponownie zawiesić w 3 ml pożywki MSL-N i rozcieńczyć do O.D.600 = 1.5.- Aby monitorować kojarzenie się komórek siostrzanych, należy bezpośrednio osadzić komórki do obrazowania (patrz sekcja 2.4 protokołu). Należy użyć szczepu homotalicznego h90 szczepy, w których do przełączania typu mating nastąpi podczas podziałów mitotycznych zachodzących po deprywacji azotu. Natychmiastowe osadzenie komórek na podkładce agarozowej zapewnia, że po podziale komórkowym komórki siostrzane pozostaną obok siebie.
- Aby monitorować polaryzację komórek (dynamikę eksploracyjną i tworzenie tzw. shmoos), należy inkubować 1–3 ml hodowli komórkowej w 30 °C, 200 obr./min przez 3–4 h przed osadzeniem komórek do obrazowania. W ciągu tych 3–4 h nastąpi ostatni podział mitotyczny. Kilka komórek rozpocznie polaryzację, lecz większość będzie dopiero w fazie inicjacji dynamiki polaryzacji eksploracyjnej.
- Aby monitorować fuzję komórek, należy inkubować 1–3 ml hodowli komórkowej w 30 °C, 200 obr./min przez 4–6 h przed osadzeniem komórek do obrazowania.
- W celu monitorowania zdarzenia pofuzyjne inkubować 1-3 ml hodweli komórkowych w temperaturze 30 °C, 200 obr./min przez 8 h przed zamocowaniem komórek do obrazowania.
- Aby monitorować odpowiedź na określone stężenie feromonu (wyłącznie w przypadku szczepów heterotallicznych), inkubować 3 ml hodowli komórkowej w 30 °C, 200 obr./min przez 3–4 h przed zamocowaniem komórek do obrazowania.
- Wyjmij probówkę do mikrocentryfugi zawierającą MSL-N z 95 °C blok grzejny (patrz sekcja 2.4.1. Protokołu poniżej). Dodać P-factor lub M-factor w pożądanym stężeniu bezpośrednio do roztopionego agarozu MSL-N. Dobrze wymieszać za pomocą wortexa przed bezzwłocznym przygotowaniem podkładów.
- Po zamocowaniu komórek inkubować podkład przez 15–30 min w temperaturze 25 °C przed obrazowaniem. Feromony P-factor i M-factor zastosowano w postaci roztworu stokowego o stężeniu 1 mg/ml w metanolu.
Uwaga: w przypadku pracy ze szczepami mutantów czasy inkubacji mogą być różne. Po przedłużonej inkubacji w mediach płynnych może dojść do agregacji komórek, która może być szczególnie silna w niektórych szczepach mutantów. Zagregowane komórki nie mogą być naniesione na podkładki agarozowe w jednej warstwie, co utrudnia automatyczne ustawianie ostrości i obrazowanie. W przypadku rozległej agregacji komórek należy nanieść je na podkładki agarozowe bezpośrednio po etapach płukania i resuspensji w mediach pozbawionych azotu (zgodnie z sekcją 2.3.1. Protokołu) i inkubować je w temperaturze 30 °C przed obrazowaniem.
- Montowanie komórek do obrazowania:
- Przygotuj podkładki agarowe MSL-N16 poprzez rozmrożenie alikwotu w 95 °C inkubować w bloku grzejnym przez 10–15 min, a następnie dodać 200 μl między dwoma szkiełkami przedmiotowymi rozdzielonymi dystansami (Rycina 1B). Należy zastosować dystanse o grubości ok. 0,5 mm. W celu przygotowania dystansów należy użyć pasków wyciętych z tektury, np. takiej, w której dostarczane są enzymy restrykcyjne.
- Osad 100 μl komórek przy 1000 x g przez 1 min, usunąć nadsącz i ponownie zawiesić komórki w pozostałej ilości 2-4 μl podłoża. NIE resuspender w świeżym podłożu, ponieważ opóźnia to kojarzenie.
- Po 2–3 min ostrożnie usuń dystanse i górną lamellkę. Jeśli planowane jest zamocowanie kilku szczepów, należy przygotować koncentraty komórkowe przed przygotowaniem podkładki agarozowej.
- Dodaj 1 μl komórek na podkładkę i odczekać do rozpoczęcia wysychania kropli (~1 min), a następnie przykryć szkiełkiem podstawowym i uszczelnić VALAPem.
- Należy pozostawić wkładkę na co najmniej 30 min przed obrazowaniem przy 25 °C lub RT.
- Aby uzyskać mieszaninę komórek w różnych stadiach kojarzenia, bezpośrednio po przemyciach w buforze MSL-N (patrz rozdział 2.3) należy przygotować preparat na szkiełku i inkubować w temperaturze 18 °C noc (~15 h). Podejście to jest użyteczne w obrazowaniu komórek na różnych etapach kojenia z wysoką rozdzielczością czasową lub próbek o słabym sygnale.
3. Obrazowanie żywych komórek drożdży w procesie kojarzenia
- Dostosowanie ustawień akwizycji obrazu.
Uwaga: Przedstawione tutaj ustawienia akwizycji obrazu zostały zoptymalizowane dla platformy DeltaVision, składającej się z dostosowanego odwróconego mikroskopu Olympus IX-71 z obiektywami Plan Apo 60X/1.42 NA lub U-Plan Apo 100X/1.4 NA, kamery CoolSNAP HQ2 i połączonego modułu oświetleniowego Insight SSI 7 color. Sprzęt jest sterowany przez oprogramowanie softWoRx v4.1.2, które umożliwia również cyfrowy autofokus.- Należy upewnić się, że odstępy między autofokusowaniem nie przekraczają 15 min, ponieważ dryf osi Z w dłuższym czasie może przekroczyć możliwości programowego systemu autofokusowania. W przypadku korzystania z sprzętowego systemu autofokusowania należy zastosować dłuższe odstępy.
- Dostosowanie odstępu czasowego obrazowania. Jako punkt wyjścia przy pierwszej pracy z białkiem znakowanym fluorescencyjnie należy wykonywać zdjęcia co 10 min przez ok. 15 hr. Taki odstęp zapewnia dobry przegląd całego procesu kojenia bez nadmiernego blaknięcia fluorescencji.
- Obrazowanie w odstępach 5 min lub krótszych pozwala na dokładniejsze określenie czasu zdarzeń, takich jak fuzja. Krótsze odstępy wymagają silnych fluoroforów, które umożliwiają krótkie czasy ekspozycji i minimalizują blaknięcie. W przypadku obrazowania z odstępami krótszymi niż 1 min należy unikać mikroskopii nocnej (O/N) i zamiast tego przygotować mieszaninę wszystkich etapów kojenia, zgodnie z opisem w sekcji 2.4.6 protokołu.
- Dostosowanie czasu ekspozycji obrazu. Należy przetestować czasy ekspozycji od 50 do 300 msec. Celem jest osiągnięcie równowagi między stosunkiem sygnału do szumu a fotoblaknięciem, aby uzyskać dużą liczbę punktów czasowych z rozpoznawalnym sygnałem (zazwyczaj ponad 100).
- Dostosowanie sekcjonowania w osi Z. Sekcje co 0.3 µm obejmujące 5 µm zapewniają odpowiednią głębokość obrazowania. Należy pamiętać, że sekcjonowanie w osi Z dodatkowo zwiększa uszkodzenia fotochemiczne, co można zminimalizować, stosując OAI (integracja osi optycznej – pojedynczy przebieg akwizycji całej głębokości próbki). Dobry system autofokusa zmniejsza potrzebę wykonywania wielu sekcji Z i jest wysoce zalecany.
- Wskazówki dotyczące badania zachowań specyficznych dla typu kojenia:
- W przypadku szczepów heterotalicznych należy użyć komórek h- i h+ wykazujących ekspresję różnych fluoroforów, aby można było odróżnić oba typy komórek. Można zastosować dowolny genetycznie kodowany fluorofor wyrażany jako wersja cytozolowa lub fuzja z białkiem endogennym, choć dobre wyniki osiągnięto z sfGFP, szybko fałdującym wariantem GFP17. Białka endogenne są zazwyczaj znakowane w ich endogennym locus genomicznym poprzez rekombinację homologiczną14.
- W przypadku szczepów homotaliczych należy wyrazić genetycznie kodowane cytozolowe białko fluorescencyjne pod kontrolą promotorów specyficznych dla typu kojenia, takich jak promotory genów receptora feromonu map3 i mam2, aby sterować ekspresją odpowiednio w komórkach P i M . Promotory map3 i mam2 są nieaktywne podczas wzrostu wegetatywnego i są indukowane podczas głodowania azotowego18,19. Konstrukcje sterujące ekspresją cytozolowego GFP lub mCherry pod kontrolą tych promotorów są zazwyczaj integrowane w locus genomicznym (ura4, leu1), który nie zakłóca normalnego przebiegu cyklu życiowego płciowego12.
- Należy użyć cytozolowych fluoroforów specyficznych dla typu kojenia (jak w sekcji 3.2.2 protokołu), aby określić dokładny czas fuzji komórek, wizualizowany jako przeniesienie sygnału fluorescencyjnego z jednej komórki partnera do drugiej.
4. Ilościowe określenie wydajności kojenia i fuzji
- Aby określić wydajność kojarzenia i fuzji11,12, bezpośrednio po przemyciu w MSL-N nanieś komórki na podkładki agarowe MSL-N (jak w kroku 2.3.1 powyżej) i pozostaw na 24 hr w 25 °C przed obrazowaniem (Rysunek 1A). Stosując ten protokół, wydajność kojarzenia dla homotalicznego szczepu typu dzikiego wynosi ok. 60%, a wydajność fuzji 99%. Aby sprawdzić, czy ewentualny spadek tych wartości obserwowany w szczepach mutantach odzwierciedla fenotyp końcowy czy jedynie opóźnienie, powtórz eksperyment z czasem inkubacji wynoszącym 36 hr.
- Oblicz wydajność kojarzenia jako
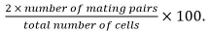 Pary kojące się obejmują zygoty, worki oraz niefuzowane pary komórek, zidentyfikowane na podstawie ich położenia i wzrostu w kierunku siebie.
- Oblicz wydajność fuzji jako
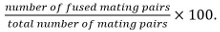
Uwaga: Zfuzowane pary kojące się identyfikuje na podstawie ich zdolności do tworzenia zarodników, jeśli wiadomo, że badany mutant nie wpływa na sporulację. Jeśli sporulacja nie może być wykorzystana jako odczyt, fuzję określa się poprzez obserwację rozprzestrzeniania się markera cytozolowego, ekspresowanego tylko w jednym z partnerów kojących się, do obu partnerów.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Dynamika wzrostu i kojarzenia się drożdży rozszczepialnych po usunięciu źródła azotu
Ponieważ głodzenie azotowe jest warunkiem niezbędnym do zainicjowania reprodukcji płciowej u drożdży rozszczepialnych, monitorowano szczep dziki homotalliczny h90 po przeniesieniu z pożywki bogatej w azot na pożywkę pozbawioną azotu (Rycina 2), zgodnie z protokołem przedstawionym na Rycynie 1. W skrócie, komórki hodowano przez noc do fazy wykładniczej (O.D.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Warunki środowiskowe, a w szczególności dostępność składników odżywczych, silnie wpływają na fizjologię rozszczepienia drożdży. Głód azotu jest niezbędny do zaangażowania się w rozmnażanie płciowe i początkowo prowadzi do uderzających zmian w progresji mitotycznego cyklu komórkowego (Ref.21 i Figura 2). Po usunięciu azotu z wykładniczo rosnącej populacji, rozmiar komórki podczas podziału gwałtownie się zmniejsza (Figura 2C), a większość komórek zatrzymuje progresję mitotyczną ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
AV było wspierane przez długoterminowe stypendium podoktorskie EMBO. Badania w laboratorium Martina są finansowane z grantu ERBN dla początkujących naukowców (GeometryCellCycle) oraz grantu (31003A_155944) Szwajcarskiej Narodowej Fundacji Nauki dla SGM.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Glukoza | Sigma-Aldrich | G8270-10KG | |
| KH2PO4 | Sigma-Aldrich | 1.05108.0050 | |
| NaCl | Sigma-Aldrich | 71381 | |
| MgSO4• 7H2O | Sigma-Aldrich | 63140 | |
| CaCl2 | Sigma-Aldrich | 12095 | |
| Pantotenian | AppliChem | A2088,0025 | |
| Kwas nikotynowy | AppliChem | A0963,0100 | |
| Inozytol | AppliChem | A1716,0100 | |
| Biotyna | AppliChem | A0967,0250 | |
| Kwas borowy | Sigma-Aldrich | B6768-1KG | |
| MnSO4 | AppliChem | A1038,0250 | |
| ZnSO4• 7H2O | Sigma-Aldrich | Z4750 | |
| FeCl2• 6H2O | AppliChem | A3514,0250 | |
| Tlenek (VI) molibdenu (VI) (MoO3) | Sigma-Aldrich | 69850 | |
| KI | AppliChem | A3872,0100 | |
| CuSO4• 5H2O | AppliChem | A1034,0500 | |
| Kwas cytrynowy | AppliChem | A2344,0500 | |
| Agaroza | Promega | V3125 | |
| (NH4)2SO4 | Merck | 1.01217.1000 | |
| L-leucyna | Sigma-Aldrich | L8000-100G | |
| Sól półsiarczanowa adeniny, mini 99% | Sigma-Aldrich | A9126-100G | |
| Uracyl | Sigma-Aldrich | U0750 | |
| Lanolina | Sigma-Aldrich | L7387 | |
| Wazelina | Reactolab | 92045-74-4 | |
| Parafina | Reactolab | 7005600 |
Bibliografia
- Mata, J., Bahler, J. Global roles of Ste11p, cell type, and pheromone in the control of gene expression during early sexual differentiation in fission yeast. Proc Natl Acad Sci U S A. 103 (42), 15517-15522 (2006).
- Xue-Franzen, Y., Kjaerulff, S., Holmberg, C., Wright, A., Nielsen, O. Genomewide identification of pheromone-targeted transcription in fission yeast. BMC Genomics. 7, 303(2006).
- Klar, A. J. Lessons learned from studies of fission yeast mating-type switching and silencing. Annu Rev Genet. 41, 213-236 (2007).
- Beach, D. H., Klar, A. J. Rearrangements of the transposable mating-type cassettes of fission yeast. EMBO J. 3 (3), 603-610 (1984).
- Merlini, L., Dudin, O., Martin, S. G. Mate and fuse: how yeast cells do it. Open Biol. 3 (3), 130008(2013).
- Mochizuki, N., Yamamoto, M. Reduction in the intracellular cAMP level triggers initiation of sexual development in fission yeast. Mol Gen Genet. 233 (1-2), 17-24 (1992).
- Sugimoto, A., Iino, Y., Maeda, T., Watanabe, Y., Yamamoto, M. Schizosaccharomyces pombe ste11+ encodes a transcription factor with an HMG motif that is a critical regulator of sexual development. Genes Dev. 5 (11), 1990-1999 (1991).
- Kjaerulff, S., Lautrup-Larsen, I., Truelsen, S., Pedersen, M., Nielsen, O. Constitutive activation of the fission yeast pheromone-responsive pathway induces ectopic meiosis and reveals ste11 as a mitogen-activated protein kinase target. Mol Cell Biol. 25 (5), 2045-2059 (2005).
- Obara, T., Nakafuku, M., Yamamoto, M., Kaziro, Y. Isolation and characterization of a gene encoding a G-protein alpha subunit from Schizosaccharomyces pombe: involvement in mating and sporulation pathways. Proc Natl Acad Sci U S A. 88 (13), 5877-5881 (1991).
- Toda, T., Shimanuki, M., Yanagida, M. Fission yeast genes that confer resistance to staurosporine encode an AP-1-like transcription factor and a protein kinase related to the mammalian ERK1/MAP2 and budding yeast FUS3 and KSS1 kinases. Genes Dev. 5 (1), 60-73 (1991).
- Bendezu, F. O., Martin, S. G. Cdc42 explores the cell periphery for mate selection in fission yeast. Curr Biol. 23 (1), 42-47 (2013).
- Dudin, O., et al. A formin-nucleated actin aster concentrates cell wall hydrolases for cell fusion in fission yeast. J Cell Biol. 208 (7), 897-911 (2015).
- Chikashige, Y., et al. Telomere-led premeiotic chromosome movement in fission yeast. Science. 264 (5156), 270-273 (1994).
- Bahler, J., et al. Heterologous modules for efficient and versatile PCR-based gene targeting in Schizosaccharomyces pombe. Yeast. 14 (10), 943-951 (1998).
- Egel, R., Willer, M., Kjaerulff, S., Davey, J., Nielsen, O. Assessment of pheromone production and response in fission yeast by a halo test of induced sporulation. Yeast. 10 (10), 1347-1354 (1994).
- Tran, P. T., Marsh, L., Doye, V., Inoue, S., Chang, F. A mechanism for nuclear positioning in fission yeast based on microtubule pushing. J Cell Biol. 153 (2), 397-411 (2001).
- Pedelacq, J. D., Cabantous, S., Tran, T., Terwilliger, T. C., Waldo, G. S. Engineering and characterization of a superfolder green fluorescent protein. Nat Biotechnol. 24 (1), 79-88 (2006).
- Kitamura, K., Shimoda, C. The Schizosaccharomyces pombe mam2 gene encodes a putative pheromone receptor which has a significant homology with the Saccharomyces cerevisiae Ste2 protein. EMBO J. 10 (12), 3743-3751 (1991).
- Tanaka, K., Davey, J., Imai, Y., Yamamoto, M. Schizosaccharomyces pombe map3+ encodes the putative M-factor receptor. Mol Cell Biol. 13 (1), 80-88 (1993).
- Motegi, F., Arai, R., Mabuchi, I. Identification of two type V myosins in fission yeast, one of which functions in polarized cell growth and moves rapidly in the cell. Mol Biol Cell. 12 (5), 1367-1380 (2001).
- Sajiki, K., Pluskal, T., Shimanuki, M., Yanagida, M. Metabolomic analysis of fission yeast at the onset of nitrogen starvation. Metabolites. 3 (4), 1118-1129 (2013).
- Miyawaki, A., Nagai, T., Mizuno, H. Mechanisms of protein fluorophore formation and engineering. Curr Opin Chem Biol. 7 (5), 557-562 (2003).
- Dyer, J. M., et al. Tracking shallow chemical gradients by actin-driven wandering of the polarization site. Curr Biol. 23 (1), 32-41 (2013).
- Beta, C., Bodenschatz, E. Microfluidic tools for quantitative studies of eukaryotic chemotaxis. Eur J Cell Biol. 90 (10), 811-816 (2011).
- Lee, S. S., et al. Quantitative and dynamic assay of single cell chemotaxis. Integr Biol (Camb). 4 (4), 381-390 (2012).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
