Opisana tutaj metoda pozwala na analizę poklatkową rozwoju narządów w zarodkach danio pręgowanego za pomocą fluorescencyjnego mikroskopu preparacyjnego, zdolnego do wykonywania sekcji optycznych i prostych strategii dostosowania w celu skorygowania dryfu ogniskowego i płaskiego.
Artykuł metodologiczny
Analiza rozwoju nerek danio pręgowanego z obrazowaniem poklatkowym przy użyciu mikroskopu preparacyjnego wyposażonego w sekcję optyczną
W tym artykule
Podsumowanie
Streszczenie
Aby zrozumieć organogenezę, należy rejestrować przestrzenne i czasowe zmiany, które zachodzą podczas rozwoju tkanek. Opisana tutaj metoda umożliwia analizę poklatkową prawidłowego i upośledzonego rozwoju nerek w zarodkach danio pręgowanego przy użyciu fluorescencyjnego mikroskopu preparacyjnego wyposażonego w oświetlenie strukturalne i akwizycję z-stack. Do wizualizacji nefrogenezy wykorzystano transgenicznego danio pręgowanego (Tg(wt1b:GFP)) ze znakowanymi fluorescencyjnie strukturami nerkowymi. Wady nerek zostały wywołane przez wstrzyknięcie antysensownego oligonukleotydu morfoliny przeciwko genowi guza Wilmsa wt1a, czynnikowi znanemu jako kluczowy dla rozwoju nerek.
Zaletą eksperymentalnego zestawu jest połączenie mikroskopu z zoomem z prostymi strategiami do ponownego dostosowywania ruchów w kierunku x, y lub z bez dodatkowego sprzętu. Aby obejść dryft ogniskowej, który jest indukowany zmianami temperatury i drganiami mechanicznymi, zastosowano strategię autofokusa zamiast zwykle wymaganej komory środowiskowej. W celu skorygowania zmian położenia spowodowanych dryftem xy, zastosowano komory obrazowania z nadrukowanymi siatkami relokacji.
W porównaniu do bardziej skomplikowanych konfiguracji do nagrywania poklatkowego z sekcją optyczną, takich jak konfokalny skaning laserowy lub mikroskopy z arkuszami świetlnymi, mikroskop z zoomem jest łatwy w obsłudze. Poza tym oferuje korzyści specyficzne dla mikroskopu preparacyjnego, takie jak duża głębia ostrości i zwiększona odległość robocza.
Przedstawiona tutaj metoda badania organogenezy może być również stosowana z fluorescencyjnymi mikroskopami stereoskopowymi, które nie są zdolne do optycznego cięcia. Chociaż technika ta jest ograniczona do wysokiej przepustowości, stanowi alternatywę dla bardziej złożonego sprzętu, który jest zwykle używany do nagrywania poklatkowego rozwijających się tkanek i dynamiki narządów.
Wprowadzenie
Po gastrulacji, organogeneza jest kolejnym etapem cyklu życia człowieka. Polega na przegrupowaniu, interakcji i bardzo często migracji komórek w celu wytworzenia tkanek i narządów. Niedokładność w procesach leżących u podstaw rozwoju narządów często prowadzi do chorób, które mogą objawiać się natychmiast lub w późniejszym życiu. Tak więc zrozumienie organogenezy było głównym wysiłkiem w biologii rozwoju i badaniach biomedycznych. Aby móc badać rozwój danego narządu, musi on być widoczny nawet przez ścianę ciała zarodka. Umożliwia to rejestrowanie zmian przestrzennych i czasowych, które zachodzą podczas rozwoju. Ponadto, aby przeanalizować znaczenie czynników zaangażowanych w organogenezę, musi być podatny na manipulacje.
Jednym z organizmów, który jest niezwykle odpowiedni do badania organogenezy in vivo, jest danio pręgowany. Jego przezroczystość podczas rozwoju embrionalnego w połączeniu z wykorzystaniem fluorescencyjnych linii transgenicznych pozwala na obserwację lokalizacji i dynamiki ekspresji białek, a także wizualizację narządów wewnętrznych 1. Daje to unikalną przewagę w zakresie badania rozwoju narządów w czasie rzeczywistym w porównaniu z modelami ssaków, których narządy są niedostępne do analizy mikroskopowej. Ponadto dostępne są różne narzędzia do manipulowania rozwojem embrionalnym danio pręgowanego. Oprócz generowania zmutowanych linii, antysensowne oligonukleotydy morfolino (MO) mogą być wykorzystywane do obniżania aktywności określonych genów, które są zaangażowane w rozwój niektórych narządów. MO są ukierunkowane na miejsce splicingu lub translacyjny kodon start (AUG), a tym samym zakłócają splicing pre-mRNA lub translację.
Embrionalna nerka grybo, pronephros, jest anatomicznie prostym, ale cennym modelem do badania rozwoju nerek i funkcji genów związanych z chorobami nerek 2. Składa się tylko z dwóch jednostek funkcjonalnych zwanych nefronami. Każdy nefron składa się z kłębuszka nerkowego, w którym zachodzi filtracja krwi 3. Kolejnymi elementami są krótki obszar szyi, a także segmentowany kanalik do wydzielania i reabsorpcji substancji rozpuszczonych oraz przewód, który kończy się kloaką 4. Niezależnie od prostego składu, organizacja i różne typy komórek przednercza danio pręgowanego są bardzo podobne do nerki ssaków 5,6.
Jeden czynnik, który jest krytycznie zaangażowany w rozwój nerek, jest kodowany przez gen supresorowy guza Wilmsa Wt17. Danio pręgowany posiada dwa paralogi zwane wt1a i wt1b, które ulegają ekspresji w nakładający się, ale nie identyczny wzór podczas rozwoju przednercza 8. Wykorzystując transgenicznego danio pręgowanego ze strukturami przednerczymi znakowanymi GFP, wykazano, że całkowite zniszczenie wt1a lub określonej formy splicingu prowadzi do poważnych lub łagodnych wad rozwojowych zarodka nerki, odpowiednio 9,10.
Opisana tutaj metoda pozwala na analizę poklatkową normalnej i zaburzonej nefrostenezy u zarodków danio pręgowanego za pomocą fluorescencyjnego mikroskopu preparacyjnego wyposażonego w optyczne cięcie za pomocą oświetlenia strukturalnego. Ogólnie rzecz biorąc, sekcje optyczne umożliwiają pozyskiwanie obrazów, które zawierają tylko informacje o ostrości. Nieostrych informacji można uniknąć za pomocą różnych podejść, takich jak algorytmy matematyczne (np. dekonwolucja), konstrukcja optyczna (np. konfokalna laserowa mikroskopia skaningowa) lub połączenie obu tych metod (np. oświetlenie strukturalne).
Aby wywołać defekty w rozwoju nerek, użyliśmy antysensownego MO przeciwko wt1a, który został wstrzyknięty do transgenicznej linii danio pręgowanego (Tg(wt1b:GFP)). Linia ta wykazuje fluorescencję GFP w kłębuszkach nerkowych, szyi i przedniej części kanalika 9,10. W porównaniu z bardziej złożonymi konfiguracjami do nagrań poklatkowych z sekcją optyczną, takimi jak skanowanie laserowe lub mikroskopy z arkuszami świetlnymi, mikroskop zmiennoogniskowy jest łatwy w obsłudze i tańszy. Co więcej, urządzenia do oświetlenia strukturalnego można łatwo łączyć z konwencjonalnymi urządzeniami fluorescencyjnymi (np. lampą fluorescencyjną, filtrami) i oferują one specyficzne dla mikroskopu preparacyjnego korzyści, takie jak zwiększona odległość robocza i duże pole widzenia. Problemy z dryftem zostały rozwiązane bez użycia dodatkowego sprzętu (komora środowiskowa, stół antywibracyjny), zwykle wymaganego do uzyskania stabilnych wyników. Aby skorygować dryft ogniskowej, ustalono strategię autofokusa i wykorzystano komory obrazowania z nadrukowanymi siatkami relokacji do ponownego dostosowania położenia po dryfie w kierunku x lub y.
Przedstawiona metoda może być również stosowana do mikroskopów bez opcji sekcji optycznych, takich jak stereoskopy fluorescencyjne i stanowi alternatywę dla bardziej złożonego sprzętu, który jest zwykle używany do nagrywania poklatkowego rozwijających się tkanek i dynamiki narządów.
Protokół
Wszystkie doświadczenia na zwierzętach zostały przeprowadzone zgodnie z "Zasadami opieki nad zwierzętami laboratoryjnymi" oraz zgodnie z aktualną wersją niemieckiej ustawy o ochronie zwierząt.
1. Przygotowanie Antisense-Morpholino (MO)
- Aby przygotować roztwór podstawowy MO o stężeniu 3 mM, dodaj 100 μl sterylnej, ultraczystej wody do liofilizowanego MO (300 nmol w szklanej fiolce). W celu całkowitego rozpuszczenia podgrzewać roztwór podstawowy do temperatury 65 °C przez 5 minut. Uszczelnić fiolkę preparatem Parafilm i przechowywać roztwór podstawowy MO w temperaturze pokojowej (RT). Nie schładzać roztworu podstawowego MO, ponieważ może to spowodować skojarzenie MO ze ściankami fiolki.
- Przygotować roztwór roboczy MO o stężeniu 1 mM, rozcieńczając roztwór podstawowy MO sterylną, ultraczystą wodą i dodać 0,5% roztworu czerwieni fenolowej do końcowego stężenia 0,05%.
- Aby uzyskać 10 μl roztworu roboczego MO, dodaj 3,3 μl roztworu podstawowego MO i 1 μl 0,5% roztworu czerwieni fenolowej do 5,7 μl wody. Przed przygotowaniem nowej partii roztworu roboczego podgrzewać roztwór podstawowy MO do temperatury 65 °C przez 5 minut.
- Przed użyciem odwirować roztwór roboczy MO, aby zapobiec zatkaniu igły. Na przykład, należy odwirować 10 μl roztworu podstawowego MO o stężeniu 15 000 x g przez 5 minut (RT) i usunąć 8 μl supernatantu do wstrzyknięcia.
UWAGA: Z czasem może dojść do utraty aktywności w roztworach morfolino 11. Aby to wykluczyć, można przetestować roztwory za pomocą spektrometrii UV zgodnie z protokołem dostarczonym przez producenta. W przypadku zastosowanego morfolinu wt1a nie zaobserwowano zmniejszonej skuteczności przez długi okres przechowywania (3 mM roztwór roboczy przechowywano dłużej niż rok).
2. Ustawianie par godowych i zbieranie zapłodnionych jaj
- Po południu przed mikroiniekcją należy ustawić pięć par linii Tg (wt1b: GFP), każda w pojemniku hodowlanym wyposażonym w wyjmowane sito, aby oddzielić samce i samice w nocy.
UWAGA: Aby zapewnić wystarczającą ilość ikry do udanego eksperymentu z wstrzykiwaniem, ryby użyte jako pary godowe powinny zostać wstępnie przebadane i ocenione jako dobrzy "producenci". - Następnego ranka, po zapaleniu świateł, umieść samca i samicę razem nad sitkiem, aby ryby nie zjadały jaj .
- Obserwuj tarło. Po złożeniu takiej ilości jaj, którą można wstrzyknąć przed osiągnięciem stadium 4-komórkowego (około 50), należy ponownie oddzielić samca od samicy. Przenieść jaja za pomocą pipety Pasteura na szalkę Petriego wypełnioną wodą z zarodków w celu wykonania pierwszej rundy wstrzyknięć. Aby uzyskać dodatkowe rundy jaj, umieść razem parę godową i rozdziel kilka razy.
3. Prace przygotowawcze do mikroiniekcji
UWAGA: Wykonaj wcześniej kroki 3.1 i 3.2.
- Aby przygotować naczynie, które utrzymuje zarodki w odpowiedniej pozycji podczas wstrzyknięcia (naczynie do mikroiniekcji), należy włożyć szklane szkiełko pod kątem 40-45° do szalki Petriego o średnicy 94 mm wypełnionej płynnym, przezroczystym, czystym krzemem spożywczym. Zdejmij suwak, gdy silikon jest utwardzony. W ten sposób powstaje rowek w warstwie krzemu.
UWAGA: Alternatywnie użyj 1,5-3% agarozy zamiast silikonu i przechowuj naczynie w temperaturze 4 °C. - Generuj igły iniekcyjne ze szklanych naczyń włosowatych za pomocą ściągacza do igieł.
- Używaj naczyń włosowatych, które zawierają włókna wewnętrzne.
UWAGA: Filament pomoże w transporcie roztworu MO w kierunku końcówki igły po zasypaniu (patrz 3.3). - Ustal odpowiednie ustawienia na ściągaczu igieł. Dobre igły do wstrzykiwań danio pręgowanego powinny mieć długie i cienkie końcówki 12. Generuj końcówki o długości około 10 mm i średnicy 1,5-2 μm na samym ich końcu. Na przykład użyj poziomego ściągacza igłowego z następującymi ustawieniami: Ciepło = 330, Ciągnięcie = 0, Prędkość = 40, Czas = 100.
- Zbadaj jakość igieł pod mikroskopem preparacyjnym i posortuj te z krótkimi lub zbyt długimi końcówkami.
UWAGA: Igły z krótkimi końcówkami mają tendencję do uszkadzania zarodka, podczas gdy te z bardzo długimi i cienkimi końcówkami wyginają się przy dotykaniu kosmówki i nie wnikają w nią.
- Używaj naczyń włosowatych, które zawierają włókna wewnętrzne.
- Napełnić igłę 2 μl roztworu roboczego MO za pomocą końcówki do mikroładowarki i włożyć ją do uchwytu igły aparatu do mikroiniekcji.
- Gdy igły są zamknięte na końcu końcówki, wygeneruj otwór, ściskając sam koniec igły ostrymi pęsetami pod mikroskopem preparacyjnym. Alternatywnie użyj aparatu do mikroiniekcji, aby delikatnie docisnąć końcówkę do sztywnej powierzchni (np. małego metalowego bloku lub grzbietu pęsety).
- Skalibrować objętość wtrysku, wstrzykując roztwór roboczy MO do kropli oleju mineralnego umieszczonej na siatce. Dostosuj czas wstrzykiwania w celu wytworzenia kropli o średnicy 75 μm, aby uzyskać objętość wtrysku około 200 pl.
4. Procedura mikroiniekcji
- Ułóż zarodki w stadium 1-komórkowym wzdłuż rowka naczynia do mikroiniekcji z biegunem roślinnym skierowanym w kierunku, z którego pochodzi igła (w kierunku kąta 45° rowka).
- Przedziurawić kosmówkę i żółtko za pomocą igły i wstrzyknąć 200 pl roztworu roboczego 1 mM MO (0,2 pmol) do żółtka zarodków 1- do 2-komórkowych.
- Za pomocą pipety Pasteura z szerokim otworem zebrać wszystkie wstrzyknięte zarodki na szalce Petriego wypełnionej wodą z zarodków i inkubować je w temperaturze 28,5 °C.
- Po południu usuń martwe zarodki za pomocą pipety Pasteura z szerokim otworem i zastąp zarodki wodą.
5. Przygotowanie zarodków do obrazowania in vivo
- Następnego ranka zastąp wodę z zarodka wodą zawierającą 0,003% N-fenylotiomocznika (PTU), aby zahamować melanizację. Nie należy stosować PTU przed zakończeniem gastrulacji, ponieważ zakłóca to wczesny rozwój embrionalny.
UWAGA: PTU jest toksyczny i teratogenny. Przez cały czas noś rękawiczki i unikaj wdychania i kontaktu ze skórą. - Odcięć zarodki ostrymi pęsetami pod mikroskopem preparacyjnym na pożądanym etapie rozwoju. Chwyć kosmówkę jedną parą pęsety i spróbuj złapać drugą stronę kosmówki drugą parą pęsety. Ostrożnie pociągnij pęsetę w przeciwnych kierunkach, nie naruszając zarodka.
- Znieczulenie zarodka poprzez zastąpienie wody z zarodka zawierającej PTU (0,003%) wodą z zarodka zawierającą PTU (0,003%) i 0,02% metanosulfonianu etylu (trikainy).
- Osadź zarodek w niskotopliwej agarozie na naczyniu μ z dnem szklanym z siatką do przenoszenia 50 μm. Prawidłowe osadzanie wymaga pewnej wprawy.
- Przygotować 1 ml podwielokrotności 0,7% agarozy w 1,5 ml probówkach reakcyjnych i umieścić je na bloku grzewczym ustawionym na 36 °C. Za pomocą pipety Pasteura z szerokim otworem przenieść zarodek do naczynia μ. Usuń nadmiar wody z zarodka za pomocą pipety Pasteura z ultracienką końcówką i pokryj zarodek temperowaną agarozą.
- Gdy agaroza jest jeszcze płynna, ustaw zarodek za pomocą dwóch końcówek ładowarki żelu w żądanej pozycji, z uwzględnieniem interesującej struktury, a także odległości od siatki relokacji. Umieść interesującą nas strukturę (w tym przypadku przednercza) jak najbliżej szklanego dna (tutaj: grzbietowo w dół) i w bliskim sąsiedztwie siatki.
- Aby uzyskać optymalną jakość obrazu, zminimalizuj warstwę agarozy między zarodkiem a szklanym dnem, umieszczając strukturę będącą przedmiotem zainteresowania zarodka jak najbliżej dna. Poza tym umieść zarodek w bliskim sąsiedztwie siatki, ale uważaj, aby siatka nie nałożyła się na interesującą Cię strukturę. Umieść 3-4 zarodki w różnych naczyniach do μ każdy i użyj tej, która jest najlepiej ustawiona.
- Gdy agaroza jest wystarczająco twarda, aby utrzymać zarodek, odczekaj 2-3 minuty i zalej osadzony zarodek wodą zawierającą 0,003% PTU i 0,02% trikainy. Zdekantować nadmiar wody z zarodka lub usunąć go za pomocą pipety Pasteura z ultracienką końcówką. Zamknij pokrywę naczynia do μ w pozycji zablokowanej, aby zapobiec parowaniu.
UWAGA: Unikaj występowania pęcherzyków powietrza w naczyniu μ, ponieważ mogłyby one zakłócić nagrywanie obrazu.
6. Mikroskopia
UWAGA: Użyć mikroskopu wyposażonego w przekrój optyczny za pomocą oświetlenia strukturalnego. Rejestruj obrazy za pomocą oprogramowania zawierającego następujące moduły: Multichannel, Z-Stack, Time Series, Software Autofocus i Extended Focus.
- Akwizycja Z-stacków
- Odwróć półmiskę μ. Szklane dno jest teraz skierowane w stronę obiektywu, a μ-czasza służy jako komora obrazowania.
- Przełącz suwak w pozycję siatki i włącz tryb oświetlenia strukturalnego w elementach sterujących oprogramowania.
- Skalibruj ostrość siatki dla wybranego kanału (kanałów) z próbką, która ma być badana (osadzony zarodek), postępując zgodnie z instrukcjami Kreatora kalibracji ostrości.
- Aktywuj tryb akwizycji z-Stack i ustaw go w trybie środkowym. Ustaw ostrość na środku próbki i ustaw ją jako płaszczyznę środkową stosu z-, klikając Środek. Ustaw wymiar stosu z, definiując zakres wokół pozycji środkowej.
UWAGA: Struktury obiektów nie powinny być wyraźnie widoczne poza pierwszą i ostatnią płaszczyzną stosu z. - Dostosuj odstępy między sekcjami optycznymi. Aby uzyskać najlepszą rozdzielczość z, kliknij przycisk Optymalna. Na podstawie głębi ostrości obiektywu oprogramowanie ustali zalecaną odległość zgodnie z kryterium Nyquista (50% nakładania się).
UWAGA: Jeśli dążysz do mniejszych rozmiarów plików, a pozwala na to struktura, ustaw ręcznie większy rozmiar odstępów. Ustawienie mniejszych kroków niż zalecane spowoduje jedynie większe rozmiary plików bez zwiększania informacji bocznych.
- Obrazowanie poklatkowe
- Otwórz narzędzie Szeregi czasowe i ustaw interwał eksperymentu szeregów czasowych. Na przykład nagrywaj obrazy z-stack co 30 minut przez okres 5 godzin.
- Aby skorygować przesunięcie ogniskowej w czasie, skonfiguruj strategię autofokusa. Zaznacz okno dialogowe Strategia ostrości, wybierz z listy rozwijanej Autofokus programowy i wybierz kanał TL-Brightfield jako kanał referencyjny.
- Rozpocznij każdy punkt czasowy od autofokusa. Aby zapewnić niezawodny zakres wyszukiwania w zoptymalizowanych ramach czasowych, ustaw stały względny zakres wyszukiwania 200 μm. Ten zakres jest w pełni skanowany (parametr Pokrycie zakresu) z podstawową jakością (parametr Jakość) w maksymalnym rozmiarze kroku (parametr próbkowania).
- Aby zwiększyć precyzję autofokusa, aktywuj pomiar w obszarze zainteresowania ostrości (ROI ostrości) i umieść wspomniany zwrot z ostrości w oknie podglądu na żywo wokół interesującej nas struktury.
UWAGA: Jeśli w systemie brakuje programowego modułu autofokusa, który automatycznie aktualizuje środkową pozycję z podczas nagrywania poklatkowego, wstrzymaj eksperyment w określonym czasie i ręcznie wyreguluj ostrość, a następnie kontynuuj eksperyment. - Aby skompensować potencjalny dryft xy podczas nagrywania szeregów czasowych, umieść określony punkt nadrukowanej siatki (komory obrazowania) w krzyżu celownika oprogramowania i zapisz położenie, wykonując zrzut ekranu.
- Rozpocznij eksperyment szeregów czasowych. Przed zakończeniem interwału szeregów czasowych wstrzymaj eksperyment i, jeśli to konieczne, ponownie dostosuj położenie zgodnie ze zrzutem ekranu. Kontynuuj eksperyment.
7. Przetwarzanie obrazu
- Przejdź do zakładki przetwarzania i wybierz opcję Rozszerzona głębia ostrości (EDF) w oknie dialogowym Metoda. Ponieważ pobierane są przekroje optyczne, do serii obrazów należy zastosować algorytm projekcji maksymalnej.
UWAGA: W tym przypadku algorytm w pierwszym kroku wyświetli najjaśniejszy lub najciemniejszy piksel ze stosu na złożony obraz 2D, a ostatecznie użyje tego o największej wariancji jako obrazu wynikowego dla każdego punktu czasowego. - Użyj metody eksportu filmu, aby utworzyć film poklatkowy (np. avi lub przenieś plik) z serii obrazów EDF.
Wyniki
Mikroskopia poklatkowa (time-lapse) jest potężną techniką pozwalającą na obserwację dynamicznych procesów biologicznych w dłuższym przedziale czasowym. Częstym problemem podczas obrazowania poklatkowego jest przemieszczenie w kierunku x, y lub z, nazywane dryftem, które jest wywołane wahaniami temperatury i wibracjami mechanicznymi. Metoda przedstawiona w niniejszym materiale umożliwia rejestrację poklatkową struktur znakowanych fluorescencyjnie w embrionach lub larwach danio-pręgowanego (zebrafish) przy użyciu mikroskopu sekcyjnego, bez konieczności stosowania komory inkubacyjnej i stołu antywibracyjnego.
W celu kompensacji dryfu w płaszczyźnie xy próbkę umieszczono w komorze obrazującej z naniesioną siatką repropozycjonującą (Rycina 1). W celu przywrócenia preparatu do wcześniej ustalonej pozycji wykorzystano położenie konkretnego punktu siatki względem krzyża celownika narzędzia programowego (Rycina 2A). Przedstawione wyniki uzyskano przy użyciu mikroskopu zoom z zintegrowanym suwakiem do sekcjonowania optycznego za pomocą oświetlenia strukturalnego (Rysunek 2B). W celu zapewnienia ciągłej korekcji ostrości opracowano strategię autofokusu. W ramach tej strategii oprogramowanie do autofokusu jest wykorzystywane do odnalezienia płaszczyzny ostrości na podstawie maksymalnego kontrastu przed każdym punktem czasowym. Tak zdefiniowana płaszczyzna ostrości jest następnie ustawiana jako płaszczyzna centralna dla akwizycji stosu Z (z-stack). Aby zminimalizować fototoksyczność w próbce, jako kanał referencyjny wykorzystuje się kanał światła przechodzącego w jasnym polu, ponieważ pozwala on na zastosowanie wystarczająco krótkich czasów ekspozycji podczas etapu autofokusu (Rycina 2C).
Metodę zastosowano do analizy porównawczej rozwoju nerek u kontrolnych embrionów oraz embrionów morphantów wt1a transgenicznej linii danio pręgowanego (Tg(wt1b:GFP)). Podczas wczesnej nefrogenezy linia ta wykazuje zieloną fluorescencję w mezodermie pośredniej, z której wywodzą się progenitory nerek 9,10, a później w formujących się cewkach i prymordiach nefronów (Rysunek 3).
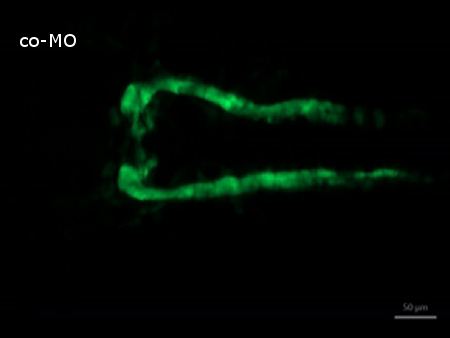
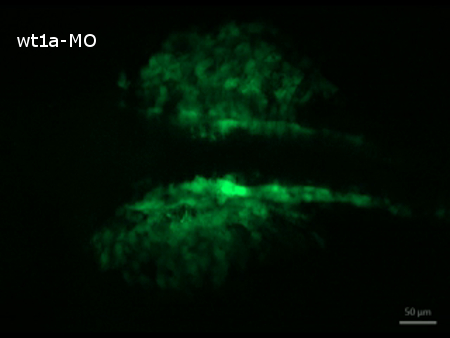
Rejestracja obrazów time-lapse wykazuje, że nefrogeneza w embrionach wstrzykniętych kontrolnym morfolino nie ulega zmianie w porównaniu z embrionami niewstrzykniętymi (wyniki nie pokazane) i przebiega zgodnie z opisanymi etapami wczesnego rozwoju nerek u danio pręgowanego 3. W 20 hpf widoczne są rozwijające się cewki przymilczkowe, a na ich przednich końcach można wykryć sferyczne skupiska komórek reprezentujące formujące się primordia nefronów. W ciągu następnych godzin cewki i primordia nefronów rosną, a później primordia zaczynają łączyć się w linii środkowej (Rysunek 4, wideo 2). W przeciwieństwie do tego, nefrogeneza jest poważnie zaburzona w embrionach morfantach wt1a. Chociaż w 20 hpf widoczne są struktury cewkowe GFP-dodatnie, wydają się one bardziej rozproszone i mniej rozwinięte. Co więcej, nie utworzyły się prawidłowe primordia nefronów. Jednak najbardziej uderzającą różnicą w stosunku do embrionów kontrolnych w tym punkcie czasowym jest pojawienie się licznych fluorescencyjnych komórek poza rozwijającym się przymilczkiem (Rysunek 4, wideo 2). Następnie komórki te opuszczają obszar przymilczkowy i migrują brzusznie (wideo 2).
Rozwój nerek w embrionach kontrolnych oraz morfantach wt1a transgenicznej linii wt1b był wcześniej porównywany poprzez obrazowanie w różnych określonych punktach czasowych 9,10. W przeciwieństwie do tej statycznej metody, rejestracja time-lapse pozwala na śledzenie dynamiki prawidłowej nefrogenezy oraz błędnego kierowania komórek progenitorowych nerek spowodowanego deplecją wt1a.
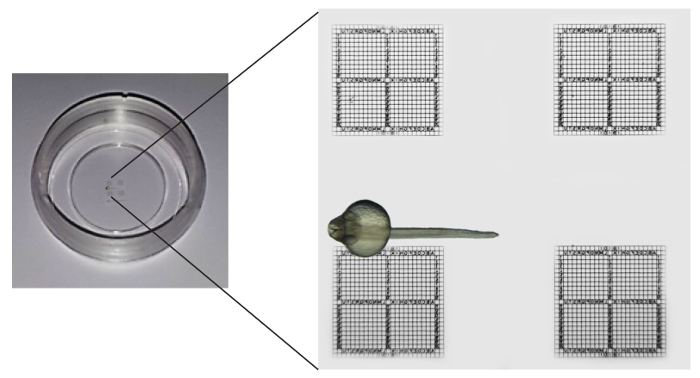
Rycina 1: Schematyczne przedstawienie zarodka osadzonego w dostępnej komercyjnie komorze z siatkami relokacyjnymiSzalka posiada cztery siatki, z których każda jest podzielona na odległość powtórzeń wynoszącą 50 µm, wytrawione w szklanym spodzie okładki. Zarodek przeznaczony do obrazowania jest osadzony odwróconym do góry dnem, tak aby struktura nerki znajdowała się w bliskim sąsiedztwie kwadratu obserwacyjnego, lecz bez nakładania się na siatkę. Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.
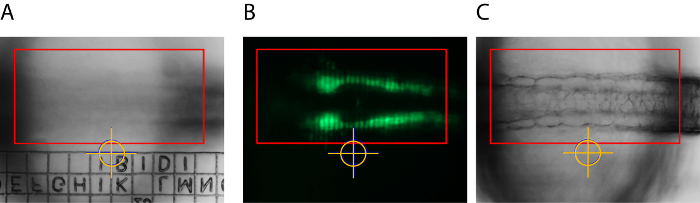
Rycina 2: Korekty w celu kompensacji dryftu w obrazowaniu poklatkowym oraz projekcja siatki oświetlenia strukturalnego. Wyraźna pozycja siatki relokacyjnej została przeniesiona do centrum obrazu (oznaczonego żółtym krzyżem) i służy jako punkt odniesienia dla późniejszego wyrównania w osiach xy w przypadku niewielkich przesunięć. Czerwony prostokąt reprezentuje obszar zainteresowania (ROI) wykorzystywany w strategii autofokusu (A). Przekrój optyczny uzyskano za pomocą oświetlenia strukturalnego. Obraz przedstawia strukturę siatki wyświetloną w płaszczyźnie ogniskowania po prawidłowej kalibracji (B). ROI dla strategii autofokusu (czerwony prostokąt) jest ustawiony tak, aby obejmować charakterystyczne struktury embrionalne o wysokim kontraście (w tym przypadku somity), co pozwala na niezawodne ustawienie ostrości na interesującej badacza strukturze (C). Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
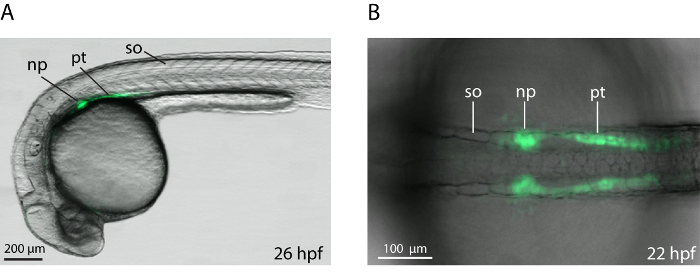
Rysunek 3: Transgeniczny wt1b:GFP Zarodki z zieloną fluorescencją w rozwijającej się nerce. Nakładki grzbietowe (A) lub boczna (B) obrazy transmisyjne i fluorescencyjne przedstawiono z częścią przednią po lewej stronie. np, prymordium nefronu; pt, cewkapronefryczna; so, somit. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
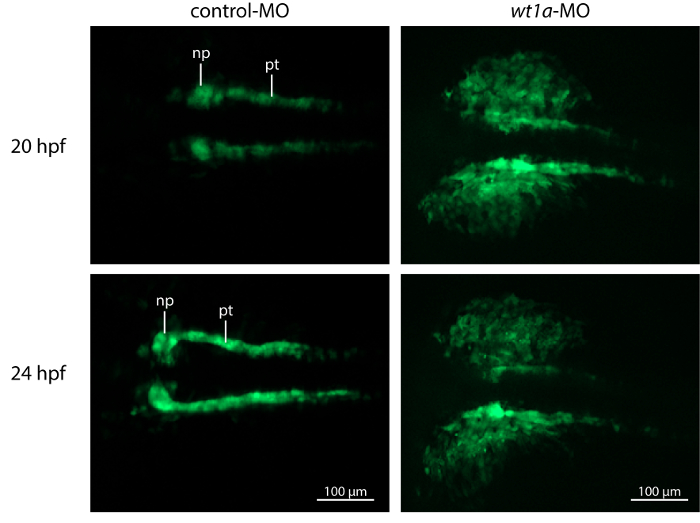
Rycina 4: Knockdown wt1a Zaburza rozwój zarodkowych nerek. Reprezentatywne obrazy z rozszerzonym zakresem ostrości (extended depth of focus) z nagrań time-lapse. W embrionach wstrzykniętych kontrolnym morfolino rozwój nerek przebiega prawidłowo, z rosnącymi cewkami i prymordiami nefronów, które zaczynają łączyć się w linii środkowej. W przeciwieństwie do nich, wt1a u morfantów nie dochodzi do prawidłowego wytworzenia prymordiów nefronów, a znaczna liczba komórek GFP-dodatnich znajduje się poza obszarempronefrycznym (np, prymordium nefronu; pt, cewka pronefryczna). Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.
Wideo dodatkowe 1. Nagranie poklatkowe prawidłowego rozwoju nerek w embrionach wstrzykniętych z morfolino kontrolną. (Kliknij prawym przyciskiem myszy, aby pobrać). Film przedstawia sposób wzrostu cewek oraz początek fuzji prymordiów nefronów. Obrazy rejestrowano w 30-minutowych odstępach czasu przez okres 5 godzin, zaczynając od 20 hpf.
Film uzupełniający 2. Rejestracja time-lapse zaburzonej nefrogenezy w wt1a zarodki morphanty. (Kliknij prawym przyciskiem myszy, aby pobrać). Film przedstawia migrację komórek GFP-dodatnich poza obszarpronefryczny. Począwszy od 20 hpf, obrazy były rejestrowane w odstępach 30-minutowych przez okres 5 godzin.
Dyskusja
Danio pręgowany stał się popularnym organizmem modelowym do badań nad rozwojem kręgowców i modelowaniem chorób człowieka. Ponieważ zarodki danio pręgowanego pozostają przezroczyste, rozwijające się narządy, takie jak mózg i serce, można obserwować za pomocą standardowego mikroskopu przygotowawczego. Wykorzystanie linii transgenicznych z fluorescencją specyficzną dla narządów umożliwia ocenę organogenezy na różnych etapach rozwoju w żywych zarodkach za pomocą mikroskopii fluorescencyjnej. Jednym z ograniczeń w obrazowaniu szczegółów strukturalnych całych narządów za pomocą standardowej mikroskopii epifluorescencyjnej jest wpływ sygnałów z obiektów powyżej i poniżej płaszczyzny ogniskowej. To nieostre światło nie tylko powoduje zmniejszenie kontrastu i rozdzielczości obrazu, ale także może zasłaniać ważne struktury 13,14. Opracowano kilka technik, takich jak skaning laserowy, mikroskopia konfokalna, konfokalna z wirującym dyskiem lub mikroskopia wielofotonowa, w celu zminimalizowania nieostrych informacji, a tym samym zwiększenia kontrastu obrazu, a także rozdzielczości osiowej. Alternatywną metodą uzyskiwania przekrojów optycznych jest laserowa i skaningowa mikroskopia swobodnego oświetlenia strukturalnego, technika oświetlenia opartego na szerokim polu, która jest łatwa do wdrożenia na zwykłym mikroskopie 15. Przedstawione wyniki ilustrują, że przekrój optyczny, uzyskany za pomocą oświetlenia strukturalnego, realizowany na mikroskopie preparacyjnym i połączony z rekonstrukcją obrazów o rozszerzonej ostrości, umożliwia wizualizację szczegółów strukturalnych prawidłowego i zaburzonego rozwoju nerek u danio pręgowanego. W szczególności komórki GFP-dodatnie w morfantach wt1a są rozproszone na różnych głębokościach ogniskowych, a obrazy tylko jednej płaszczyzny z nieostrym rozmyciem nie doceniłyby trójwymiarowej złożoności fenotypu.
Aby śledzić dynamikę organizacji, przegrupowania lub rozerwania narządów, poklatkowa mikroskopia fluorescencyjna jest potężną, choć złożoną techniką. Podczas obrazowania poklatkowego niewielkie drgania lub niewielkie wahania temperatury powodują dryfty w kierunku x, y lub z. Wymaga to dodatkowego wyposażenia (komora środowiskowa, stół antywibracyjny) w celu uzyskania stabilnych wyników. Prezentowana metoda wykorzystuje możliwości mikroskopu preparacyjnego z napędem zmotoryzowanym do rejestrowania obrazów poklatkowych bez dodatkowych urządzeń. Aby utrzymać stabilną ostrość, ustalono strategię autofokusa i użyto siatki relokacji nadrukowanej na dnie komory obrazowania w celu korekcji niestabilności x,y-.
Prawidłowe osadzenie zarodka jest krytycznym krokiem w ramach protokołu. Potrzebna jest pewna praktyka, aby umieścić interesującą nas konstrukcję jak najbliżej szklanego dna i w bliskim sąsiedztwie siatki bez nakładania się na nią.
Główną zaletą metody jest to, że jest to niedrogie i proste narzędzie do bezpośredniej obserwacji procesów rozwojowych, takich jak wzrost i migracja w żywych zarodkach przez kilka godzin. Co więcej, korzyści charakterystyczne dla mikroskopu preparacyjnego, takie jak duże pole widzenia i zwiększona odległość robocza, ułatwiają badanie większych próbek, w tym całych narządów. Należy jednak pamiętać o pewnych ograniczeniach. Przerwanie eksperymentu w celu sprawdzenia i ponownego dostosowania pozycji sprawia, że procedura jest czasochłonna, a brak solidnej kontroli temperatury zmienia "standardowy" czas rozwoju, który jest zdefiniowany jako godzina po zapłodnieniu w temperaturze 28,5 °C dla danio pręgowanego 16. Innym potencjalnym problemem jest ograniczona głębokość obrazowania zwierzęcia, szczególnie gdy struktura będąca przedmiotem zainteresowania znajduje się wewnątrz zarodka lub larw. Taką strukturą jest kłębuszek pręgowany pręgowany, który znajduje się między somitami a woreczkiem żółtkowym. Stwierdzono, że głębokość graniczna do obrazowania kłębuszków nerkowych wynosi około 200 μm, czyli odległość, którą osiąga się po 5 dniach rozwoju. Natomiast struktury fluorescencyjne, które znajdują się bliżej powierzchni zwierzęcia, mogą być obrazowane przez dłuższy czas. Na przykład komórki wątroby są dostępne do obrazowania co najmniej do 9 dpf. Kolejnym ograniczeniem jest to, że długotrwałe unieruchomienie zarodka lub larw w leczeniu agarozą i trikainą wywołuje odpowiednio opóźnienie wzrostu i obrzęk serca. Ponieważ może to zakłócić normalny rozwój, zaleca się ograniczenie czasu trwania nagrywania poklatkowego do określonego okresu zainteresowania. Aby upewnić się, że podczas obrazowania interesujące nas struktury rozwijają się normalnie, pomocne jest porównanie (na końcu) ogólnego wyglądu z wyglądem zwierzęcia trzymanego w tych samych warunkach doświadczalnych, ale bez osadzania i znieczulenia.
Rejestrowanie z-stosu przekrojów optycznych co 30 minut przez okres 5 godzin, a następnie obliczanie obrazów o rozszerzonej głębi ostrości dostarczyło przestrzennych i czasowych informacji o wczesnych zdarzeniach normalnego i zaburzonego rozwoju nerek, który został wywołany przez knockdown wt1a za pośrednictwem morfoliny. Przeprowadzone wcześniej eksperymenty z nokautem morfolino wykazały już, że Wt1a spełnia wczesną i istotną rolę w tworzeniu się pronephros. Hybrydyzacja in situ z markerem nerkowym 17,18 i zastosowanie transgenicznej linii wt1b:GFP do obrazowania rozwoju przednercza w ustalonych punktach czasowych 9,10 ujawniło, że niedobór wt1a powoduje zaburzenie morfogenezy kłębuszków nerkowych i nieudaną specyfikację podocytów. W przeciwieństwie do tych statycznych podejść, nagrania poklatkowe bezpośrednio wizualizują dynamikę wczesnej nefrostenezy w zarodkach kontrolnych i migrację komórek GFP-dodatnich z regionu pronercznego w morfantach wt1a . Możliwość śledzenia błędnie skierowanych komórek w czasie pozwala na bardziej szczegółową analizę fenotypu.
Ogólnie rzecz biorąc, przedstawiona tutaj metoda stanowi niedrogą i łatwą w użyciu alternatywę dla złożonych i mniej dostępnych konfiguracji zwykle używanych do obrazowania poklatkowego, takich jak laserowy mikroskop skaningowy (wyposażony w komorę środowiskową i stół antywibracyjny) lub mikroskop z blachą świetlną. Opisana procedura rozwiązywania problemów z dryftem może być również stosowana do wykonywania obrazów poklatkowych na konfiguracjach bez opcji sekcji optycznej, takich jak fluorescencyjne mikroskopy stereoskopowe.
Technika ta nadaje się nie tylko do badania rozwoju nerek, ale może być również stosowana do monitorowania prawidłowej i wadliwej morfogenezy innych narządów, takich jak serce czy wątroba. Ponadto metoda ta może być stosowana do obserwacji różnych, bardziej dynamicznych procesów zachodzących w embrionalnych i dorosłych organizmach modelowych, takich jak gojenie się ran czy regeneracja.
Oświadczenia
Autor, Michael Graf, jest pracownikiem firmy Carl Zeiss Microscopy GmbH, która produkuje przyrządy użyte w tym artykule.
Podziękowania
Dziękujemy Thomasowi Batesowi za krytyczne przeczytanie i poprawienie manuskryptu. Dziękujemy również Christinie Ebert i Sabrinie Stötzer za opiekę nad rybami.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Materiał | |||
| Control Morpholino | Gene tools, LLC | Standardowy oligo kontrolny | Przygotowany kontrola oligo |
| wt1a Morfolinos | Gene tools, LLC | dostosowane | Zaprojektowane do celowania w pierwsze miejsce dawcy splicingu, sekwencja opublikowana w Ref. 9 |
| 0,5% Roztwór czerwieni fenolowej | Sigma | P0290 | Znacznik iniekcji |
| peqGOLD uniwersalny agaroza | peqlab | 35-1020 | Do przygotowania naczynia do mikroiniekcji |
| Kapilary szklane (GC100F-10) | Hugo Sachs Elektronik | 30-0019 | Do generowania igieł iniekcyjnych |
| Końcówki do mikroładowarek | Eppendorf | 5242956003 | Do ładowania igły do mikroiniekcji |
| kleszczyki Dumont | Fine Sience Tools | 91150-20 | Do generowania otworu na końcówce igły |
| Woda zarodkowa (0,3x Danieaus i ostry roztwór) | 1x: 58 mM NaCl, 0,7 mM KCl, 0,4 mM MgSO4, 0,6 Ca(NO3)2, 5 mM HEPES, pH: 7,5; Nie dodawaj błękitu metylenowego! | ||
| Siatka 5 mm/0,05 mm | Usługi naukowe | PY68039-02 | Do obliczania ilości iniekcji |
| Pipeta Pasteura 137 mm, 4,8 ml | Roth | E305.1 | Do pobierania komórek jajowych, przenoszenia zarodków i usuwania martwych zarodków |
| Pipeta Pasteura z ultracienką końcówką 157 mm, 3,5 ml | Roth | E304.1 | Do usuwania nadmiaru wody |
| N-fenylotiomocznik (PTU) | Sigma | P7629 | Do tłumienia melanizacji |
| 3-aminobenzoesan etylu metanosulfonian (Trikaina) | Sigma | E10521 | Do znieczulania danio pręgowanego |
| Agaroza niskotopliwa | Biozym | 850111 | Do zatapiania |
| µ-dish 35 mm, wys Siatka ze szklanym dnem-50 | ibidi | 81148 | Komora obrazowania |
| Końcówki do ładowania żelu | Hartenstein | GS05 | Aby zorientować zarodek w celu prawidłowego osadzenia |
| Nazwa | Firma | Numer katalogowy | >Komentarze |
| >< strong>Sprzęt | |||
| Ściągacz do mikropipet (model P-97) | Instrument | Do generowania igieł iniekcyjnych | |
| Mikromanipulator | Saur Laborbedarf | Do mikroiniekcji | |
| Termomikser copact | Eppendorf | Termoblok do odpuszczania niskotopliwej agarozy | |
| SZ61 (mikroskop stereoskopowy) | Olympus | Do kontroli wtrysku | |
| Axio Zoom. V16 | Zeiss | Do osadzania i obrazowania | |
| Suwak ApoTome.2 | Zeiss | Do sekcji optycznej | |
| AxioCam MRm | Zeiss | Do akwizycji obrazu | |
| Oprogramowanie ZEN 2012 | Zeiss | Imaging |
Bibliografia
- Lieschke, G. J. Animal models of human disease: zebrafish swim into view. Nat Rev Genet. 8 (5), 353-367 (2007).
- Drummond, I. A. Kidney development and disease in the zebrafish. J Am Soc Nephrol. 16 (2), 299-304 (2005).
- Drummond, I. A., et al. Early development of the zebrafish pronephros and analysis of mutations affecting pronephric function. Development. 125 (23), 4655-4667 (1998).
- Wingert, R. A., et al. The cdx genes and retinoic acid control the positioning and segmentation of the zebrafish pronephros. PLoS Genet. 3 (10), 1922-1938 (2007).
- Kramer-Zucker, A. G., Wiessner, S., Jensen, A. M., Drummond, I. A. Organization of the pronephric filtration apparatus in zebrafish requires Nephrin, Podocin and the FERM domain protein Mosaic eyes. Dev Biol. 285 (2), 316-329 (2005).
- Wingert, R. A., Davidson, A. J. The zebrafish pronephros: a model to study nephron segmentation. Kidney Int. 73 (10), 1120-1127 (2008).
- Kreidberg, J. A., et al. Wt-1 Is Required for Early Kidney Development. Cell. 74 (4), 679-691 (1993).
- Bollig, F., et al. Identification and comparative expression analysis of a second wt1 gene in zebrafish. Dev Dyn. 235 (2), 554-561 (2006).
- Perner, B., Englert, C., Bollig, F. The Wilms tumor genes wt1a and wt1b control different steps during formation of the zebrafish pronephros. Dev Biol. 309 (1), 87-96 (2007).
- Schnerwitzki, D., et al. Alternative splicing of Wilms tumor suppressor 1 (Wt1) exon 4 results in protein isoforms with different functions. Dev Biol. 393 (1), 24-32 (2014).
- Bedell, V. M., Westcot, S. E., Ekker, S. C. Lessons from morpholino-based screening in zebrafish. Brief Funct Genomics. 10 (4), 181-188 (2011).
- Rembold, M., Lahiri, K., Foulkes, N. S., Wittbrodt, J. Transgenesis in fish: efficient selection of transgenic fish by co-injection with a fluorescent reporter construct. Nat Protoc. 1 (3), 1133-1139 (2006).
- Conchello, J. A., Lichtman, J. W. Optical sectioning microscopy. Nat Methods. 2 (12), 920-931 (2005).
- Jensen, E. C. Types of imaging, Part 2: an overview of fluorescence microscopy. Anat Rec (Hoboken). 295 (10), 1621-1627 (2012).
- Chasles, F., Dubertret, B., Boccara, A. C. Optimization and characterization of a structured illumination microscope. Opt Express. 15 (24), 16130-16140 (2007).
- Kimmel, C. B., Ballard, W. W., Kimmel, S. R., Ullmann, B., Schilling, T. F. Stages of embryonic development of the zebrafish. Dev Dyn. 203 (3), 253-310 (1995).
- Hsu, H. J., Lin, G., Chung, B. C. Parallel early development of zebrafish interrenal glands and pronephros: differential control by wt1 and ff1b. Development. 130 (10), 2107-2116 (2003).
- O'Brien, L. L., et al. Wt1a, Foxc1a, and the Notch mediator Rbpj physically interact and regulate the formation of podocytes in zebrafish. Dev Biol. 358 (2), 318-330 (2011).
Przedruki i uprawnienia
