Prezentujemy tutaj protokół do konstruowania i walidacji modeli do nieniszczącego przewidywania całkowitej zawartości cukru, całkowitej zawartości kwasu organicznego i całkowitej zawartości antocyjanów w poszczególnych jagodach za pomocą spektroskopii bliskiej podczerwieni.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Budowa modeli do nieniszczącego przewidywania zawartości składników w borówkach za pomocą spektroskopii bliskiej podczerwieni w oparciu o pomiary HPLC
W tym artykule
Podsumowanie
Streszczenie
Nieniszczące przewidywanie zawartości składników w produktach rolnych jest przydatne do wysyłki i sprzedaży produktów o gwarantowanej jakości. W tym przypadku spektroskopia w bliskiej podczerwieni służy do przewidywania nieniszczącej zawartości cukru całkowitego, całkowitej zawartości kwasu organicznego i całkowitej zawartości antocyjanów w każdej borówce. Oczekuje się, że technika ta umożliwi selekcję tylko pysznych borówek ze wszystkich zebranych. Widma absorpcyjne jagód w bliskiej podczerwieni są mierzone w trybie odbicia rozproszonego w miejscach nie na kielichu. Zawartość składników w borówce oznaczona za pomocą wysokosprawnej chromatografii cieczowej służy do konstruowania modeli do przewidywania zawartości składników na podstawie obserwowanych widm. Do konstruowania modeli używana jest częściowa regresja metodą najmniejszych kwadratów. Konieczne jest odpowiednie dobranie obróbki wstępnej dla obserwowanych widm oraz obszarów długości fal widm wykorzystywanych do analiz. Walidacje są konieczne, aby skonstruowane modele potwierdziły, że zawartość składników jest przewidywana z praktyczną dokładnością. W tym miejscu przedstawiamy protokół do konstruowania i walidacji modeli do nieniszczącego przewidywania zawartości składników w borówkach za pomocą spektroskopii w bliskiej podczerwieni.
Wprowadzenie
Spektroskopia w bliskiej podczerwieni (NIR) jest szeroko stosowana jako nieniszcząca technika analizy składu różnych rodzajów owoców i warzyw.1,2 Nieniszczące analizy za pomocą spektroskopii NIR umożliwiają wysyłkę wyłącznie smacznych owoców i warzyw o gwarantowanej jakości. Spektroskopia NIR została już zastosowana w przypadku pomarańczy, jabłek, melonów, wiśni, kiwi, mango, papai, brzoskwiń i innych, aby określić ich stopień Brix odpowiadający całkowitej zawartości cukrów, kwasowość, TSC (całkowitą zawartość substancji stałych) oraz inne parametry. Niedawno zgłosiliśmy zastosowanie spektroskopii NIR w ocenie jakości borówek.3 Zmierzyliśmy nie tylko całkowitą zawartość cukrów i całkowitą zawartość kwasów organicznych odpowiadającą kwasowości, ale także całkowitą zawartość antocyjanów. Antocyjan jest składnikiem bioaktywnym, który uważa się za korzystny dla zdrowia człowieka. Dla konsumentów wygodne jest możliwości zakupu smacznych borówek z gwarancją zawartości cukru, kwasowości oraz zawartości antocyjanów.
W widmach absorpcyjnych NIR owoców i warzyw obserwuje się jedynie szerokie pasma absorpcji. Są to głównie pasma wynikające z obecności błonnika i wilgoci. Chociaż jednocześnie obserwuje się wiele słabych pasm wynikających z obecności różnych składników badanego obiektu, w większości przypadków nie można ich przypisać do konkretnych modów wibracyjnych określonych komponentów próbki. W związku z tym tradycyjna technika określania zawartości konkretnego składnika z wykorzystaniem prawa Lamberta-Beera nie jest skuteczna w przypadku widm NIR. Zamiast tego, za pomocą chemometrii konstruuje się modele kalibracyjne służące do przewidywania zawartości komponentów badanego obiektu na podstawie obserwowanych widm, badając korelację między widmami a zawartością składników odpowiadających tym widmom.4,5 W niniejszym opracowaniu przedstawiono protokół konstrukcji i walidacji modeli do przewidywania całkowitej zawartości cukrów, całkowitej zawartości kwasów organicznych odpowiadającej kwasowości oraz całkowitej zawartości antocyjanów w borówkach na podstawie widm NIR.
Rysunek 1 przedstawia ogólny schemat blokowy konstrukcji wiarygodnych i stabilnych modeli kalibracyjnych. Gromadzi się próbki w wystarczającej liczbie. Część z nich służy do budowy modeli, natomiast pozostałe do walidacji skonstruowanych modeli. Dla każdej z zebranych próbek mierzy się widmo NIR, a następnie zawartość składników docelowych analizuje się ilościowo za pomocą tradycyjnych, niszczących metod analizy chemicznej. W tym przypadku do analiz chemicznych cukrów, kwasów organicznych i antocyjanów wykorzystuje się wysokosprawną chromatografię cieczową (HPLC). Do budowy modeli kalibracyjnych stosuje się regresję cząstkowych najmniejszych kwadratów (PLS), w której bada się korelację między obserwowanymi widmami a zawartością składników określoną w analizach chemicznych. Aby zbudować stabilne modele o najlepszej zdolności predykcyjnej, bada się również wstępne przetwarzanie obserwowanych widm oraz zakresy długości fal wykorzystywane do predykcji. Na koniec skonstruowane modele są walidowane w celu potwierdzenia ich wystarczającej zdolności predykcyjnej. Podczas walidacji zawartość przewidziana z obserwowanego widma za pomocą zbudowanego modelu (wartości przewidziane) porównuje się z zawartością określoną w analizach chemicznych (wartości obserwowane). Jeśli nie stwierdzono wystarczającej korelacji między wartościami przewidzianymi a obserwowanymi, model kalibracyjny należy zrekonstruować do momentu uzyskania odpowiedniej korelacji. Choć preferowane jest stosowanie różnych grup próbek do budowy i walidacji modelu, jak pokazano na tym rysunku (walidacja zewnętrzna), w przypadku zbyt małej liczby próbek tę samą grupę wykorzystuje się zarówno do budowy, jak i walidacji (walidacja krzyżowa).
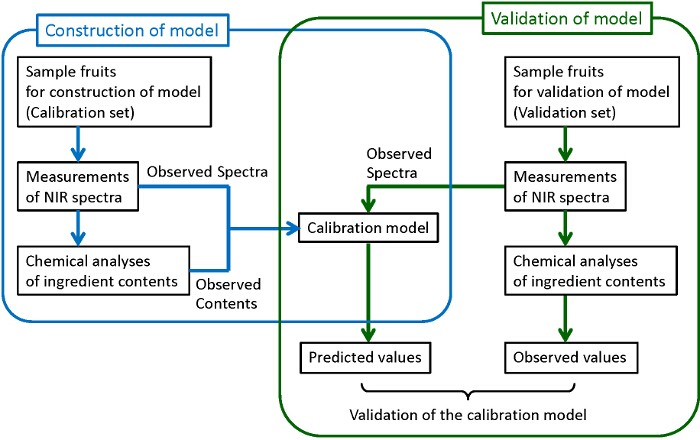
Rycina 1. Schemat blokowy konstrukcji i walidacji modelu kalibracyjnego. Procedury otoczone niebieskimi i zielonymi liniami odpowiadają odpowiednio konstrukcji modelu kalibracyjnego oraz jego walidacji. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Pobieranie próbek
- Zdecyduj, które odmiany zostaną uwzględnione w celu modelu kalibracyjnego.
- Zebrać wystarczającą liczbę i różne rodzaje próbek borówek docelowych odmian.
- Najlepiej zebrać 100 jagód do budowy modelu kalibracyjnego i co najmniej 10 do walidacji zbudowanego modelu. W celu skonstruowania solidnych modeli należy zebrać próbki różnego typu, tj. o różnych kolorach, rozmiarach i w różnych warunkach dojrzewania.
- Zważ każdą jagodę. Uwaga: Zmierzone masy są później wykorzystywane do obliczania procentowej zawartości składników każdej borówki.
2. Pomiary widm
- Rozgrzej spektrofotometr wystarczająco (ponad 1 godzinę) przed pomiarami, aby uzyskać wiarygodne widma.
- Ustaw spektrofotometr. Upewnij się, że warunki są stałe przez cały czas pomiarów. Przykład typowych warunków pomiarów znajduje się poniżej.
- Ustaw zakres wymiarów na 12 500-3 600 cm-1.
- Ustaw rozdzielczość spektralną na 16 cm-1.
- Ustaw akumulację na 32 razy.
- Wybierz współczynnik odbicia rozproszonego jako tryb pomiaru.
- Umieść standardowy odbłyśnik na okienku spektrofotometru w celu pomiarów odbicia rozproszonego. Za pomocą polecenia "tło jednokanałowe" zmierz widmo tła, które jest automatycznie wykorzystywane do obliczania względnych widm odbicia na podstawie widm próbek jagód zmierzonych później.
- Umieść próbkę jagód na środku okienka spektrofotometru w celu pomiarów odbicia rozproszonego. Korzystając z polecenia "sample single channel", zmierz widma każdej borówki, najlepiej w kilku punktach owocu.
Uwaga: Transformacja Kubelki-Munka6,7 zostanie również przeprowadzona automatycznie dla obserwowanych widm próbki borówki, jeśli warunek akwizycji widmowej jest na to ustawiony. Transformacja Kubelki-Munka zmienia widma mierzone w trybie odbicia rozproszonego na widma równoważne widmom mierzonym w trybie transmisyjnym i jest potrzebna do analiz widm z dużą dokładnością. Do analiz wykorzystywane są widma w skali absorbancji. - Oblicz średnie widmo widm każdej próbki za pomocą programu do przetwarzania danych, takiego jak MS Excel, jeśli widma próbki borówki są mierzone w kilku punktach. Do analiz należy wykorzystać uśrednione widmo.
3. Obróbka wstępna do pomiarów HPLC cukrów i kwasów organicznych8
Uwaga: Ekstrahuj cukry i kwasy organiczne z każdej jagody, które są rozpuszczalne w wodzie, z ultraczystą wodą w następujący sposób. Cała borówka jest wykorzystywana do analiz.
- Przechowywać jagody w zamrażarce w temperaturze poniżej -30 °C w stanie gotowym do analiz chemicznych, jeśli nie zostaną przeanalizowane bezpośrednio po pomiarach spektralnych.
- Pokrój jagodę na kilka kawałków, aby można ją było łatwo homogenizować w kolejnych krokach. Pokrój jagodę bez rozmrażania, gdy jest zamrożona.
- Kawałki przełożyć do zlewki o pojemności 50 ml.
- Dodać do zlewki ok. 10 ml wody ultraczystej (wody destylowanej, której przewodność elektryczna jest mniejsza niż 0,1 μS/cm).
- Podgrzej pokrojoną borówkę w ultraczystej wodzie w kuchence mikrofalowej przez 20 sekund, aby dezaktywować enzymy, które mogą rozkładać cukry podczas analiz.
- Do zlewki dodać ok. 10 ml ultraczystej wody.
- Homogenizuj mieszaninę przez 5 minut przy 12 000 obr./min za pomocą homogenizatora wyposażonego w standardowy wał i generator.
- Odwirować homogenizowaną mieszaninę przez 10 minut przy 3 000 obr./min (2 000 × g).
- Zebrać filtrat przez filtrację próżniową odwirowanej próbki za pomocą filtra bibułowego 5B.
- Powtórzyć kroki 3.6-3.9 dwukrotnie na pozostałości filtracyjnej, aby zebrać wszystkie cukry i kwasy organiczne i połączyć wszystkie filtraty.
- Zmierzyć pH filtratu i dostosować je do 7 za pomocą rozcieńczonego kwasu solnego (0,1 i 0,01 mola L-1) i rozcieńczonych wodnych roztworów wodorotlenku sodu (0,1 i 0,01 mola L-1).
- Rozcieńczyć filtrat do 50 ml ultraczystą wodą.
- Podzielić próbkę na dwie części: jedną do analizy cukrów, a drugą do analizy kwasów organicznych.
- Przepuść pierwszy roztwór próbki przez kolumny (dwie C18, CM i QMA) połączone szeregowo, aby wykluczyć pigmenty, kationy i aniony. Wyrzucić pierwszy 1 ml roztworu próbki z kolumn. Następnie użyć roztworu próbki z kolumn do analizy cukrów metodą HPLC.
- Przepuścić drugi roztwór próbki przez kolumny (dwie C18 i CM) połączone szeregowo w celu wykluczenia pigmentów i kationów. Wyrzucić pierwszy 1 ml roztworu próbki z kolumn. Następnie użyć roztworu próbki z kolumn do analizy kwasów organicznych za pomocą HPLC.
- Odwirować każdy roztwór z etapów 3.14 i 3.15 przy 6.600 obr./min (5.800 × g) przez 10 minut w mikroprobówce wyposażonej w filtr 0,45 μm z miniwirówką przed analizą metodą HPLC.
4. Pomiary cukrów metodą HPLC
Uwaga: W tym badaniu, suma zawartości sacharozy, glukozy i fruktozy w każdej borówce jest uważana za całkowitą zawartość cukru. W związku z tym najpierw uzyskuje się krzywą roboczą dla każdego z trzech cukrów, a następnie uzyskuje się sumę zawartości cukrów w każdej borówce. Standardowe zawartości wynoszą 0,3-0,4% wagowych (sacharoza), 3,8-4,8% wagowych (glukoza) i 4,2-5,3% wagowych (fruktoza). 9
- Dokładnie odmierz około 200 mg sacharozy i rozpuść ją w 50 ml ultraczystej wody, aby przygotować wzorcowy roztwór. Rozcieńczyć 5 ml roztworu do 50 ml ultraczystą wodą w celu przygotowania drugiego roztworu wzorcowego. Przygotować w podobny sposób trzeci roztwór wzorcowy z drugiego roztworu wzorcowego.
- Przygotuj wzorcowe roztwory glukozy i fruktozy, podobnie.
- Ułóż system HPLC w następujący sposób:
- Użyć kolumny do przenikania żelu w piecu kolumnowym w temperaturze 40 °C.
- Jako eluat należy użyć odgazowanej ultraczystej wody o natężeniu przepływu 0,1 ml/min.
- Użyj detektora indeksu refrakcji.
- Zmierzyć spektrogramy HPLC roztworów wzorcowych, wstrzykując podwielokrotność 20 μl dla każdego pomiaru. Uwaga: W tym przypadku rozwiązanie PAC jest używane jako oprogramowanie do pomiaru.
- Uzyskaj intensywność obszaru pasma cukru na chromatogramie każdego roztworu wzorcowego, klikając "ponowna analiza" prawym przyciskiem myszy.
- Wykreślić natężenie powierzchni w stosunku do odpowiednich stężeń, aby uzyskać krzywą roboczą dla każdego cukru za pomocą regresji liniowej, gdzie równanie reprezentujące stosunek między intensywnością powierzchni a stężeniem otrzymuje się dla każdego cukru.
- Zmierzyć spektrogramy HPLC roztworów próbek, wstrzykując 20 μl podwielokrotności dla każdego pomiaru.
- Na chromatogramie każdego roztworu próbki należy obliczyć natężenia obszarowe pasm cukrów, jak opisano wcześniej w kroku 4.5.
- Obliczyć stężenia cukrów w roztworach, stosując równania odpowiadające krzywym roboczym otrzymanym w kroku 4.6.
- Ilość każdego cukru w każdej borówce należy obliczyć na podstawie stężeń roztworu próbki otrzymanego w poprzednim etapie oraz całkowitej objętości roztworu próbki (50 ml, patrz krok 3.12).
- Uzyskaj całkowitą zawartość cukru w każdym owocu, sumując zawartość trzech cukrów.
- Obliczyć procentową zawartość całkowitego cukru w każdej borówce, używając masy zmierzonej w kroku 1.3.
5. Pomiary kwasów organicznych metodą HPLC
Uwaga: W tym badaniu, suma zawartości kwasu cytrynowego, chinowego, jabłkowego i bursztynowego jest uważana za całkowitą zawartość kwasu organicznego. Dlatego najpierw uzyskuje się krzywą roboczą dla każdego z czterech kwasów organicznych, a następnie mierzy się zawartość kwasów organicznych w każdej borówce. Standardowe zawartości są podawane jako 0,42-0,62% wag. (kwas cytrynowy), 0-0,15% wag. (kwas chinowy), 0,08-0,23% wag. (kwas jabłkowy) i 0,06-0,25% wag. (kwas bursztynowy). 9
- Dokładnie odmierz około 5 mg kwasu cytrynowego i rozpuść go w 50 ml ultraczystej wody, aby przygotować roztwór wzorcowy. Rozcieńczyć 5 ml roztworu do 50 ml ultraczystą wodą w celu przygotowania drugiego roztworu wzorcowego. Przygotować w podobny sposób trzeci roztwór wzorcowy z drugiego roztworu wzorcowego.
- Przygotuj roztwory wzorcowe kwasu chinowego, kwasu jabłkowego i kwasu bursztynowego, podobnie.
- Ułóż system HPLC w następujący sposób:
- Użyć dwóch kolumn anionowymiennych połączonych szeregowo w piecu kolumnowym w temperaturze 40 °C.
- Jako eluat należy użyć odgazowanego 0,1% wodnego roztworu kwasu fosforowego o natężeniu przepływu 0,02 ml/min.
- Użyj detektora światła ultrafioletowego ustawionego na 210 nm.
- Zmierzyć spektrogramy HPLC roztworów wzorcowych, wstrzykując 20 μl podwielokrotności roztworu wzorcowego do każdego pomiaru.
- Uzyskaj intensywność obszaru pasma kwasu organicznego na chromatogramie każdego roztworu wzorcowego, klikając "ponowna analiza" prawym przyciskiem myszy.
- Wykreślić natężenia powierzchni w stosunku do odpowiednich stężeń, aby uzyskać krzywą roboczą dla każdego kwasu organicznego za pomocą regresji liniowej, gdzie równanie reprezentujące zależność między intensywnością obszaru a stężeniem uzyskuje się dla każdego kwasu organicznego.
- Zmierzyć spektrogramy HPLC roztworów próbek, wstrzykując 20 μl podwielokrotności próbki do każdego pomiaru.
- Na chromatogramie każdego roztworu próbki należy uzyskać natężenia obszarowe pasm kwasów organicznych, jak opisano wcześniej w kroku 5.5.
- Obliczyć stężenia kwasów organicznych w roztworach, stosując równania odpowiadające krzywym roboczym otrzymanym w kroku 5.6.
- Ilość każdego kwasu organicznego w każdej borówce należy obliczyć na podstawie stężeń roztworu próbki otrzymanego w poprzednim etapie oraz całkowitej objętości roztworu próbki (50 ml, patrz krok 3.12).
- Uzyskaj całkowitą ilość kwasu organicznego w każdej borówce, sumując zawartość czterech kwasów organicznych.
- Uzyskaj procentową zawartość całkowitego kwasu organicznego w każdej borówce, używając masy zmierzonej w kroku 1.3.
6. Obróbka wstępna do pomiarów antocyjanów metodą HPLC
- Przechowuj jagody w zamrażarce w temperaturze poniżej -80 °C, aby były gotowe do analiz chemicznych, jeśli nie są analizowane bezpośrednio po pomiarach spektralnych.
- Każdy zamrożony owoc suszyć liofilizatorem próżniowym przez 12 godzin.
- Ekstrahować antocyjany z suszonej borówki w 1% roztworze metanolu kwasu trifluorooctowego [masa borówki (g)/objętość roztworu (ml) = 1/10], pozostawiając mieszaninę w lodówce w temperaturze 4 °C na 12 godzin.
- Odwirować ekstrakt przez 15 minut w mikroprobówce o pojemności 2 ml za pomocą ultrawirówki w temperaturze -8 °C i prędkości 15 000 obr./min (21 900 × g).
- Przefiltrować ekstrakt przez filtr 0,45 μm, aby uzyskać próbkę do pomiarów HPLC.
7. Pomiary antocyjanów metodą HPLC
Uwaga: Około 13 rodzajów antocyjanów jest zawartych w jagodach. Ponieważ trudno jest uzyskać krzywe robocze dla wszystkich antocyjanów, uzyskuje się krzywą roboczą tylko dla chlorku cyjanidyno-3-O-glukozydu, jednego z najpopularniejszych antocyjanów w borówkach. Krzywą roboczą stosuje się do przybliżonych kwantyfikacji innych antocyjanów.
- Odmierz dokładnie około 1,5 mg chlorku cyjanidyno-3-O-glukozydu i rozpuść go w 10 ml 1% roztworu metanolu kwasu trifluorooctowego, aby przygotować roztwór wzorcowy. Rozcieńczyć 5 ml roztworu do 10 ml 1% roztworem metanolu kwasu trifluorooctowego w celu przygotowania drugiego roztworu wzorcowego. Podobnie przygotuj kolejno trzeci i czwarty roztwór wzorcowy.
- Ułóż system HPLC w następujący sposób:
- Użyć kolumny C18 z odwróconymi fazami w piecu kolumnowym w temperaturze 40 °C.
- Metodę gradientową zastosować stosując eluaty 0,1% wodnego roztworu kwasu trifluorooctowego (elucja A) i 0,5% kwasu trifluorooctowego w acetonitrylu (elucja B) o natężeniu przepływu 0,1 ml/min, gdzie stosunek elucji B wzrasta od 8% do 15% w ciągu 0-50 min po wstrzyknięciu oraz od 15% do 75% w ciągu 50-60 min po wstrzyknięciu.
- Użyj detektora fotodiodowego monitorującego przy długości fali 520 nm.
- Zmierzyć spektrogramy HPLC roztworów wzorcowych, wstrzykując 10 μl podwielokrotności dla każdego pomiaru. "Roztwór LC" jest używany jako oprogramowanie do pomiaru.
- Uzyskaj intensywność obszaru pasma chlorku cyjanidyno-3-O-glukozydu na chromatogramie każdego roztworu wzorcowego, klikając "ponowna analiza" prawym przyciskiem myszy.
- Wykreślić natężenie powierzchni w stosunku do odpowiednich stężeń, aby uzyskać krzywą roboczą chlorku cyjanidyno-3-O-glukozydu za pomocą regresji liniowej, gdzie równanie reprezentujące zależność między intensywnością obszaru a stężeniem otrzymuje się dla chlorku cyjanidyno-3-O-glukozydu.
- Zmierzyć spektrogramy HPLC roztworów próbek, wstrzykując 10 μl podwielokrotności dla każdego pomiaru.
- Na chromatogramie każdego roztworu próbki należy obliczyć natężenie powierzchni pasma każdego antocyjanu, jak opisano wcześniej w kroku 7.4.
- Obliczyć stężenia antocyjanów w roztworach, stosując równanie odpowiadające krzywej roboczej otrzymanej w kroku 7.5.
- Otrzymać ilości każdego antocyjanu w każdej borówce na podstawie stężenia uzyskanego w poprzednim etapie oraz całkowitą objętość roztworu próbki użytego w kroku 6.3.
- Uzyskaj całkowitą ilość antocyjanów w każdej jagodzie, sumując zawartość trzynastu antocyjanów.
- Uzyskaj procentową zawartość całkowitych antocyjanów w każdej borówce, używając masy zmierzonej w kroku 1.3.
8. Budowa modeli kalibracyjnych do przewidywania zawartości składników
Uwaga: Regresja PLS,4,5, która jest rodzajem techniki regresji wielorakiej wykorzystującej warianty utajone, jest używana do budowy modeli kalibracyjnych dla każdego składnika z obserwowanych widm i zawartości składnika określanej przez analizy chemiczne. Regresja PLS jest wykonywana albo za pomocą programów komercyjnych, albo za pomocą programów domowych. Patrz referencje5,10, aby zapoznać się ze szczegółowymi procesami budowy modeli.
- Zbadaj, które zabiegi wstępne dla obserwowanych widm są najskuteczniejsze w celu uzyskania dokładnego i solidnego przewidywania.
- Skonstruuj modele kalibracyjne, stosując jedną lub dwie z następujących metod obróbki wstępnej: MSC (Multiplikatywna Korekcja Rozproszenia), 1,2,5 SNV (Standardowa Normalna Zmienność),1,2,5 MMN (Normalizacja Min-Max), COE (Eliminacja Stałego Przesunięcia) oraz pierwsze lub drugie obliczenie pochodnej metodą SG (Savitzky-Golay). 1,2,5 Przewiduj zawartość składników w zbiorze walidacyjnym na podstawie ich widm za pomocą skonstruowanych modeli.
Uwaga: W MMN widmo jest znormalizowane tak, że wartości minimalne i maksymalne wynoszą odpowiednio 0 i 1. W COE rzędna widma jest przesunięta tak, że wartość minimalna wynosi zero. - Obliczyć współczynnik determinacji, R2 i resztkowe odchylenie predykcyjne, RPD, między obserwowanymi i przewidywanymi wartościami zestawu walidacyjnego, aby zbadać, które zabiegi wstępne dla obserwowanych widm są najbardziej skuteczne. Wybierz kombinację obróbki wstępnej, która daje większy R2 i RPD.
- Skonstruuj modele kalibracyjne, stosując jedną lub dwie z następujących metod obróbki wstępnej: MSC (Multiplikatywna Korekcja Rozproszenia), 1,2,5 SNV (Standardowa Normalna Zmienność),1,2,5 MMN (Normalizacja Min-Max), COE (Eliminacja Stałego Przesunięcia) oraz pierwsze lub drugie obliczenie pochodnej metodą SG (Savitzky-Golay). 1,2,5 Przewiduj zawartość składników w zbiorze walidacyjnym na podstawie ich widm za pomocą skonstruowanych modeli.
- Zbadaj, które regiony liczby falowej są efektywne dla dokładnego i niezawodnego przewidywania, stosując na przykład technikę PLS z ruchomymi oknami11 w celu przeszukania efektywnych regionów.
Uwaga: Procedura odpowiada usuwaniu obszarów liczby falowej, w których widma nie zawierają żadnych efektywnych informacji dla przewidywań lub zawierają informacje, które zakłócają przewidywania.
9. Walidacja skonstruowanych modeli kalibracyjnych
Uwaga: Zobacz odnośniki5,10, aby zapoznać się ze szczegółowymi procesami walidacji skonstruowanych modeli.
- Przewiduj zawartość składników w zbiorze walidacyjnym na podstawie ich widm za pomocą skonstruowanych modeli kalibracyjnych z najlepszą kombinacją obróbki wstępnej i dla regionów liczby falowej skutecznych dla prognozy. 5,10
- Obliczyć R2 i RPD między obserwowanymi i przewidywanymi wartościami zestawu walidacyjnego. 5,10
- Zbadaj, czy spełnione są ogólne kryteria praktycznego działania modeli kalibracyjnych12,13 R2 > 0,85 i RPD > 2,5. Rozważ rekonstrukcję modelu, jeśli kryteria nie są spełnione.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Rysunek 2 przedstawia jako przykład zestaw widm absorpcji NIR borówek, na którym jednocześnie wyświetlono widma 70 owoców. Ponieważ w widmach NIR nie obserwuje się pasm jednoznacznie przypisanych do cukrów, kwasów organicznych lub antocyjanów, tradycyjne prawo Lamberta-Beera nie ma zastosowania do ilościowego oznaczenia zawartości składników. W związku z tym konieczne jest stworzenie modeli do przewidywania zawartości składników.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Kilka dodatkowych uwag do protokołu jest opisanych tutaj. Po pierwsze, w kroku 1.1 wspomina się o tym, aby zdecydować, jakie odmiany wchodzą w skład celu. Chociaż możliwe jest skonstruowanie modeli obejmujących borówkę z wielu odmian lub bez wyszczególnienia odmian, dokładność prognoz za pomocą modeli jest czasami znacznie niższa niż w przypadku modeli dla pojedynczej odmiany i dla ograniczonej liczby odmian. Należy również zauważyć, że modele kalibracyjne powinny być konstruowane dla borówek amerykańskich z każdego zakł...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Nie mamy nic do ujawnienia.
Podziękowania
Ta praca była częściowo wspierana przez projekt "Schemat rewitalizacji rolnictwa i rybołówstwa na obszarze katastrofy poprzez wdrożenie wysoce zaawansowanej technologii" Ministerstwa Rolnictwa, Leśnictwa i Rybołówstwa w Japonii.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Spektrofotometr FT-NIR | Bruker Optics GmbH | MPA | |
| Wysokowydajna chromatografia cieczowa | Shimadzu Corporation | 228-45041-91, 228-45000-31, 228-45018-31 | Do analizy |
| 223-04500-31, 228-45010-31, 228-45095-31 | Detektor indeksu refrakcji | ||
| Wysokowydajna chromatografia cieczowa | Shimadzu Corporation | 228-45041-91, 228-45003-31, 228-45000-31 | Do analizy |
| 228-45018-31, 228-45010-31, 223-04500-31 | Detektor ultrafioletowy | ||
| Wysokowydajna chromatografia cieczowa | Shimadzu Corporation | 228-45041-91, 228-45018-31, 228-45000-31 | Do analizy |
| 228-45012-31, 228-45119-31, 228-45005-31 | Detektor | ||
| 228-45009-31 | |||
| pH-metr | Mettler-Toledo | 30019028 | S220, Automatyczna kompensacja temperatury |
| Urządzenia do uzdatniania wody ultraczystej | ORGANO Corporation | ORG-ULXXXM1; PRA-0015-0V0 | PURELAB ultra; |
| Zamrażarki biomedyczne PURELLIT | SANYO | 2-6780-01 | MDF-U338 |
| Zamrażarka niskotemperaturowa | Panasonic healthcare Co., Ltd. | KM-DU73Y1-80 | &stopni; C |
| Liofilizator próżniowy | IWAKI GLASS Co., Ltd | 119770 | DRC-3L; FRD-82M |
| Homoginizator | Microtec Co., Ltd. | Ultrawirówka Physcotron | |
| Hitachi Koki Co., Ltd | S204567 | CF15RXII | |
| Miniwirówka | LMS CO., LTD. | KN3136572 | MCF-2360 |
| Wirówka | Kokusan Co., Ltd | 2-5534-01 | H-103N |
| Advantec | 1521070 | 5B, równoznaczny z Whatman 40 | |
| Sep-Pak C18 kolumna | Waters Corporation Milford | WAT020515 | |
| Sep-Pak CM | kolumna Waters Corporation Milford | WAT020550 | |
| Filtr odśrodkowy | Merck Millipore Corporation | R2SA18503 | PVDF, 0.45 μ m |
| Mikroprobówka | As One Corporation | 1-1600-02 | PP, 2 ml |
| Filtr strzykawkowy | GE Healthcare CO., LTD. | 6788-1304 | PP, 0,45 μ m |
| Sacharoza | Wako Pure Chemical Industries,Ltd | 194-00011 | Glukoza klasy odczynnikowej |
| Wako Pure Chemical Industries,Ltd | 049-31165 | Odczynnik | |
| fruktozowy | Wako Pure Chemical Industries,Ltd | 123-02762 | Kwas |
| cytrynowy | Wako Pure Chemical Industries,Ltd | 036-05522 | |
| Kwas jabłkowy klasy odczynnikowej | Wako Pure Chemical Industries,Ltd | 355-17971 | Odczynnik |
| kwasu bursztynowego | Wako Pure Chemical Industries,Ltd | 190-04332 | |
| Kwas chinowy | odczynnikowej Alfa Aesar, A Johnson Matthey Company | 10176328 | Odczynnikowy |
| kwas fosforowy | Wako Pure Chemical Industries,Ltd | 162-20492 | |
| Kwas trifluorooctowy | Wako Pure Chemical Industries,Ltd | 208-02746 | Metanol odczynnikowy |
| Wako Pure Chemical Industries,Ltd | 131-01826 | Acetonitryl klasy odczynnikowej | |
| Wako Pure Chemical Industries,Ltd | 015-08633 | Klasa HPLC | |
| Klasa cyjanidyna-3-O-chlorek glukozydu | Wako Pure Chemical Industries,Ltd | 306-37661 | Oprogramowanie klasy HPLC |
| do analiz | Bruker Optics GmbH | OPUS wersja 6.5 | |
| Softoware do wstępne przetwarzanie | Microsoft | Excel oparte na Visual Basic for Applications Oprogramowanie | |
| do budowy modeli | Freemat 4.0 | http://freemat.sourceforge.net/ |
Bibliografia
- Ozaki, Y., McClure, W. F., Christy, A. A. Near-infrared Spectroscopy in Food Science and Technology. , John Wiley & Sons, Inc. Hoboken. (2007).
- Sun, D. W. Infrared Spectroscopy for Food Quality Analysis and Control. , Academic Press. New York. (2009).
- Bai, W., Yoshimura, N., Takayanagi, M. Quantitative analysis of ingredients of blueberry fruits by near infrared spectroscopy. J. Near Infrared Spectrosc. 22, 357-365 (2014).
- Hasegawa, T. Chemometrics in infrared spectroscopic analysis. In: Introduction to Experimental Infrared Spectroscopy. Tasumi, M. , John Wiley & Sons. Chichester. 97-113 (2015).
- Varmuza, K., Filzmoser, P. Introduction to Multivariate Statistical Analysis in Chemometrics. , CRC Press. Boca Raton. (2009).
- Kubelka, P. New contributions to the optics of intensely light-scattering materials. Part I. J. Opt. Soc. Am. 38, 448-457 (1948).
- Juang, R. H., Storey, D. E. Quantitative determination of the extent of neutralization of carboxylic acid functionality in carbopol 974P NF by diffuse reflectance fourier transform infrared spectrometry using Kubelka-Munk function. Pharm Res. 15, 1714-1720 (1998).
- Ogiwara, I., Ohtsuka, Y., Yoneda, Y., Sakurai, K., Hakoda, N., Shimura, I. Extraction method by water followed by microwave heating for analyzing sugars in strawberry fruits. J. Jpn. Soc. Hort. Sci. 68, 949-953 (1999).
- Che, J., Suzuki, S., Ishikawa, S., Koike, H., Ogiwara, I. Fruit ripening and quality profile of 64 cultivars in three species of blueberries grown in Tokyo. Hort. Res. (Japan). 8, 257-265 (2009).
- Pomerantsev, A. L. Chemometrics in Excel. , John Wiley & Sons, Inc. Hoboken. (2014).
- Jiang, H. J., Berry, R. J., Siesler, H. W., Ozaki, Y. Wavelength Interval Selection in Multicomponent spectral analysis by moving window partial least-squares regression with applications to mid-infrared and near-infrared spectroscopic data. Anal. Chem. 74, 3555-3565 (2002).
- Edney, M. J., Morgan, J. E., Williams, P. C., Campbell, L. D. Analysis of feed barley by near infrared reflectance spectroscopy. J. Near-Infrared Spectrosc. 2, 33-41 (1994).
- Mathison, G. W., et al. Prediction of composition and ruminal degradability characteristics of barley straw by near infrared reflectance spectroscopy. Can. J. Anim. Sci. 79, 519-523 (1999).
- Chiara, F., et al. Analysis of anthocyanins in commercial fruit juices by using nano-liquid chromatography electrospray-mass spectrometry and high performance liquid chromatography with UV-vis detector. J. Separation Sci. 34, 150-159 (2011).
- Li, Q., et al. Antioxidant anthocyanins screening through spectrum-effect relationships and DPPH-HPLC-DAD analysis on nine cultivars of introduced rabbiteye blueberry in China. Food Chemistry. 132, 759-765 (2013).
- Sinelli, N. Evaluation of quality and nutraceutical content of blueberries (Vaccinium corymbosum L.) by near and mid-infrared spectroscopy. Postharvest Biol. Technol. 50, 31-36 (2008).
- Giusti, M. M., Wrolsted, R. E. Anthocyanins: characterization and measurement with UV-visible spectroscopy. Current Protocols in Food Analytical Chemistry. Wrolstad, R. E., Schwartz, S. J. , John Wiley & Sons. New York. 1-13 (2001).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
