Pokazujemy metodę generowania 3D surogatek raka piersi, które mogą być hodowane za pomocą systemu bioreaktora perfuzyjnego do dostarczania tlenu i składników odżywczych. Po wzroście surogaty są utrwalane i przetwarzane na parafinę w celu oceny parametrów będących przedmiotem zainteresowania. Wyjaśniono ocenę jednego z takich parametrów, gęstości komórek.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Przygotowanie i analiza trójwymiarowych substytutów raka piersi in vitro
W tym artykule
Podsumowanie
Streszczenie
Hodowla trójwymiarowa (3D) jest bardziej fizjologicznie istotną metodą modelowania zachowania komórek in vitro niż hodowla dwuwymiarowa. Raki, w tym rak piersi, to złożone tkanki 3D złożone z komórek nabłonka raka i składników zrębu, w tym fibroblastów i macierzy zewnątrzkomórkowej (ECM). Jednak większość modeli raka piersi in vitro składa się tylko z komórek nabłonka raka, z pominięciem zrębu, a tym samym architektury 3D guza in vivo. Odpowiednie modelowanie 3D raka jest ważne dla dokładnego zrozumienia biologii, zachowania i odpowiedzi na terapię guza. Jednak czas trwania hodowli i objętość modeli 3D jest ograniczony dostępnością tlenu i składników odżywczych w kulturze. W tym miejscu pokazujemy metodę, w której komórki nabłonkowe raka piersi i fibroblasty zrębu są włączane do ECM w celu wygenerowania substytutu 3D raka piersi, który obejmuje zrąb i może być hodowany jako stała struktura 3D lub przy użyciu systemu bioreaktora perfuzyjnego do dostarczania tlenu i składników odżywczych. Po przygotowaniu i początkowym okresie wzrostu, surogaty mogą być używane do przedklinicznych testów leków. Alternatywnie, komponenty komórkowe i macierzowe surogatu mogą być modyfikowane w celu rozwiązania różnych problemów biologicznych. Po posiewie surogaty są utrwalane i przetwarzane na parafinę, w sposób podobny do postępowania z klinicznymi próbkami raka piersi, w celu oceny parametrów będących przedmiotem zainteresowania. Wyjaśniono ocenę jednego z takich parametrów, gęstości obecnych komórek, gdzie systemy oprogramowania do analizy obrazu ImageJ i CellProfiler są stosowane do mikrofotografii przekrojów histologicznych surogatów w celu ilościowego określenia liczby komórek jądrzastych na obszarze. Można to wykorzystać jako wskaźnik zmiany liczby komórek w czasie lub zmiany liczby komórek wynikającej z różnych warunków wzrostu i leczenia.
Wprowadzenie
Trójwymiarowe (3D) modele hodowli, które dokładniej naśladują architekturę i mikrośrodowisko guza in vivo, są istotne dla badań mających na celu analizę złożonych oddziaływań między komórkami a ich mikrośrodowiskiem oraz testowanie skuteczności potencjalnych terapii. Wymiarowość guza wpływa na gradienty tlenu i składników odżywczych, jednorodność ekspozycji na leki, ciśnienie śródmiąższowe/przepływ krwi oraz architekturę 3D1-4. Obecność odpowiedniego mikrośrodowiska zrębowego przyczynia się do wymiarowości guza i wpływa na sygnalizację komórka-ECM oraz sygnalizację paracrynną między komórkami zrębu a złośliwymi komórkami nabłonka. Wpływ wymiarowości guza i mikrośrodowiska na funkcje komórkowe jest dobrze udokumentowany, a oba te czynniki zmieniają odpowiedź na leki1,3,5-8. Ponadto kinetyka wzrostu komórek, tempo metabolizmu i sygnalizacja komórkowa różnią się pomiędzy hodowlą dwuwymiarową (2D) a hodowlą 3D, co wpływa na odpowiedź komórkową1,3,8-10.
In vitro mikrośrodowisko zastępcze guza można modyfikować poprzez wprowadzenie reprezentatywnych składników ECM oraz populacji komórek zrębu. Komórki nabłonka złośliwego pod wpływem ECM i komórek zrębu związanych z nowotworem mogą reagować w sposób synergistyczny/ochronny, promując progresję guza, lub w sposób supresyjny, hamując jego dalszy rozprzestrzenianie się5,6,10. W obu przypadkach zrąb może wpływać na odpowiedź terapeutyczną i dostarczanie leków poprzez sygnalizację parakrynną i/lub poprzez zwiększanie ciśnienia śródmiąższowego w guzie, co skutkuje zmniejszeniem dostarczania leku1,6. Dlatego dodanie ECM i komórek zrębu do modeli przedklinicznych pomoże odtworzyć aspekty guza, których nie można dobrze wymodelować w hodowli 2D.
W niniejszym opracowaniu opisano metodę tworzenia substytutów raka piersi, które w objętości 3D zawierają odtworzone mikrośrodowisko, w tym składniki ECM i komórki zrębowe. W raku piersi populacja komórek zrębowych składa się głównie z fibroblastów związanych z nowotworem (CAF), a zrębowe ECM składa się w przeważającej mierze z kolagenu typu I, z mniejszym udziałem komponentów macierzy występujących w błonie podstawnej, w tym lamininy i kolagenu typu IV1,4,11-13. W związku z tym składniki te mikrośrodowiska raka piersi (tj. CAF, kolagen I oraz błonę podstawną) włączono do substytutów. Metoda ta może być stosowana do generowania litych, nieperfundowanych substytutów 3D (Rycyna 1A) lub może zostać dostosowana do perfuzji medium przez substytut za pomocą systemu bioreaktora (Rycina 1B). Oba podejścia zostały tutaj opisane. Metodę tę można również zmodyfikować, aby uwzględnić inne elementy zrębu, takie jak makrofagi związane z nowotworem, lub aby modelować inne guzy lite poprzez odpowiednie dostosowanie komponentów komórkowych i ECM.
W przypadku opisanego tutaj modelu zastępczego raka piersi wykorzystaliśmy linię komórek raka piersi MDA-MB-231 (231), CAF wcześniej wyizolowane z ludzkiego raka piersi14 oraz ECM składającą się z 90% kolagenu I (6 mg/ml) i 10% materiału błony podstawnej o zredukowanej zawartości czynników wzrostu (BM). Model zastępczy jest hodowany albo w szkiełku z komorami 8-dołkowymi (model stały), albo z wykorzystaniem systemu bioreaktora w celu zapewnienia ciągłej perfuzji składników odżywczych (model perfuzyjny). Można użyć dowolnego systemu bioreaktora perfuzyjnego, który pomieści objętość ECM zawierającą komórki15. Jako przykład opisujemy przygotowanie modeli tkanek w naszym systemie bioreaktora. System ten został opracowany wewnętrznie i nie jest dostępny w sprzedaży. Ponieważ skupiamy się tutaj na przygotowaniu i analizie trójwymiarowych modeli tkanek, nie wchodzimy w szczegóły dotyczące specyfiki produkcji i montażu naszego systemu bioreaktora. Szczegółowy opis tego systemu oraz jego rozwoju został jednak opublikowany16. W tym systemie bioreaktora do pomieszczenia modelu zastępczego wykorzystuje się kanał przepływowy z polidimetylosiloksanu (PDMS), który jest wspierany przez piankę PDMS (wykonaną metodami podobnymi do tych opisanych przez Calcagnile et al.17). Objętość ta jest przeniknięta przez 4 mikrokanały (każdy o średnicy 400 µm), które są stale perfundowane pożywką za pomocą pompy mikrofizjologicznej w celu dostarczenia tlenu i składników odżywczych do modelu zastępczego.
Właściwa analiza substytutów jest kluczowa dla uzyskania istotnych informacji na temat funkcji komórkowych w odpowiedzi na leczenie lub inne manipulacje. Substytuty można analizować różnymi metodami, w tym poprzez bezpośrednie obrazowanie nienaruszonych substytutów z wykorzystaniem mikroskopii konfokalnej lub innych środków obrazowania nieinwazyjnego, pośrednią analizę komórkową poprzez badanie pożywki kondycjonowanej lub perfuzatu pod kątem produktów wydzielniczych, a także analizę na skrawkach histologicznych po utrwaleniu i zatopieniu w parafinie. Jednym z parametrów, które można ocenić na skrawkach histologicznych, jest gęstość komórek. Przedstawiamy podejście do pomiaru gęstości komórek (t.j. liczby komórek z jądrem na powierzchnię skrawka) z wykorzystaniem półautomatycznych technik przetwarzania obrazu zastosowanych do fotomikrografii histologicznych skrawków substytutu barwionych hematoksyliną i eozyną (H&E). Gęstość komórek może służyć jako wskaźnik względnej zmiany liczby komórek w czasie lub zmiany wynikającej z różnych warunków wzrostu i metod leczenia.

Rycina 1. Objętość 3D i system bioreaktora. A) Schemat procesu generowania litych substytutów 3D. Góra: schemat objętości 3D zawierającej ECM (różowy), komórki raka nabłonkowego (żółty) oraz CAF (pomarańczowy); Dół: widok z góry na szkiełko z komorą 8-dołkową zawierającą substytuty. B) Schemat procesu generowania perfuzowanych substytutów 3D. Góra: schemat objętości 3D z kanałami umożliwiającymi perfuzję pożywki, zawierającej ECM (różowy), komórki raka nabłonkowego (żółty) oraz CAF (pomarańczowy); Środek: obraz kanału przepływowego z PDMS zawierającego piankę PDMS (czarna strzałka), do której wstrzyknięto komórki+ECM i przez którą przebiegają powlekane polimerem druty ze stali nierdzewnej (różowa strzałka) o średnicy 400 µm; Dół: obraz kanału przepływowego z PDMS zawierającego substytut i podłączonego do systemu bioreaktora w celu zapewnienia ciągłej perfuzji pożywki (pompa perystaltyczna i zbiornik z pożywką nie są pokazane). C) Obrazy etapów przetwarzania zarówno litych, jak i perfuzowanych substytutów po hodowli. Lewo: obraz formy kriogenicznej zawierającej żel do przetwarzania próbek i substytut; Środek: obraz bloku parafinowego zawierającego utrwalony i przetworzony substytut; Prawo: obraz szkiełka przedmiotowego z histologicznym przekrojem substytutu barwionym H&E. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Hodowla komórek
- Rozmrozić komponent BM przez noc w temperaturze 4 °C, na lodzie.
- Podgrzać medium do 37 °C. Aby wspomóc wzrost zarówno komórek 231, jak i CAF, należy użyć DMEM (Dulbecco's Modified Eagle Medium) z dodatkiem 10% płodowej surowicy bydlęcej (FBS).
Uwaga: Stosowane media będą zależeć od typu komórek oraz celów eksperymentu. - Usunąć medium z naczynia hodowlanego (10 cm) zawierającego prawie konfluentne komórki 231 i dodać 1,5 ml Trypsyny/EDTA. Inkubować od 1 do 3 min w 37 °C, monitorując odrywanie się komórek. Gdy komórki zaczną przybierać okrągły kształt i odrywać się od płytki, zatrzymać reakcję, dodając 3 ml medium zawierającego surowicę. Przenieść medium wraz z komórkami pipetą do stożkowej probówki o pojemności 15 ml.
- Odwirować medium i komórki przy 150 x g przez 5 min. Usunąć nadsącz i resuspendować osad komórkowy w 2 ml medium.
- Policzyć liczbę komórek w jednostce objętości, używając błękitu trypanu i hemocytometru. Żywotność komórek powinna być większa niż 90%.
- Powtórzyć ten proces dla pozostałych typów komórek, które mają zostać włączone do substytutu. W przypadku opisanego tutaj substytutu proces powtarza się dla CAF.
- Określić odpowiednią objętość każdej zawiesiny komórkowej, aby uzyskać pożądaną liczbę komórek.
Uwaga: Dla opisanego tutaj substytutu stosuje się gęstość komórek wynoszącą 2,1 x 10⁶ komórek na 100 µl ECM, przy stosunku komórek nabłonkowych do fibroblastów 2:1 (1,4 x 10⁶ komórek 231 oraz 7 x 10⁵ CAF na 100 µl ECM). Taka gęstość komórek stanowi dobry punkt wyjścia, jednak optymalna gęstość będzie zależeć od typu komórek, czasu trwania hodowli oraz celów eksperymentu. - Przenieść odpowiednią objętość każdej zawiesiny komórkowej do stożkowej probówki 15 ml (osobna probówka dla każdego typu komórek). Odwirować medium i komórki przy 150 x g przez 5 min.
- Po wirowaniu usunąć nadsącz, resuspendować jeden typ komórek w wodzie klasy hodowlanej (178,8 µl, patrz Tabela 1), a drugi typ komórek w 10x DMEM (100 µl, patrz Tabela 1, zawierającym czerwień fenolową do monitorowania pH). Umieścić probówki z komórkami na lodzie i szybko przystąpić do przygotowania ECM opisanego poniżej. Ograniczyć czas przebywania komórek w wodzie, aby zachować ich żywotność.
Uwaga: Zarówno 10x DMEM, jak i woda klasy hodowlanej są wymaganymi komponentami ECM; dlatego zdecydowaliśmy się resuspendować komórki w obu tych substancjach. W tym przypadku przyjęto umownie resuspensję komórek 231 w wodzie klasy hodowlanej, a CAF w 10x DMEM, choć każdy z typów komórek mógłby zostać resuspendowany w dowolnym z tych dwóch komponentów.
2. Przygotowanie komórek w ECM (6 mg/ml kolagenu bydlęcego typu I + 10% BM)
Uwaga: Wybrano ECM składający się z 90% kolagenu I + 10% BM do modelowania naciekającego raka piersi, ponieważ zrąb nowotworowy w tym nowotworze składa się głównie z kolagenu I, natomiast składniki BM, takie jak laminina, kolagen IV i entaktyna, stanowią mniejszą część ECM12,13,18,19.
- Na lodzie, w podanej kolejności, należy dodać do probówki do mikrowirówki o pojemności 2 ml składniki wymienione w Tabeli 1.
Uwaga: Taka ilość jest wystarczająca dla 8 substytutów stałych lub, przy użyciu opisanego tutaj systemu bioreaktora, dla 4 substytutów perfundowanych.
| Przygotowanie komórek w ECM (6 mg/ml kolagenu bydlęcego typu I + 10% BM) | |
| 178.8 µl | Woda klasy do hodowli komórkowych zawierająca pożądaną liczbę komórek 231 (wyznaczoną powyżej) |
| 606 µl | Kolagen I (10 mg/ml wołowy), dodawać kroplami |
| 100 µl | Błona podstawna, rozmrożona |
| 100 µl | 10x DMEM (zawierający czerwień fenolową) z pożądaną liczbą CAF (określoną powyżej) |
| 15.2 µl | Węglan sodu 7,5% (v/v), dodawać kroplami |
Tabela 1. Przygotowanie komórek w ECM.
- Delikatnie wymieszać za pomocą pipety, unikając tworzenia pęcherzyków powietrza. Monitorować poziom pH, wykorzystując czerwień fenolową zawartą w 10x DMEM. Sprawdzić, czy mieszanina ma kolor pomarańczowo-różowy, co wskazuje na pH ~7. Jeśli pH jest zbyt niskie (kolor zbyt żółty), powoli dodawać dodatkowy 7,5% wodorowęglan sodu, kropla po kropli (~ 5 µl), aż do uzyskania odpowiedniego koloru.
- Przechowywać mieszaninę w lodzie i pracować szybko, aby zapobiec przedwczesnej polimeryzacji ECM.
3. Przygotowanie substytutu
- W przypadku stałych kultur 3D (Rycina 1A):
- Pracując w komorze do hodowli komórek z zachowaniem zasad aseptyki, opisz pokrywkę sterylnego slajdu z 8 komorami, aby zaznaczyć ewentualne warianty eksperymentalne substytutów.
- Trzymając slajd w lodzie, aby zapobiec przedwczesnej polimeryzacji ECM, powoli pipetuj 100 µl mieszaniny komórki+ECM do każdej komory slajdu.
Uwaga: Pipetowanie mieszaniny komórki+ECM najpierw wokół krawędzi komory pomaga w lepszym rozłożeniu mieszaniny wewnątrz komory. - Inkubuj substytuty w temperaturze 37 °C, 5% CO2 przez 45 min, aby umożliwić polimeryzację ECM.
- Po polimeryzacji ECM dodaj 100 µl pożywki hodowlanej do każdej komory i inkubuj w 37 °C, 5% CO2 przez cały czas trwania eksperymentu, wymieniając pożywkę co dwa dni.
- W przypadku perfundowanych kultur 3D w systemie bioreaktora (Rycina 1B):
- Zesterylizuj wszystkie komponenty bioreaktora do zestawu kultur 3D (t.j. bioreaktor, dreny, pęsetę i złączki niezbędne do konfiguracji bioreaktora), stosując metodę specyficzną dla używanego bioreaktora.
- W przypadku przykładowego systemu bioreaktora wykorzystanego w tym protokole, zastosuj kombinację autoklawowania (np. naświetlanie przez 12 min w 121,1 °C z 15-minutowym suszeniem) i inkubacji w 70% etanolu przez 1 h.
- Przygotuj i zmontuj część systemu bioreaktora, w której znajdzie się substytut.
- W przypadku przykładowego systemu bioreaktora użytego tutaj, włóż za pomocą pęsety rdzeń z pianki PDMS do drenu kanału przepływowego PDMS. Wciśnij cztery (400 µm) druty ze stali nierdzewnej powlekane polimerem w piankę PDMS, aby utworzyć równoległe mikrokanały.
- W komorze do hodowli komórek, stosując technikę sterylną i igłę 26 G z strzykawką, wstrzyknij mieszaninę komórki+ECM do obszaru bioreaktora perfuzyjnego przeznaczonego na komórki. Szybko przejdź do następnego kroku.
- Aby zapewnić bardziej równomierne rozmieszczenie komórek w substytutach, umieść komponent bioreaktora zawierający substytuty w probówce stożkowej 50 ml (pod komorą do hodowli komórek) i obracaj go w sposób ciągły z prędkością ~18 rpm podczas inkubacji w 37 °C przez 45 min, aby umożliwić polimeryzację ECM.
Uwaga: Obracanie można przeprowadzić za pomocą rotatora w inkubatorze lub w piecu z wbudowanym rotatorem, takim jak piec do hybrydyzacji ustawiony na 37 °C. - Podłącz zespół bioreaktora zawierający substytut do pompy perfuzyjnej zgodnie z instrukcjami producenta.
Uwaga: Szczegóły tego procesu będą się różnić w zależności od używanego bioreaktora i pompy.- W przypadku przykładowego systemu bioreaktora użytego tutaj, usuń druty ze stali nierdzewnej przed podłączeniem zespołu bioreaktora do pompy.
- Rozpocznij perfuzję pożywki (całkowity przepływ 167,1 µl/min; naprężenie ścinające na ściankach mikrokanału 1 dyne/cm2) w inkubatorze w 37 °C, 5% CO2.
Uwaga: Szybkość perfuzji pożywki można dostosować w zależności od konfiguracji bioreaktora, celów oraz projektu eksperymentu. - Kontynuuj perfuzję pożywki przez cały czas trwania eksperymentu, wymieniając pożywkę hodowlaną co siedem dni.
- Zesterylizuj wszystkie komponenty bioreaktora do zestawu kultur 3D (t.j. bioreaktor, dreny, pęsetę i złączki niezbędne do konfiguracji bioreaktora), stosując metodę specyficzną dla używanego bioreaktora.
4. Fiksacja i opracowanie substytutu (Rysunek 1C)
- Oznakować formy do mrożenia i plastikowe kasety tkankowe do utrwalania i opracowywania substytutów.
- Następnie umieścić substytuty w żelu do opracowywania próbek, który jest materiałem wodnym, pozostającym w stanie ciekłym w podwyższonych temperaturach i twardniejącym w temperaturze pokojowej. Żel do opracowywania próbek pomaga zachować integralność substytutów podczas opracowywania i ułatwia sekcjonowanie histologiczne14,20-22.
- Roztopić żel do opracowywania próbek w kąpieli wodnej o temperaturze 60 °C, aby go upłynnić, utrzymując tę temperaturę do momentu użycia. Przenieść bioreaktor z substytutem do komory z laminarnym przepływem powietrza.
- Pipetować około 300 µl żelu do opracowywania próbek na dno oznakowanej formy do mrożenia (Ryc. 1C, panel lewy).
- Za pomocą ostrza skalpela (preferowany nr 10) i pincety ostrożnie wyjąć substytut z bioreaktora lub z dołka szkiełka komorowego z 8 dołkami i umieścić go w formie do mrożenia zawierającej żel do opracowywania próbek.
Uwaga: Do znakowania substytutów można użyć barwników do tkanek (patrz Lista materiałów/sprzętu w celu uzyskania konkretnego przykładu) w różnych kolorach, co pozwala na umieszczenie wielu próbek w jednej kasecie tkankowej w sposób umożliwiający ich rozróżnienie. - Pipetować około 300 µl żelu do opracowywania próbek, aby pokryć substytut w formie do mrożenia, a następnie inkubować w temperaturze 4 °C przez 30 min do czasu stwardnienia.
- Po stwardnieniu żelu do opracowywania próbek, wyjąć go wraz z substytutem z formy do mrożenia i umieścić w kasecie tkankowej.
- Umieścić kasetę tkankową zawierającą substytut w 10% neutralnie buforowanej formalinie na 10 do 12 h w temperaturze pokojowej w celu całkowitego utrwalenia.
- Po utrwaleniu przenieść kasetę tkankową z substytutem do 70% etanolu aż do momentu zatopienia w parafinie.
Uwaga: Przeniesienie substytutu z formaliny do etanolu zapobiega nadmiernemu utrwaleniu formaliną, co może prowadzić do utraty immunoreaktywności niektórych epitopów23. Czas przebywania w etanolu nie jest krytyczny. Zmiana utrwalacza jest istotna, jeśli substytut będzie wykorzystany do immunohistochemii lub immunofluorescencji. Utrwalony substytut jest teraz gotowy do opracowania i zatopienia w parafinie (Ryc. 1C, panel środkowy). Proces ten jest zazwyczaj przeprowadzany w procesorze tkankowym znajdującym się w odpowiednio wyposażonym laboratorium histologicznym. Ze względu na rozmiar i delikatną naturę substytutów zaleca się zastosowanie krótszego programu.24
5. Krojenie i barwienie H&E (Rycina 1C, prawy panel)
- Po przetworzeniu substytutów do bloku parafinowego, należy wykonać ich skrawki przy użyciu standardowego mikrotomu do tkanek utrwalonych w formalinie i zatopionych w parafinie24,25.
Uwaga: Procedurę tę można przeprowadzić w wykwalifikowanym laboratorium histologicznym lub w laboratorium badawczym, o ile jest ono odpowiednio wyposażone i personel posiada odpowiednie doświadczenie. Grubość skrawków histologicznych może się różnić w zależności od przeznaczenia; zazwyczaj stosujemy skrawki o grubości 5 µm. Pianka PDMS użyta w tutaj w perfundowanych substytutach daje się łatwo ciąć mikrotomem. - Umieścić skrawki na zwykłych szklanych szkiełkach histologicznych.
- Po wykonaniu skrawków, należy je wysuszyć w temperaturze 58 °C przez 10-12 hr w celu przygotowania do barwienia hematoksyliną i eozyną (H&E). Wysuszanie stapia parafinę i zapewnia lepszą adhezję skrawków do szkiełka.
- Barwienie H&E:
- Przygotować stanowiska opisane w Tabeli 2 w naczyniach typu Coplin lub szklanych kuwetach do barwienia, w zależności od liczby szkiełek do zabarwienia. Po przygotowaniu odczynników, przenosić skrawki przez kolejne stanowiska w podanej kolejności, inkubując przez czas wskazany poniżej24.
- Na każde szkiełko nałożyć szkiełko nakrywkę, używając medium montażowego.
- Pozostawić medium montażowe do wyschnięcia przed obrazowaniem.
| H&Barwienie E | ||
| Stacja | Roztwór | Czas |
| 1 | Ksylen | 5 min |
| 2 | Ksylen | 5 min |
| 3 | Ksylen | 5 min |
| 4 | 100% etanol | 5 min |
| 5 | 100% etanol | 5 min |
| 6 | 95% etanol | 5 min |
| 7 | 95% etanol | 5 min |
| 8 | Woda z kranu | 5 min |
| 9 | Woda dejonizowana | 5 min |
| 10 | Hematoksylina 7211 | 5 min |
| 11 | Woda z kranu | 5 min |
| 12 | Klarownik | 10 zanurzeń |
| *Richard Allan #7401 lub 70% etanol + 0,5% HCl | ||
| 13 | Woda z kranu | 5 min |
| 14 | Odczynnik do niebiesienia | 30 s |
| 15 | Woda z kranu | 5 min |
| 16 | 95% etanol | 10 zanurzeń |
| 17 | Eozyna Y | 1 min |
| 18 | 95% etanol | 10 zanurzeń |
| 19 | 95% etanol | 10 zanurzeń |
| 20 | 100% etanol | 10 zanurzeń |
| 21 | 100% etanol | 10 zanurzeń |
| 22 | 100% etanol | 5 min |
| 23 | Ksylen | 10 zanurzeń |
| 24 | Ksylen | 5 min |
Tabela 2. Barwienie H&E.
6. Pomiar gęstości komórek
- Wykonaj obrazowanie co najmniej jednego pełnego przekroju histologicznego substytutu barwionego H&E za pomocą mikroskopii w świetle przechodzącym przy powiększeniu 400X, zapisując obrazy w formacie plików .tif.
Uwaga: Opisane przetwarzanie obrazów zostało przeprowadzone wyłącznie z wykorzystaniem obrazów kolorowych. Choć nie zostało to przetestowane, uważamy, że to samo przetwarzanie powinno być możliwe do zastosowania również w przypadku obrazów w skali szarości. - Pobierz program CellProfiler z Broad Institute26 (http://cellprofiler.org/download.shtml) oraz ImageJ z National Institutes of Health (http://rsb.info.nih.gov/ij/download.html); oba programy są publicznie dostępne bezpłatnie.
- Aby zmierzyć powierzchnię substytutu na każdym obrazie, otwórz ImageJ, wybierz „Set Measurements” (w zakładce „Analyze”), zaznacz „Area”, a następnie wybierz „Okay”.
- Otwórz obraz (plik .tif) substytutu. Używając narzędzia wielokąta (polygon tool) w ImageJ (patrz Rycina 2), obrysuj obszar substytutu na obrazie, przeciągając myszą i klikając w celu utworzenia punktów zakotwiczenia. Jako pomocnicze punkty orientacyjne wykorzystaj krawędzie ECM. Po obrysowaniu wybierz „Measure” w zakładce „Analyze”.

Rycina 2. Analiza w programie ImageJ. Zrzut ekranu z przetwarzania w ImageJ. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- Powtórz czynność dla każdego obrazu substytutu tkanki. Zapisz pomiary oraz odpowiadające im identyfikatory obrazów w programie do arkuszy kalkulacyjnych.
- Prześlij do programu CellProfiler pliki obrazów wykorzystane do pomiaru pola w ImageJ, przeciągając je do listy plików „File List”. Przypisz nazwę do zaimportowanych obrazów w module wejściowym „NamesAndTypes” i wybierz typ obrazu (np. „Color Image”).

Rysunek 3. Przykładowy potok przetwarzania w CellProfiler. Zrzut ekranu potoku zaprojektowanego do pomiaru liczby komórek z jądrem w programie CellProfiler. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Stwórz potok analizy zawierający następujące moduły do obliczenia liczby komórek na obraz, klikając znak „+” obok „Adjust Module” (Rycina 3, na dole lewego panelu). Dodaj każdy z poniższych modułów.
- Wybierz „ColorToGray” (Rycina 4).
- Wybierz nazwę obrazu wejściowego z menu rozwijanego, nazwij obraz wyjściowy i wybierz oryginalny typ obrazu (t.j. RGB w przypadku kolorowego obrazu wejściowego).
Uwaga: Ten moduł nie jest potrzebny w przypadku użycia obrazów w skali szarości
- Wybierz nazwę obrazu wejściowego z menu rozwijanego, nazwij obraz wyjściowy i wybierz oryginalny typ obrazu (t.j. RGB w przypadku kolorowego obrazu wejściowego).
- Wybierz „ImageMath” (Rycina 5).
- Wybierz operację „Invert”, nazwij obraz wyjściowy i wybierz obraz w skali szarości w zakładce „select first image”.
- Wybierz „IdentifyPrimaryObjects” (Rycina 6).
- Wybierz obraz wejściowy (obraz po korekcji matematycznej), nazwij obiekt podstawowy do zidentyfikowania (nuclei) i wprowadź zakres średnic obiektów do pomiaru w jednostkach pikseli (około 25 do 65). Wybierz strategię progowania „adaptive” z metodą progowania „Otsu” z opcją „three classes”. Nie zmieniaj żadnych innych parametrów z ustawień domyślnych.
Uwaga: Optymalny zakres średnic należy określić poprzez otwarcie obrazu w module obrazu wejściowego i pomiar średnicy jąder (t.j. obiektu podstawowego) za pomocą narzędzia do pomiaru długości.
- Wybierz obraz wejściowy (obraz po korekcji matematycznej), nazwij obiekt podstawowy do zidentyfikowania (nuclei) i wprowadź zakres średnic obiektów do pomiaru w jednostkach pikseli (około 25 do 65). Wybierz strategię progowania „adaptive” z metodą progowania „Otsu” z opcją „three classes”. Nie zmieniaj żadnych innych parametrów z ustawień domyślnych.
- Wybierz „IdentifySecondaryObjects” (Rycina 7).
- Wybierz obraz wejściowy (obraz po korekcji matematycznej), wybierz obiekty wejściowe (nuclei) i nazwij obiekty do zidentyfikowania (cells). Wybierz metodę „propagation” do identyfikacji obiektów wtórnych, użyj strategii progowania „adaptive” i metody „Otsu” z opcją „two classes”, minimalizując „weighted variance”. Wybierz „no smoothing” oraz współczynnik korekcji progu równy 1, granice dolną i górną równe 0 i 1 oraz współczynnik regularyzacji 0.05. Nie zmieniaj żadnych innych parametrów z ustawień domyślnych.
- Wybierz „MeasureObjectSizeShape” (Rycina 8).
- Wybierz komórki (secondary object) oraz jądra (primary object) jako obiekty do pomiaru.
- Wybierz „FilterObjects” (Rycina 9).
- Nazwij obiekty wyjściowe i wybierz jądra (primary object) jako obiekt do filtrowania.
- Pozostaw następne dwa parametry zgodnie z ustawieniami domyślnymi. Wybierz „AreaShape” jako pomiar do filtrowania według kategorii oraz „FormFactor” jako pomiar.
- Wybierz „Yes”, aby filtrować przy użyciu minimalnej wartości pomiaru, i dodaj wartość minimalną 0.52.
- Wybierz „No”, aby nie filtrować przy użyciu maksymalnego pomiaru.
- Wybierz „Yes”, aby zachować kontury przefiltrowanych obiektów, i nazwij obraz z konturami.
- Wybierz „ExportToSpreadsheet” (Rycina 10)
- Wybierz miejsce zapisu pliku i nadaj nazwę „Output Files”.
- Po wygenerowaniu potoku analizy (Kroki 6.7.1 do 6.7.7.1), uruchom „Test Mode” w programie CellProfiler i oceń każdy krok, w tym czy jądra na obrazie testowym są odpowiednio filtrowane, aby upewnić się, że wybrano optymalne parametry do identyfikacji komórek. Rycina 11 pokazuje obraz wyjściowy z programu CellProfiler po filtrowaniu, gdzie jądra są poprawnie zidentyfikowane (zakreślone na zielono), a tło zostało odfiltrowane.
- Gdy parametry zostaną ocenione i uznane za wystarczające, zapisz projekt, a następnie kliknij „Analyze Images”. Projekt ten można wielokrotnie wykorzystywać do przyszłych analiz.
Uwaga: Po ustaleniu parametrów program jest ustawiony na sekwencyjną analizę wszystkich obrazów w „File List”. Spowoduje to otwieranie wielu okien dla każdego analizowanego obrazu, co wydłuża czas przetwarzania.- Aby uniknąć wydłużonego czasu przetwarzania, kliknij ikonę oka we wszystkich modułach z wyjątkiem „ExportToSpreadsheet” w sekcji „Analysis modules”.
- Po przetworzeniu wszystkich obrazów zastępczych przez program CellProfiler, otwórz arkusz zawierający dane obrazów wygenerowane przez CellProfiler oraz arkusz zawierający powierzchnię zmierzoną w programie ImageJ. Skopiuj dane przefiltrowanych jąder (kolumna D w arkuszu CellProfiler) oraz identyfikatory obrazów (kolumna R) i wklej je do arkusza zawierającego dane o zmierzonej powierzchni.
- Oblicz sumę wszystkich pomiarów uzyskanych dla liczby jąder na obraz zastępczy.
- Oblicz sumę pomiarów uzyskanych dla powierzchni zastępczej z każdego obrazu zastępczego. Podziel całkowitą zmierzoną powierzchnię przez 1x10⁶.
- Podziel całkowitą liczbę jąder przez całkowity pomiar powierzchni z poprzedniego kroku, aby uzyskać wartość liczby komórek na 1x106 pixels2.
- Wybierz „ColorToGray” (Rycina 4).

Rysunek 4. Potok CellProfiler: konwersja obrazu na skalę szarości. Zrzut ekranu modułu „ColortoGray”. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rycina 5. Potok przetwarzania CellProfiler: odwracanie obrazu. Zrzut ekranu modułu „ImageMath”. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 6. Potok CellProfiler: identyfikacja jąder. Zrzut ekranu modułu „IdentifyPrimaryObjects”. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
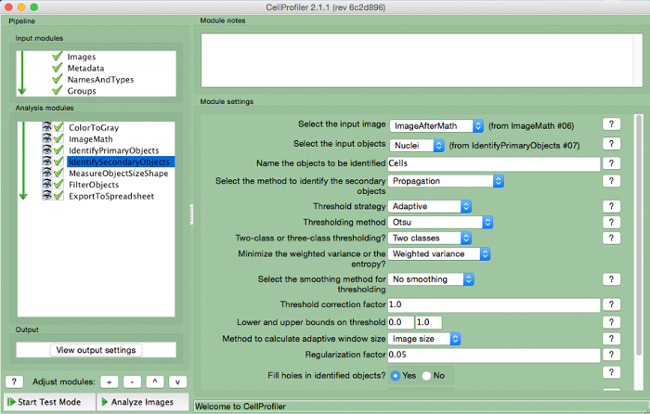
Rycina 7. Potok przetwarzania w programie CellProfiler: identyfikacja komórek. Zrzut ekranu modułu „IdentifySecondaryObjects”. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 8. Potok CellProfiler: pomiar obiektów. Zrzut ekranu modułu „MeasureObjectSizeShape”. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 9. Potok CellProfiler: filtrowanie obiektów. Zrzut ekranu modułu „FilterObjects”. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 10. Potok programu CellProfiler: eksportowanie danych. Zrzut ekranu modułu „ExportToSpreadsheet”. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 11. Wynik działania programu CellProfiler po filtrowaniu. Zrzut ekranu z wynikiem w programie CellProfiler po filtrowaniu obiektów. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Zarówno lite, jak i perfuzowane 3D substytuty raka piersi zostały przygotowane zgodnie z powyższym opisem i hodowane przez 7 dni. Następnie substytuty utrwalono, zatopiono w parafinie, pocięto na skrawki i zabarwiono hematoksyliną i eozyną, zgodnie z powyższym opisem. Zmierzono liczbę komórek jądrzastych na jednostkę powierzchni (zarówno komórek 231, jak i CAF) dla każdego substytutu. Jak widać na Rysunku 12, reprezentatywne mikrofotografie skrawków zabarwionych H&E w...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W niniejszym artykule opisano metodę hodowli 3D, która obejmuje składniki mikrośrodowiska tkankowego, w tym macierz zewnątrzkomórkową (ECM) i ludzkie fibroblasty zrębu, w objętości, która dokładniej modeluje ludzkiego raka piersi, aby umożliwić rozwój rekapitulacyjnej morfologii 3D. Opisana metoda hodowli 3D jest bardziej reprezentatywna dla choroby ludzkiej niż tradycyjna hodowla komórkowa 2D, ponieważ wiele typów komórek jest włączanych do objętości 3D ECM. Zauważono, że parametry te (tj. wiele typów komórek, ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
University of Alabama w Birmingham Center for Metabolic Bone Disease przeprowadziło przetwarzanie histologiczne i sekcję surogatów. Firma Southern Research (Birmingham, AL) zapewniła wsparcie w produkcji systemu bioreaktora. Finansowanie zostało zapewnione przez Program Badań nad Rakiem Piersi (BC121367) Departamentu Obrony Stanów Zjednoczonych.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Dulbecco's Modified Eagel Medium 1x (DMEM) | Corning CellGro | 10-014-CV | |
| Płodowa surowica bydlęca (FBS) | Atlanta Biologicals | S11150 | |
| 0,25% trypsyna + 2,21 mM EDTA 1x | Corning | 25-053-CI | |
| Płytki do hodowli tkankowych, 100 mm | CellTreat Scientific Products | 229620 | Sterylne |
| płytki do hodowli tkankowych, 35 mm | CellTreat Scientific Products | 229638 | Do tworzenia piany PDMS |
| Pipeta szklana 9" | Fisher | 13-678-20D | Sterylna |
| pipeta 10 ml | CellTreat Scientific Products | 229210B | Sterylna |
| 1,000 µ l końcówki do pipet | FisherBrand | 02-717-166 | Sterylne filtrowane |
| 200 i mikro; l końcówki do pipet | FisherBrand | 02-717-141 | Sterylne filtrowane |
| 10 i mikro; l końcówki do pipet | FisherBrand | 02-717-158 | Sterylne probówki |
| stożkowe 15 ml | CellTreat Scientific Products | 229410 | Sterylne |
| probówki stożkowe 50 ml | CellTreat Scientific Products | 229422 | Sterylne |
| probówki do mikrowirówek 1,5 ml | FisherBrand | 05-408-129 | Sterylny |
| niebieski trypan | Corning Cellgro | 25-900-CI | sterylny |
| Sylgard 184 | Mikroskopia elektronowa Sciences | 24236-10 | Elastomer PDMS i utwardzacz. Używany w naszym wewnętrznym bioreaktorze. |
| Pianka | Produkowana we własnym zakresie do użytku w naszym wewnętrznym bioreaktorze. | ||
| Kolagen bydlęcy o wysokim stężeniu | Zaawansowany Biomatrix | 5133-A | FibriCol ~ 10 mg / ml |
| Zredukowany czynnik wzrostu Matrigel (membrana podstawna) | Corning | 354230 | Materiał membrany podstawnej |
| Wodorowęglan sodu | Sigma | S8761 | |
| Biologia molekularna klasy wodnej | Fisher | BP2819-1 | |
| DMEM 10x | Sigma-Aldrich | D2429 | |
| System prowadnic komorowych Nunc Lab-Tek | Thermo Scientific | 177402 | 8-dołkowy |
| bioreaktor | wykonany we własnym zakresie. | ||
| Sprężyna ze stali nierdzewnej 304— Pokryte polimerem PTFE | McMaster-Carr | 1749T19 | Druty ze stali nierdzewnej do generowania mikrokanalików w naszym wewnętrznym systemie bioreaktorów. Rurka |
| silikonowa utwardzana platyną BioPharm Plus | Masterflex | EW-96440-14 | Do stosowania w naszym wewnętrznym systemie bioreaktorów. Średnica wewnętrzna wężyka: 1.6 mm, Rozmiar króćca węża: 1/16 in. |
| Zestawy przewodów z 2 odpływami, PVC niekielichowe, 1.52 mm ID | Cole-Parmer | EW-74906-36 | Do stosowania w naszym wewnętrznym systemie bioreaktorów (z pompą mikroperystalityczną). |
| Sześciokanałowa precyzyjna mikropompa perystaltyczna | Cole-Parmer | EW-74906-04 | Do użytku z naszym wewnętrznym systemem bioreaktorów |
| Strzykawki tuberkulinowe | BD Medical | 309625 | 26 gauge 3/8 cala igły; Sterylne |
| kleszcze do tkanek preparacyjnych | FisherBrand | 13-812-36 | 5,5-calowy |
| mini rotator rurkowy | Boekel Scientific | 260750 | Opcja wyposażenia do rotacji zastępczej. Używany z karuzelą do probówek 50 ml (numer modelu 260753) |
| Karuzela w probówkach 50 ml | Boekel Scientific | 260753 | Używany z rotatorem mini probówek |
| Bambino Piec do hybrydyzacji | Boekel Scientific | 230301 | Opcja wyposażenia do rotacji surogatów |
| HistoGel Żel do przetwarzania próbek | Thermo Scientific | HG-4000-012 | Żel do przetwarzania próbek opisany w kroku 5.2 |
| Cryomold | Andwin Scientific | 4566 | 15 mm x 15 mm x 5 mm |
| Znakowanie tkanek Dye | Cancer Diagnostics, inc. | 03000P | Może być używany do oznaczania surogatów, umożliwiając włączenie wielu próbek do jednej kasety na tkanki |
| Kasety na chusteczki higieniczne na zawiasach | FisherBrand | 22-272-416 | |
| Formalin | Fisher | 23-245-685 | |
| GoldSeal Zwykłe szklane szkiełka | Thermo Scientific | 3048-002 | |
| Xylene | Fisher | X3P-1GAL | |
| Etanol, 200 proof (100%), USP | Decon Laboratories, Inc. | 2805M | |
| Hematoxylin | Thermo Scientific Richard-Allan Scientific | 7211 | |
| Clarifier | Thermo Scientific Richard-Allan Scientific | 7401 | |
| Roztwór do niebieszczenia | Thermo Scientific Richard-Allan Scientific | 7301 | |
| Eosin Y | Thermo Scientific Richard-Allan Scientific | 7111 | |
| Cytoseal XYL media | Thermo Scientific Richard-Allan Scientific | 83124 | |
| Szkiełka nakrywkowe | Fisher Scientific | 12-548-5G |
Bibliografia
- Hakanson, M., Textor, M., Charnley, M. Engineered 3D environments to elucidate the effect of environmental parameters on drug response in cancer. Integr Biol (Camb). 3 (1), 31-38 (2011).
- Horning, J. L., et al. 3-D tumor model for in vitro evaluation of anticancer drugs. Mol Pharm. 5 (5), 849-862 (2008).
- Dhiman, H. K., Ray, A. R., Panda, A. K. Three-dimensional chitosan scaffold-based MCF-7 cell culture for the determination of the cytotoxicity of tamoxifen. Biomaterials. 26 (9), 979-986 (2005).
- Place, A. E., Jin Huh, S., Polyak, K. The microenvironment in breast cancer progression: biology and implications for treatment. Breast Cancer Res. 13 (6), 227(2011).
- Mao, Y., Keller, E. T., Garfield, D. H., Shen, K., Wang, J. Stromal cells in tumor microenvironment and breast cancer. Cancer Metastasis Rev. 32 (1-2), 303-315 (2013).
- Paulsson, J., Micke, P. Prognostic relevance of cancer-associated fibroblasts in human cancer. Semin Cancer Biol. 25, 61-68 (2014).
- Roskelley, C. D., Desprez, P. Y., Bissell, M. J. Extracellular matrix-dependent tissue-specific gene expression in mammary epithelial cells requires both physical and biochemical signal transduction. Proc. Natl. Acad. Sci. 91, 12378-12382 (1994).
- Pickl, M., Ries, C. H. Comparison of 3D and 2D tumor models reveals enhanced HER2 activation in 3D associated with an increased response to trastuzumab. Oncogene. 28 (3), 461-468 (2008).
- Ivascu, A., Kubbies, M. Rapid generation of single-tumor spheroids for high-throughput cell function and toxicity analysis. J Biomol Screen. 11 (8), 922-932 (2006).
- Lovitt, C. J., Shelper, T. B., Avery, V. M. Advanced cell culture techniques for cancer drug discovery. Biology (Basel). 3 (2), 345-367 (2014).
- Bergamaschi, A., et al. Extracellular matrix signature identifies breast cancer subgroups with different clinical outcome. J Pathol. 214 (3), 357-367 (2008).
- Oskarsson, T. Extracellular matrix components in breast cancer progression and metastasis. The Breast. 22, S66-S72 (2013).
- Kelley, L. C., Lohmer, L. L., Hagedorn, E. J., Sherwood, D. R. Traversing the basement membrane in vivo: A diversity of strategies. JBC. 204 (3), 291-301 (2014).
- Sadlonova, A., et al. Breast fibroblasts modulate epithelial cell proliferation in three-dimensional in vitro co-culture. Breast Cancer Res. 4, (2004).
- Wendt, D., Marsano, A., Jakob, M., Heberer, M., Martin, I. Oscillating perfusion of cell suspensions through three-dimensional scaffolds enhances cell seeding efficiency and uniformity. Biotechnol Bioeng. 84 (2), 205-214 (2003).
- Marshall, L. E., et al. Flow-perfusion bioreactor system for engineered breast cancer surrogates to be used in preclinical testing. J Tissue Eng Regen Med. , (2015).
- Calcagnile, P., Fragouli, D., Mele, E., Ruffilli, R., Athanassiou, A. Polymeric foams with functional nanocomposite cells. RSC Adv. 4, 19177-19182 (2014).
- Naba, A., Clauser, K. R., Lamar, J. M., Carr, S. A., Hynes, R. O. Extracellular matrix signatures of human mammary carcinoma identify novel metastasis promoters. eLife. 3, (2014).
- Lochter, A., Bissell, M. J. Involvement of extracellular matrix constituents in breast cancer. Semin Cancer Biol. 6 (3), 165-173 (1995).
- Joiner, K. S., Spangler, E. A. Evaluation of HistoGel-embedded specimens for use in veterinary diagnostic pathology. J Vet Diagn Invest. 24 (4), 710-715 (2012).
- Varsegi, G. M., Shidham, V. Cell Block Preparation from Cytology Specimen with Predominance of Individually Scattered Cells. J Vis Exp. (29), e1316(2009).
- Sadlonova, A., et al. Human Breast Fibroblasts Inhibit Growth of the MCF10AT Xenograft Model of Proliferative Breast Disease. Am J Pathol. 170 (3), (2007).
- Otali, D., He, Q., Stockard, C. R., Grizzle, W. E. Preservation of immunorecognition by transferring cells from 10% neutral buffered formalin to 70% ethanol. Biotech Histochem. 88 (0), 170-180 (2013).
- Webster, S. S., Jenkins, L., Burg, K. J. L. Histological Techniques for Porous, Absorbable, Polymeric Scaffolds, Used in Tissue Engineering. J Histotechnol. 26 (1), 57-65 (2003).
- Troy, T. -C., Arabzadeh, A., Enikanolaiye, A., Lariviere, N., Turksen, K. Immunohistochemistry on Paraffin Sections of Mouse Epidermis Using Fluorescent Antibodies. J Vis Exp. (11), (2008).
- Carpenter, A. E., et al. CellProfiler: image analysis software for identifying and quantifying cell phenotypes. Genome Biol. 7 (10), R100(2006).
- Kwon, Y. -J., et al. Gli1 enhances migration and invasion via up-regulation of MMP-11 and promotes metastasis in ERa negative breast cancer cell lines. Clin Exp Metastasis. (28), (2011).
- Evilsizor, M. N., Ray-Jones, H. F., Lifshitz, J., Ziebell, J. Primer for Immunohistochemistry on Cryosectioned Rat Brain Tissue: Example Staining for Microglia and Neurons. J Vis Exp. (99), e52293(2015).
- Pal, A., Kleer, C. G. Three dimensional cultures: a tool to study normal acinar architecture vs. malignant transformation of breast cells. J Vis Exp. (86), e51311(2014).
- Hasselbach, L. A., et al. Optimization of High Grade Glioma Cell Culture from Surgical Specimens for Use in Clinically Relevant Animal Models and 3D Immunochemistry. J Vis Exp. (83), e51088(2014).
- Foty, R. A Simple Hanging Drop Cell Culture Protocol for Generation of 3D Spheroids. J Vis Exp. (51), e2720(2011).
- Materne, E. -M., et al. The Multi-organ Chip - A Microfluidic Platform for Long-term Multi-tissue Coculture. J Vis Exp. (98), e52526(2015).
- Sadlonova, A., et al. Identification of Molecular Distinctions Between Normal Breast-Associated Fibroblasts and Breast Cancer-Associated Fibroblasts. Cancer Microenviron. 2, 9-21 (2009).
- Wang, J. D., Douville, N. J., Takayama, S., ElSayed, M. Quantitative analysis of molecular absorption into PDMS microfluidic channels. Ann Biomed Eng. 40 (9), 1862-1873 (2012).
- Halldorsson, S., Lucumi, E., Gomez-Sjoberg, R., Fleming, R. M. Advantages and challenges of microfluidic cell culture in polydimethylsiloxane devices. Biosens Bioelectron. 63, 218-231 (2015).
- Regehr, K. J., et al. Biological implications of polydimethylsiloxane-based microfluidic cell culture. Lab Chip. 9 (15), 2132-2139 (2009).
- Burdett, E., Kasper, F. K., Mikos, A. G., Ludwig, J. A. Engineering tumors: a tissue engineering perspective in cancer biology. Tissue Eng Part B Rev. 16 (3), 351-359 (2010).
- Caruso, R. A., et al. Mechanisms of coagulative necrosis in malignant epithelial tumors (Review). Oncol Lett. 8 (4), 1397-1402 (2014).
- Elmore, S. Apoptosis: A Review of Programmed Cell Death. Toxicol Pathol. 35 (4), 495-516 (2007).
- Majno, G., Joris, I. Apoptosis, oncosis, and necrosis. An overview of cell death. Am J Pathol. 146 (1), 3-15 (1995).
- Ogino, S., et al. Molecular pathological epidemiology of epigenetics: emerging integrative science to analyze environment, host, and disease. Mod Pathol. 26 (4), 465-484 (2013).
- Otali, D., et al. Combined effects of formalin fixation and tissue processing on immunorecognition. Biotech Histochem. 84 (5), 223-247 (2009).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
