Pierwotne ludzkie komórki śródbłonka żyły pępowinowej (HUVEC) zostały wyhodowane do zbiegu w mikroprzepływowym urządzeniu sieciowym. Zilustrowano połączenie komórkowe śródbłonka i rozkład F-aktyny, a zmiany w wewnątrzkomórkowym stężeniu wapnia i produkcji tlenku azotu w odpowiedzi na adenozynotrójfosforan (ATP) określono ilościowo w czasie rzeczywistym na poszczególnych poziomach komórek.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Opracowanie i charakterystyka sieci mikronaczyń in vitro oraz pomiary ilościowe produkcji śródbłonka [Ca2+]i i tlenku azotu
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Komórki śródbłonka (EC) pokrywające ściany naczyń krwionośnych in vivo są stale narażone na przepływ, ale hodowane EC są często hodowane w warunkach statycznych i wykazują fenotyp prozapalny. Chociaż rozwój urządzeń mikroprzepływowych został przyjęty przez inżynierów w ciągu dwóch dekad, ich biologiczne zastosowania pozostają ograniczone. Bardziej istotny fizjologicznie model mikronaczyń in vitro, zwalidowany przez zastosowania biologiczne, jest ważny dla postępu w tej dziedzinie i wypełnienia luk między badaniami in vivo i in vitro. W tym miejscu przedstawiamy szczegółowe procedury rozwoju sieci mikronaczyń hodowlanych przy użyciu urządzenia mikroprzepływowego o długotrwałej zdolności perfuzyjnej. Pokazujemy również jego zastosowania do ilościowych pomiarów indukowanych przez agonistów zmian w produkcji EC [Ca2+]i i tlenku azotu (NO) w czasie rzeczywistym przy użyciu konfokalnej i konwencjonalnej mikroskopii fluorescencyjnej. Utworzona sieć mikronaczyń z ciągłą perfuzją wykazała dobrze rozwinięte połączenia między EC. Dystrybucja VE i kadheryny była bliższa tej obserwowanej w nienaruszonych mikronaczyniach niż w statycznie hodowanych monowarstwach EC. Indukowany ATP przejściowy wzrost produkcji EC [Ca2+]i i NO mierzono ilościowo na poziomie poszczególnych komórek, co potwierdziło funkcjonalność hodowanych mikronaczyń. To urządzenie mikroprzepływowe pozwala EC rosnąć pod dobrze kontrolowanym, fizjologicznie istotnym przepływem, co sprawia, że środowisko hodowli komórkowej jest bliższe in vivo niż w konwencjonalnych, statycznych hodowlach 2D. Projekt sieci mikrokanałowej jest bardzo wszechstronny, a proces produkcji jest prosty i powtarzalny. Urządzenie można łatwo zintegrować z konfokalnym lub konwencjonalnym systemem mikroskopowym, umożliwiając obrazowanie w wysokiej rozdzielczości. Co najważniejsze, ponieważ hodowana sieć mikronaczyń może być tworzona przez pierwotne ludzkie EC, podejście to posłuży jako użyteczne narzędzie do zbadania, w jaki sposób patologicznie zmienione składniki krwi z próbek pobranych od pacjentów wpływają na ludzkie EC i zapewni wgląd w problemy kliniczne. Może być również rozwijany jako platforma do badań przesiewowych leków.
Wprowadzenie
Komórki śródbłonka (EC) pokrywające ściany naczyń krwionośnych in vivo są stale narażone na przepływ, ale hodowane EC są często hodowane w warunkach statycznych i wykazują prozapalny fenotyp1,2. Technologia mikrofluidyczna umożliwia precyzyjnie kontrolowane przepływanie płynu przez geometrycznie ograniczone kanały w mikroskali (submilimetrowe)3, co daje możliwość wzrostu hodowanym komórkom, zwłaszcza naczyniowym EC, w pożądanych warunkach przepływu. Cechy te sprawiają, że warunki hodowli komórkowej są bliższe in vivo niż konwencjonalne, statyczne hodowle komórkowe 2D. Są one niezwykle ważne, gdy urządzenia mikroprzepływowe są używane do modelowania różnych typów naczyń krwionośnych i do badania reakcji EC na stymulacje mechaniczne i/lub chemiczne.
Pomimo przewagi sieci mikrokanałowej nad statyczną hodowlą komórkową, adaptacja i zastosowanie mikrofluidyki w dziedzinie biomedycyny pozostają ograniczone. Jak wynika z niedawnego przeglądu, większość publikacji z tej dziedziny (85%) nadal znajduje się w czasopismach inżynierskich4. Wydajność urządzeń mikroprzepływowych nie była na tyle przekonująca, aby większość biologów zdecydowała się przestawić z obecnych technik, takich jak test Transwell i makroskalowe naczynie hodowlane/szkiełko hodowlane, na to zminiaturyzowane urządzenie. Mikrofluidyka to dziedzina multidyscyplinarna, która wymaga interdyscyplinarnej współpracy, aby posunąć tę dziedzinę do przodu. Celem tego artykułu technicznego jest zmniejszenie luk w wiedzy między dyscyplinami i uczynienie procedur wytwarzania zrozumiałymi dla biologów, przy jednoczesnym zapewnieniu biologicznego zastosowania i walidacji funkcjonalnej mikroprzepływów mikroprzepływowych. Wizualizacje protokołów eksperymentalnych obejmują wytwarzanie zarówno urządzeń mikroprzepływowych, jak i ich biologicznych użyteczności, co stanowi ścisłą współpracę między inżynierami i biologami.
Niedawno informowaliśmy o niektórych zastosowaniach biologicznych przy użyciu sieci mikronaczyń in vitro z urządzeniem mikroprzepływowym5. Aby odpowiednio zaprojektować wymiary sieci mikrokanałowej i zastosować pożądane naprężenie ścinające, zbudowano model numeryczny za pomocą oprogramowania do obliczeniowej dynamiki płynów, aby dokładnie oszacować profil przepływu. Pierwotne ludzkie komórki śródbłonka żyły pępowinowej (HUVEC), które zostały wstrzyknięte do mikrokanalików, osiągnęły konfluencję, czyli pokryły całe wewnętrzne powierzchnie mikrokanału, w ciągu 3-4 dni z ciągłą perfuzją. Prawidłowe tworzenie bariery wykazano za pomocą barwienia VE-kadheryną i porównano z tymi, które powstały w warunkach statycznej hodowli komórkowej i w nienaruszonych mikronaczyniach. Stosując protokoły eksperymentalne opracowane w indywidualnie perfundowanych nienaruszonych mikronaczyniach6-8, zmierzyliśmy ilościowo zmiany w produkcji EC [Ca2 +] i tlenku azotu (NO) w odpowiedzi na trifosforan adenozyny (ATP) za pomocą wskaźników fluorescencyjnych oraz konfokalnej i konwencjonalnej mikroskopii fluorescencyjnej. Indukowany przez agonistów wzrost produkcji EC [Ca2 +] i NO został zgłoszony jako niezbędne sygnały wewnątrzkomórkowe dla wywołanego mediatorem stanu zapalnego wzrostu przepuszczalności mikronaczyń6-15. Chociaż niektóre wcześniejsze badania pokazywały obrazy urządzeń mikroprzepływowych DAF-2 DA16,17, odpowiednia rozdzielczość i analiza danych nie osiągnęły jeszcze18. Zgodnie z naszą wiedzą, badanie to demonstruje pierwsze ilościowe pomiary indukowanej przez agonistów dynamicznej zmiany w śródbłonku [Ca2 +] i produkcji NO przy użyciu systemu opartego na mikroprzepływach.
Techniki mikrofabrykacji są elastyczne w wytwarzaniu mikrokanalików do kilku mikronów i umożliwiają tworzenie skomplikowanych wzorów naśladujących geometrię mikrokrążenia in vivo. Przedstawiliśmy tutaj typową sieć mikrokanałów z trzema poziomami rozgałęzienia. Sieć ta jest wytwarzana przez połączenie fotolitografii, która jest wykonywana w pomieszczeniu czystym mikrofabrykacji i litografii miękkiej.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Wykonanie urządzenia mikroprzepływowego
- Standardowa fotolitograficznay wyrób formy matki z SU-8 50
- Oczyść wafle krzemowy przed nanoszeniem warstwy metodą spin-coatingu. Przepłucz czysty 2-calowy wafel krzemowy acetonem przez 15 min, a następnie alkoholem izopropylowym (IPA) przez 15 min. Odwodnij wafel, umieszczając go na płycie grzejnej w temperaturze 150 °C przez 1 h. Po odwodnieniu schłodź wafel do temperatury pokojowej.
- Nanieś fotorezyst SU-8 na wafel krzemowy metodą spin-coatingu. Dodaj 2 ml fotorezystu SU-8 na wafel. Przyspiesz obroty wafla do 50 rpm z przyspieszeniem 10 rpm/sec przez 10 sec, a następnie do 1 00 rpm z przyspieszeniem 30 rpm/sec przez 30 sec. (zob. Supplemental Video 1)
- Podgrzej wafel wstępnie (pre-bake) na płycie grzejnej w 65 °C przez 10 min, a następnie wykonaj miękkie wygrzewanie (soft bake) w 95 °C przez 30 min.
- Wykorzystaj naświetlanie UV, aby przenieść zaprojektowany wzór z maski foliowej na naniesiony fotorezyst. Wydrukuj wzór na cienkiej przezroczystej folii, która posłuży jako maska. Umieść maskę foliową na wierzchu fotorezystu i naświetlaj promieniowaniem UV z dawką 30 mJ/cm2. (zob. Supplemental Video 2)
Uwaga: W tym protokole wzór sieci mikrokanałów (kanały macierzyste o szerokości 159 µm rozgałęziające się na cztery kanały potomne o szerokości 100 µm) został zaprojektowany w oprogramowaniu CAD. Wzór na folii występuje jako pole przejrzyste, a reszta folii jest pokryta czarnym tuszem. Ponieważ SU-8 jest negatywowym fotorezystem, część fotorezystu naświetlona promieniowaniem UV ulegnie sieciowaniu i stanie się nierozpuszczalna w rozpuszczalniku podczas wywoływania formy (krok 1.1.6). Po wywoływaniu ta nierozpuszczalna część odwzoruje zaprojektowany wzór sieci i posłuży jako forma matka. - Podgrzej naświetlony wafel po naświetlaniu (post-bake) na płycie grzejnej w 65 °C przez 1 min, a następnie w 95 °C przez 10 min.
- Wywołaj formę matkę. Jako rozpuszczalnik do usunięcia nienasieciowanego fotorezystu zastosuj wywoływacz do SU-8. Zanurz wafel w wywoływaczu SU-8 na 3 min i przepłucz IPA przez 1 min.
- Powtórz ten cykl wywoływania 2-3 razy, aż po płukaniu IPA nie będą pojawiać się białe smugi (pozostałości niewutwardzonego fotorezystu). Delikatnie osusz wafel azotem gazowym i obejrzyj drobne elementy wzoru pod mikroskopem. W razie potrzeby powtórz dodatkowe cykle wywoływania.
- Wykonaj twarde wygrzewanie (hard bake) wafla na płycie grzejnej w 150 °C przez 15 min.
- Miękka litografia
- Ręcznie wymieszaj dwie części (bazę i czynnik sieciujący) elastomeru polidimetylosiloksanowego (PDMS) w stosunku masowym 10:1.
- Odpowietrz mieszaninę PDMS w desykatorze podłączonym do pompy próżniowej przez 15 min. Odlej roztwór PDMS na formie matce z fotorezystu. Grubość PDMS musi wynosić powyżej 3 mm, aby zapewnić stabilne mocowanie rurek wlotowych i wylotowych. Ponownie odpowietrz PDMS przez 15 min i w razie potrzeby usuń pozostałe pęcherzyki powietrza azotem gazowym. Utwardz odlany PDMS w piecu w 65 °C przez 3 h.
- Oczyść powierzchnię szklanego zakrywek taśmą klejącą i w oczyszczaczu plazmowym (30-sekundowa obróbka plazmą). Nanieś nieutwardzony PDMS (0,5 ml) na szklaną zakrywkę metodą spin-coatingu, zwiększając obroty do 4 0 rpm z przyspieszeniem 50 rpm/sec przez 30 sec. Utwardz zakrywkę z naniesionym PDMS w piecu w 65 °C przez co najmniej 30 min.
- Wytnij i oddziel utwardzony PDMS od formy matki. Następnie wykonaj wlot i wylot za pomocą dziurkacza o średnicy 1 mm na końcowym odcinku kanałów macierzystych.
- Zwiąż urządzenie ze szklaną zakrywką z naniesionym PDMS. Utlenij powierzchnie PDMS i zakrywki w oczyszczaczu plazmowym przez 1 min. Po obróbce plazmą tlenową umieść kroplę wody dejonizowanej (DI water) na powierzchni wiązania i dociśnij obie części do siebie. Wypiecz urządzenie w piecu w 65 °C przez 30 min, aby uzyskać trwałe połączenie.
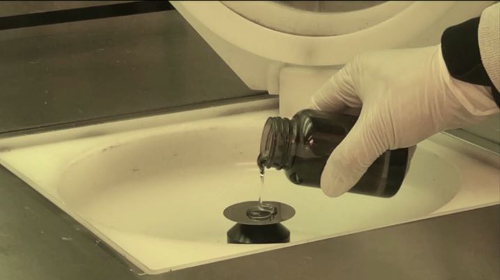
Film uzupełniający 1 (Kliknij prawym przyciskiem myszy, aby pobrać).
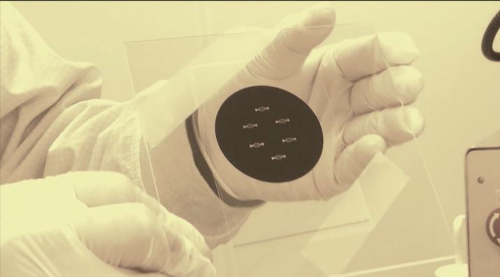
Film uzupełniający 2 (Kliknij prawym przyciskiem myszy, aby pobrać).
2. Wysiew i hodowla komórek śródbłonka
- Sterylizacja urządzenia i powlekanie fibronektyną
- Należy chronić hydrofobowe właściwości powierzchni PDMS wokół wlotu/wylotu przed utlenianiem. Przykryj powierzchnię PDMS wokół wlotu i wylotu małymi paskami taśmy klejącej, aby zapobiec utlenianiu. Procedura ta pozwala uniknąć rozprzestrzeniania się wody DI po całej górnej powierzchni urządzenia podczas etapu napełniania (2.1.3).
- Poddaj urządzenie PDMS działaniu plazmy tlenowej przez 5 min, aby zmienić powierzchnię na hydrofilową, co ułatwi przepływ cieczy przez mikrokanał i zapobiegnie uwięzieniu pęcherzyków powietrza podczas procedury napełniania (2.1.3).
- Użyj strzykawki z igłą lub pipety, aby napełnić urządzenie wodą DI przez wlot. Kontynuuj napełnianie, aż przy wylocie pojawi się kropla wody DI (30-50 µl). Obejrzyj urządzenie pod mikroskopem, aby sprawdzić, czy w mikrokanale nie znajdują się uwięzione pęcherzyki powietrza. Usuń nadmiar kropli wody przy wlocie i wylocie za pomocą ręcznika papierowego.
- Sterylizuj urządzenie w czarodziejce Petriego za pomocą promieniowania UV przez minimum 3 h w laminarnym dygestorium biologicznym. Aby zapobiec parowaniu, zakryj wlot/wylot cienkim kawałkiem PDMS, włóż do naczynia mokry ręcznik papierowy i owiń naczynie Parafilmem.
- Powlek urządzenie fibronektyną. Najpierw przepłucz urządzenie solą fizjologiczną buforowaną fosforanem (PBS), a następnie powlek je fibronektyną w stężeniu 10 µg/ml przez noc w lodówce (4 °C). Umieść kroplę roztworu przy wlocie, a następnie wytwórz podciśnienie przy wylocie za pomocą pompy próżniowej, strzykawki z igłą lub pipety.
- Napełnij urządzenie pożywką do hodowli komórek. Przed wprowadzeniem pożywki do hodowli komórek przepłucz urządzenie ręcznie PBS-em 3 razy. Wygrzej urządzenie w inkubatorze w temperaturze 37 °C.
- Siew komórek EC i długoterminowa perfuzja
Uwaga: W porównaniu z konwencjonalną statyczną hodowlą EC 2D, model sieci mikronaczyniowej in vitro z ciągłą perfuzją sprawia, że środowisko hodowli komórkowej jest bliższe warunkom in vivo. Sieć mikronaczyniowa in vitro przedstawiona w niniejszym protokole może być utrzymywana do dwóch tygodni. Dobrze kontrolowana perfuzja będzie stale uzupełniać składniki odżywcze, usuwać produkty przemiany materii i zapobiegać nadmiernej konfluencji monowarstwy EC. Dzięki temu można ją rozszerzyć na badania długoterminowe, naśladując środowisko komórkowe i hemodynamiczne w różnych warunkach fizjologicznych i patologicznych.- Wymieszaj pierwotne HUVEC w pożywce do hodowli HUVEC (MCDB 131) z 8% dekstranem (masa cząsteczkowa 70 00). Dekstran jest stosowany w celu zwiększenia lepkości pożywki do siewu i uzyskania lepszego wyniku siewu komórek. Zalecana gęstość komórek wynosi około 2-4 x 10⁶ komórek/ml.
- Zasieyj komórki w urządzeniu. Umieść kroplę komórek o objętości 10-20 µl nad wlotem. Wprowadź łagodny przepływ, przechylając urządzenie lub wykorzystując działanie kapilarne za pomocą szklanej pipety Pasteura przy wylocie. Kluczem do pomyślnego wprowadzenia komórek jest kontrolowanie prędkości przepływu poniżej 1 mm/s w najmniejszych kanałach.
- Sprawdź siew komórek. Po wstępnym siewie inkubuj urządzenie przez 15-20 min (w atmosferze nawilżonej z 5% CO2 w 37 °C), a następnie sprawdź stan siewu pod mikroskopem. W razie potrzeby wykonaj dodatkowe wprowadzanie komórek, aby osiągnąć pożądaną gęstość.
- Delikatnie przepłucz urządzenie pożywką do hodowli komórek (37 °C), aby usunąć dekstran. Hoduj urządzenie bez przepływu przez pierwsze 6 h w inkubatorze (5% CO2 w 37 °C).
- Przygotuj połączenia rurek do długoterminowej perfuzji. Przymocuj urządzenie taśmą do czarodziejki Petriego, aby zapobiec jego przemieszczaniu się. Wykonaj małe otwory w pokrywie czarodziejki Petriego dla rurek wlotowych i wylotowych. Podłącz rurkę wlotową do strzykawki z igłą do perfuzji pożywki do hodowli komórek. Podłącz rurkę wylotową do kolektora odpadów.
Uwaga: Umieść urządzenie i kolektor odpadów w inkubatorze do hodowli komórek, natomiast pompę perfuzyjną umieść poza inkubatorem i połącz ją z urządzeniem za pomocą długiej rurki wlotowej. Szybkość perfuzji jest określona przez projekt eksperymentalny. W niniejszym urządzeniu zastosuj szybkość perfuzji 0,35 μl/min i zakres naprężenia ścinającego między 1-2 dyne/cm2. W tych warunkach perfuzji HUVEC osiągają konfluencję w ciągu około 3-4 dni.
3. Barwienie immunofluorescencyjne
- Utrwal ECs w urządzeniu poprzez perfuzję 2% paraformaldehydu przez 30 min w temperaturze 4 °C, a następnie przemywanie 1x PBS w temperaturze pokojowej przez 15 min i blokowanie 1% BSA przez 30 min. Zastosuj prędkość perfuzji taką samą, jak ta używana podczas hodowli komórek.
- Zprzepuszczalnij utrwalone ECs do barwienia przeciwciałami za pomocą 0,1% Triton X-100. Przeprowadź perfuzję urządzenia Tritonem przez 5-7 min w celu znakowania VE-cadherin oraz przez 3 min w celu znakowania F-actin.
- Wprowadź przeciwciała do urządzenia. Perfunduj urządzenie 1x PBS przez 15 min, aby wypłukać poprzednie roztwory. Ręcznie wprowadź do urządzenia przeciwciało pierwszorzędowe przeciwko VE-cadherin (anti-goat) w stężeniu 2 µg/ml (całkowita objętość wynosi 20-50 µl). Przechowuj urządzenie w lodówce w temperaturze 4 °C przez noc. Perfunduj przeciwciało drugorzędowe (donkey anti-goat) za pomocą pompy strzykawkowej w stężeniu 7 µg/ml przez 45-60 min.
- Znakuj F-actin w EC przy użyciu falloidyny. Perfunduj urządzenie 1x PBS przez 15 min przed ręcznym wprowadzeniem falloidyny (10 µg/ml) na 7-10 min.
- Znakuj jądra EC (patrz Lista Materiałów).
- Przepłucz urządzenie 1x PBS i przechowuj w temperaturze 4 °C do czasu obrazowania.
4. Obrazowanie fluorescencyjne wewnątrzkomórkowego stężenia jonów wapnia [Ca2+]i w komórkach śródbłonka
- Przez 15 min w temperaturze 37 °C przepłucz urządzenie roztworem Ringera z albuminą (10 mg/ml). Zastosuj taką samą szybkość perfuzji, jakiej użyto podczas hodowli komórkowej. Stężenia wszystkich składników roztworu Ringera z albuminą opisano w Liście Materiałów.
- Przygotuj system konfokalny do obrazowania [Ca2+]i w komórkach śródbłonka (EC) z użyciem fluo-4 AM. Do obrazowania jonów Ca2+ wykorzystaj system mikroskopii konfokalnej. Jako źródło wzbudzenia zastosuj laser argonowy (488 nm), a pasmo emisji ustaw na 510-530 nm. Obrazy rejestruj za pomocą obiektywu 25X (zanurzeniowy wodny, NA: 0,95) w formacie skanowania 512 x 512. Zastosuj krok z wynoszący 2 µm oraz interwał skanowania dla każdego stosu obrazów wynoszący 20 s.
- Przez 40 min w temperaturze 37 °C perfunduj urządzenie fluo-4 AM (5 µM), a następnie wypłucz fluo-4 AM z wnętrza naczynia roztworem Ringera z albuminą.
- Nabyj obrazy mikro naczyń załadowanych fluo-4. Rejestruj obrazy bazowe przez 10 min. Następnie perfunduj urządzenie ATP (10 µM) i zapisuj zmiany intensywności fluorescencji (FI) przez 20 min.
5. Obrazowanie fluorescencyjne produkcji tlenku azotu
- Przezmyj urządzenie roztworem albuminowo-Ringera przez 15 min. Zastosuj prędkość perfuzji taką samą, jak ta używana podczas hodowli komórek.
- Skonfiguruj system obrazowania fluorescencyjnego do pomiaru produkcji tlenku azotu indukowanej przez ATP. Do pomiaru tlenku azotu użyj mikroskopu wyposażonego w 12-bitową cyfrową kamerę CCD oraz migawkę sterowaną komputerowo. Jako źródło światła wykorzystaj lampę ksenonową o mocy 75 W.
Uwaga: Wybierz długość fali wzbudzenia i emisji dla DAF-2 DA za pomocą filtra interferencyjnego (480/40 nm) oraz lustra dichroicznego (505 nm) z barierą pasmową (535/50 nm). Do rejestracji obrazów użyj obiektywu 20X (NA: 0,75). Aby zminimalizować fotobielenie, umieść filtr neutralny (0,5 N) przed filtrem interferencyjnym i ogranicz czas ekspozycji do 0,12 s. - Wprowadź do komórek DAF-2 DA (5 µM). Perfunduj urządzenie roztworem DAF-2 DA przez około 35-40 min w temperaturze 37 °C. Po wstępnym ładowaniu zarejestruj linię bazową intensywności fluorescencji DAF-2 (FIDAF).
Uwaga: DAF-2 DA jest stale obecny w perfuzacie przez cały czas trwania eksperymentu7. - Zarejestruj obrazy DAF-2. Nagrywaj linię bazową FIDAF przez 5 min. Perfunduj urządzenie ATP (10 µM) i rejestruj obrazy przez 30 min w odstępach 1 min. Pobieraj wszystkie obrazy z tej samej grupy komórek w tej samej płaszczyźnie ogniskowania.
6. Analiza danych
- Ręcznie wybierz obszary zainteresowania (ROI) z zebranych obrazów na poziomie pojedynczych komórek. Każdy obszar ROI obejmuje obszar jednej pojedynczej komórki, który może być wskazany przez fluorescencyjny zarys.
- Odejmij fluorescencję tła i oblicz średnią intensywność fluorescencji (FI) dla każdego ROI.
- Zmierz indukowane ATP zmiany w EC [Ca2+]i oraz produkcję NO. Ilościowo określ indukowane ATP zmiany w EC [Ca2+]i, obliczając zmiany FI Fluo-4 (FI/FI0*10, gdzie FI0 to średnia bazowa wartość FI podczas perfuzji roztworem Ringer-albuminy przed dodaniem ATP) pomniejszone o zmierzone tło. Ilościowo określ szybkość produkcji NO, wykonując pierwszą pochodną FIDAF w funkcji czasu.
Uwaga: Przebieg czasowy FIDAF reprezentuje skumulowaną produkcję NO w czasie. W związku z tym szybkość produkcji NO jest obliczana na podstawie profilu FIDAF zarówno w warunkach bazowych, jak i po stymulacji ATP. Szczegóły analizy danych i procedur eksperymentalnych zostały opisane w poprzedniej publikacji7.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
W tej sekcji przedstawiono niektóre z wyników uzyskanych przy użyciu hodowanej sieci mikronaczyń opracowanej zgodnie z niniejszym protokołem. Wzór mikrokanałów stanowi trzystopniową sieć rozgałęzień (Rysunek 1A). W tej konstrukcji kanał główny o szerokości 159 µm rozdziela się na dwa kanały o szerokości 126 µm, a następnie ponownie rozdziela się na cztery kanały potomne o szerokości 10 µm. Przeprowadzono trójwymiarową symulację numeryczną w celu oszacowania rozkładu naprę...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W artykule przedstawiono szczegółowe protokoły rozwoju sieci mikronaczyń hodowlanych, charakterystykę połączeń EC i dystrybucji F-aktyny w cytoszkielecie oraz pomiary ilościowe produkcji EC [Ca2+]i i NO za pomocą urządzenia mikroprzepływowego. Perfuzyjne urządzenie mikroprzepływowe zapewnia model in vitro , który umożliwia ścisłą symulację geometrii mikronaczyń in vivo i warunków przepływu ścinającego. Ponieważ hodowana sieć mikronaczyń może być tworzona przez pierwotne ludzkie EC,...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają sprzecznych interesów ani sprzecznych interesów do ujawnienia.
Podziękowania
Ta praca była wspierana przez granty Narodowego Instytutu Serca, Płuc i Krwi HL56237, Narodowego Instytutu Cukrzycy i Chorób Układu Pokarmowego i Nerek DK97391-03, Narodowej Fundacji Nauki (NSF-1227359 i EPS-1003907).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| ATP | Sigma-Aldrich | A2383 | |
| Aceton | Fisher Scientific | A929 | |
| Stempel do biopsji | Miltex | 33-31 AA | |
| Albumina bydlęca | MP Biomedicals | 810014 | |
| Ekstrakt z mózgu bydlęcego (BBE) | Lonza | CC-4098 | |
| Szkiełko nakrywkowe | Fisher Scientific | 12-542C | |
| DAF-2 DA | Calbiochem | 251505 | |
| Dextran | Sigma-Aldrich | 31390 | |
| Donkey anty-kozioł IgG (H+L) Przeciwciało wtórne | Technologie życia | A-11055 | |
| DPBS, bez wapnia, bez magnezu | Gibco | 14190-250 | |
| DRAQ5 (barwienie jąder) | Technologia sygnalizacji komórkowej | 4084 | |
| Suplement na wzrost komórek śródbłonka (EKGS) | Sigma-Aldrich | E2759-15MG | |
| Surowica bydlęca | płodu Gibco | 16000-044 | |
| Fibronektyna | Gibco | PHE0023 | |
| Fluo-4 AM | Life technologies | F-14201 | |
| Żelatyna ze skóry świni | Sigma-Aldrich | G1890-100G | |
| Gentamycyna (50 mg / ml) | Gibco | 15750-078 | |
| Szkiełko nakrywkowe | Fisher Scientific | 12-548B | |
| Szklana pipeta Pasteura | VWR | 14672 | |
| Sól sodowa heparyny z błony śluzowej jelit świń | Sigma-Aldrich | H3393-10KU | |
| HEPES Buforowany roztwór soli | fizjologicznej Lonza | CC-5024 | |
| Ludzkie komórki śródbłonka żyły pępowinowej (HUVEC) | Lonza | CC-2517 | |
| Alkohol izopropylowy (IPA) | VWR | 89125 | |
| L-glutamina (200 mM) | Gibco | 25030-081 | |
| Składnik | |||
| NaCl (132 mM) | Fisher Scientific | S671-3 | |
| KCl (4,6 mM) | Fisher Naukowy | P217-500 | |
| CaCl2 · 2H2O (2,0 mM) | Fisher Scientific | C79-500 | |
| MgSO4 · 7H2O (1,2 mM) | Fisher Scientific | M63-500 | |
| Glukoza (5,5 mM) | Fisher Scientific | BP350-1 | |
| NaHCO3 (5,0 mM) | Fisher Scientific | S233-500 | |
| Sól Hepes (9,1 mM) | Research Organics | 6007H | |
| Kwas Hepes (10,9 mM) | Research Organics | 6003H | |
| MCDB 131 Hodowla Medium | Technologie życia | 10372-019 | |
| Paraformaldehydowa | mikroskopia elektronowa Nauki | 15710 | |
| Falloidyna (barwienie F-aktyny) | Sigma-Aldrich | P1951 | |
| Sól fizjologiczna buforowana fosforanami | Technologie życiowe | 14040-133 | |
| Polidimetylosiloksan (PDMS) | Dow Corning Corporation | Sylgard 184 | |
| Skalpel | Exel Int | 29552 | |
| Taśma klejąca | 3M 34-8711-3070-3 | ||
| Wafel silikonowy | VWR | 14672 | |
| SU-8 fotorezystor | MicroChem | SU-8 2050 Y111072 | |
| SU-8 wywoływacz | MicroChem | Y020100 | |
| kolby do hodowli tkankowych | Sigma-Aldrich | Z707503-100EA | |
| Triton X-100 | Książka chemiczna | T6878 | |
| Roztwór neutralizatora trypsyny | Gibco | R-002-100 | |
| Roztwór trypsyny/EDTA (TE) | Gibco | R-001-100 | |
| Rurka | Cole-Parmer | Rurka z mikrootworem PTFE, 0,012" ID x 0,030" OD | |
| VE-cadherin | Santa Cruz Biotechnology | SC-6458 | |
| Nazwa sprzętu | Firma | Numer katalogowy | Komentarze/Opis |
| Bezpieczeństwo biologiczne Kaptur laminarny | NuAire | NU-425 Klasa II, Typ A2 | |
| Kamera CCD | Hamamatsu | ORCA | |
| Mikroskop konfokalny | Leica | TCS SL | |
| Eksykator | Bel-Art | F42022 | |
| Płyta grzejna | Inkubator Wenesco | HP-1212 | |
| Forma Scientific | 3110 | ||
| Piec izotempowy | Barnstead | 3608-5 | |
| Litografia ławka | Karl Suss | MA6 Litografia | |
| Mikroskop optyczny | Nikon | L200 ND & Membrana 300 | |
| Migawka do kamery CCD | Sutter Instrument | Lambda 10-2 | |
| Myjka plazmowa | PVA TePla/Harrick plazma | M4L/PDC-32G | |
| Powlekarka wirowa | Brewer Science | Cee 200X | |
| System pomp strzykawkowych | Aparat Harvard | 703005 | |
| Nazwa oprogramowania | Firma | Numer katalogowy | Komentarze/Opis |
| CAD oprogramowanie | Autodesk | AutoCAD 2015 | |
| Oprogramowanie symulacyjne CFD | COMSOL | COMSOL Multiphysics 4.0.0.982 | |
| Pozyskiwanie i analiza obrazów pod kątem NIE produkcja | Uniwersalne obrazowanie | Metafluor |
Bibliografia
- Curry, F. R. E., Adamson, R. H. Vascular permeability modulation at the cell, microvessel, or whole organ level: towards closing gaps in our knowledge. Cardiovasc Res. 87, 218-229 (2010).
- Michel, C. C., Curry, F. E. Microvascular permeability. Physiol Rev. 79, 703-761 (1999).
- Rogers, J. A., Nuzzo, R. G. Recent progress in soft lithography. Mater Today. 8, 50-56 (2005).
- Sackmann, E. K., Fulton, A. L., Beebe, D. J. The present and future role of microfluidics in biomedical research. Nature. 507, 181-189 (2014).
- Li, X., Xu, S., He, P., Liu, Y. In vitro recapitulation of functional microvessels for the study of endothelial shear response, nitric oxide and [Ca2+]I. PLoS One. 10, 0126797(2015).
- He, P., Pagakis, S. N., Curry, F. E. Measurement of cytoplasmic calcium in single microvessels with increased permeability. Am J Physiol. 258, 1366-1374 (1990).
- Zhou, X., He, P. Improved measurements of intracellular nitric oxide in intact microvessels using 4,5-diaminofluorescein diacetate. Am J Physiol-Heart C. 301, 108-114 (2011).
- Yuan, D., He, P. Vascular remodeling alters adhesion protein and cytoskeleton reactions to inflammatory stimuli resulting in enhanced permeability increases in rat venules. Journal of Applied Physiology. 113, 1110-1120 (2012).
- He, P., Zhang, X., Curry, F. E. Ca2+ entry through conductive pathway modulates receptor-mediated increase in microvessel permeability. Am J Physiol. 271, 2377-2387 (1996).
- Zhou, X., He, P. Endothelial [Ca2+]i and caveolin-1 antagonistically regulate eNOS activity and microvessel permeability in rat venules. Cardiovasc Res. 87, 340-347 (2010).
- Zhu, L., He, P. Platelet-activating factor increases endothelial [Ca2+] i and NO production in individually perfused intact microvessels. Am J Physiol-Heart C. 288, 2869-2877 (2005).
- He, P., Curry, F. E. Depolarization modulates endothelial cell calcium influx and microvessel permeability. Am J Physiol. 261, 1246-1254 (1991).
- He, P., Curry, F. E. Endothelial cell hyperpolarization increases [Ca2+]i and venular microvessel permeability. J Appl Physiol. 76 (1985), 2288-2297 (1994).
- Xu, S., Zhou, X., Yuan, D., Xu, Y., He, P. Caveolin-1 scaffolding domain promotes leukocyte adhesion by reduced basal endothelial nitric oxide-mediated ICAM-1 phosphorylation in rat mesenteric venules. Am J Physiol Heart Circ Physiol. 305, 1484-1493 (2013).
- Zadeh, M. H., Glass, C. A., Magnussen, A., Hancox, J. C., Bates, D. O. VEGF-Mediated Elevated Intracellular Calcium and Angiogenesis in Human Microvascular Endothelial Cells In Vitro are Inhibited by Dominant Negative TRPC6. Microcirculation. 15, 605-614 (2008).
- Tsai, M., et al. In vitro modeling of the microvascular occlusion and thrombosis that occur in hematologic diseases using microfluidic technology. The Journal of clinical investigation. 122, 408-418 (2012).
- Kim, S., Lee, H., Chung, M., Jeon, N. L. Engineering of functional, perfusable 3D microvascular networks on a chip. Lab Chip. 13, 1489-1500 (2013).
- D'Amico Oblak, T., Root, P., Spence, D. M. Fluorescence monitoring of ATP-stimulated, endothelium-derived nitric oxide production in channels of a poly(dimethylsiloxane)-based microfluidic device. Analytical chemistry. 78, 3193-3197 (2006).
- Zhou, X. P., Yuan, D., Wang, M. X., He, P. N. H2O2-induced endothelial NO production contributes to vascular cell apoptosis and increased permeability in rat venules. Am J Physiol-Heart C. 304, 82-93 (2013).
- Lee, P. J., Hung, P. J., Rao, V. M., Lee, L. P. Nanoliter scale microbioreactor array for quantitative cell biology. Biotechnol Bioeng. 94, 5-14 (2006).
- Zakrzewicz, A., Secomb, T. W., Pries, A. R. Angioadaptation: Keeping the Vascular System in Shape. Physiology. 17, 197-201 (2002).
- Lipowsky, H. H., Kovalcheck, S., Zweifach, B. W. The distribution of blood rheological parameters in the microvasculature of cat mesentery. Circulation Research. 43, 738-749 (1978).
- Pisano, M., Triacca, V., Barbee, K. A., Swartz, M. A. An in vitro model of the tumor-lymphatic microenvironment with simultaneous transendothelial and luminal flows reveals mechanisms of flow enhanced invasion. Integr Biol (Camb). 7, 525-533 (2015).
- McCann, J. A., Peterson, S. D., Plesniak, M. W., Webster, T. J., Haberstroh, K. M. Non-uniform flow behavior in a parallel plate flow chamber : alters endothelial cell responses. Ann Biomed Eng. 33, 328-336 (2005).
- Curry, F. E. Modulation of venular microvessel permeability by calcium influx into endothelial cells. FASEB J. 6, 2456-2466 (1992).
- Kojima, H., et al. Detection and imaging of nitric oxide with novel fluorescent indicators: diaminofluoresceins. Anal Chem. 70, 2446-2453 (1998).
- Whitesides, G. M. The origins and the future of microfluidics. Nature. 442, 368-373 (2006).
- Lamberti, G., et al. Bioinspired microfluidic assay for in vitro modeling of leukocyte-endothelium interactions. Anal Chem. 86, 8344-8351 (2014).
- Myers, D. R., et al. Endothelialized microfluidics for studying microvascular interactions in hematologic diseases. J Vis Exp. , (2012).
- Smith, A. M., Prabhakarpandian, B., Pant, K. Generation of Shear Adhesion Map Using SynVivo Synthetic Microvascular Networks. Jove-J Vis Exp. , e51025(2014).
- Booth, R., Kim, H. Characterization of a microfluidic in vitro model of the blood-brain barrier (iBBB). Lab on a Chip. 12, (vol 12, pg 1784, 2012) 5282-5282 (2012).
- Shao, J. B., et al. Integrated microfluidic chip for endothelial cells culture and analysis exposed to a pulsatile and oscillatory shear stress. Lab on a Chip. 9, 3118-3125 (2009).
- Yeon, J. H., et al. Reliable permeability assay system in a microfluidic device mimicking cerebral vasculatures. Biomed Microdevices. 14, 1141-1148 (2012).
- Golden, A. P., Tien, J. Fabrication of microfluidic hydrogels using molded gelatin as a sacrificial element. Lab Chip. 7, 720-725 (2007).
- Zheng, Y., et al. In vitro microvessels for the study of angiogenesis and thrombosis. Proc Natl Acad Sci U S A. 109, 9342-9347 (2012).
- Baker, B. M., Trappmann, B., Stapleton, S. C., Toro, E., Chen, C. S. Microfluidics embedded within extracellular matrix to define vascular architectures and pattern diffusive gradients. Lab Chip. 13, 3246-3252 (2013).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
