Dostępny jest protokół do ilościowego oznaczania genów bakteryjnych 16S rRNA i transkryptów z osadów przybrzeżnych za pomocą PCR w czasie rzeczywistym. Metodologia obejmuje jednoczesną ekstrakcję DNA i RNA; przygotowanie RNA wolnego od DNA; oraz kwantyfikacja genu 16S rRNA i transkryptu za pomocą RT-q-PCR, w tym konstrukcja krzywej standardowej.
Artykuł metodologiczny
Jednoczesna ekstrakcja DNA-RNA z osadów przybrzeżnych i kwantyfikacja genów i transkryptów 16S rRNA metodą Real-time PCR
W tym artykule
Podsumowanie
Streszczenie
Reakcja łańcuchowa polimerazy w czasie rzeczywistym, znana również jako ilościowy PCR (q-PCR), jest szeroko stosowanym narzędziem w ekologii mikrobiologicznej do ilościowego określania obfitości genów grup taksonomicznych i funkcjonalnych w próbkach środowiskowych. Stosowany w połączeniu z reakcją odwrotnej transkryptazy (RT-q-PCR), może być również stosowany do ilościowego oznaczania transkryptów genów. q-PCR wykorzystuje bardzo czułe chemikalia do detekcji fluorescencyjnej, które umożliwiają ilościowe oznaczanie amplikonów PCR podczas wykładniczej fazy reakcji. W związku z tym unika się odchyleń związanych z PCR "punktu końcowego" wykrytym w fazie plateau reakcji PCR. Dostępny jest protokół ilościowego oznaczania genów i transkryptów bakteryjnego 16S rRNA z osadów przybrzeżnych za pomocą PCR w czasie rzeczywistym. Po pierwsze, przedstawiono metodę koekstrakcji DNA i RNA z osadów przybrzeżnych, w tym dodatkowe etapy wymagane do przygotowania RNA wolnego od DNA. Po drugie, przedstawiono przewodnik krok po kroku dotyczący kwantyfikacji genów 16S rRNA i transkryptów z wyekstrahowanych kwasów nukleinowych za pomocą q-PCR i RT-q-PCR. Obejmuje to szczegóły dotyczące budowy standardowych krzywych DNA i RNA. Uwzględniono kluczowe zagadnienia dotyczące stosowania testów RT-q-PCR w ekologii drobnoustrojów.
Wprowadzenie
Mikroorganizmy są kamieniem węgielnym biosfery napędzającej funkcjonowanie ekosystemu. Większość mikroorganizmów pozostaje niehodowlana1. Dlatego podejścia oparte na molekularach mają zasadnicze znaczenie dla pogłębienia naszej wiedzy na temat różnorodności i funkcji mikroorganizmów w środowisku. Kluczowe znaczenie dla tych podejść ma ekstrakcja kwasów nukleinowych z próbek środowiskowych, a następnie amplifikacja docelowych genów za pomocą reakcji łańcuchowej polimerazy (PCR).
Pierwszy etap ekstrakcji DNA/RNA ma na celu lizę ścian komórkowych obecnej społeczności mikrobiologicznej, usunięcie niepożądanych cząsteczek niebędących kwasami nukleinowymi (np. substancji organicznych i nieorganicznych) oraz zachowanie DNA/RNA w roztworze do dalszej analizy. Wśród kilku opcji dostępnych w literaturze2,3,4,5, w tym szeregu komercyjnych zestawów do ekstrakcji, metoda Griffithsa6 jest szeroko stosowana7,8,9. Jest ekonomiczny i szczególnie dobrze nadaje się do osadów, ponieważ wykorzystuje etap ubijania kulek do lizy komórek i zawiera etapy minimalizujące koekstrakcję inhibitorów PCR, takich jak kwasy humusowe, przy jednoczesnym odzyskiwaniu DNA i RNA.
Drugi krok wykorzystuje reakcję łańcuchową polimerazy (PCR) do amplifikacji docelowych genów, takich jak marker taksonomiczny 16S rRNA, z wyekstrahowanych kwasów nukleinowych. Takie podejście ułatwiło i nadal ułatwia eksplorację niescharakteryzowanej mikrobiologicznej czarnej skrzynki10,11. Jednak metody oparte na PCR w punkcie końcowym mają różne ograniczenia, które mogą wpływać na charakterystykę społeczności drobnoustrojów12. Aby dokładnie określić ilościowo obfitość genów/transkryptów, należy zastosować PCR w czasie rzeczywistym, znany również jako ilościowy PCR (qPCR). qPCR wykorzystuje fluorescencyjne systemy barwników reporterowych, które śledzą akumulację amplikonów po każdym cyklu PCR. Jest to istotne, ponieważ oznacza, że kwantyfikacja może nastąpić we wczesnej fazie wykładniczej, a nie w końcowej fazie reakcji PCR, kiedy wydajność amplikonu jest nadal wprost proporcjonalna do początkowej obfitości docelowego genu.
Dwa systemy reporterowe są powszechnie używane: interkalacyjne barwienie kwasem nukleinowym13 i aktywność egzonukleazy 5' 3' polimerazy DNA14. Ponieważ poprzedni system reporterowy wiąże się niewyraźnie ze wszystkimi dwuniciowymi DNA, może to prowadzić do przeszacowania sekwencji docelowej, jeśli wystąpią niepożądane niespecyficzne amplikony lub dimery starterów produktów ubocznych. Aby temu zapobiec, może być wymagana znaczna optymalizacja wzmocnienia. W tym drugim systemie amplifikacja matrycy jest śledzona za pomocą kombinacji aktywności nukleazy 5' polimerazy Taq, która rozszczepia fluorofor z wewnętrznej sondy. Ta cecha zwiększa specyficzność testu ze względu na wykorzystanie sondy fluorogenicznej, która wiąże się tylko z komplementarną sekwencją specyficzną dla celu między parą starterów. W przypadku obu substancji chemicznych kwantyfikacja jest osiągana poprzez określenie punktu przecięcia (Cp), w którym akumulacja amplikonów PCR, mierzona wzrostem fluorescencji, jest znacznie wyższa niż fluorescencja tła.
qPCR jest szeroko stosowany w ekologii mikrobiologicznej do określania obfitości genów w różnych środowiskach15. Co więcej, odwrotna transkrypcja RNA do cDNA jest łączona z qPCR i RT-qPCR w celu ilościowego określenia ekspresji genów. W związku z tym qPCR i RT-qPCR stanowią szybkie i skuteczne metody ilościowego oznaczania liczby genów i/lub transkryptów w próbkach środowiskowych.
Mikroorganizmy w osadach przybrzeżnych napędzają różne procesy ekosystemowe, w tym mineralizację materii organicznej, degradację zanieczyszczeń i biogeochemiczny obieg makroskładników, takich jak azot16,17,18. Wyczerpujące zrozumienie tych przemian wymaga kompleksowego opisu przyczyniających się do nich populacji drobnoustrojów, w tym danych ilościowych dotyczących obfitości genów i transkryptów. W tym miejscu przedstawiamy szereg dokładnie przetestowanych, uproszczonych i ustandaryzowanych protokołów do ilościowego oznaczania genu 16S rRNA bakterii i obfitości transkryptów w osadach przybrzeżnych. Protokół określa pobieranie próbek, jednoczesną ekstrakcję DNA i RNA, otrzymywanie RNA bez DNA, kontrolę jakości wyekstrahowanych kwasów nukleinowych, generowanie wzorców 16S rRNA-DNA i -RNA oraz kwantyfikację próbek środowiskowych. Dane ilościowe uzyskane za pomocą opisanych tu metod są potrzebne, aby rzucić światło na społeczności mikrobiologiczne napędzające ekosystemy przybrzeżne.
Protokół
1. DNA & Izolacja RNA z osadów przybrzeżnych środowisk morskich
- Przygotowanie materiałów i przestrzeni roboczej wolnej od rybonukleazy (RNazy)
- Przygotuj destylowaną wodę wolną od RNaz (dH2O)2O) poprzez traktowanie 0,1% diethylopyrokarbonianem (DEPC) i inkubację w 37 °C O/N. Pozostałości DEPC należy usunąć poprzez autoklawowanie dH2O.2O at 121 °C przez 15 min. Należy użyć dH₂O traktowanej DEPC2Przygotowanie wszystkich roztworów.
- Wyprać całe szkło laboratoryjne w temperaturze 180 °C przez noc. Zdjąć plastikowe pokrywki i pierścienie, namoczyć je w roztworze 2 M NaOH przez noc, a następnie opłukać wodą destylowaną traktowaną DEPC.2O przed użyciem.
- Przygotować roztwór buforu CTAB-fosforanowego zgodnie z Tabela 1.
- Przygotować roztwór do wytrącania PEG-NaCl zgodnie z Tabela 2.
- Oczyść wszystkie powierzchnie robocze (t. j., blat, mikrocentryfugę, dygestorium) oraz mikropipety za pomocą roztworu do usuwania RNaz przed rozpoczęciem pracy. Przez cały czas trwania procedury należy nosić rękawiczki.
- Należy używać wolnych od RNaz wyrobów plastikowych oraz końcówek z filtrem do mikropipet, aby uniknąć kontaminacji krzyżowej próbek.
- Pobieranie i przechowywanie próbek środowiskowych
- Pobierz osad przybrzeżny podczas odpływu z górnej warstwy o grubości 2,5 cm, używając sterylnej probówki typu Falcon o pojemności 50 ml. Pobierz około 15–20 g osadu. Po pobraniu próbki ostrożnie zamknij pokrywkę. Natychmiast przetransportuj próbkę do laboratorium w lodówce w temperaturze 4 °C do natychmiastowego przetworzenia.
- Ujednorodnić próbkę, mieszając ją sterylną szpatułką, a następnie odważyć 0,5 g osadu o masie mokrej do probówki do homogenizacji kulkowej o pojemności 2 ml. Odważyć kolejne powtórzenia i zamrozić gwałtownie w ciekłym azocie. Próbki przechowywać w temperaturze -80 °CUwaga: Podczas pracy z ciekłym azotem należy stosować rękawice ochronne i okulary ochronne.
Uwaga: Jeśli miejsce poboru próbek nie znajduje się w pobliżu laboratorium, należy odważyć 0,5 g osadu do sterylnych probówek do mikrocentryfugi o pojemności 2 ml bezpośrednio w terenie. Probówki należy zamrozić szokowo, umieszczając je natychmiast w ciekłym azocie, a następnie przetransportować do laboratorium. Próbki należy przechowywać w temperaturze -80 °C do momentu przetworzenia.
- Współekstrakcja DNA i RNA z osadów
Uwaga: Poniższy protokół jest zmodyfikowaną wersją metody Griffithsa6.- Dodaj 500 µl bufor CTAB-fosforanowy i 500 µl dodaj fenol:chloroform:alkohol izoamylowy (25:24:1) do probówki do lizy kuleczkowej o pojemności 2 ml zawierającej 0,5 g osadu i odwróć probówkę 5–10 razy, aby homogenizować próbkę.
Ostrzeżenie: Ten etap należy przeprowadzić w dygestorium, stosując odpowiedni sprzęt ochronny (t. j., fartucha laboratoryjnego, rękawiczek i okularów ochronnych) przez cały czas. - Mieszać w vortexie z maksymalną prędkością przez 2,5 min. Wirować przy 16 000 x g przez 10 min w 4 °C.
- W dygestorium należy pobrać górną warstwę wodną i przenieść ją do nowej sterylnej probówki do mikrocentryfugi o pojemności 1,5 ml. Przechowując próbki w lodzie, należy dodać 500 µl lodowatego chloroformu i alkoholu izoamylowego (24:1).
- Odwrócić kilka razy, aż pojawi się emulsja. Wirować przez 10 min przy 16 000 x g w 4 °C.
- W dygestorium należy pobrać górną warstwę wodną i przenieść ją do nowej sterylnej probówki o pojemności 1,5 ml. Kwasy nukleinowe należy wytrącić poprzez dodanie dwóch objętości 30% roztworu PEG-NaCl, a następnie dokładnie wymieszać.
- Inkubować w lodzie przez 2 h lub pozostawić próbki w 4 °C przez noc
- Po zakończeniu inkubacji odwiruj próbki z prędkością 16 000 x g przez 20 min w temperaturze 4 °C.
Uwaga: Na dnie probówki może być widoczny osad. - Ostrożnie usuń nadsącz za pomocą mikropipety, uważając, aby nie naruszyć osadu. Pozostaw około 10 µl roztworu PEG w probówce i dodać 1 ml lodowatego 70% etanolu.
- Wirować przez 20 min przy 16 000 x g w 4 °CPowoli usuń etanol za pomocą mikropipety, uważając, aby nie dotknąć osadu.
- Wiruj przez 5 s, a następnie usuń pozostały etanol za pomocą mikropipety. Pozostaw osad do wyschnięcia na powietrzu przez około 5 min.
- Resuspenduj osad w 50 µl woda traktowana DEPC2O. Ocena jakości i wydajności DNA/RNA za pomocą elektroforezy w żelu agarozowym 5 µl w 1% żelu agarozowym19Podziel kwasy nukleinowe na dwie porcje, 15 µl dla DNA i 30 µl dla RNA.
- Przechowywać DNA w temperaturze -80 °C do momentu użycia. RNA należy wyizolować zgodnie z opisem w następnej sekcji.
- Dodaj 500 µl bufor CTAB-fosforanowy i 500 µl dodaj fenol:chloroform:alkohol izoamylowy (25:24:1) do probówki do lizy kuleczkowej o pojemności 2 ml zawierającej 0,5 g osadu i odwróć probówkę 5–10 razy, aby homogenizować próbkę.
2. Preparacja RNA i kontrola jakości RNA wolnego od DNA
- Trawienie DNA
- Do 30 µl objętości kwasów nukleinowych dodać 3 µl buforu do DNAse I oraz 1,5 µl DNAse I, a następnie inkubować w temperaturze 37 °C przez 30 min.
- Odczynnik do inaktywacji DNAse wymieszać za pomocą vortexa przez 30 s. Dodać 4,8 µl roztworu do próbki. Inkubować w temperaturze pokojowej przez 5 min, sporadycznie opukując dno probówek w celu wymieszania roztworu.
- Wirować przy 10 000 x g przez 90 s w temperaturze pokojowej, a następnie przenieść nadsącz (RNA) do nowej probówki, uważając, aby nie przenieść osadu, który może hamować dalsze reakcje.
- Kontrola jakości RNA
- Dodać 2 µl RNA do 18 µl sterylnej, wolnej od RNAz dH2O, aby uzyskać rozcieńczenie 1:10.
- W oddzielnych reakcjach PCR do sterylnej probówki PCR o pojemności 0,5 ml dodać 1 µl niezmodyfikowanego RNA lub rozcieńczenia RNA 1:10. Dodać składniki reakcji PCR do amplifikacji genu 16S rRNA zgodnie z Tabelą 3. Należy uwzględnić kontrolę „pozytywną” (np. DNA wyekstrahowany z czystej kultury bakteryjnej), kontrolę „inhibitora PCR” (tj. 1 µl pozytywnego DNA z czystej kultury i 1 µl niezmodyfikowanego wyekstrahowanego RNA) oraz kontrolę „negatywną” ze sterylnej wolnej od RNAz dH2O.
- Ustawić termocykler z następującymi parametrami amplifikacji: 95 °C 5 min, (95 °C 30 s, 57 °C 30 s, 72 °C 1 min) x 35 cykli, 72 °C 10 min.
- Nałożyć 10% produktu PCR na żel agarozowy 1% i prowadzić elektroforezę przy 85 V przez 40 min. Powtórzyć traktowanie DNAse I, jeśli w próbkach RNA środowiskowego powstanie produkt PCR.
- Dodać 2 µl RNA do 18 µl sterylnej, wolnej od RNAz dH2O, aby uzyskać rozcieńczenie 1:10.
3. Synteza pierwszej nici cDNA z RNA
- Do probówki PCR o pojemności 0.2 ml wolnej od RNAz i DNAz dodać odczynniki zgodnie z Tabelą 4.
- Próbkę inkubować w temperaturze 65 °C przez 5 min. Umieścić na lodzie na co najmniej 1 min, a następnie inkubować w temperaturze 25 °C przez 10 min.
- Do tej samej probówki dodać odczynniki wymienione w Tabeli 5.
- Próbkę inkubować w temperaturze 55 °C przez 50 min. Reakcję zatrzymać, inkubując w temperaturze 72 °C przez 10 min.
- cDNA przechowywać w temperaturze -20 °C do momentu użycia.
4. Ilościowy PCR
- Generowanie standardów DNA do qPCR
- Amplifikować sekwencję bakteryjnego 16S rRNA20 (lub dowolną inną interesującą sekwencję) z DNA genomowego wyekstrahowanego z czystej kultury za pomocą starterów q-PCR (1369F & 1492R21).
- Oczyścić produkt PCR za pomocą komercyjnego zestawu zgodnie z instrukcjami producenta.
- Sklonować oczyszczony produkt PCR do systemu wektorów klonujących z nawisem 3'-T zgodnie z instrukcjami producenta.
- Transformować wektor zawierający insert PCR do kompetentnych komórek Escherichia coli JM109 zgodnie z instrukcjami producenta.
- Wysiać 50 µl transformacji na płytki z agarem Luria Bertani (Tryptone 10 g/L, Yeast Extract 5 g/L, NaCl 10 g/L, Agar 15 g/L) z dodatkiem ampicyliny (100 µg/ml), X-gal (20 µg/ml) i IPTG (0,5 mM). Inkubować przez noc (O/N) w temperaturze 37 °C.
- Wybrać pojedynczy pozytywny biały transformant z płytki. Zaszczepić pozytywnego transformanta w 50 ml bulionu LB zawierającego 100 µg/ml ampicyliny i inkubować przez noc przy wytrząsaniu z prędkością 250 rpm w temperaturze 37 °C.
- Z kultury inkubowanej przez noc wyizolować i oczyścić plazmid za pomocą komercyjnego zestawu zgodnie z instrukcjami producenta.
- Zlinearyzować plazmid za pomocą odpowiedniego enzymu restrykcyjnego, który jest w stanie przeciąć plazmid w jednym miejscu (np. EcoRI).
- Przeanalizować czystość plazmidu, mierząc stosunek absorbancji A260/A28019. Jeśli stosunek jest niższy niż 1,8, ponownie wyekstrahować plazmid za pomocą fenolu i chloroformu19. Uwaga: Czyste DNA ma stosunek 1,8.
- Wyznaczyć stężenie plazmidowego DNA poprzez pomiar absorbancji przy 260 nm za pomocą spektrofotometru19.
Uwaga: Alternatywnie dokładność kwantyfikacji można poprawić, stosując fluorescencyjny barwnik wiążący DNA w połączeniu z fluorometrem. - Zsekwencjonować insert plazmidowy, aby potwierdzić wielkość celu w zasadach. Obliczyć ilość (tj. procent) DNA insertu w plazmidzie (np. w wektorze o długości 3 000 bp fragment DNA o długości 123 bp stanowi 3,9% całkowitego DNA) i pomnożyć ją przez stężenie uzyskane w punkcie 4.1.10, aby wyznaczyć stężenie DNA celu (insertu).
- Użyć następującego równania, aby obliczyć liczbę kopii celu na µl:
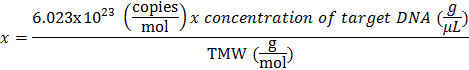
- Obliczyć masę cząsteczkową celu (TMW), mnożąc liczbę par zasad DNA celu przez średnią masę cząsteczkową dwuniciowego DNA (dsDNA, 660 Daltonów na parę zasad).
- Rozcieńczyć DNA celu w zakresie od 1010 do 102 kopii, używając 2 µl DNA i 18 µl sterylnej dH2O. Każde rozcieńczenie dokładnie wymieszać i krótko wirować przed przygotowaniem kolejnego rozcieńczenia.
- Generowanie krzywej standardowej RNA do qPCR
- W nawiązaniu do kroku 4.1.5, przesiewać szereg białych kolonii (około 5) za pomocą kolonialnego PCR19 używając odwrotnego startera docelowego (tj. R1492) oraz forwardowego startera plazmidu wektorowego M13F.
Uwaga: Ta kombinacja starterów pozwoli na amplifikację insertów sklonowanych w prawidłowej orientacji sensu z miejscem promotora T7 powyżej. - Oczyścić produkt PCR za pomocą komercyjnego zestawu zgodnie z instrukcjami producenta. Skwantyfikować oczyszczony produkt PCR przy 260 nm za pomocą spektrofotometru.
- Do reakcji transkrypcji in vitro dodać 200 ng produktu PCR w końcowej objętości 20 µl z 7,5 mM każdego rybonukleotydu, 1 bufor reakcyjny T7 i 1 enzym polimeraza T7.
- Inkubować reakcję przez 4 h w temperaturze 37 °C. Dodać do reakcji 1 jednostkę DNazy I wolnej od RNaz, inkubować przez 15 min w temperaturze 37 °C, aby usunąć matrycę DNA.
- Odzyskać RNA przetranskrybowane in vitro poprzez precypitację etanolem19 i skwantyfikować wydajność RNA za pomocą fluorometru lub poprzez pomiar absorbancji przy 260 nm.
- Obliczyć liczbę transkryptów na µl RNA. Dodać liczbę par zasad w docelowym RNA (np. 123 zasady) do długości promotora T7 (153 zasady) i pomnożyć przez średnią masę cząsteczkową RNA, 340 Daltonów na zasadę.
- Dodać 500 ng skwantyfikowanego docelowego RNA do reakcji odwrotnej transkrypcji (RT) zgodnie z opisem w sekcji 3. Rozcieńczać seryjnie cDNA zgodnie z opisem w punkcie 4.1.13 w celu wykorzystania jako krzywa standardowa.
- W nawiązaniu do kroku 4.1.5, przesiewać szereg białych kolonii (około 5) za pomocą kolonialnego PCR19 używając odwrotnego startera docelowego (tj. R1492) oraz forwardowego startera plazmidu wektorowego M13F.
- PCR w czasie rzeczywistym (Real-Time PCR)
- Odmrozić próbki środowiskowego DNA/cDNA, standardy i odczynniki qPCR na lodzie. Chronić sondę fluorogeniczną przed światłem.
- Rozcieńczyć standardy do krzywej standardowej zgodnie z opisem w punkcie 4.1.14. Przygotować rozcieńczenia 1:10 środowiskowego DNA/cDNA od stężenia wyjściowego do 10-3 , dodając 2 µl próbki do 18 µl sterylnej dH2O.
- Przygotować mieszaninę master mix dla całkowitej liczby reakcji plus 10% zgodnie z Tabelą 6 (startery i sonda) oraz Tabelą 7 (mieszanina reakcyjna). Dobrze wymieszać i krótko odwirować.
- Dodać 19 µl master mixu i 1 µl matrycy (standardu, próbki środowiskowej lub wody dla kontroli negatywnej) do każdej studzienki w 96-dołkowej optycznej płytce qPCR. Każdą reakcję (standardy, próbki środowiskowe i kontrole negatywne) wykonać w trzech powtórzeniach.
- Przykryć 96-dołkową płytkę optyczną pokrywą do q-PCR. Krótko odwirować płytkę. Włożyć płytkę do bloku grzejnego urządzenia qPCR i zamknąć pokrywę.
- Otworzyć oprogramowanie do zarządzania qPCR. Kliknąć „kartę protokołu” (protocol tab), kliknąć „utwórz nowy” (create new) i dodać następujące warunki amplifikacji: 3 min 95 °C, (10 s 95 °C, 30 s 60 °C) x 40 cykli. Ustawić objętość próbki na 20 µl, kliknąć „OK” i zapisać protokół.
- Kliknąć kartę „Płytka” (Plate). W sekcji „edytuj zaznaczone” (edit selected) kliknąć „wybierz fluorofor” (select fluorophore), dodać barwnik raportujący dla odpowiedniej sondy, np. fluoresceinę. Kliknąć „OK”.
- Zaznaczyć studzienki zawierające standardy, wybrać „standard” z menu „typ próbki” (sample type). Kliknąć „seria powtórzeń” (replicate series), aby zmienić „wielkość powtórzenia” (replicate size) na 3, kliknąć „zastosuj” (apply). Kliknąć „seria rozcieńczeń” (dilution series), aby dodać obliczone stężenie początkowe dla standardu 1, wskazać czynnik rozcieńczenia (10), wybrać „malejące” (decreasing) lub „rosnące” (increasing) w zależności od kolejności dodania krzywej standardowej do płytki. Kliknąć „zastosuj”.
- Zaznaczyć pozycje studzienek zawierających nieznane próbki, wybrać „nieznany” (unknown) z rozwijanego menu „typ próbki”. Kliknąć „seria powtórzeń” i zmienić „wielkość powtórzenia” na 3. Kliknąć „zastosuj”. Edytować nazwy próbek w polu „nazwa próbki” (sample name). Powtórzyć procedurę dla studzienek kontroli bez matrycy (NTC).
- Kliknąć „OK” w oknie edytora płytki i zapisać plik. Kliknąć „rozpocznij bieg” (start run).
- Po zakończeniu biegu otworzy się okno analizy danych. Kliknąć „kartę kwantyfikacji” (quantification tab), aby wyświetlić krzywą standardową, deskryptory krzywej standardowej (Tabela 8) oraz wykresy amplifikacji.
- Kliknąć kartę „dane kwantyfikacji” (quantification data), aby wyświetlić wartości Cp i odpowiadającą im ilość początkową genu (SQ) dla nieznanych próbek. W razie potrzeby wyeksportować tabelę do oprogramowania arkusza kalkulacyjnego.
- Pomnożyć liczebność genów z nieznanych próbek przez czynnik rozcieńczenia, ilość osadu, z którego wyekstrahowano materiał, oraz całkowitą objętość, w której elukowano kwasy nukleinowe, aby uzyskać liczbę kopii genów na gram mokrej masy osadu.
Uwaga: Eluować DNA z 0,5 g osadu w 50 µl, rozcieńczyć 1/10, dodać 1 µl jako matrycę do reakcji q-PCR; obliczyć liczbę kopii genów g-1 osadu, mnożąc: kopie genów na µl DNA x czynnik rozcieńczenia x objętość elucji x 2.
Wyniki
Ekstrakcja wysokiej jakości DNA i RNA z osadów jest pierwszym krokiem w kwantyfikacji liczebności genów i transkryptów. Pomyślna ekstrakcja daje wyraźne prążki DNA i RNA, co pokazano na Rysunku 1 dla próbek A-C, gdzie widoczne są ostre prążki rRNA 23S i 16S oprócz prążka genomicznego DNA o wysokiej masie cząsteczkowej.
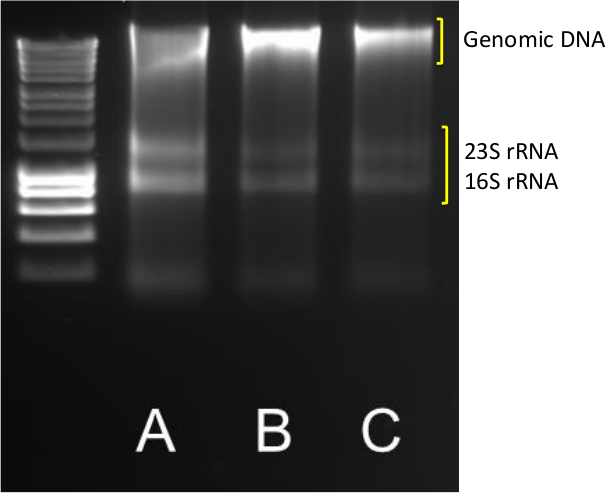
Rycina 1. Ekstrakcja DNA/RNA. Typowe wyniki ekstrakcji DNA/RNA z trzech powtórzeń (A-B-C) 0,5 g osadów przybrzeżnych. 5 µl DNA/RNA poddano elektroforezie w 1,4% żelu agarozowym przy 85 V przez 40 min. Zastosowano marker molekularny w zakresie 10 037-200 bp. Aby wyświetlić powiększoną wersję tej ryciny, kliknij tutaj.
Aby przygotować RNA, konieczne jest trawienie współwyekstrahowanego DNA. Następnie należy przeprowadzić PCR końcowowy 16S rRNA z RNA, aby upewnić się, że DNA zostało pomyślnie usunięte. Jeśli DNA zostało całkowicie usunięte, prążek jest obserwowany wyłącznie w kontroli pozytywnej. Ważne jest użycie zarówno niezmodyfikowanego RNA, jak i jego rozcieńczenia 1:10, aby upewnić się, że inhibitory nie blokują powstawania produktu PCR. RNA może teraz zostać poddane reakcji odwrotnej transkrypcji w celu przekształcenia go w cDNA. Można to przeprowadzić przy użyciu starterów specyficznych dla genu lub losowych heksamerów. Typowo reakcję tę przeprowadza się w termocyklerze, aby zapewnić optymalny profil temperatury. Otrzymane cDNA służy jako matryca w późniejszej reakcji qPCR. Ilość DNA i RNA jest oznaczana w celu określenia stężenia matrycy zastosowanego w każdej reakcji.
Opisano protokół reakcji qPCR ukierunkowany na DNA 16S rRNA. W przypadku transkryptów 16S rRNA należy zastąpić krzywą wzorcową i matrycę cDNA. Ponieważ próbki nieznane są kwantyfikowane względem krzywej wzorcowej, konieczne jest zapewnienie wysokiej jakości tej krzywej. Rysunek 2 przedstawia przygotowanie (A) krzywych wzorcowych i rozcieńczeń DNA środowiskowego, (B) amplifikację krzywej wzorcowej i próbek środowiskowych oraz (C) konwersję krzywej wzorcowej do regresji liniowej i obliczenie liczby kopii genów. Przy prawidłowo przygotowanym i amplifikowanym zakresie rozcieńczeń dziesięciokrotnych obserwuje się różnicę 3,3 cyklu między poszczególnymi rozcieńczeniami wzorca (dziesięciokrotny wzrost ilości matrycy przy 100% wydajności amplifikacji zajmuje 3,3 cyklu) (Rysunek 2Bi). Pożądane są parametry krzywych wzorcowych, w tym wartości R2 wynoszące 0,99 oraz wydajność PCR w zakresie od 90 do 110% (Rysunek 2C). Ważne jest raportowanie wartości Cp dla kontroli bez matrycy (NTC), jeśli są one obecne. W takim przypadku wprowadza się próg odcięcia Cp dla wzorców i próbek nieznanych, wynoszący 3,3 cyklu (t.j. logarytmiczny wzrost) powyżej wartości Cp dla NTC20 (Rysunek 2Cii). Nieznaną matrycę wyekstrahowaną z DNA osadów kwantyfikowano z rozcieńczeń: czystej próbki, 10-1, 10-2 oraz 10-3 (B). Próbka nierozcieńczona nie uległa amplifikacji; wartości Cp dla rozcieńczeń od 10-1 do 10-3 wynosiły odpowiednio 24,12, 26,02 i 28,40. Wartość Cp dla NTC wynosiła 30,5, zatem wprowadzono próg odcięcia NTC na poziomie 27,2. Przeliczenie liczebności genów na g-1 mokrej masy osadu dało wyniki odpowiednio 2,5 x 10⁷ i 7,1 x 10⁷ dla zakresu rozcieńczeń 10-1 i 10-2. Wartość Cp dla rozcieńczenia 10-3 znajdowała się poniżej progu odcięcia NTC, w związku z czym nie została wykorzystana. W tym przypadku rozcieńczenie 10-2 wybrano jako optymalne rozcieńczenie matrycy.
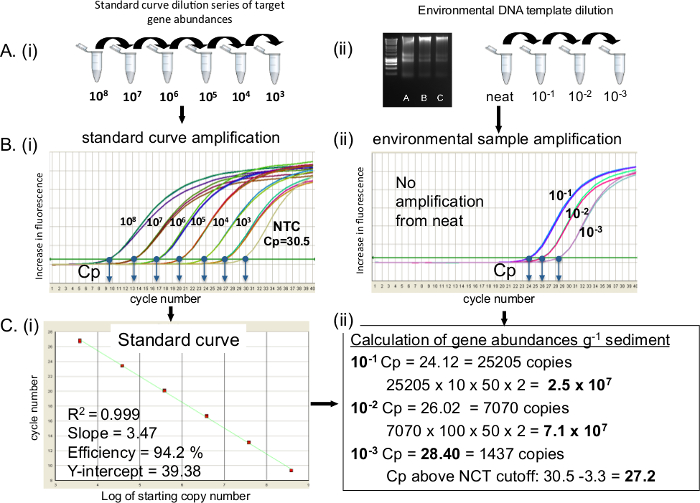
Rycina 2. Amplifikacja qPCR genu 16S rRNA standardów oraz DNA środowiskowego wyekstrahowanego z osadów przybrzeżnych. Przygotowanie (A) i) krzywej wzorcowej DNA i ii) rozcieńczeń DNA środowiskowego do amplifikacji qPCR, (B) amplifikacja qPCR i) krzywej wzorcowej DNA i ii) próbek środowiskowych; przedstawiono wartości Cp dla każdej próbki. (C) i) Regresja liniowa krzywej wzorcowej wraz z deskryptorami krzywej wzorcowej; ii) obliczanie liczebności genów w próbkach środowiskowych. NTC: Negatywna kontrola matrycy (Negative Template Control). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Odczynnik | Ilość |
| CTAB | 5 g |
| K2HPO4x3H2O | 2,58 g |
| KH2PO4 | 0,1 g |
| NaCl | 2,05 g |
| dH2O | do 100 ml |
Tabela 1. Przygotowanie buforu fosforanowego z CTAB.
| Odczynnik | Ilość |
| PEG 6000 | 30 g |
| NaCl | 9,35 g |
| dH2O | do 100 ml |
| Uwaga: dodawać PEG 6000 powoli, przy umiarkowanym podgrzewaniu i mieszaniu w 50 ml dH2O2O. | |
Tabela 2. Przygotowanie roztworu do wytrącania PEG-NaCl.
| Odczynnik | Ilość |
| Nierozcieńczone RNA / RNA rozcieńczone 1:10 | 1.0 µl |
| Bufor do PCR 10x | 5.0 µl |
| dNTPs 10 mM | 1.0 µl |
| Starter forward 63F | 1.0 µl |
| CAG GCC TAA CAC ATG CAA GTC | |
| Starter reverse 518R | 1.0 µl |
| ATT ACC GCG GCT GCT GG | |
| Polimeraza Taq | 0.4 µl |
| Woda dH2O wolna od RNaz | 40.6 µl |
Tabela 3. Master mix do PCR w celu kontroli jakości RNA wolnego od DNA.
| Odczynnik | Ilość |
| RNA | 0.5-5 μg |
| dNTP 10 mM | 1 µl |
| Starter odwrotny 10 μM/ Losowe heksamery 50 µM | 1 µl |
| DEPC-H2O | Do 13 µl |
Tabela 4. Mieszanina reakcyjna A do syntezy cDNA.
| Odczynnik | Ilość |
| Bufor 5x | 4 µl |
| DTT | 1 µl |
| inhibitor RNazy | 1 µl |
| Odwrotna transkryptaza | 1 µl |
Tabela 5. Mieszanina reakcyjna B do syntezy cDNA.
| Cel | Nazwa startera | Sekwencja | Temperatura annealingu (T°C) | Bibliografia |
| bakterie 16S rRNA | Bact1369F | CGG TGA ATA CGT TCY CGG | 56 | Suzuki i wsp. 2000 19 |
| Prok1492R | GGW TAC CTT GTT ACG ACT T | |||
| TM1389F (sonda) | CTT GTA CAC ACC GCC CGT C |
Tabela 6. Startery i sondy do analizy q-PCR 16S rRNA.
| Odczynnik | Ilość |
| 2x Master Mix | 10 μl |
| Starter forward (10 μM) | 0.8 μl |
| Starter odwrotny (10 μM) | 0.8 μl |
| Sonda (10 μM) | 0.4 μl |
| Woda | 7.0 μl |
| Objętość końcowa | 19 μl |
Tabela 7. Mieszanina reakcyjna do PCR w czasie rzeczywistym.
| Deskryptor | Znaczenie |
| Współczynnik korelacji (R2) | Miara liniowości krzywej wzorcowej. W idealnym przypadku powinna wynosić R2=1. Wartość R2Wartości 0,98–0,99 są dopuszczalne. |
| Nachylenie (α) | Miara wydajności reakcji. W warunkach idealnych powinna wynosić -3,32. Wartość w zakresie od -3,58 do -3,1. |
| Wydajność (=10(-1/nachylenie)-1) | Jeśli wydajność wynosi 100%, liczba matryc podwaja się po każdym cyklu termicznym podczas amplifikacji wykładniczej. Prawidłowy zakres wydajności mieści się między 90% a 110%. |
| punkt przecięcia z osią Y (β) | Teoretyczna granica wykrywalności reakcji. Chociaż nie jest ona wykorzystywana do ilościowego określenia czułości reakcji, ma ona znaczenie przy porównywaniu różnych krzywych wzorcowych dla tego samego celu. |
Tabela 8. Opisy reakcji qPCR.
Dyskusja
Połączenie ekstrakcji DNA/RNA z qPCR zapewnia szybką, dokładną i stosunkowo opłacalną metodę czułej kwantyfikacji obfitości genów i transkryptów z szeregu próbek środowiskowych, takich jak osady przybrzeżne.
Wstępna ekstrakcja kwasów nukleinowych jest kluczowym krokiem zapewniającym uzyskanie reprezentatywnego obrazu obecnej społeczności drobnoustrojów22. W protokole ekstrakcji należy wziąć pod uwagę szereg ograniczeń: a) osiągnięcie całkowitej lizy komórek, b) koekstrakcja związków hamujących (np. kwasów humusowych lub polifenoli), c) zanieczyszczenie DNA we frakcji RNA, d) szybka degradacja wyekstrahowanych kwasów nukleinowych podczas przechowywania. Należy podjąć środki ostrożności w celu obejścia tych ograniczeń. Na przykład należy zwrócić szczególną uwagę na to, aby ekstrakcja kwasów nukleinowych była zoptymalizowana dla rodzaju próbki (np. osady, gleba, ścieki itp.). Znaczną poprawę wydajności i jakości kwasów nukleinowych zarówno dla DNA, jak i RNA można osiągnąć poprzez przeprowadzenie wstępnych eksperymentów23. Aby zminimalizować wpływ związków hamujących na aplikacje oparte na PCR24, należy przetestować szereg rozcieńczeń z wyekstrahowanego DNA i RNA. Aby uniknąć szybkiej degradacji wyekstrahowanego DNA/RNA z wielu cykli zamrażania i rozmrażania oraz uniknąć możliwej utraty informacji genetycznej, należy przechowywać wiele podwielokrotności o małej objętości w temperaturze -80 °C.
Starannie zaprojektowana metoda qPCR jest solidną, wysoce powtarzalną i czułą metodą. Warto zauważyć, że metody amplifikacji i konstrukcji krzywej standardowej przedstawione w tym protokole mogą być dostosowane do dowolnego celu genów, w tym innych markerów filogenetycznych (tj. archeonów 16S rRNA, grzybów 18S rRNA) lub genów zaangażowanych w ważne funkcje w środowisku. Znane ograniczenia w stosowaniu qPCR to: a) generowanie powtarzalnej krzywej wzorcowej wysokiej jakości do bezwzględnej kwantyfikacji ilościowej, b) wybór startera/sondy i optymalizacja warunków testu q-PCR, c) stosowanie niskiej jakości/ściętych kwasów nukleinowych, d) wybór roboczego rozcieńczenia DNA/RNA w celu uniknięcia zahamowania. Ponadto należy wziąć pod uwagę, że technika qPCR zapewnia obfitość genów/transkryptów, która może nie być równoznaczna z liczbą komórek: dzieje się tak szczególnie w przypadku, gdy celem są geny 16S i 18S rRNA, ponieważ mikroorganizmy mają różną liczbę kopii genu rybosomalnego w swoim genomie25.
Niskiej jakości krzywe standardowe spowodują niedokładną kwantyfikację genu będącego przedmiotem zainteresowania. Dobrą praktyką jest przechowywanie zapasu wzorców wysokiego stężenia w małych porcjach, z których można uzyskać świeże krzywe wzorcowe. Nie przechowuj standardowych krzywych, zawsze przygotowuj świeże rozcieńczenia z zapasu o najwyższym stężeniu za każdym razem. W celu dokładnego ilościowego określenia próbek środowiskowych należy upewnić się, że zakres stężeń krzywej wzorcowej obejmuje oczekiwane wartości Cp nieznanych próbek. Podczas ilościowego określania transkryptów skonstruuj krzywą standardową z RNA, a nie z dwuniciowego DNA. Tam, gdzie jest to możliwe, oznaczanie ilościowe próbek, które mają być bezpośrednio porównane, powinno być zakończone w ramach jednego testu, aby uniknąć różnic między testami20. Nie zawsze jest to możliwe. Dlatego, aby porównać obfitość genów generowanych między testami, zaleca się przeprowadzenie losowego podzbioru próbek replikowanych między testami. Obecnie dostępny jest szeroki wybór zestawów starterów i sond do qPCR ukierunkowanych na taksony drobnoustrojów i grupy funkcyjne15. Przy ich wyborze należy starannie rozważyć, aby zapewnić zarówno maksymalny zasięg, jak i specyficzność dla grupy docelowej. Jeśli wydajność reakcji testu qPCR nie jest zadowalająca, rozwiązywanie problemów rozpoczyna się od zbadania różnych warunków cykli termicznych (takich jak czas i/lub temperatura wyżarzania) i/lub warunków reakcji, np. różnych stężeń starter-sonda. Po zoptymalizowaniu testu q-PCR i warunków reakcji należy zawsze przeprowadzić wstępny test szeregu rozcieńczeń DNA/cDNA w celu określenia odpowiedniego stężenia matrycy. Należy wybrać zakres rozcieńczenia, który daje najwyższą liczbę kopii, jako optymalne rozcieńczenie matrycy do dalszych testów.
Obecnie technologie sekwencjonowania nowej generacji skutecznie rzucają światło na strukturę i funkcje społeczności drobnoustrojów w wielu środowiskach26,27,28. Jednak te zestawy danych są często oparte na bibliotekach amplikonów PCR w punkcie końcowym, a zatem dostarczają jedynie półilościowych ocen liczebności poszczególnych taksonów. W związku z tym zdolność techniki opartej na PCR w czasie rzeczywistym do celowania w określone markery taksonomiczne (od wyższej domeny do poziomu szczepu) umożliwia skuteczną walidację wyników uzyskanych przez sekwencjonowanie nowej generacji. Co więcej, qPCR jest z powodzeniem stosowany w połączeniu z innymi metodami molekularnymi ekologii drobnoustrojów, takimi jak sondowanie stabilnymi izotopami (SIP) lub filogenetyczne/funkcjonalne mikromacierze. W połączeniu z poprzednim narzędziem, qPCR może być stosowany do ilościowego oznaczania społeczności aktywnej metabolicznie29,30. W połączeniu z analizą mikromacierzy, qPCR zapewnia kluczową ilościową interpretację opartych na markerach filogenetycznych i funkcjonalnych badaniach genów w środowiskach31,32.
W związku z tym, niezależnie od tego, czy jest stosowany samodzielnie, czy w połączeniu z innymi (często opartymi na procesie) ocenami funkcji ekosystemu, ilościowy PCR jest niezbędnym narzędziem dla ekologów mikrobiologicznych w badaniu nieuchwytnego związku między społecznościami mikrobiologicznymi a funkcjami ekosystemów.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta publikacja powstała w wyniku badań przeprowadzonych dzięki finansowemu wsparciu Rady Badań nad Środowiskiem Naturalnym (NERC) w ramach grantu numer NERC NE/JO11959/1 oraz Science Foundation Ireland i Marie-Curie Action COFUND w ramach grantu numer 11/SIRG/B2159przyznanego CJS i Wschodniemu Konsorcjum Badań Akademickich (Eastern ARC).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Dwuwodorowęglan dietylu | Sigma | 40718 | Toksyczny, otwarty pod chemicznym kapturem |
| bromek cetrimonium (CTAB) | Sigma | 52365 | Drażniący, otwarty pod kapturem chemicznym |
| fosforan potasu dwuzasadowy | Sigma | RES20765 | |
| fosforan potasu jednozasadowy | Sigma | P9791 | |
| Fenol : Chloroform : Alkohol izoamylowy pH 8 | Sigma | P2069 | Zrównoważyć pH 8 przed użyciem |
| Chloroform : Alkohol izoamylowy | Sigma | 25666 | |
| chlorek sodu | VWR | 1.06404.0500 | |
| glikol polietylenowy 6000 | VWR | 528877-100 | |
| Etanol klasy molekularnej | Sigma | E7148 | |
| Rurki Lysing Matrix E | MP Biomedical | 116914050 | |
| Turbo DNAse | Ambion | AM1907 | |
| Polimeraza Taq | Sigma | D1806 | |
| dNTPs | Bioline | BIO-39028 | |
| SuperScript III | Life Technologies | 18080044 | |
| Inhibitory RNAZ | Technologie życia | 10777019 | |
| wolne od RNAzy/DNAz 0,2 ml probówek do PCR | Sarstedt | 72.985.002 | |
| SureCleanPlus | Bioline | BIO-37047 | |
| pGEM Easy T Vector | Promega | A1360 | |
| E. coli JM109 kompetentne komórki | Promega | L2005 | |
| Tryptone | Sigma | T7293 | |
| Ekstrakt drożdżowy | Sigma | 70161 | |
| Ampicillin | Sigma | 59349 | |
| X-Gal | Bioline | BIO-37035 | |
| IPTG | Bioline | BIO-37036 | |
| Agar | VWR | 20768.235 | |
| Zestaw plazmidowy Midi | Qiagen | 12143 | |
| Qubit | Life Technologies | Q33216 | |
| Test Quant-IT DNA HS | Technologie życia | Q-33120 | |
| Test Quant-IT RNA HS | Life Technologies | Q32855 | |
| Zestaw MEGAshortscript | Ambion | AM1354 | |
| TaqMan SensiFast Probe Zestaw Lo-ROX | Maszyna | ||
Bibliografia
- Epstein, S. S. The phenomenon of microbial uncultivability. Curr. Opin. Microbiol. 16 (5), 636-642 (2013).
- Zhou, J., Bruns, M. A., Tiedje, J. M. DNA recovery from soils of diverse composition. Appl. Environ. Microbiol. 62, 316-322 (1996).
- Miller, D. N., Bryant, J. E., Madsen, E. L., Ghiorse, W. C. Evaluation and optimization of DNA extraction and purification procedures from soil and sediments samples. Appl. Environ. Microbiol. 65 (11), 4715-4724 (1999).
- Burgmann, H., Pesaro, M., Widmer, F., Zeyer, J. A strategy for optimizing quality and quantity of DNA extracted from soil. J. Microbiol. Methods. 45 (1), 7-20 (2001).
- Hurt, R. A., et al. Simultaneous recovery of RNA and DNA from soils and sediments. Appl. Environ. Microbiol. 67, 4495-4503 (2001).
- Griffiths, R. I., Whiteley, A. S., O'Donnell, A. G., Bailey, M. J. Rapid method for coextraction of DNA and RNA from natural environments for analysis of ribosomal DNA- and rRNA-based microbial community composition. Appl. Environ. Microbiol. 66 (12), 5488-5491 (2000).
- Martins, G., et al. Structure and activity of lacustrine sediment bacteria involved in nutrient and iron cycles. FEMS Microbiol. Ecol. 77 (3), 666-679 (2011).
- Kuffner, M., et al. Effects of season and experimental warming on the bacterial community in a temperate mountain forest soil assessed by 16S rRNA gene pyrosequencing. FEMS Microbiol. Ecol. 82 (3), 551-562 (2011).
- Tatti, E., et al. Influences of over winter conditions on denitrification and nitrous oxide-producing microorganism abundance and structure in an agricultural soil amended with different nitrogen sources. Agric. Ecosyst . Environ. 183, 47-59 (2014).
- Giovannoni, S. J., Britschgi, T. B., Moyer, C. L., Field, K. G. Genetic diversity in the Sargasso Sea bacterioplankton. Nature. 345, 60-62 (1990).
- Ward, D. W., Weller, R., Bateson, M. M. 16S rRNA sequences reveal numerous uncultured microorganisms a natural community. Nature. 345, 63-65 (1990).
- Suzuki, M. T., Giovannoni, S. J. Bias caused by template annealing in the amplification of mixture of 16S rRNA genes by PCR. Appl. Environ. Microbiol. 62, 625-630 (1996).
- Wittwer, C. T., Herrmann, M. G., Moss, A. A., Rasmussen, R. P. Continuous fluorescence monitoring of rapid cycle DNA amplification. Biotechniques. 22, 130-138 (1997).
- Holland, P. M., Abramson, R. D., Watson, R., Gelfand, D. H. Detection of Specific Polymerase Chain Reaction Product by Utilizing the 5' 3' Exonuclease Activity of Thermus aquaticus DNA Polymerase. PNAS. 88, 7276-7280 (1991).
- Smith, C. J., Osborn, A. M. Advantages and limitations of quantitative PCR (Q-PCR)-based approaches in microbial ecology. FEMS Microbiol. Ecol. 67, 2-20 (2009).
- Park, S. J., Park, B. J., Rhee, S. K. Comparative analysis of archaeal 16S rRNA and amoA genes to estimate the abundance and diversity of ammonia-oxidizing archaea in marine sediments. Extremphiles. 12 (4), (2008).
- Urakawa, H., Yoshida, T., Nishimura, M., Ohwada, K. Characterization of depth-related population variation in microbial communities of a coastal marine sediment using 16S rDNA-based approaches and quinone profiling. Environ. Microbiol. 2, 542-554 (2008).
- Smith, C. J., Dong, L. F., Wilson, J., Stott, A., Osborn, A. M., Nedwell, D. B. Seasonal variation in denitrification and dissimilatory nitrate reduction to ammonia process rates and corresponding key functional genes along an estuarine nitrate gradient. Front. Microbiol. 6, 542(2015).
- Sambrook, J., Russell, D. W. Molecular Cloning: a laboratory manual. , Cold Spring Harbor (NY): Cold Spring Harbor Laboratory Press. 205(2001).
- Smith, C. J., Nedwell, D. B., Dong, L. F., Osborn, A. M. Evaluation of Quantitative Polymerase Chain Reaction (Q-PCR) based approaches for determining gene copy and gene transcript numbers in environmental samples. Environ. Microbiol. 8 (5), 804-815 (2006).
- Suzuki, M. T., Taylor, L. T. DeLong E.F., Quantitative analysis of small-subunit rRNA genes in mixed microbial population via 5'-nuclease assays. Appl. Environ. Microbiol. 66, 4605-4614 (2000).
- Luna, G. M., Dell'Anno, A., Danovaro, R. DNA extraction procedure: a critical issue for bacterial diversity assessment in marine sediments. Environ. Microbiol. 8 (2), 308-320 (2005).
- Lever, M. A., Torti, A., Eickenbursch, P., Michaud, A. B., Šantl-Temkiv, T., Jørgensen, B. B. A modular method for the extraction of DNA and RNA, and the separation of DNA pools from diverse environmental sample types. Front. Microbiol. 6, 476(2015).
- Lloyd, K. G., MacGregor, B. J., Teske, A. Quantitative PCR methods for RNA and DNA in marine sediments: maximizing yield while overcoming inhibition. FEMS Microbol. Ecol. 72, 144-151 (2010).
- Klappenbach, J. A., Dumbar, J. M., Schmidt, T. M. rRNA Operon copy number reflects ecological strategies of bacteria. App. Environ. Microbiol. 66 (4), 1328-1333 (2000).
- Shi, Y., Tyson, G. W., Eppley, J. M., DeLong, E. F. Integrated metatrascriptomic and metagenomics analyses of stratified microbial assemblages in the open ocean. ISME J. 5, 999-1013 (2011).
- Howe, A. C., Jansson, J. K., Malfatti, S. A. Tringe S.G., Tiedje J.M., & Brown C.T. Tackling soil diversity with the assembly of large, complex metagenomes. PNAS. 111 (13), 4904-4909 (2014).
- Klaedtke, S., et al. Terroir is a key driver of seed-associated microbial assemblages. Environ. Microbiol. , (2015).
- Lueders, T., Wagner, B., Claus, P., Friedrich MW, Stable isotope probing of rRNA and DNA reveals a dynamic methylotroph community and trophic interactions with fungi and protozoa in oxic rice field soil). Environ. Microbiol. 6, 60-72 (2004).
- Kunapuli, U., Lueders, T., Meckenstock, R. U. The use of stable isotope probing to identify key iron-reducing microorganisms involved in anaerobic benzene degradation. ISME J. 1, 643-653 (2007).
- Bürgmann, H., et al. Transcriptional response of Silicibacter pomeroyi DSS-3 to dimethylsulfoniopropionate (DMSP). Environ. Microbiol. 9 (11), 2742-2755 (2007).
- He, J. Z., et al. Geochip: a comprehensive microarray for investigating biogeochemical ecological and environmental processes. ISME J. 1, 67-77 (2007).
Przedruki i uprawnienia
