Opisany jest prosty aparat Dewara/kriostatu z ciekłym azotem, składający się z małego optycznego Dewara z topionej krzemionki, termopary i spektrografu z ładunkiem sprzężonym z ładunkiem (CCD). Eksperymenty, do których zaprojektowano ten kriostat Dewara, wymagają szybkiego ładowania, zamrażania i wyrównywania próbek, dokładnych i stabilnych temperatur próbek oraz niewielkich rozmiarów/przenośności.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Prosty kriostat Dewara/Kriostatu do równoważenia termicznego próbek w znanych temperaturach w celu dokładnych pomiarów luminescencji kriogenicznej
W tym artykule
Podsumowanie
Streszczenie
Opisano budowę i działanie prostego aparatu Dewara/kriostatu z ciekłym azotem, opartego na małym optycznym Dewarze z topionej krzemionki, zespole termopary i spektrografie CCD. Eksperymenty, do których zaprojektowano ten kriostat Dewara/kriostatu, wymagają szybkiego ładowania próbki, szybkiego zamrażania próbki, szybkiego wyrównania próbki, dokładnych i stabilnych temperatur próbki oraz niewielkich rozmiarów i przenośności jednostki kriogenicznej Dewara/kriostatu. W połączeniu z szybkim tempem pozyskiwania danych przez spektrograf CCD, ten Dewar/kriostat jest w stanie wspierać kriogeniczne pomiary spektroskopowe luminescencji na próbkach luminescencyjnych w serii znanych, stabilnych temperatur w zakresie 77-300 K. Zależne od temperatury badanie wygaszania tlenu w luminescencji w kompleksie metali przejściowych rodu(III) przedstawiono jako przykład rodzaju badań możliwych do przeprowadzenia za pomocą tego kriostatu Dewara/kriostatu. W kontekście tej aparatury, stabilna temperatura dla spektroskopii kriogenicznej oznacza próbkę luminescencyjną, która jest równoważona termicznie z ciekłym azotem lub azotem gazowym w znanej mierzalnej temperaturze, która nie zmienia się (ΔT < 0,1 K) w krótkiej skali czasu (~1-10 sek) pomiaru spektroskopowego za pomocą CCD. Dewar/kriostat działa poprzez wykorzystanie dodatniego gradientu termicznego dT/dh, który rozwija się powyżej poziomu ciekłego azotu w Dewarze, gdzie h jest wysokością próbki powyżej poziomu ciekłego azotu. Powolne parowanie ciekłego azotu powoduje powolny wzrost h w ciągu kilku godzin, a w konsekwencji powolny wzrost temperatury próbki T w tym okresie. Szybko uzyskane widmo luminescencyjne skutecznie wyłapuje próbkę w stałej, zrównoważonej termicznie temperaturze.
Wprowadzenie
W zakresie temperatur kriogenicznych badania widm luminescencji elektronicznej oraz czasów życia luminescencji cząsteczek emitujących światło w zależności od temperatury dostarczają bogatej wiedzy na temat wzbudzonych stanów elektronowych tych cząsteczek oraz zjawisk fotochemicznych i fotofizycznych wynikających z tych stanów. Pionierskie badania fotofizyczne w zależności od temperatury przeprowadzone przez Crosby’ego i współpracowników na kompleksach rutenu(II), rodu(I) i rodu(III) z 1,10-fenantroliną, 2,2'-bipirydyną oraz innymi ligandami dobrze ilustrują potencjał spektroskopii zależnej od temperatury w wyjaśnianiu struktur, symetrii, energetyki oraz właściwości chemicznych wielu emisyjnych wzbudzonych stanów elektronowych.1-6
Jednakże prawidłowe przeprowadzenie spektroskopii kriogenicznej zależnej od temperatury nie jest kwestią trywialną. Bardzo łatwo zdarza się, że próbka poddawana analizie spektroskopowej nie osiąga równowagi termicznej, co prowadzi do wystąpienia szerokiego zakresu temperatur wzdłuż gradientu termicznego. W efekcie zmierzone widmo stanowi superpozycję emisji z różnych zakresów temperatur. Co więcej, nawet średnia temperatura w tym zakresie może znacząco odbiegać od odczytu sondy temperatury (np. termopary lub rezystancyjnego czujnika temperatury) umieszczonej na próbce lub w jej pobliżu. Zatem prawidłowe wykonanie spektroskopii kriogenicznej zależnej od temperatury wymaga ustalenia warunków eksperymentalnych, w których temperatura próbki jest znana, stabilna, jednorodna i w razie potrzeby regulowana. Warunki te można osiągnąć przy użyciu niezwykle skromnej aparatury składającej się ze spektrografu CCD, źródła wzbudzenia, optycznego naczynia Dewar i termopary, pracujących zgodnie z prostymi, bezpośrednimi protokołami eksperymentalnymi (patrz Rysunek 1).
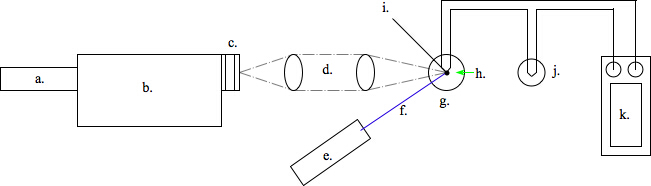
Rycina 1. Układ spektrografu luminescencyjnego do spektroskopii w niskich temperaturach. System przedstawiony na tym widoku z góry obejmuje: (a.) detektor CCD, (b.) spektrograf, (c.) szczelinę wejściową i filtry, (d.) optykę zbierającą luminescencję, (e.) źródło wzbudzenia w postaci lasera lub lampy łukowej, (f.) wiązkę wzbudzającą, (g.) optyczny Dewar z kwarcowego szkła topionego na uchwycie translacyjnym xyz, (h.) złącze termopary z próbką, (i.) próbkę, (j.) złącze referencyjne termopary: 0 °C = 273.15 K kąpiel lodu i wody, (k.) cyfrowy woltomierz. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Niepożądane gradienty termiczne w próbce oraz błędne średnie temperatury próbki niemal na pewno wystąpią, jeśli jedna strona próbki zostanie umieszczona w bezpośrednim kontakcie fizycznym z powierzchnią kriogenicznego „palca chłodzącego”, podczas gdy druga strona próbki będzie znajdować się w próżni. Najbardziej praktycznym sposobem zapewnienia, aby cała próbka znajdowała się w jednorodnej, mierzalnej temperaturze T jest do całkowicie zanurzyć próbkę oraz sondę temperatury w cieczy kriogenicznej o temperaturze T (np., ciekłego azotu lub ciekłego helu) lub w oparach kriogenicznych w temperaturze T (np. zimną parą azotu lub helu). Kriostaty o zmiennej temperaturze zapewniają stałą temperaturę w otoczeniu próbki poprzez równoważenie przepływu kriogenu z ogrzewaniem rezystancyjnym w celu uzyskania pożądanej kriogenicznej temperatury próbki.7-9 W celu zapewnienia jednorodności temperatury próbki można zastosować gaz wymiany termicznej. Idea polega na doprowadzeniu próbki do stanu równowagi termicznej z gazem wymiany, który z kolei znajduje się w równowadze termicznej z kriostatem. Opracowano konstrukcje kriostatów, które umożliwiają osiągnięcie równowagi termicznej próbki w różnych temperaturach poprzez prostą regulację wysokości próbki. h powyżej poziomu cieczy kriogenicznej w naczyniu Dewar do przechowywania.10 Próbki są wzbudzane, a luminescencję wykrywa się za pomocą światłowodów lub układów soczewek. Przy danej wysokości próbki/sondy htemperatura par kriogenu wynosi T(h) a temperatura ta wzrasta wraz z h zwiększa (t. j.naczynie Dewara zapewnia łagodny gradient termiczny dT/dh > 0 w fazie par). Gaz kriogeniczny znajdujący się nad cieczą pełni w rzeczywistości funkcję gazu wymiany. Umieszczenie niewielkiej próbki oraz sondy temperatury w h zapewnia wyrównanie termiczne próbki w temperaturze T(h)Aby zwiększyć temperaturę próbki, h wzrasta. Aby obniżyć temperaturę próbki, h zostaje obniżona. Dolną granicą temperatury takiego kriostatu jest temperatura ciekłego chłodziwa w h = 0. Tę dolną granicę temperatury można obniżyć jeszcze bardziej poprzez zmniejszenie ciśnienia. W dużym naczyniu Dewarowskim do przechowywania (np., w przypadku 100-litrowego naczynia Dewara z helem w fazie ciekłej lub 10-litrowego naczynia Dewara z azotem w fazie ciekłej), tempo odparowywania kriogenu jest pomijalne w czasie trwania serii pomiarów spektroskopowych, co umożliwia regulację wysokości próbki h powyżej ciekłego kriogenu, aby uzyskać znaną korektę temperatury próbki.
Badania spektroskopowe prowadzone w tym laboratorium nad zależnością od temperatury wygaszania luminescencji kompleksów metali przejściowych indukowanego tlenem doprowadziły do adaptacji małego optycznego naczynia Dewar z topionego kwarcu do spektroskopowych badań w zmiennej temperaturze z wykorzystaniem ciekłego azotu w zakresie 77-300 K (patrz Rysunek 2).
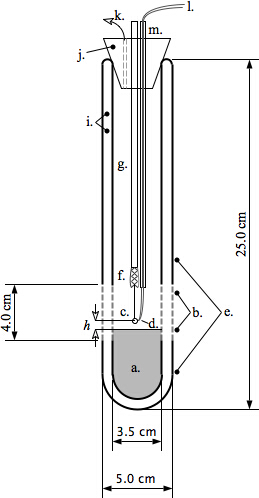
Rysunek 2. Układ optycznego naczynia Dewar z topionego kwarcu do spektroskopii luminescencyjnej w niskich temperaturach (77-300 K). Ten schemat optycznego naczynia Dewar przedstawia kompletny system z regulowaną temperaturą. (a.) ciekły azot, (b.) przezroczysty (4,0 cm) niesrebrzony obszar dostępu optycznego naczynia Dewar, (c.) miedziana pętla na próbkę, (d.) złącze termopary, (e.) srebrzony obszar naczynia Dewar, (f.) zacisk krokodylkowy, (g.) drewniany kołek, (h.) odległość między poziomem ciekłego azotu a próbką, (i.) obszar próżni między wewnętrzną a zewnętrzną ścianką naczynia Dewar, (j.) korek korkowy, (k.) otwór odprowadzający azot gazowy, (l.) przewody termopary, (m.) przewody termopary rozdzielone i przymocowane do drewnianego kołka taśmą PTFE. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Krzemionka topiona jest nieemisyjna i zapewnia wysoką transmisję optyczną od bliskiego ultrafioletu, przez zakres widzialny, aż po bliską podczerwień (~200-2,000 nm). Podstawowe zasady funkcjonowania dużego systemu naczynia Dewara do przechowywania opisanego wcześniej10, w którym wysokość próbki nad ciekłym kriogenem determinuje jej temperaturę, zostały z powodzeniem przeniesione w mniejszej skali przy użyciu tego małego optycznego naczynia Dewara. Jednak zamiast mechanicznej regulacji wysokości próbki h nad stacjonarnym poziomem ciekłego kriogenu w celu dostosowania temperatury próbki T, pozycja próbki względem samego naczynia Dewara pozostaje stała (Rysunek 2). Powolne odparowywanie ciekłego azotu w optycznym naczyniu Dewara w ciągu kilku godzin stopniowo zwiększa odległość h próbki nad opadającym poziomem ciekłego azotu (Rysunek 3).
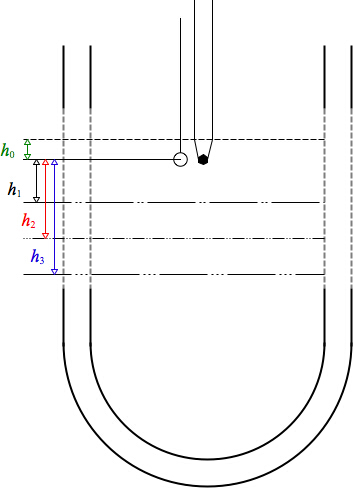
Rysunek 3. Zbliżenie obszaru próbki w naczyniu Dewara optycznego. Temperatury: próbka zanurzona w ciekłym azocie do poziomu h0, co daje T0 = 77 K; próbka zanurzona w zimnych parach azotu na poziomach h1 < h2 < h3 powyżej poziomu ciekłego azotu, co daje temperatury próbki T1 < T2 < T3. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Pozwala to na powolny, kontrolowany wzrost temperatury próbki w czasie (do kilku godzin), przy jednoczesnym utrzymywaniu zarówno próbki, jak i sondy temperatury – złącza termopary miedź-konstantan – w równowadze termicznej z zimną parą azotu. Widma luminescencji obejmujące obszary widzialny i bliskiej podczerwieni są rejestrowane w zaledwie kilka milisekund na widmo (lub setki widm na sekundę) za pomocą spektrografu luminescencyjnego wyposażonego w detektor CCD, podczas których temperatura próbki pozostaje praktycznie stała (ΔT < 0.1 K) w trakcie pozyskiwania każdego zestawu danych spektralnych. Typowy czas oczekiwania między widmami w temperaturach różniących się o ok. 5 K wynosi ok. 5-15 min. Co więcej, efekty nagrzewania próbki lub jej degradacji fotochemicznej przez światło wzbudzające są zminimalizowane, ponieważ światło wzbudzające pada na próbkę tylko przez kilka sekund na widmo. W interesie prostoty, przenośności i szybkości ładowania próbek nie zastosowano kabli światłowodowych. Próbki są wzbudzane bezpośrednio albo pasmem 365 nm z lampy łukowej rtęciowej, albo linią 405 nm lasera diodowego. Światło emitowane przez próbki jest zbierane bezpośrednio z emitującej próbki w naczyniu Dewara przez soczewkę zbierającą i kierowane na szczelinę wejściową spektrografu przez soczewkę skupiającą. Próbki badanych kompleksów rutenu i rodu są przygotowywane do badań spektroskopowych w formie cienkich warstw roztworu o stężeniu ok. 10-3-10-4 M w roztworach nasyconych tlenem. Roztwory są utrzymywane przez napięcie powierzchniowe w małych pętlach z drutu miedzianego (średnica pętli ok. 3 mm, wykonana z drutu miedzianego o średnicy 0.0150 in.). Wysokość złącza termopary jest następnie dostosowana tak, aby była równa wysokości próbki (hthermocouple = hsample) i znajdowała się w bliskim sąsiedztwie pętli z próbką, jak pokazano na rycinach 2 i 3. Temperatury są wyznaczane poprzez pomiar różnicy napięć między złączem termopary przy próbce a referencyjnym złączem termopary w wodzie z lodem o temperaturze 0 °C za pomocą cyfrowego woltomierza o wysokiej impedancji i porównanie wyniku z tabelą zależności temperatury od napięcia dla termopary typu T miedź/konstantan. Roztwory próbek w formie cienkich warstw uwięzione w pętlach z drutu są gwałtownie zamrażane poprzez szybkie zanurzenie w ciekłym azocie w optycznym naczyniu Dewara. Następnie zamrożonym roztworom pozwala się bardzo stopniowo ogrzewać w czasie, przy czym pozostają one w stanie zamrożonym, podczas gdy ich widma luminescencji są mierzone w funkcji temperatury. Dane intensywności luminescencji w funkcji temperatury są analizowane zgodnie z następującym modelem.
Całkowita intensywność luminescencji próbki w temperaturze T jest wyrażona jako suma intensywności pochodzących z kompleksów natlenionych i nienatlenionych:
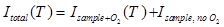 . (1)
Przyjmuje się, że intensywność luminescencji kompleksów w warunkach beztlenowych jest niezależna od temperatury. Jednakże intensywność luminescencji kompleksów natlenionych będzie spadać wykładniczo wraz ze wzrostem temperatury z powodu wygaszania przez tlen. Można to opisać równaniem Arrheniusa w formie
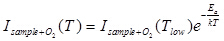 . (2)
W równaniu (2) Ea oznacza energię aktywacji wygaszania, a k jest stałą Boltzmanna. Maksymalna intensywność luminescencji zostanie zaobserwowana w obszarze niskich temperatur (patrz Rysunek 5), gdzie energia termiczna jest niewystarczająca do pokonania bariery aktywacji wygaszania (tj. transferu energii z kompleksu do tlenu). Po podstawieniu równania (2) do równania (1), otrzymamy wyrażenie
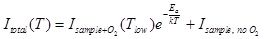 (3)
zostaje uzyskane. W równaniu (3),  jest intensywnością wynikającą z kompleksów utlenowanych w obszarze niskich temperatur. Przekształcenie równania (3) prowadzi do
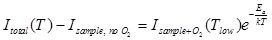 . (4)
Logarytm naturalny obu stron równania (4) daje następujący wyraz
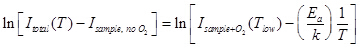 . (5)
Z równania (5) wynika, że wykres zależności 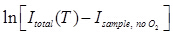 od
 będzie linią prostą o nachyleniu
 , z którego można wyznaczyć energię aktywacji wygaszania luminescencji jako
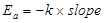 . (6)
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie i ładowanie próbek do spektroskopii kriogenicznej
- Przygotować ~3 ml ~10-3-10-4 M roztworu chromoforu luminescencyjnego w odpowiednim rozpuszczalniku.
Uwaga: Chociaż można stosować wiele rozpuszczalników, woda i różne rozpuszczalniki alkoholowe (np. etanol, mieszaniny etanolu / metanolu, glikol etylenowy i glicerol) zapewniają doskonałe połączenie rozpuszczalności i napięcia powierzchniowego do prac kriogenicznych. - Przygotuj pętlę próbki, skręcając odcinek gołego drutu miedzianego o średnicy ~0,4 mm wokół gwoździa lub, aby uzyskać pojedynczą pętlę o średnicy ~3 mm, a następnie prostą długość plecionego drutu miedzianego o długości ~30 mm.
- Przepłukać pętlę próbki 95% etanolem, aby usunąć oleje z palców i inne zanieczyszczenia, a następnie pozostawić do wyschnięcia. Aby zapewnić czystość pętli, najpierw spłucz kwasem azotowym, następnie wodą destylowaną, a na końcu etanolem.
- Załadować roztwór próbki do pętli próbki, zanurzając pętlę w roztworze próbki (krok 1.1), pozwalając, aby napięcie powierzchniowe roztworu utrzymywało cienką warstwę roztworu w pętli.
- Natychmiast zanurz załadowaną pętlę próbki w ciekłym azocie w celu zamrożenia i ustabilizowania cienkowarstwowego roztworu próbki w pętli, zwracając uwagę na stosowanie ochrony oczu (okulary ochronne) i ochrony rąk (rękawice).
2. Przygotowanie, wyrównanie i ustawienie termopary
- Przygotuj termoparę miedziano-konstantanową (typ T) z dwóch odcinków nieizolowanego drutu miedzianego o średnicy 0,4 mm i jednej długości nieizolowanego drutu konstantanowego (stop miedzi i niklu) o średnicy 0,4 mm, tworząc dwa złącza miedziano-konstantanowskie: złącze próbki i standardowe złącze odniesienia (mieszanina lodu i wody 0 °C).
Uwaga: Chociaż złącza mogą być lutowane ze sobą na srebrno, całkowicie zadowalające jest skręcenie ze sobą drutów miedzianych i konstanstantańskich w celu utworzenia złączy.- Zacisnąć druty miedziane i konstantanowe razem za pomocą szczypiec półokrągłych pod kątem ~90°. Ciągnąc mocno za dwa druty, ciasno spleć je ze sobą na pięć-sześć zwojów.
- Ułóż wszystkie przewody termopary tak, aby nie stykały się w żadnym innym miejscu niż na dwóch skrzyżowaniach. Jeśli przewody termopary są pokryte cienką powłoką izolacyjną, mogą stykać się z punktami innymi niż złącza.
- W przypadku stosowania izolowanych przewodów termopary należy zeskrobać izolację na końcach przewodów, gdzie tworzą się złącza i styki elektryczne z zaciskami woltomierza. Uważaj, aby sprawdzić, czy materiał izolacyjny na przewodach nie świeci. Przetestuj izolację przewodu termopary jako potencjalne źródło fałszywej luminescencji, umieszczając mały kawałek izolowanego drutu w pętli próbki, wzbudzając próbkę światłem o wybranej długości fali i szukając sygnału emisyjnego, gdy nie ma próbki.
- Podłącz dwa miedziane przewody termopary ze złączy sample i odniesienia do zacisków wejściowych 51/2-cyfrowego woltomierza cyfrowego o wysokiej impedancji.
- Umieścić zarówno złącza sample jak i odniesienia w łaźni wodnej/lodowej o temperaturze 0 °C i wyzerować woltomierz.
- Wyrównaj obciążoną pętlę próbki i złącze próbki termopary w optycznym czujniku Dewara wypełnionym ciekłym azotem tak, aby pokrywały się z odpowiednią wysokością i kierunkiem wiązki światła wzbudzającego. Złącze termopary i pętla próbki powinny znajdować się jak najbliżej siebie i dokładnie na tej samej wysokości w Dewarze.
3. Ogólne mechaniczne wsparcie i wyrównanie pętli próbki i złącza termopary w optycznym Dewarze
- Aby wyrównać i przytrzymać pętlę próbki na żądanej wysokości w optycznym Dewarze, przygotuj zacisk mocujący o regulowanej wysokości, mocując mały elektryczny zacisk krokodylkowy do drewnianego kołka o średnicy 5 mm x długości 30 mm.
- Wywierć otwór o średnicy nieco mniejszej niż 5 mm w korku, który ściśle przylega do górnej części optycznego Dewara. Zaciśnij pleciony odcinek drutu pętli próbki w zacisku krokodylkowym, a następnie przesuń kołek w górę lub w dół w korku, aby osiągnąć żądaną wysokość próbki w Dewarze.
- Aby wyrównać i przytrzymać złącze termopary na żądanej wysokości w optycznym Dewarze, użyj innego drewnianego kołka o średnicy 5 mm. Ustaw złącze termopary tak, aby wystawało 10-20 mm poniżej dolnej części kołka. Dopasuj druty miedziane i konstantanowe po przeciwnych stronach kołka i szczelnie owiń taśmą hydrauliczną z politetrafluoroetylenu (PTFE) o szerokości 12.5 mm, aby mocno utrzymać te druty na miejscu.
- Wywierć kolejny otwór o średnicy nieco mniejszej niż 5 mm w korku w górnej części kołka Dewara, aby pomieścić ten drugi kołek i umożliwić pionową regulację wysokości złącza termopary w pobliżu pętli próbki.
- Wywiercić trzeci mały otwór w korku na górze Dewara, aby służył jako otwór wentylacyjny do odparowywania azotu.
4. Spektroskopia kriogeniczna zależna od temperatury w optycznym Dewarze
- Włącz wszystkie urządzenia elektroniczne w spektrografie CCD co najmniej 1 godzinę wcześniej, aby umożliwić rozgrzanie elektroniki i osiągnięcie stabilnej temperatury roboczej chłodzonej kamerą CCD chłodzoną Peltierem.
- Po zakończeniu okresu nagrzewania spektrograf CCD kalibruje długość fali względem szeregu znanych linii lub pasm emisji atomowej. Zmierz widmo niskociśnieniowej atomowej lampy emisyjnej emitującej pasma znanych długości fal i skoreluj liczbę pikseli CCD aktywowanych przez pasma ze znanymi długościami fal pasma.
Uwaga: W większości nowoczesnych spektrografów CCD, w tym spektrografie Andor CCD używanym w tych badaniach, proces kalibracji długości fali jest zautomatyzowany w oprogramowaniu.- Intensywność skalibrować spektrograf, porównując zmierzone widmo lampy kwarcowo-halogenowej działającej w temperaturze 3 200 K ze znanym profilem widmowym lampy, który jest bardzo zbliżony do ciała doskonale czarnego o temperaturze 3 200 K.
- Wstępnie wyrównaj optykę wzbudzenia i emisji, aby upewnić się, że światło wzbudzenia pada na próbkę w pętli, a światło emitowane z próbki jest zbierane i pada na szczelinę wejściową spektrografu CCD.
Uwaga: Jest to dwuetapowy proces mechaniczny. Pierwszym krokiem jest wstępne zgrubne ustawienie układu optycznego, aby emitowane światło zostało skierowane na szczelinę wejściową spektrografu, tak aby sygnał luminescencji został wykryty przez przetwornik CCD. Drugi etap polega na starannej optymalizacji siły sygnału luminescencji próbki poprzez systematyczne dostosowywanie pozycji wzbudzającej wiązki światła, Dewara, samej próbki w pętli oraz elementów optycznych zbierających emisje. - Po wyrównaniu i zoptymalizowaniu układu optycznego zgodnie z opisem w ppkt 4.3 zmierz widmo referencyjnej luminescencji ciekłego azotu o temperaturze 77 K w próbce. W przypadku tego widma upewnij się, że zamrożona cienkowarstwowa próbka w pętli z drutu miedzianego, termopara przylegająca do pętli, Dewar, wiązka wzbudzenia i optyka odbioru emisji znajdują się w swoich ostatecznych zoptymalizowanych pozycjach, a próbka jest całkowicie pokryta ciekłym azotem.
- Ustaw złącze odniesienia termopary na drewnianym kołku z przewodami owiniętymi taśmą PTFE, tak jak złącze próbki. Chroni to złącze odniesienia i zapobiega niepożądanemu kontaktowi przewodów.
- Sprawdzić, czy złącze termopary odniesienia 0 °C jest zanurzone w błocie pośniegowym z lodu wodnego. Często sprawdzaj poziom lodu na skrzyżowaniu odniesienia. Ustaw złącze referencyjne w małym laboratorium Dewara z szerokim otworem, aby zmniejszyć tempo topnienia lodu.
- Sprawdź zmierzone napięcie termopary w temperaturze 77 K w porównaniu z napięciem w literaturze w temperaturze 77 K podanym dla termopary miedziano-konstanstantanowej typu T. Oba napięcia termopary powinny być bardzo ściśle zgodne. Dokonać odpowiednich poprawek ciśnienia (np. przy użyciu równania Clausiusa-Clapeyrona), jeżeli ciśnienie atmosferyczne jest mniejsze niż 1 atm.
- Pozwól, aby ciekły azot powoli się wygotował.
Uwaga: Temperatura próbki rośnie powoli (przez kilka godzin), ponieważ odległość h między próbką a poziomem ciekłego azotu powoli wzrasta w wyniku odparowania ciekłego azotu. Woltomierz cyfrowy reaguje na ten wzrost temperatury, zapewniając dokładny pomiar temperatury, ponieważ złącze termopary próbki jest całkowicie zanurzone w zimnej parze azotu. - Na chwilę włącz lub odblokuj światło wzbudzenia i użyj spektrografu CCD, aby uzyskać widmo luminescencji za pomocą protokołu producenta. Proces pozyskiwania danych spektralnych powinien być zoptymalizowany tak, aby trwał tylko kilka sekund.
- Wyłącz lub ponownie zablokuj światło wzbudzenia zaraz po zakończeniu procesu akwizycji danych, aby zminimalizować błędy wynikające z niepożądanej fotochemii próbki wywołanej światłem wzbudzenia i/lub ogrzewania próbki wywołanego światłem wzbudzenia.
- Zapisz napięcie termopary na początku i na końcu interwału akwizycji danych spektralnych. Napięcie termopary nie powinno ulegać znaczącym zmianom (tj. związana z tym zmiana temperatury ΔT w granicach 0,0-0,1 K) w bardzo krótkim przedziale czasu (~1-10 sek.), w którym pozyskiwane są dane spektralne w danej temperaturze. Przelicz odczyty napięcia na temperatury, odwołując się do tabeli temperatury i napięcia typu T miedzi-Konstantana.
- Pozwól, aby ciekły azot odparował i zmierz kolejne widmo, gdy temperatura próbki wzrośnie o ~5 K. Nie dokonuj żadnych zmian w optyce, elektronice lub natężeniu światła wzbudzenia w trakcie tych zależnych od temperatury pomiarów spektralnych.
Uwaga: W zależności od jakości optycznego Dewara, ten proces nagrzewania trwa od 5 do 15 minut na interwał ~5 K. - Skoryguj intensywność zestawów danych spektralnych CCD, odejmując intensywności ciemnych ramek (tj. intensywność widma zarejestrowaną przez CCD, gdy szczelina wejściowa jest zablokowana) i uwzględniając odpowiedź widmową zależną od długości fali. Odejmij podstawowy poziom intensywności zliczania ciemnej liczby od każdego widma próbki.
- Skorygować odpowiedź widmową zależną od długości fali, mierząc natężenie wzorca o znanym natężeniu, takiego jak wzorcowa lampa halogenowa wolframowa 3200 K, i wykorzystując stosunek znanego natężenia do zmierzonego natężenia w celu skorygowania zmierzonej intensywności próbki przy każdej długości fali.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Reprezentatywne wyniki uzyskane w opisanym powyżej układzie dla badania wygaszania luminescencji zależnego od temperatury w zakresie 77-200 K dla związku luminescencyjnego Tris(4,7-dimetylo-1,10-fenantroliny)rodu(III), [Rh(4,7-Me2-1,10-phen)3]3+, rozpuszczonego w nasyconym tlenem glicerolu, przedstawiono w Tabeli 1 oraz na Rysunkach 4, 5 i 7.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Opracowanie tego aparatu do niskotemperaturowej spektroskopii luminescencyjnej powstało z konieczności. Niezwykle ważne było, aby roztwory zawierające interesujący nas chromofor, a także przesycone tlenem, można było załadować, zamrozić i ustawić do spektroskopii w mgnieniu oka w projekcie Dewara/kriostatu, w którym temperatura próbki była dobrze zdefiniowana, stabilna i wolno się zmieniała. Praktycznie wszystkie komercyjne kriostaty potrzebują znacznie więcej czasu na załadowanie próbki, niż pozwalają na to te ogranicze...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Z przyjemnością dziękujemy Biuru Dziekana Szkoły Sztuk i Nauk oraz Biuru Rektora Uniwersytetu Concordia za wsparcie tych badań. Autorzy pragną podziękować G. A. Crosby'emu za jego wkład w to badanie.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Laser diodowy 405 nm | Ogólny | Ogólny ołówkowy wskaźnik laserowy do wzbudzenia luminescencji: 5 mW przy 405 nm | |
| kwarcowy optyczny dewar | Produkcja na zamówienie | wewnętrzna 3,5 cm x długość 25,0 cm z nieposrebrzonym obszarem 4,5 cm dla dostępu optycznego | |
| Programowalny 5 1/2-cyfrowy DMM | Keithley | Model 192 | Multimetr cyfrowy o wysokiej impedancji do odczytu napięć termopary |
| Miedziany drut termopary | Omega Engineering | SPCP-010 | Drut termopary z czystej miedzi o średnicy 0,010 cala |
| Termopara Constantan drut | Omega Engineering | SPCC-010 | 0,010 cala średnicy goły drut termopary Constantan (miedź / nikiel) |
| Polichromator/spektrograf | Jarrell-Ash | 82-415 | 0,25 m monochromator Ebert z usuniętym zespołem tylnej szczeliny, aby umożliwić pracę jako polichromator |
| kamera CCD | Andor | DV-401-UV | chłodzony termoelektrycznie (-35 ° C) Kamera CCD do wykrywania emitowanego światła |
| Drut miedziany do pętli próbki | Ogólny | drut miedziany o średnicy 0,0150 cala do pętli próbki |
Bibliografia
- Baker, D. C., Crosby, G. A. Spectroscopic and magnetic evidence for multiple-state emission from tris(2,2'-bipyridine)ruthenium(II) sulfate. Chem. Phys. 4 (3), 428-433 (1974).
- Crosby, G. A. Spectroscopic investigations of excited states of transition metal complexes. Acc. Chem. Res. 8 (7), 231-238 (1975).
- Hager, G. D., Watts, R. J., Crosby, G. A. Charge transfer excited states of ruthenium(II) complexes II. Relationships of level parameters to molecular structure. J. Am. Chem. Soc. 97 (24), 7037-7042 (1975).
- Elfring, W. H., Crosby, G. A. Excited states of mixed-ligand chelates of ruthenium(II) and rhodium(III). J. Phys. Chem. 80 (20), 2206-2211 (1976).
- Elfring, W. H., Crosby, G. A. Excited states of mixed-ligand chelates of ruthenium(II). Quantum yield and decay time measurements. J. Am. Chem. Soc. 103 (10), 2683-2687 (1976).
- Fordyce, W. A., Rau, H., Stone, M. L., Crosby, G. A. Multiple state emission from rhodium(I) and iridium(I) complexes. Chem. Phys. Lett. 77 (2), 405-408 (1981).
- Pankuch, B., Crosby, G. A. Spectroscopic measurements of solutions and rigid glasses. Chem. Instrum. 2 (3), 329-335 (1970).
- Landee, C. P., Greeney, R. E., Lamas, A. C. Improved helium cryostat for a vibrating sample magnetometer. Rev. Sci. Instrum. 58 (10), 1957-1958 (1987).
- Fairman, R. A., Spence, K. V. N., Kahwa, I. A. A simple liquid nitrogen gas-flow cryostat for variable temperature laser luminescence. Rev. Sci. Instrum. 65 (2), 503-504 (1994).
- Meyer, G. D., Ortiz, T. P., Costello, A. L., Kenney, J. W., Brozik, J. A. A simple fiber-optic coupled luminescence cryostat. Rev. Sci. Instrum. 73 (12), 4369-4374 (2002).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
