Tutaj opisujemy połączone sortowanie komórek metodą cytometrii przepływowej i protokół budowy biblioteki nowej generacji o niskim wkładzie przeznaczony do generowania wysokiej jakości danych o całym eksomie z komórek Hodgkina Reeda-Sternberga (HRS) klasycznego chłoniaka Hodgkina (CHL).
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Sortowanie przepływowe i sekwencjonowanie egzomu komórek Reeda-Sternberga klasycznego chłoniaka Hodgkina
W tym artykule
Podsumowanie
Streszczenie
Komórki Hodgkina Reeda-Sternberga klasycznego chłoniaka Hodgkina są słabo rozmieszczone na tle zapalnych limfocytów i zazwyczaj stanowią mniej niż 1% masy guza. Materiał pochodzący z guza masowego zawiera zawartość guza w stężeniu niewystarczającym do charakterystyki. Dlatego sortowanie komórek aktywowane fluorescencją przy użyciu ośmiu przeciwciał, a także rozpraszanie boczne i do przodu, jest tutaj opisane jako metoda szybkiego oddzielania i koncentrowania z wysoką czystością tysięcy komórek HRS z guza do późniejszego badania. Jednocześnie, ponieważ standardowe protokoły sekwencjonowania egzomu zazwyczaj wymagają 100-1000 ng wejściowego DNA, co często jest zbyt wysokie, nawet przy sortowaniu przepływowym, zapewniamy również zoptymalizowany, niskowejściowy protokół budowy biblioteki, który jest w stanie wytworzyć wysokiej jakości dane już z 10 ng wejściowego DNA. Ta kombinacja jest w stanie stworzyć biblioteki nowej generacji odpowiednie do hybrydyzacji, przechwytywania przynęt z całego eksomu lub bardziej skoncentrowanych paneli docelowych, w zależności od potrzeb. Sekwencjonowanie egzomu komórek HRS, w porównaniu ze zdrowymi komórkami T lub B wewnątrz guza, może zidentyfikować zmiany somatyczne, w tym mutacje, insercje i delecje oraz zmiany liczby kopii. Odkrycia te wyjaśniają biologię molekularną komórek HRS i mogą ujawnić możliwości celowanego leczenia farmakologicznego.
Wprowadzenie
Postępy w genomice nowotworów wynikające z sekwencjonowania nowej generacji doprowadziły do znaczących przełomów w identyfikacji celów terapeutycznych i prognozowaniu wielu nowotworów hematologicznych i niehematologicznych. Nowe zindywidualizowane strategie leczenia oparte na specyficznych zmianach genomowych są szybko wprowadzane w wielu typach nowotworów (omówione w bibliografii1,2). Pomimo znacznego postępu w genomice chłoniaka, genom nowotworowych komórek HRS w klasycznym chłoniaku Hodgkina (CHL) był niedostatecznie zbadany. Badania były utrudnione przez niedobór nowotworowych komórek HRS w reaktywnym mikrośrodowisku, co utrudniało wyizolowanie oczyszczonych populacji komórek HRS3.
Metoda izolowania żywotnych komórek HRS z pierwotnych nowotworów została opracowana przez Fromma i wsp.4,5,6. Metoda wykorzystuje koktajl ośmiu przeciwciał, składający się z CD30, CD15, CD40, CD95, CD45, CD20, CD5 i CD64, do jednoznacznej identyfikacji komórek HRS z zawiesiny guza CHL. Korzystając z tej metodologii, jesteśmy w stanie wyizolować co najmniej 1000 żywotnych komórek HRS ze świeżych lub zamrożonych zawiesin komórkowych z biopsji guza składających się z co najmniej 107 komórek (około 10 mg tkanki). Czystość jest większa niż 90% w analizie cytometrii przepływowej i szacuje się na co najmniej 80% w analizie genomu egzomu w dziesięciu kolejnych przypadkach.
Udoskonaliliśmy technikę izolacji komórek metodą cytometrii przepływowej, która znacznie ułatwiła ten proces, pozwalając na szybką izolację tysięcy żywotnych komórek HRS z pierwotnych nowotworów CHL7. Wykorzystaliśmy tę technikę do wytworzenia tego, co uważa się za pierwszą sekwencję całego eksomu komórek nowotworowych w pierwotnych przypadkach chłoniaka Hodgkina. Nasze badania pokazują wykonalność wysokoprzepustowych, obejmujących cały genom badań poszczególnych przypadków CHL i już doprowadziły do zidentyfikowania nowych zmian genomowych, które mogą wyjaśnić aspekty patogenezy CHL.
Dalej rozwijamy linię do wykorzystania wyekstrahowanego DNA do wysokoprzepustowych badań genomicznych. W celu uzyskania wiarygodnych wyników z zaledwie 1000 posortowanych komórek HRS (minimum uzyskane z sekwencyjnych przypadków), opracowaliśmy zmodyfikowaną procedurę budowy biblioteki DNA nowej generacji8, która pozwoliła nam zwiększyć wydajność ligacji adaptorowej i wygenerować biblioteki fragmentów DNA bez nadmiernej amplifikacji. Metoda ta pozwala na analizę rutynowych próbek klinicznych oraz wykrywanie nawracających mutacji i zmian chromosomowych7.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Obróbka i mrożenie tkanek
- Pobrać tkankę węzłów chłonnych do soli fizjologicznej z buforem fosforanowym (PBS) lub pożywki Roswell Park Memorial Institute (RPMI) i przetworzyć w ciągu 24 h od pobrania. Przenieść wyciętą tkankę węzła chłonnego9 do szalki Petriego zawierającej 10 mL RPMI z 2% płodowej surowicy cielęcej (FCS) i drobno posiekać nowym ostrzem skalpela. Użyć tłoka strzykawki 10-mL do dalszego rozcierania/dysocjacji tkanki.
- Przenieść zawiesinę do stożkowej probówki 50-mL przez sito komórkowe o oczkach 100 µm. Przepłukać szalkę Petriego oraz filtr dodatkowymi 10 mL RPMI 2% FCS.
- Wyznaczyć liczbę komórek, korzystając z automatycznego licznika komórek lub hemocytometru.
UWAGA: Zazwyczaj z około 5 mm3 tkanki węzła chłonnego CHL oczekuje się uzyskania co najmniej 2 x 10⁷ komórek. Przeżywalność powinna wynosić powyżej 80%, lecz może się ona różnić w zależności od próbki. - Odwirować komórki przy 400 x g przez 10 min i odprowadzić nadsącz. Umieścić probówkę z osadem komórkowym na lodzie.
- Schłodzić wcześniej medium do mrożenia na lodzie. Resuspender komórki w zimnym medium do mrożenia do stężenia 2 x 10⁷/mL, mieszając za pomocą pipety. Nie używać miksera Vortex. Inkubować zawiesinę na lodzie przez 10 min.
- Rozdzielić próbkę w aliquotach po 1 mL na krio-probówkę (wcześniej schłodzoną na lodzie). Przenieść probówki do zamrażarki -80 °C na 1-2 dni, a następnie przenieść je do ciekłego azotu.
2. Przygotowanie zawiesin komórkowych do sortowania komórek
UWAGA: Każda partia przeciwciał musi zostać odpowiednio mianowana, wykorzystując 10 milionów komórek w 300- µΛ objętości barwiącej. Do wszystkich przeciwciał można używać krwi obwodowej z wyjątkiem CD30, w przypadku którego do mianowania można użyć linii komórkowej KMH2 dodanej do krwi obwodowej10. Zazwyczaj zaczynamy od objętości przeciwciała zalecanej przez producenta i przeprowadzamy dwa dwukrotne rozcieńczenia oraz jedno dwukrotne zwiększenie stężenia (cztery punkty danych) dla mianowania każdej partii przeciwciał. Na przykład, jeśli producent zaleca objętość 10-µL, przeprowadzamy mianowanie, używając objętości 2, 5, 10 i 20 µL.
- Ustaw kąpiel wodną na 37 °C. Wymieszaj uprzednio oznaczoną w miareczkowaniu ilość przeciwciał w ciemnej szklanej fiolce i dodaj PBS + 2% BSA, aby uzyskać całkowitą objętość koktajlu wynoszącą 100 µL.
UWAGA: Chociaż zalecamy miareczkowanie przeciwciał, jako punkt wyjścia można zastosować następujące objętości: CD64, 20 µL; CD95, 5 µL; CD30, 20 µL; CD5, 10 µL; CD20, 10 µL; CD15, 20 µL; CD40, 5 µL oraz CD45, 10 µL. - Przenieś fiolkę z ciekłego azotu do pojemnika z lodem zawierającego suchy lód, aby zapobiec rozmrożeniu. Podgrzej wstępnie 50 mL medium do rozmrażania zawierającego RPMI/20% FCS/DNase (100 µg/mL) w stożkowej probówce 50-mL w kąpieli wodnej o temperaturze 37 °C.
- Przenieś 45 mL medium do rozmrażania do nowej probówki i utrzymuj je w temperaturze 37 °C. Szybko rozmroź komórki, trzymając fiolkę kriogeniczną w kąpieli wodnej 37 °C do momentu, aż pozostanie tylko bardzo mała zamrożona część.
- Wlej zawartość fiolki do probówki zawierającej 45 mL medium do rozmrażania. Przepłucz pustą fiolkę kriogeniczną 2 razy za pomocą 1 mL medium do rozmrażania i połącz płuczyny.
- Inkubuj komórki w temperaturze pokojowej przez 15 min, aby umożliwić trawienie przez DNase i reekwilibrację komórek. Odwiruj komórki przy 500 x g przez 10 min i odessij supernatant.
- Resuspenduj komórki w około 200 µL odłożonego medium do rozmrażania (5 mL) i pozwól mu wyrównać temperaturę do temperatury pokojowej przez 2-3 min. Oczekiwana jest odzyskaność >70% zamrożonych żywych komórek.
UWAGA: Opcjonalnie, w celu uzyskania większej czystości sortowanych komórek HRS, które mogą tworzyć rozetki z przyłączonymi limfocytami T, na tym etapie można dodać koktajl nieoznakowanych przeciwciał (patrz: protokół opcjonalny). - Dodaj 100 µL koktajlu przeciwciał i inkubuj przez 15 min w temperaturze pokojowej (RT), chroniąc przed światłem. Dodaj 3 mL medium do sortowania, odwiruj komórki przy 500 x g przez 10 min i odessij supernatant.
- Resuspenduj komórki w 1 mL medium do sortowania i przenieś je na sito do probówek przepływowych 5 mL.
- Przepłucz zarówno stożkową probówkę 50 mL, jak i sito do komórek dodatkowym 1 mL medium do sortowania, a następnie umieść komórki na lodzie.
3. (Protokół opcjonalny) Blokowanie rozetowania limfocytów T
UWAGA: Komórki HRS tworzą rozety z limfocytami T w przekrojach tkanek oraz w zawiesinie komórkowej, a limfocyty T te mogą potencjalnie zanieczyścić wyselekcjonowaną frakcję HRS. Oddziaływania te są pośredniczone przez CD54 i CD58 na komórkach HRS, które wiążą się z LFA-1 i CD2 na limfocytach T4,11. Oddziaływania te można zablokować za pomocą nieznakowanych przeciwciał przeciwko tym cząsteczkom adhezyjnym.
- Odmiar od 100 000 do 500 000 komórek w 100 µL medium RPMI.
- Inkubować zawiesinę komórek z nieznakowanymi przeciwciałami przeciwko CD2, CD54, CD58 i LFA-1 (po 10 µL każdego) w temperaturze 0°C przez 1 h. Następnie zawiesinę komórek można znakować przeciwciałami fluorescencyjnymi.
4. Izolacja komórek HRS-, B- i T- za pomocą sortowania komórek
UWAGA: Chociaż w badaniu wykorzystano specjalistyczny instrument zamówiony na potrzeby projektu, wyposażony w 5 laserów (patrz arkusz Materiały), wystarczający będzie każdy sorter z możliwością detekcji fluorochromów użytych w panelu przeciwciał. Wykonanie poniższych kroków wymaga biegłości w obsłudze funkcji oprogramowania12 oraz podstawowej wiedzy z zakresu obsługi sortera komórkowego. Szczegółowe instrukcje znajdują się w internetowym podręczniku oprogramowania.
- Konfiguracja cytometru:
- Włącz komputer i zaloguj się. Włącz BSC (oraz gniazda BSC), a następnie włącz cytometr. Odczekaj co najmniej 90 s na uruchomienie wewnętrznego procesora CPU cytometru, a następnie otwórz oprogramowanie do sterowania laserami i sprawdź, czy wszystkie lasery są włączone. Uruchom oprogramowanie cytometru13 i zaloguj się.
- W oprogramowaniu cytometru kliknij „Cytometer → View Configurations”. Po otwarciu okna dialogowego podprogramu konfiguracji zaznacz niestandardową konfigurację 130-µm, a następnie kliknij „set configuration” i „OK”. Wyjdź z podprogramu konfiguracji.
- W oknie dialogowym oprogramowania cytometru kliknij „use CS&T settings”. Zainstaluj dyszę 130-µm w urządzeniu i włącz strumień, klikając czerwony przycisk „X” w oknie strumienia. Pozostaw urządzenie do rozgrzania przez co najmniej 30 min.
- Przeprowadź kontrolę wydajności urządzenia za pomocą wybranej metody (sorter opisany w niniejszym protokole zawiera moduł oprogramowania do monitorowania wydajności; zapoznaj się z instrukcją oprogramowania (str. 117 - 122) oraz wzorcem odniesienia (patrz: Materiały w celu sprawdzenia standardu użytego w tej konfiguracji).
- Kliknij „Cytometer → CST”, upewnij się, że w menu rozwijanym pole „Characterize” jest ustawione na „Check Performance”, a następnie kliknij „Run”. Po wyświetleniu komunikatu w oprogramowaniu umieść probówkę z cząstkami referencyjnymi na platformie próbkowej i kliknij „OK”.
- Po zakończeniu pomiaru kliknij „Finish” i zamknij moduł oprogramowania. Gdy oprogramowanie zakończy ponowne łączenie z cytometrem, kliknij „use CS&T settings” w pojawiającym się oknie dialogowym.
- Wyznacz prawidłowe opóźnienie kropli (drop delay), korzystając z funkcji automatycznego wyznaczania opóźnienia w oprogramowaniu cytometru (patrz str. 154 - 161 instrukcji oprogramowania).
- Otwórz eksperyment „Drop Delay” w oknie „Browser” oprogramowania cytometru, zainstaluj probówkę z cząstkami kalibracyjnymi na platformie próbkowej i kliknij „Load” w oknie „Acquisition Dashboard”. Włącz funkcję automatycznego monitorowania strumienia, klikając przycisk „Sweet Spot” w oknie „Stream”. Funkcja ta powinna pozostać włączona przez cały czas podczas wszystkich kolejnych kroków.
- Włącz napięcie płyty odchylającej, klikając przycisk „Voltage” w oknie strumienia bocznego, a następnie włącz testowe sortowanie, klikając przycisk „Test Sort” znajdujący się bezpośrednio obok przycisku „Voltage”.
- Ustaw wszystkie parametry strumienia bocznego na zero z wyjątkiem lewego strumienia bocznego. Dostosuj ustawienie lewego strumienia bocznego tak, aby w oknie strumienia bocznego widoczne były dwie plamy strumienia. Kliknij przycisk „Optical Filter” i upewnij się, że plama lewego strumienia bocznego znajduje się wewnątrz lewego pola, które pojawi się w czarnym obszarze okna strumienia bocznego.
- W razie potrzeby skoryguj ustawienie lewego strumienia bocznego. Wyłącz testowe sortowanie, ponownie klikając przycisk „Test Sort”. W oknie „Browser” rozwiń element „Global Worksheets” eksperymentu „Drop Delay”, klikając znak „+”.
- Kliknij dwukrotnie „Sort Layout_001”, aby otworzyć układ sortowania, sprawdź wizualnie, czy lewej populacji sortowanej przypisano oznaczenie „P1”, a następnie kliknij „Sort” w oknie „Sort Layout”. W oknie „Sort Layout” kliknij „Auto Delay”, a następnie „Run”.
- Po zakończeniu pomiaru kliknij „Exit”. Umieść probówkę ze sterylną wodą dejonizowaną na platformie próbkowej i kliknij „Load” w oknie „Acquisition Dashboard”. Przepłucz urządzenie wodą przez co najmniej 5 min, aby usunąć pozostałe cząstki testowe przed przejściem do kolejnych kroków.
- Przeprowadź kontrole kompensacji (używając kulek kompensacyjnych z arkusza Materiały lub odpowiednika) za pomocą wbudowanej konfiguracji kompensacji w oprogramowaniu sortera (szczegóły znajdują się na str. 131 - 137 instrukcji oprogramowania).
- Utwórz nowy eksperyment, klikając „Experiment New Experiment”. W karcie „Parameters” okna „Instrument Status” usuń nieużywane parametry, jeśli takie istnieją. Kliknij „Experiment Compensation Setup Create Compensation Controls”.
- W oknie „Browser” rozwiń próbkę „Compensation Controls”, klikając znak „+”. Przeprowadź pomiary probówek kontrolnych kompensacji bez zapisywania danych i w razie potrzeby dostosuj napięcia detektora (w karcie „Parameters” okna „Instrument Status”) tak, aby populacje kulek barwionych pozytywnie dla każdego fluorochromu znajdowały się w zakresie od kanału 10 000 do 100 000 i były najjaśniejsze w swoim głównym kanale detekcji.
- Zapisz napięcia wymagane dla każdego parametru dla każdej probówki. Zaznacz probówkę „Unstained Control” w sekcji „Compensation Controls”, klikając ją raz lewym przyciskiem myszy. Umieść niebarwioną probówkę kontrolną na platformie próbkowej i kliknij „Load” w oknie „Acquisition Control”.
- Ręcznie wprowadź wyznaczone napięcia, uzyskane podczas pomiaru poszczególnych kontroli kompensacji, w pola napięć detektora dla wszystkich parametrów, a następnie kliknij „Record” w oknie „Acquisition Control”. Wykonaj pomiar wszystkich pozostałych kontroli kompensacji, zapisując dane bez zmiany ustawień detektora. Przed przejściem dalej przepłucz urządzenie sterylną wodą dejonizowaną przez 5 min, aby usunąć wszelkie pozostałości materiału.
- Gating komórek HRS:
- Zdobądź i zarejestruj co najmniej 100 000 zdarzeń do wstępnego gatingu, dostosowując szybkość przepływu tak, aby uzyskać 3 000–4 000 zdarzeń/s (patrz krok 4.1).
UWAGA: Może być konieczne dodanie dodatkowego medium sortującego w celu rozcieńczenia komórek, jeśli ich stężenie jest zbyt wysokie. Zatrzymaj akwizycję. - Wyznacz bramkę (gate) dla komórek HRS zgodnie z krokami przedstawionymi na Rysunku 1.
UWAGA: W większości przypadków CHL komórki HRS stanowią od 0,01% do 0,1% wszystkich komórek.
- Zdobądź i zarejestruj co najmniej 100 000 zdarzeń do wstępnego gatingu, dostosowując szybkość przepływu tak, aby uzyskać 3 000–4 000 zdarzeń/s (patrz krok 4.1).
- Gating limfocytów B i T:
- Zidentyfikuj kontrole somatyczne (limfocyty B i T) poprzez gating CD20 i CD5 odpowiednio (gating limfocytów według CD45/SSH), a następnie CD20 względem CD5 (patrz Rysunek 1).
- Skieruj strumienie zbierania do probówek w schłodzonym statywie zbierania dwu- lub czterokanałowym. Napełnij probówki przepływowe lub probówki wirówkowe o pojemności 15 mL co najmniej w połowie medium zbierającym.
- Przypisz populacje HRS i populacje kontrolne do odpowiednich probówek zbierających w ustawieniach sortowania zgodnie z instrukcjami producenta. Wznów akwizycję komórek i rozpocznij sortowanie.
- Zbierz wszystkie komórki HRS oraz do 1 miliona limfocytów B i T. Skieruj strumienie zbierania do probówek w schłodzonym statywie czterokanałowym (lub dwukanałowym).
5. Izolacja DNA
- Zebrane komórki odwirować w stożkowych probówkach 1,5 mL przy 3,000 x g przez 10 min, a następnie resuspender raz w 1 mL PBS w celu przemycia komórek.
- Ponownie odwirować przy 3,000 x g przez 10 min i usunąć nadsącz; należy zachować szczególną ostrożność, aby nie naruszyć niewielkiego osadu.
- Do przemytych komórek dodać 150 µL buforu lizującego (lub objętość odpowiednią dla zastosowanego zestawu) i wymieszać poprzez pipetowanie.
UWAGA: W razie potrzeby lizat komórkowy można na tym etapie przechowywać w temperaturze -70 °C. - Złożyć zestaw kolumnowy, umieszczając kolumnę filtrującą w probówce, a następnie nanieść do kolumny lizat z kroku 5.5. Wirować zestaw przy 13,000 x g przez 3 min.
- Wyjąć minikolumnę z zestawu i wylać ciecz z probówki zbiorczej. Ponownie umieścić minikolumnę w probówce zbiorczej.
- Do każdego zestawu dodać 650 µL roztworu do płukania kolumny. Wirować przez 1 min przy 13,000 x g. Wylać ciecz z probówki zbiorczej. Powtórzyć ten krok łącznie 4 razy.
- Wylać ciecz z probówki zbiorczej i ponownie złożyć zestaw minikolumny. Wirować przez 2 min przy 13,000 x g, aby osuszyć matrycę wiążącą.
- Przenieść minikolumnę do nowej probówki 1,5 mL i dodać 25 µL 10 mM Tris-Cl (zalecany do następnego etapu sonikacji) lub wodę wolną od nukleaz podgrzaną do 65 °C. Inkubować przez 2 min w temperaturze pokojowej, a następnie wirować zestaw przy 13,000 x g przez 1 min. Powtórzyć czynność z kolejnymi 25 µL, aby uzyskać łącznie 50 µL.
- Wymieszać eluat DNA poprzez pipetowanie i określić jego ilość za pomocą fluorymetrii14.
6. Konstrukcja biblioteki
- Przygotowanie przed rozpoczęciem:
- Ustaw sonikator na poziom wody 12, intensywność 5, cykle/burst 200 oraz temperaturę 7.
- Na podstawie dostępnej ilości DNA określonej metodą fluorymetrii oraz projektu doświadczalnego, wyznacz ilość DNA do wykorzystania w konstrukcji biblioteki.
UWAGA: Należy pamiętać, że jeśli użyje się zbyt małej ilości DNA i jakość biblioteki zostanie obniżona, materiał pozostawiony do celów walidacji może mieć ograniczone zastosowanie. W przypadku ilości wejściowych poniżej standardu, im większa masa wejściowa, tym wyższa złożoność wynikającej z tego biblioteki sekwencjonowania. Niektóre wytyczne dla tego protokołu są następujące: 10 ng powinno przynieść dobre wyniki, a 50 ng można uznać za orientacyjne maksimum. - Ustal molowy stosunek adaptera do wkładu (adapter:insert), opierając się orientacyjnie na wartościach w Tabeli 1.
- Oblicz ilość adaptera do użycia w następujący sposób:
UWAGA: Liczba moli DNA wejściowego, n
i. n = 1.54e-12-12 * masa wejściowa (w ng) / (średnia wielkość fragmentu)
ii. gdy średnia wielkość fragmentu wynosi 200 bp, upraszcza się to do:
n = 7.7e-15 * masa wejściowa (w ng)
Liczba moli adaptera do dodania, a
i. a = n * r
Objętość zapasu adaptera do wykorzystania w etapie ligacji adapterów, v
i. v (w µL ) = a /[10-12 * stężenie zapasu adaptera (w µM )]
UWAGA: Jeśli stężenie adaptera jest niskie, aby zapewnić dodanie niezbędnej ilości adaptera, do rozcieńczania odczynników do naprawy końców zamiast wody można użyć roztworu adaptera.
Przykład: Dla 100 ng DNA wejściowego o średniej wielkości fragmentu 200 bp, przy pożądanym molowym stosunku adaptera do wkładu 15:1 i stężeniu zapasu adaptera 2 µM, zalecana objętość adaptera do użycia wynosi 5.8 µL. - Przypisz indeksowane kody kreskowe do próbek.
UWAGA: Biblioteki, które zostaną połączone w jednej reakcji hybrydyzacji lub w jednej ścieżce na komórce przepływowej sekwenatora, nie mogą zawierać powtarzających się indeksów.
- Konstrukcja biblioteki – fragmentacja DNA:
- Przenieś pełną ilość DNA do użycia do probówki do sonikacji. Jeśli objętość próbki zawierającej samo DNA wejściowe jest mniejsza niż 50 µL, dodaj bufor EB do uzyskania całkowitej objętości 50 µL i wymieszaj.
- Sonikuj przez 30 s.
- Wyjmij probówkę i wykonaj krótkie wirowanie w mikrocentry fudze, aby zebrać kropelki z górnej części ścianek mikroprobówki.
- Powtórz kroki 6.2.2–6.2.3 łącznie siedem razy (sesje po 30 s), co da łącznie 210 s sonikacji.
UWAGA: Można eksperymentować z podziałem 210 s na mniejszą liczbę sesji.
- Konstrukcja biblioteki – naprawa końców, A-tailing i ligacja adapterów:
UWAGA: Unikaj przeprowadzania jakiejkolwiek selekcji wielkości przed etapem amplifikacji biblioteki metodą PCR.- Postępuj zgodnie z instrukcjami producenta19 w celu przeprowadzenia naprawy końców i A-tailingu po sonikacji DNA z próbki.
- Po A-tailingu użyj w reakcji odpowiedniej liczby moli adaptera (obliczonej w kroku 6.1.3). Połącz adapter, fragmenty DNA z końcówkami A, enzym oraz bufor i inkubuj przez noc w 20 °C przez około 16 h.
- Konstrukcja biblioteki – amplifikacja biblioteki:
- Przeprowadź oczyszczanie kuleczkami magnetycznymi reakcji ligacji adapterów. Po dodaniu kuleczek do produktu PCR odczekaj 5 min w temperaturze pokojowej. Umieść probówkę na statywie magnetycznym i usuń ciecze, przemyj dwukrotnie 200 µL 80% etanolu, wysusz kuleczki wystarczająco długo, aby usunąć większość cieczy, ale bez nadmiernego wysuszenia, a następnie eluj DNA z kuleczek, pipetując 25 µL wody wolnej od nukleaz, zgodnie z sugestią, na kuleczki, podczas gdy probówka pozostaje na statywie magnetycznym.
UWAGA: Można spróbować zachować kuleczki w glikolu polietylenowym
(PEG) do czasu zakończenia amplifikacji zamiast ich odrzucania, ale nie zostało to przetestowane. - Dodaj 0.6 µL rozcieńczenia 1:1000 barwnika Green na każde 50 µL master mixu PCR. Alternatywnie, użyj wybranego barwnika interkalującego kompatybilnego z real-time PCR w objętości odpowiedniej dla danego urządzenia.
- Zaprogramuj reakcję PCR: 98 °C przez 45 s dla denaturacji wstępnej, a następnie cykle denaturacji, przyłączania i elongacji w 98 °C przez 15 s, 60 °C przez 30 s i 72 °C przez 30 s, lub wybierz odpowiedni program w przypadku użycia innego enzymu polimerazy.
- Ustaw urządzenie tak, aby zbierało dane fluorescencyjne w 72 °C w każdym cyklu. Zaprogramuj końcową elongację w 72 °C przez 1 min, a następnie podtrzymanie w 4 °C przez nieokreślony czas. Startery PCR do amplifikacji biblioteki z ligowanymi adapterami przy użyciu odczynników z tabeli uzupełniającej to: Oligo 1, AATGATACGGCGACCACCGAGA oraz Oligo 2, CAAGCAGAAGACGGCATACGAG
- Amplifikuj bibliotekę, stosując opisane powyżej warunki PCR, obserwując w czasie rzeczywistym wartości intensywności fluorescencji za pomocą oprogramowania qPCR; przerwij reakcję tuż przed końcem fazy wzrostu wykładniczego.
- Po amplifikacji wykonaj standardowe oczyszczanie kuleczkami (patrz krok 6.4.1), używając 0.8x objętości odzyskanej reakcji amplifikacji, zazwyczaj 0.8 x 50 = 40 µL kuleczek. Dodaj kuleczki do produktu PCR i odczekaj 5 min w temperaturze pokojowej.
- Umieść probówkę na statywie magnetycznym i usuń ciecze, przemyj dwukrotnie 200 µL 80% etanolu, wysusz kuleczki wystarczająco długo, aby usunąć większość cieczy, ale bez nadmiernego wysuszenia, a następnie eluj, dodając wodę wolną od nukleaz do suchych kuleczek.
- Oznacz ilość otrzymanego DNA za pomocą fluorymetrii. Zwizualizuj fragmenty biblioteki w celu sprawdzenia ich wielkości; szczegóły znajdują się w sekcji Oczekiwania dotyczące kontroli jakości danych.
- Przeprowadź oczyszczanie kuleczkami magnetycznymi reakcji ligacji adapterów. Po dodaniu kuleczek do produktu PCR odczekaj 5 min w temperaturze pokojowej. Umieść probówkę na statywie magnetycznym i usuń ciecze, przemyj dwukrotnie 200 µL 80% etanolu, wysusz kuleczki wystarczająco długo, aby usunąć większość cieczy, ale bez nadmiernego wysuszenia, a następnie eluj DNA z kuleczek, pipetując 25 µL wody wolnej od nukleaz, zgodnie z sugestią, na kuleczki, podczas gdy probówka pozostaje na statywie magnetycznym.
7. Hybrydyzacja egzomu
- Połącz cztery biblioteki z odrębnymi kodami kreskowymi adapterów.
UWAGA: Do obliczenia molarności wykorzystuje się masę wyznaczoną fluorymetrycznie oraz rozmiar określony za pomocą elektroforezy w żelu, a następnie biblioteki łączy się w ilościach ekimolarnych, aby uzyskać całkowitą masę połączonej biblioteki wynoszącą 1 000 ng. Najlepiej trzymać wszystkie pary guz-tkanka prawidłowa razem, zamiast dzielić je na osobne pule. - Zastosuj protokół wychwytuu eksomu15 i przeprowadź 8 cykli PCR po oczyszczeniu produktu wychwytu. Możliwy jest wybór innych celów wychwytu.
8. Sekwencjonowanie multipleksowe
- Przeprowadź sekwencjonowanie pojedynczego przechwytywania hybrydyzacyjnego zawierającego cztery biblioteki multipleksowane w jednej ścieżce na platformie sekwencjonowania wymienionej w arkuszu materiałów16.
UWAGA: Alternatywne konfiguracje są możliwe dla zaawansowanych użytkowników, którzy chcą dodatkowo zaplanować i zoptymalizować docelową głębokość pokrycia odczytów.
9. Analiza (może zostać zastąpiona alternatywnym schematem analizy, jeśli jest to pożądane)
- SNP-y i małe indele:
- Zmapuj surowe dane do ludzkiego genomu referencyjnego UCSC hg19, używając Burrows-Wheeler Aligner (BWA)17 lub innego wybranego algorytmu. Odfiltruj lub oznakuj odczyty z wynikiem jakości mapowania poniżej 20 oraz duplikaty PCR, korzystając z Samtools18 lub Picard19.
- Wykryj somatyczne warianty nukleotydowe i małe indele w próbkach HRS w porównaniu z somatycznymi kontrolami limfocytów T, używając Strelka20 lub wybranego programu do wykrywania wariantów (variant caller). Zastosuj snpEff21 w celu adnotacji wyników z programu Strelka. W razie potrzeby systematycznie sprawdź locus wariantów pod kątem artefaktów, korzystając z Integrated Genome Viewer (IGV)22,23.
- Zmiany liczby kopii:
- Oblicz logarytmowany stosunek „ltr” dla każdego celu interwału egzomu „i” z wewnątrzbibliotecznie znormalizowanych liczb odczytów w guzie w stosunku do tych w tkance prawidłowej w następujący sposób:
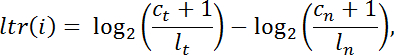
UWAGA: c to liczba odczytów mapujących do danego interwału przechwytywania, l to całkowita wielkość biblioteki, t oznacza guz, a n oznacza tkankę prawidłową. - Odfiltruj interwały z niewystarczającym pokryciem (Ct+Cn < 100 odczytów) przed dalszą analizą. Przeprowadź segmentację pan-interwałową przy użyciu DNAcopy v.1.024 z pakietu Bioconductor w R.
UWAGA: Segmenty, w których wartość bezwzględna średniej ltr jest mniejsza niż 0,5, uznaj za neutralne pod względem liczby kopii. Pozostałe segmenty mogą zostać oznaczone jako przyrost liczby kopii, jeśli znak średniej ltr jest dodatni (innymi słowy, po normalizacji w próbce guza znajduje się znacznie więcej odczytów niż w próbce prawidłowej), lub jako utrata liczby kopii, jeśli znak średniej ltr jest ujemny.
- Oblicz logarytmowany stosunek „ltr” dla każdego celu interwału egzomu „i” z wewnątrzbibliotecznie znormalizowanych liczb odczytów w guzie w stosunku do tych w tkance prawidłowej w następujący sposób:
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Po amplifikacji biblioteki i oczyszczaniu kuleczkami 0,8x należy wykonać analizę bioanalizatorem. Powinien być widoczny rozkład wielkości fragmentów o charakterze „normalnym” w pożądanym zakresie (Rysunek 2a). Odchylenia od tego kształtu, takie jak widoczne „ramię” na krzywej, wskazują na obecność artefaktów o wysokiej lub niskiej masie cząsteczkowej. Na przykład Rysunek 2b-2d przedstawia przykłady bibliotek zawi...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Przyszłe zastosowania lub wskazówki po opanowaniu tej techniki
Prace te pozwalają na sekwencjonowanie egzomu z próbek zawierających co najmniej 10 ng DNA. W kontekście klinicznym limit ten nie obejmuje większości próbek aspiracyjnych cienkoigłowych z powodu niewystarczającej ilości materiału, ale obejmuje odpowiednie biopsje gruboigłowe i próbki biopsji wycinającej. Umożliwi to pozyskanie danych z większego zestawu możliwych próbek.
Krytyczn...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Opracowanie tej metody projektu zostało sfinansowane przez Wydział Patologii i Medycyny Laboratoryjnej Weill Cornell Medical College. Przyjmujemy do wiadomości Trójinstytucjonalny Program Szkoleniowy w zakresie Biologii Obliczeniowej i Medycyny do częściowego finansowania. Dziękujemy naukowcom, którzy podzielili się z nami swoim czasem i wiedzą, a w szczególności Maryke Appel; Dana Burgessa; Iwanka Kozarewa; Chada Lockleara; oraz wszyscy z Weill Cornell Medical College Genomics Core Facility, w tym Jenny Zhang, Xiaobo (Shawn) Liang, Dong Xu, Wei Zhang, Huimin Shang, Tatiana Batson i Tuo Zhang.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Naczynie Petriego lub naczynie do hodowli komórkowych (sterylne) | |||
| RPMI-1640 Media | Roswell Park Memorial Institute | ||
| Surowica cielęca płodu (FCS), (inaktywowana termicznie) | |||
| Pożywka do zamrażania (RPMI, 20% FCS, 10% dimetylosulfotlenku (DMSO))-zachować świeżość i zachować sterylność | |||
| RPMI z 2% FCS (świeży lub przechowywać do 1 miesiąca) | |||
| skalpel ze świeżym ostrzem | |||
| Strzykawka 10 ml (bez igły) | |||
| Fiolki kriogeniczne | |||
| 50 ml stożkowe probówki wirówkowe, wirówka | |||
| zdolna do obsługi stożkowych probówek wirówkowych o pojemności 50 ml i zapewniająca 400 g | |||
| fizjologiczna buforowana fosforanami (PBS) | |||
| Pluoronic-F68 | Thermo-Fisher | 24040-032 | |
| DNAaza-I | Sigma-Aldrich, St. Louis, MO | D4527-10KU | przechowywać jako 5 mg/ml w RPMI w -200 i #176; C |
| Albumina surowicy bydlęcej (BSA) | |||
| Sortuj podłoża (PBS + 2% BSA + 25 mM HEPES + Pluoronic – F68 (1x)) | |||
| (22) | Beckman Coulter, Miami, FL | 20 μ L sugerowana objętość początkowa; Sugeruje się mianowanie | |
| CD30-PE (BerH83) | BD Biosciences, San Jose, CA | 20 μ L sugerowana objętość początkowa; Sugerowane mianowanie | |
| CD5-ECD (BL1a) | Beckman Coulter, Miami, FL | 10 μ L sugerowana objętość początkowa; Sugerowane mianowanie | |
| CD40-PerCP-eFluor 710 (1C10) | Ebiosciences, San Diego, CA | 5 μ L sugerowana objętość początkowa; Sugerowane mianowanie | |
| CD20-PC7 (B9E9) | Beckman Coulter, Miami, FL | 10 μ L sugerowana objętość początkowa; Sugeruje się mianowanie | |
| CD15-APC (HI98) | BD Biosciences, San Jose, CA | 20 μ L sugerowana objętość początkowa; Sugerowane jest miareczkowanie | |
| CD45 APC-H7 (2D1) | BD Biosciences, San Jose, CA | Można zastąpić przez 10 μ L sugerowana objętość CD45-Krome Orange (J.33, Beckman Coulter); Sugerowane mianowanie | |
| CD95-Pacific Blue (DX2) | Life Technologies, Grand Island, NY | 5 & L sugerowana objętość początkowa; Sugeruje się mianowanie | |
| CD2 (5 μ g; klon RPA-2.10) | Biolegend, San Diego, CA | Dla opcjonalnego protokołu; Sugeruje się mianowanie | |
| CD54 (10 μ g; klon 84H10) | Serotec, Oxford, Wielka Brytania | Dla opcjonalnego protokołu; Sugeruje się mianowanie | |
| CD58 (10 μ g; klon TS2/9) | eBioscience, San Diego, CA | Dla opcjonalnego protokołu; Sugeruje się mianowanie | |
| LFA-1 (12 μ g; klon MHM23) | Novus Biologicals, Littleton, CO | Dla opcjonalnego protokołu; Sugerowane jest mianowanie | |
| BD CS& Koraliki T | BD Biosciences, San Jose, Kalifornia | ||
| Koraliki BD Accudrop Koraliki | BD Biosciences, San Jose, Kalifornia | ||
| BC Koraliki wychwytywania przeciwciał Versa Comp | Beckman Coulter, Miami, FL | Koraliki kompensacyjne Koraliki | |
| BD-FACS ARIA specjalny instrument badawczy wykorzystujący 5 laserów | BD Biosciences, San Jose, Kalifornia | każda aria BD-FACS z możliwością wykrywania fluorochromów w panelu przeciwciał powinna być wystarczająca | |
| Wizard | Promega | A2360 | |
| 10 mM Tris-Cl buffer | NA | ||
| Qubit dsDNA HS Assay kit | Life Technologies, Carlsbad, CA | ||
| S2 Sonicator | Covaris, Woburn, MA | Alternatywy mogą być podstawione | |
| mikroTUBE | Covaris, Woburn, MA | ||
| Zestaw do przygotowania biblioteki o niskiej przepustowości | Kapa Biosystems, Wilmington, MA | KK8221 | |
| Sybr Green | Sigma-Aldrich, St. Louis, MO | S9430 | |
| Koraliki Agencourt AMPure XP | Beckman Coulter, Miami, FL | ||
| Bioanalyzer | Agilent Technologies, Santa Clara, CA | ||
| SeqCap EZ Exome v.3.0 | Roche Nimblegen | 6465684001 | |
| HiSeq | Illumina | ||
| Uniwersalny adapter w stylu TruSeq | Zintegrowane technologie DNA (IDT), Coralville, Iowa | Oczyszczanie HPLC; AATGATACGGCGACCACCGAGATCTACACTCTTTCCCTACACGACCCGCTCTTCCGAT*C*T | |
| Adapter indeksu w stylu TruSeq | Zintegrowane technologie DNA (IDT), Coralville, Iowa | Oczyszczanie HPLC; /5Phos/GATCGGAAGAGCACACGTCTGAACTCCAGAGTCACNNNNNNNATCTCGTATGCCGTCTTCTGCTTG | |
| PCR w stylu TruSeq 1 | Zintegrowane technologie DNA (IDT), Coralville, Iowa | AATGATACGGGACCACCGAGA | |
| Starter PCR w stylu TruSeq 2 | Zintegrowane technologie DNA (IDT), Coralville, Iowa | CAAGCAGAAGACGGCATACGAG | |
| Zintegrowany bufor dupleksowy bez nukleaz | Zintegrowane technologie DNA (IDT), Coralville, Iowa | ||
| Oprogramowanie BD FACSDIVA | BD Biosciences, San Jose, Kalifornia | ||
| BD Falcon Tubes | BD Biosciences, San Jose, Kalifornia | ||
| Rurki przepływowe BD | Biosciences, San Jose, Kalifornia |
Bibliografia
- Abrams, J. National Cancer Institute's Precision Medicine Initiatives for the new National Clinical Trials Network. American Society of Clinical Oncology educational book / ASCO. American Society of Clinical Oncology. Meeting. , 71-76 (2014).
- Gagan, J., Van Allen, E. M. Next-generation sequencing to guide cancer therapy. Genome medicine. 7, 80(2015).
- Matsuki, E., Younes, A. Lymphomagenesis in Hodgkin lymphoma. Seminars in cancer biology. 34, 14-21 (2015).
- Fromm, J. R., Kussick, S. J., Wood, B. L. Identification and purification of classical Hodgkin cells from lymph nodes by flow cytometry and flow cytometric cell sorting. Am J Clin Pathol. 126 (5), 764-780 (2006).
- Fromm, J. R., Thomas, A., Wood, B. L. Flow cytometry can diagnose classical hodgkin lymphoma in lymph nodes with high sensitivity and specificity. Am J Clin Pathol. 131 (3), 322-332 (2009).
- Roshal, M., Wood, B. L., Fromm, J. R. Flow cytometric detection of the classical hodgkin lymphoma: clinical and research applications. Advances in hematology. 2011, 387034(2011).
- Reichel, J., et al. Flow sorting and exome sequencing reveal the oncogenome of primary Hodgkin and Reed-Sternberg cells. Blood. 125 (7), 1061-1072 (2015).
- Kozarewa, I. A Modified Method for Whole Exome Resequencing from Minimal Amounts of Starting DNA. PLoS ONE. 7 (3), e32617(2012).
- Brunicardi, F. C. Schwartz's Principles of Surgery. , 10th ed, McGraw-Hill Education / Medical. (2014).
- Kantor, A. B., Roederer, M. FACS analysis of leukocytes. Handbook of Experimental Immunology. 2, Blackwell Scientific. (1996).
- Sanders, M. E. Molecular pathways of adhesion in spontaneous rosetting of T-lymphocytes to the Hodgkin's cell line L428. Cancer Res. 48 (1), 37-40 (1988).
- Biosciences. FACSDiva Software v6.0. , Available from: http://www.bdbiosciences.com/in/instruments/software/facsdiva/resources/overview.jsp (2007).
- Biosciences. FACSAria II User's Guide. Part No. 644832, Revision A. , (2009).
- Life Technologies. Qubit 3.0 Fluorometer, Catalog Number Q33216. , Available from: https://www.thermofisher.com/order/catalog/product/Q33216 (2017).
- Roche Nimblegen. SeqCap EZ Library SR User's Guide ver. 4.1. , (2013).
- Illumina. HiSeq High-Throughput Sequencing System. , Available from: http://www.illumina.com/systems/hiseq_2500_1500.html (2016).
- Li, H., Durbin, R. Fast and accurate short read alignment with Burrows-Wheeler transform. Bioinformatics. 25 (14), 1754-1760 (2009).
- Li, H. The Sequence Alignment/Map format and SAMtools. Bioinformatics. 25 (16), 2078-2079 (2009).
- The Broad Institute. Picard Tools. , Available from: http://broadinstitute.github.io/picard/ (2016).
- Saunders, C. T. Strelka: accurate somatic small-variant calling from sequenced tumor-normal sample pairs. Bioinformatics. 28 (14), 1811-1817 (2012).
- Cingolani, P., et al. A program for annotating and predicting the effects of single nucleotide polymorphisms, SnpEff: SNPs in the genome of Drosophila melanogaster strain w1118; iso-2; iso-3. Fly (Austin). 6 (2), 80-92 (2012).
- Dobin, A. STAR: ultrafast universal RNA-seq aligner. Bioinformatics. 29 (1), 15-21 (2013).
- Thorvaldsdottir, H., Robinson, J. T., Mesirov, J. P. Integrative Genomics Viewer (IGV): high-performance genomics data visualization and exploration. Briefings in bioinformatics. 14 (2), 178-192 (2013).
- DNA copy number data analysis. v.R package version 1.34.0. , Available from: https://omictools.com/dnacopy-tool (2013).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
