Opisujemy tutaj system wykorzystujący specyficzny dla miejsca, odwracalny blok białkowy in vivo do zatrzymywania i zwijania widełek replikacyjnych u Escherichia coli. Ustanowienie bloku replikacji ocenia się za pomocą mikroskopii fluorescencyjnej, a do wizualizacji produktów pośrednich replikacji stosuje się neutralno-neutralną 2-wymiarową elektroforezę w żelu agarozowym.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Indukowanie specyficznej dla miejsca blokady replikacji u E. coli przy użyciu systemu operatora represora fluorescencyjnego
W tym artykule
Podsumowanie
Streszczenie
Przeszkody obecne na DNA, w tym ściśle związane białka i różne zmiany, mogą poważnie zahamować postęp maszynerii replikacyjnej komórki. Zatrzymanie replikosmu może prowadzić do jego dysocjacji od chromosomu, częściowo lub w całości, co prowadzi do zapadnięcia się widełek replikacyjnych. Powrót do zdrowia po tym zapadnięciu się jest niezbędny, aby komórka mogła dokładnie zakończyć duplikację chromosomów, a następnie podzielić. Dlatego, gdy dochodzi do zapadnięcia się, komórka wyewoluowała różne mechanizmy, które mają miejsce w celu przywrócenia widelca DNA i umożliwienia zakończenia replikacji z wysoką wiernością. Wcześniej te szlaki naprawy replikacji u bakterii były badane przy użyciu uszkodzeń spowodowanych promieniowaniem UV, które ma tę wadę, że nie są zlokalizowane w znanym miejscu. Ten manuskrypt opisuje system wykorzystujący system operatora represora fluorescencji (FROS) do stworzenia specyficznego dla miejsca bloku białkowego, który może indukować zatrzymanie i zapadanie się widełek replikacyjnych w Escherichia coli. Protokoły szczegółowo opisują, w jaki sposób można wizualizować stan replikacji w pojedynczych żywych komórkach za pomocą mikroskopii fluorescencyjnej, a produkty pośrednie replikacji DNA można analizować za pomocą 2-wymiarowej elektroforezy w żelu agarozowym. Wrażliwe na temperaturę mutanty składników replikosomów (np. DnaBts) mogą być włączane do systemu w celu wywołania synchronicznego zapadania się widełek replikacyjnych. Co więcej, role białek rekombinacyjnych i helikaz, które są zaangażowane w te procesy, można badać za pomocą nokautów genetycznych w tym systemie.
Wprowadzenie
Podczas replikacji DNA, replikom napotyka przeszkody na DNA, które utrudniają jego rozwój. Uszkodzenia DNA, w tym zmiany i luki, a także nieprawidłowe struktury, mogą uniemożliwić postęp replikosomu1. Ostatnio stwierdzono, że białka związane z DNA są najczęstszym źródłem przeszkód w progresji widełek replikacyjnych2. Wiedza o zdarzeniach następujących po zetknięciu się replikosomu z blokiem nukleoproteiny była wcześniej ograniczona przez niemożność wywołania takiej blokady w chromosomie żywej komórki w znanej lokalizacji. Analiza in vitro poszerzyła naszą wiedzę na temat kinetycznego zachowania aktywnego replikosmu w momencie napotkania blokady nukleoproteinowej3, a także szczegółów mechanistycznych samego replikosmu4,5. Obecna wiedza na temat naprawy replikacji jest na ogół podejmowana z użyciem promieniowania UV jako czynnika uszkadzającego i badana przy użyciu plazmidowego DNA in vivo6-8. Podczas gdy białka, które mogą być zaangażowane w naprawę DNA po napotkaniu bloku nukleoproteiny in vivo, są ogólnie zrozumiałe z tych badań, to, czy występują różnice w zdarzeniach molekularnych w szlakach naprawczych z powodu wyraźnej przyczyny w bloku replikacji, nadal nie zostało jeszcze ustalone.
Tutaj opisujemy system, który pozwala na utworzenie bloku nukleoproteiny w określonym miejscu chromosomu za pomocą Fluorescencyjnego Systemu Operatora Represora (FROS). Wykorzystujemy szczep E. coli, który miał szereg 240 miejsc tetO włączonych do chromosomu9. Każde miejsce tetO w macierzy ma losową sekwencję 10 pz otaczającą ją, aby zwiększyć stabilność macierzy, zapobiegając rekombinacji za pośrednictwem RecA w macierzy. Ta matryca i jej odmiany były pierwotnie używane do zrozumienia dynamiki chromosomu E. coli 10,11, ale następnie zostały przystosowane, aby zapobiec replikacji in vivo 12. Stwierdzono, że macierz jest stabilnie utrzymywana i blokuje blisko 100% widełek replikacyjnych po powiązaniu przez TetR10,12. Zastosowanie podobnej macierzy lacO in vitro wykazało, że zaledwie 22 miejsca były wystarczające do zablokowania 90% replikacji, chociaż ta krótsza matryca była mniej skuteczna in vivo13. Aby przystosować macierz do tworzenia blokady nukleoproteinowej, białko represorowe musi być wysoce nadprodukowane w zoptymalizowanych warunkach, w których następnie wiąże się z macierzą, tworząc blokadę drogową. Powstawanie blokady, a następnie jej uwalnianie, można monitorować za pomocą mikroskopii fluorescencyjnej, jeśli stosuje się fluorescencyjnie znakowany wariant represora Tet. Stan replikacji w każdej komórce jest wskazywany przez liczbę widocznych ognisk, gdzie pojedynczy punkt ogniskowy oznacza, że w komórce znajduje się tylko jedna kopia tablicy, a wiele ognisk wskazuje na aktywną replikację. Ta aktywna replikacja jest możliwa, gdy blokada nukleoproteiny jest odwracana przez dodanie niepotrzebnego induktora, który zmniejsza powinowactwo wiązania TetR do miejsca operatora na tyle, aby replikom mógł przejść przez macierz. Białko represorowe jest nadal w stanie wiązać się z DNA z wystarczająco wysokim powinowactwem, aby można było zwizualizować wiele kopii macierzy.
Bardziej skomplikowane szczegóły zdarzeń w blokadzie nukleoproteinowej można odkryć za pomocą neutralnej-neutralnej dwuwymiarowej elektroforezy w żelu agarozowym i południowej hybrydyzacji14-16. Techniki te pozwalają na analizę struktur DNA w całej populacji. Można wizualizować produkty pośrednie replikacji, które powstają podczas zdarzenia i potencjalnie pozostają nienaprawione. Zmieniając zastosowany enzym restrykcyjny i sondę, produkty pośrednie można wizualizować nie tylko w regionie macierzy, ale także przed macierzą, gdy widełki replikacyjne cofają się17,18. Regresja następuje po dysocjacji replikowej; wiodące i opóźnione powstające nici oddzielają się od nici matrycowych i wyżarzają się względem siebie, gdy nici matrycowe jednocześnie ponownie wyżarzają, co skutkuje czterokierunkową strukturą DNA (połączenie Holliday'a).
Korzystając z tego systemu, wykazano, że widelec replikacyjny nie jest stabilny, gdy napotka ten blok18. Ponadto wrażliwe na temperaturę pochodne składników replikomu mogą być wykorzystane do zapobiegania ponownemu ładowaniu widełek replikacyjnych po ich zapadnięciu. Po ustanowieniu bloku szczep można przesunąć do temperatury niedopuszczającej, aby zapewnić synchroniczną dezaktywację replikomu i kontrolowane zapobieganie ponownemu załadowaniu. Ta dezaktywacja wywołana temperaturą zapewnia, że wszystkie widełki w populacji zapadły się w danym momencie i pozwala ocenić, co się dzieje, gdy replikoom zapada się, jak przetwarzane jest DNA i co jest wymagane do ponownego uruchomienia procesu replikacji DNA.
Zaletą opisywanego tutaj systemu jest to, że blok nukleoproteinowy jest w pełni odwracalny; dlatego zdolność komórek do regeneracji z bloku nukleoproteinowego może być śledzona. Dodanie anhydrotetracykliny do komórek złagodzi ścisłe wiązanie represora, umożliwiając przejście widełek replikacyjnych i odzyskanie żywotności komórki. Ustąpienie zatoru można uwidocznić za pomocą neutralno-neutralnej dwuwymiarowej elektroforezy w żelu agarozowym po 5 minutach i za pomocą mikroskopii w ciągu 10 minut. Co więcej, analiza żywotności może ujawnić zdolność szczepu do regeneracji po blokadzie replikacji i dalszego namnażania się.
Zmieniając genetyczne tło szczepów użytych w opisanej tutaj procedurze eksperymentalnej, można wyjaśnić ścieżki naprawy tego typu blokady.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Blokowanie replikacji za pomocą FROS
- Indukowanie blokady replikacji
- Rozcieńczyć świeżą kulturę nocną szczepu E. coli niosącego macierz tetO oraz pKM118 do OD600nm = 0.01 w rozcieńczonym medium złożonym (0.1% tryptonu, 0.05% ekstraktu drożdżowego, 0.1% NaCl, 0.17 M KH2PO4, 0.72 M K2HPO4) z antybiotykami wymaganymi do selekcji.
Uwaga: Nie dodawać tetracykliny do selekcji, ponieważ nie jest ona kompatybilna z tym systemem. Przygotować objętość kultury równą 10 ml na każdą wymaganą próbkę. Na przykład objętość kultury dla projektu doświadczalnego na Rysunku 1 wynosi 60 ml. - Hodować w temperaturze 30 °C z wytrząsaniem do momentu osiągnięcia OD600 nm = 0.05-0.1. Odjąć próbkę 10 ml jako nieindukowaną kontrolę, a do pozostałej kultury dodać 0.1% arabinozy, aby indukować produkcję TetR-YFP z pKM1. Kontynuować hodowlę kultur nieindukowanych i indukowanych. Po 1 h sprawdzić obecność pojedynczego punktu ogniskowego w każdej komórce kultury indukowanej za pomocą mikroskopii fluorescencyjnej (patrz sekcja 2).
- Jeśli potwierdzono zablokowanie komórek indukowanych (więcej niż 70% komórek posiada pojedynczy ognisko), zapisać wartość OD600nm i pobrać próbkę 7.5 ml do analizy żelami 2-D (patrz sekcja 3). Pobrać analogiczną próbkę z nieindukowanej kultury kontrolnej.
- Rozcieńczyć świeżą kulturę nocną szczepu E. coli niosącego macierz tetO oraz pKM118 do OD600nm = 0.01 w rozcieńczonym medium złożonym (0.1% tryptonu, 0.05% ekstraktu drożdżowego, 0.1% NaCl, 0.17 M KH2PO4, 0.72 M K2HPO4) z antybiotykami wymaganymi do selekcji.
- Znoszenie blokady replikacji
- Aby znieść blokadę replikacji, dodać 100 ng ml-1 niezależnego induktora, anhydrotetracykliny (AT), do próbki 10 ml zablokowanych komórek. Kontynuować hodowlę w 30 °C przez 10 min, a następnie pobrać próbki do oznaczenia gęstości komórek (1 ml), analizy mikroskopowej (10 µl) oraz neutralno-neutralnych dwuwymiarowych żeli agarozowych (7.5 ml).
- Indukowanie kolapsu replisomu
- Jeśli komórki zawierają allel wrażliwy na temperaturę, taki jak dnaBts lub dnaCts, który wymaga dezaktywacji, przenieść kolbę z zablokowanymi komórkami do 42 °C. Pobierać próbki do analizy w wymaganych punktach czasowych (np. 1 h po inkubacji). Po inkubacji komórek w 42 °C przez 1 h, przenieść komórki do 30 °C na 10 min (patrz Rysunek 1).
Uwaga: Komórki można przenieść do 30 °C w celu analizy restartu.
- Jeśli komórki zawierają allel wrażliwy na temperaturę, taki jak dnaBts lub dnaCts, który wymaga dezaktywacji, przenieść kolbę z zablokowanymi komórkami do 42 °C. Pobierać próbki do analizy w wymaganych punktach czasowych (np. 1 h po inkubacji). Po inkubacji komórek w 42 °C przez 1 h, przenieść komórki do 30 °C na 10 min (patrz Rysunek 1).
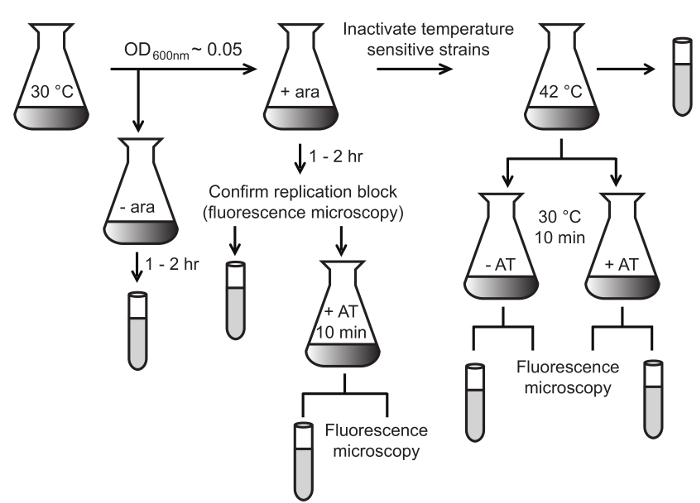
Rycina 1: Przegląd procedury eksperymentalnej blokady i zniesienia blokady replikacji FROS. Szczepy E. coli posiadające macierz tetO są hodowane w temperaturze 30 °C. Gdy komórki osiągną OD600nm powyżej 0,05, produkcja TetR-YFP jest indukowana arabinozą (ara; 0,1%). Subpopulację komórek nieindukowanych należy nadal hodować w 30 °C w celu wykorzystania ich jako kontroli. Próbkę indukowanych komórek analizuje się za pomocą mikroskopii fluorescencyjnej po 1–2 h (patrz 2.1). Jeśli potwierdzona zostanie blokada replikacji, pobiera się próbki do analizy żelowej 2-D, co zaznaczono probówkami (patrz 3.1), oraz do testów żywotności (opcjonalnie). Blokada replikacji może zostać zniesiona za pomocą anhydrotetracykliny (AT; 0,1 µg/ml), a komórki analizuje się 10 min później. Jeśli komórki posiadają allel wrażliwy na temperaturę (np. dnaBts), można go inaktywować poprzez przeniesienie zablokowanych komórek do temperatury 42 °C w celu przeprowadzenia odpowiedniej analizy. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
2. Mikroskopia fluorescencyjna
- Przygotuj podkładkę agarozową, nanosząc pipetą 500 µl roztopionej agarozy (1% w wodzie) na szkiełko przedmiotowe; natychmiast nałóż szkiełko nakrywką, zanim agaroza zastygnie. Przechowuj szkiełko(a) w wilgotnych chusteczkach w temperaturze 4 °C do momentu użycia.
- Po zastygnięciu agarozy zdejmij szkiełko nakrywkowe z podkładki i nanieś pipetą 10 µl kultury bakteryjnej na środek podkładki, aby zapobiec przemieszczaniu się komórek podczas wizualizacji. Po wyschnięciu próbki (około 5 min) ponownie nałóż szkiełko nakrywkę. Nanieś kroplę oleju imersyjnego na szkiełko nakrywkowe i umieść preparat pod obiektywem.
- Wizualizacja komórek przy użyciu mikroskopii fazowej z powiększeniem 100X.
- W oknie dialogowym Acquire w oprogramowaniu do obrazowania ustaw czas ekspozycji na 100 msec. Przechwyć obraz, wybierając Acquire. Nie przesuwaj stolika. W oknie dialogowym Acquire wybierz YFP jako oświetlenie dla External Shutter Linked to Camera. Ustaw czas ekspozycji na 1 000 msec. Wyłącz oświetlenie stolika. Przechwyć obraz fluorescencyjny, wybierając Acquire.
Uwaga: Czas może się różnić w zależności od zastosowanego źródła światła, mikroskopu i kamery. - Aby nałożyć na siebie obrazy fazowe i fluorescencyjne, wybierz Color Combine z menu Display. W oknie dialogowym Color Combine wybierz obraz YFP jako komponent zielony, a obraz fazowy jako komponent niebieski. Kliknij Color Combine. Określ, czy replikacja w populacji została skutecznie zablokowana, sprawdzając, czy większość komórek posiada jeden punkt skupienia na komórkę.
Uwaga: Porównanie z próbką kontrolną bez dodatku arabinozy jest pomocne w wizualnej identyfikacji różnic w produkcji eYFP.
- W oknie dialogowym Acquire w oprogramowaniu do obrazowania ustaw czas ekspozycji na 100 msec. Przechwyć obraz, wybierając Acquire. Nie przesuwaj stolika. W oknie dialogowym Acquire wybierz YFP jako oświetlenie dla External Shutter Linked to Camera. Ustaw czas ekspozycji na 1 000 msec. Wyłącz oświetlenie stolika. Przechwyć obraz fluorescencyjny, wybierając Acquire.
3. Ekstrakcja DNA/podkładki agarozowe
- Do próbek hodowli o objętości 7,5 ml z kroków 1.1.3 i 1.2.1 dodać azydku sodu (stężenie końcowe 0,1%). Inkubować na lodzie przez co najmniej 5 min.
Uwaga: Azydku sodu jest niezwykle toksyczny. Przed rozpoczęciem pracy należy zapoznać się z kartą charakterystyki substancji i nie wolno go używać, dopóki wszystkie środki ostrożności nie zostaną przeczytane i zrozumiane. - Wirować komórki z prędkością 5,000 x g przez 10 min w celu osadzenia komórek. Odrzucić nadsącz i resuspendować osad w 200 µl buforu Pett IV (PIV) (10 mM Tris:HCl (pH 8,0), 1 M NaCl). Wirować w mikrowirówce (13,000 x g przez 2 min), aby osadzić komórki. Odrzucić nadsącz. Na tym etapie można kontynuować przetwarzanie osadów lub przechowywać je w temperaturze -20 °C.
- Komórki o najniższej gęstości resuspendować w 50 µl PIV i umieścić w temperaturze 50 °C. W przypadku wszystkich pozostałych próbek dostosować objętość PIV tak, aby końcowa gęstość komórek w każdej probówce była taka sama (np. Próbka 1 (OD600nm = 0,128) resuspendowana w 50 µl; Próbka 2 (OD600nm = 0,138) resuspendowana w 54 µl).
- Dodać taką samą objętość świeżo przygotowanego 0,8% roztworu agarozy w PIV (stężenie końcowe 0,4%; np. Próbka 1 50 µl, Próbka 2 54 µl). Upewnić się, że próbki, agaroza i PIV są w temperaturze powyżej 50 °C, aby zapobiec krzepnięciu.
- Przetraktować szkiełko mikroskopowe 40 µl odpowiedniego hydrofobowego roztworu do szkła lub roztworu silikonowego. Przetrzeć szkiełko chusteczką do sucha.
Uwaga: Można to zrobić wcześniej, a przetraktowane szkiełka przechowywać długoterminowo w temperaturze pokojowej. - Nanieść na szkiełko krople po 20 µl zawiesiny komórek w agarozie, aby utworzyć półkoliste zatyczki (plugs).
Uwaga: Pierwsza próbka (resuspendowana w 50 µl PIV) pozwoli na utworzenie 5 zatyczek na jednym szkiełku. - Po zastygnięciu zatyczek ostrożnie przesunąć je do probówki do mikrowirówki i dodać 1 ml buforu do lizy komórek (10 mM Tris-HCl [pH 8], 1 M NaCl, 100 mM kwasu etylenediaminotetraoctowego (EDTA), 0,2% deoksycholanu sodu, 0,5% soli sodowej N-lauroylosarkozyny (Sarkosyl), 100 µg ml−1 lizozymu, 50 µg ml−1 RNazy A). Inkubować w 37 °C przez 2 h.
- Usunąć bufor do lizy komórek i dodać 1 ml roztworu EDTA/Sarkosyl/Proteinaza K (ESP) (0,5 M EDTA, 1% soli sodowej N-lauroylosarkozyny (Sarkosyl), 1 mg ml−1 proteinazy K). Inkubować w 50 °C przez noc lub do momentu, aż zatyczki staną się przezroczyste. Jeśli wymagana jest druga inkubacja nocna, po około 18 h wymienić roztwór ESP na świeży bufor.
- Usunąć bufor ESP i przemyć zatyczki 5 razy 12 ml buforu Tris-EDTA (TE) (10 mM Tris-HCl, 1 mM EDTA, pH 8,0), zachowując 30 min czasu równowagowania przy każdym płukaniu. Przechowywać w 4 °C w 1 ml buforu TE.
4. Neutralno-neutralna dwuwymiarowa elektroforeza żelowa
- Przenieść wtyczkę agarozową z kroku 3.8 do nowej probówki do mikrowirówki i dodać 150 µl buforu do enzymów restrykcyjnych (stężenie 1x). Dodać 25-100 jednostek enzymu restrykcyjnego (np. 60 jednostek EcoRV; (patrz Rysunek 3A)). Inkubować w temperaturze 37 °C przez 6-8 h.
- W temperaturze 4 °C wylać 0,4% żel agarozowy (300 ml) w 1x Tris/Borate/EDTA (TBE) do kuwety żelowej o wymiarach około 25 x 25 cm. Włożyć grzebień, aby utworzyć studzienki o szerokości zbliżonej do średnicy wtyczki. Po zastygnięciu żelu wyjąć grzebień i pozostawić żel w temperaturze pokojowej.
- Wsunąć jedną z przetrawionych wtyczek agarozowych do studzienki, ustawiając płaską stronę wtyczki przylegać do krawędzi studzienki, w miejscu, gdzie DNA będzie wnikać do żelu. W ten sam sposób włożyć pojedynczą wtyczkę do co drugiej studzienki.
- Napełnić studzienki płynną 0,4% agarozą, aby unieruchomić wtyczki.
- Nanieść marker DNA 1 kb do pustej studzienki, ponownie zachowując odstęp między markerem a próbkami, i prowadzić elektroforezę przez noc (16 h, 55 V) w 1x TBE w temperaturze pokojowej.
- Barwić żel w łaźni wodnej z bromkiem etydyny (0,3 µg ml-1) przez 20 min.
Uwaga: Bromek etydyny jest uważany za silny mutagen i toksynę. Przed rozpoczęciem pracy zapoznać się z kartą charakterystyki i nie obsługiwać odczynnika, dopóki wszystkie środki ostrożności nie zostaną przeczytane i zrozumiane. - Wizualizować DNA za pomocą transiluminatora UV do długich fal i wyciąć fragmenty każdej ścieżki prostym, równym cięciem, minimalizując ilość nadmiarowej agarozy po obu stronach ścieżki.
Uwaga: Na przykład, jeśli fragmenty interesują nas w zakresie 5,5 kb, należy wyciąć fragment o długości 7,5 cm, aby objął on fragmenty DNA od 5 kb do około 12 kb (patrz Rysunek 3A). - Umieścić wycięty pas żelu w kuwecie żelowej prostopadle (pod kątem 90°) do kierunku migracji DNA.
Uwaga: W kuwecie żelowej 25 x 252 cm można zmieścić dwa rzędy po 3 fragmenty żelu. Pierwszy rząd pasów żelu znajduje się u góry kuwety, drugi w odległości 12,5 cm. - Przygotować 300 ml agarozy do żelu w drugim wymiarze (0,9% w 1x TBE z 0,3 µg ml-1 bromku etydyny). Po ochłodzeniu agarozy do 50 °C, nanieść pipetą płynną agarozę wokół wycinków żelu, aby unieruchomić je w pozycji. Wylać pozostałą agarozę do kuwety tak, aby jej głębokość była co najmniej równa wysokości wycinków żelu.
- Po zastygnięciu żelu prowadzić elektroforezę w temperaturze 4 °C w 1x TBE zawierającym 0,3 µg ml-1 bromku etydyny przy napięciu 220 V, aż DNA zmigruje na odległość około 10 cm.
Uwaga: Czas 4 h jest wystarczający dla fragmentu 5,5 kb, ale mniejszy fragment będzie wymagał krótszego czasu. - Wyciąć bloki, w których znajduje się DNA genomowe, używając krawędzi metalowej linijki, obejmując również żel powyżej, aby uwzględnić DNA, które nie jest widoczne (patrz Rysunek 3C).
5. Hybrydyzacja Southern
- Przygotowanie roztworów
- Przygotować bufor do depurynacji (0,125 M roztwór HCl).
Uwaga: Bufor ten może być użyty ponownie i jest stabilny w temperaturze pokojowej do 1 miesiąca. - Przygotować bufor do denaturacji (1,5 M NaCl, 0,5 M NaOH).
Uwaga: Bufor denaturujący może być użyty ponownie raz i jest stabilny do 3 miesięcy w temperaturze pokojowej. - Przygotować bufor neutralizujący (1,5 M NaCl, 0,5 M Tris). Dostosować pH do wartości 7,5 za pomocą HCl.
Uwaga: Bufor neutralizujący może być użyty ponownie raz i jest stabilny do 3 miesięcy w temperaturze pokojowej. - Przygotuj 10x bufor SSC (cytrynian sodu i sól, 0,15 M cytrynianu trisodowego, 1,5 M NaCl, pH 7–8) do wykorzystania w krokach 5.2.4 i 5.2.6. Z tego buforu przygotuj stok 2x SSC (do wykorzystania w kroku 5.2.9).
Uwaga: 10x SSC i 2x SSC są stabilne w temperaturze pokojowej przez 3 miesiące. - Przygotowanie zmodyfikowanego buforu do hybrydyzacji Churcha i Gilberta19 (0,5 M bufor fosforanowy [pH 7,2], 7% (m/v) dodecylosiarczan sodu (SDS), 10 mM EDTA). Pozostawić w 65 °C należy całkowicie rozpuścić przed użyciem.
- Przygotować bufor do depurynacji (0,125 M roztwór HCl).
- Transfer
- Płucz wycięte bloki żelu w roztworze depurynacyjnym przez 10 min w temperaturze pokojowej na kołysce lub wytrząsarce orbitalnej. Utrzymuj niską prędkość mieszania, aby uniknąć uszkodzenia bloków agarozy.
- Krótko przemyj bloki żelu wodą destylowaną, a następnie buforem do denaturacji przez 30 min. Ponownie krótko przemyj w wodzie destylowanej, a następnie inkubuj bloki żelu w buforze neutralizującym przez 30 min przy łagodnym mieszaniu w temperaturze pokojowej.
- Wytnij membranę nylonową o rozmiarze dokładnie odpowiadającym rozmiarowi żelu (żeli). W prawym górnym rogu wykonaj nacięcie, aby ułatwić orientację membrany w kolejnych etapach.
Uwaga: Dwa bloki żelowe (6 próbek) można zwizualizować na jednej membranie. - Wlać do kuwety odpowiednią ilość 10x SSC, aby roztwór nie odparował w ciągu nocy. Przygotować platformę znajdującą się około 5 cm ponad poziomem buforu. Nasączyć 3 arkusze papieru chromatograficznego 3MM roztworem 10x SSC i umieścić je na platformie. Przyciąć papier chromatograficzny tak, aby był wystarczająco długi, by oba jego końce były zanurzone w buforze, oraz wystarczająco szeroki, aby pomieścić żel z membraną.
- Umieść żel(e) na nasyconym papierze chromatograficznym. Obramuj żel folią spożywczą, aby zapobiec opływaniu żelu przez bufor podczas transferu. Ostrożnie ułóż wyciętą membranę na wierzchu żelu(i). Usuń pęcherzyki powietrza pomiędzy membraną a żelem, delikatnie przemieszczając butelkę lub pipetę serologiczną po powierzchni membrany.
- Wytnij trzy arkusze papieru chromatograficznego o grubości 3 mm o rozmiarze odpowiadającym membranie. Nasyć arkusze papieru chromatograficznego 10-krotnym roztworem SSC i ułóż je na membranie. Usuń wszelkie powstałe pęcherzyki powietrza.
- Na papierze do blottingu ułożyć stos ręczników papierowych o wysokości co najmniej 5 cm, a następnie położyć obciążenie (masa ok. 1 kg dla membrany o wymiarach 23 x 16 cm). Transfer przeprowadzić w ciągu nocy.
- Naświetl membranę (stroną z DNA do góry) energią 1200 J/m²2 promieniowania UV w celu sieciowania DNA z membraną. Nie płukać przed wykonaniem tego kroku.
- Dokładnie wypłucz membranę w 2x SSC, aby zapobiec wysokiemu tłu na obrazach blotów. Użyj blota niezwłocznie do hybrydyzacji (patrz 5.3) lub wysusz go w temperaturze pokojowej, owiń folią spożywczą i przechowuj w 4 °C.
- Hybrydyzacja
- Podgrzej piec do hybrydyzacji oraz butelki do 55 °C.
- Dodaj 100 µg ml-1 albuminą surowicy bydlęcej (BSA) i 10 µg ml-1 niespecyficzne DNA (np. DNA z plemników łososia) do uprzednio ogrzanego buforu do hybrydyzacji.
- Aby zapewnić równomierne pokrycie buforem do hybrydyzacji po zwinięciu membrany, należy umieścić blot na kwadracie siatki nylonowej o podobnych wymiarach, tak aby strona membrany z przywiązanym DNA była skierowana do góry. Blot należy zwinąć wzdłuż dłuższej krawędzi. Następnie należy wsunąć blot wraz z siatką do butelki do hybrydyzacji. Należy dodać odpowiednią ilość podgrzanego buforu do hybrydyzacji, aby rozwinąć blot (np. 30 ml dla powierzchni 23 x 16 cm2 błonę).
- Inkubować w wstępnie nagrzanym piekarniku przez 1 h, obracając butelkami.
- Przygotować sondę, mieszając 50 ng oczyszczonego produktu PCR homologicznego do regionu zainteresowania, 150 ng losowych primerów heksamerowych, bufor do fragmentu Klenowa oraz H2Aby przygotować objętość 13 µlGotować przez 3 min, a następnie natychmiast umieścić w lodzie. Dodać 1 µl mieszaniny 1 mM dCTP/dGTP/dTTP, 1 µl fragmentu Klenowa (5U) i 50 µCi deoksyadenozyno-5'-trifosforan znakowany promieniotwórczo na fosforanie alfa (α)32P-dATP).
- Inkubować w temperaturze pokojowej przez 1 godzinę. Dodać 1 µl z mieszaniny dNTP o stężeniu 1 mM i 1 µl fragmentu Klenowa. Inkubować przez 20 min w temperaturze pokojowej.
- Gotować sondę przez 5 min, a następnie niezwłocznie przenieść do probówek do hybrydyzacji. Przeprowadzić hybrydyzację przez noc w temperaturze 55 °Cz obrotem.
- Zlej sondę z membrany.
Uwaga: Sonda może zostać wykorzystana ponownie jeden raz. - Krótko opłucz membranę w uprzednio podgrzanym buforze do płukania o niskiej rygorystyczności (2x SSC, 0,1% (w/v) SDS). Dodaj świeży bufor do płukania o niskiej rygorystyczności i inkubuj przez 5 min w temperaturze 55 °C z rotacją. Powtórzyć.
- Przemyć dwukrotnie w buforze do płukania o średniej rygorystyczności (1x SSC, 0,1% (w/v) SDS) przez 10 min w 55 °C z obrotem.
- Przemyć dwukrotnie w buforze do płukania o wysokiej rygorystyczności (0,1x SSC, 0,1% (m/v) SDS) przez 5 min w temperaturze 55 °C z obrotem.
- Usuń membranę i osusz ją chusteczką, aby pozbyć się nadmiaru cieczy. Owiń ją folią spożywczą, upewniając się, że na folii nie pozostała wilgoć, a następnie umieść w kasecie ekspozycyjnej wraz z uprzednio wyczyszczonym ekranem fosforowym. Zamknij kasetę i inkubuj przez co najmniej 2 godziny przed wizualizacją przy użyciu obrazownika fosforowego.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
FROS to indukowalna, specyficzna dla miejsca blokada nukleoproteinowa, która umożliwia wizualizację produktów pośrednich replikacji w żywych komórkach12,18. Ogólny schemat doświadczalny pobierania próbek komórek przedstawiono na Rysunku 1. Moment pobrania próbek oraz wariacje w tle genetycznym sprawiają, że system ten jest wszechstronnym narzędziem do badania naprawy takiej blokady. Schemat ilustruje, w jaki sposób w systemie tym można wykorzystać mutanty wrażl...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Podczas duplikacji chromosomów maszyneria replikacyjna napotka różne przeszkody, które uniemożliwiają jej postęp. Aby zapewnić replikację całego chromosomu pojedynczego pochodzenia, bakterie mają wiele ścieżek naprawy DNA, które następnie umożliwiają ponowne załadowanie replikomu20,21. Uszkodzenia, pęknięcia jednoniciowe, pęknięcia dwuniciowe i białka ściśle związane z DNA mogą być leczone za pomocą dedykowanego szlaku, chociaż istnieje prawdopodobieństwo, że szlaki te w znacznym stopniu się pokrywają. Najczęs...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Ta praca była wspierana przez Australijską Radę ds. Badań Naukowych [DP11010246].
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Trypton | Sigma-Aldrich | 16922 | Składnik pożywki wzrostowej |
| Chlorek sodu | VWR | 27810.364 | Składnik pożywki wzrostowej |
| Ekstrakt drożdżowy | Sigma-Aldrich | 92144 | Składnik pożywki wzrostowej |
| Fosforan potasu jednozasadowy | Sigma-Aldrich | P9791 | Składnik podłoża wzrostowego; Składnik buforowy potasu |
| Fosforan potasu dwuzasadowy | Sigma-Aldrich | P3786 | Składnik pożywki wzrostowej; Składnik buforowy potasu |
| L-arabinoza | Sigma-Aldrich | A3256 | Do indukcji produkcji TetR-YFP |
| Chlorowodorek anhydrotetracykliny | Sigma-Aldrich | 37919 | Uwalnianie blopakage replikacji |
| Axioskop 2 Mikroskop fluorescencyjny | Zeiss | 452310 | Wizualizacja komórek |
| Zestaw filtrów eYFP | Chroma Technology | 41028 | Wizualizacja |
| kamery YFP CCD | Hamamatsu | Orca-AG | Wizualizacja komórek |
| MetaMorph Oprogramowanie (urządzenia molekularne) | SDR Scientific | 31282 | Wersja 7.8.0.0 użyte do przygotowania tego manuskryptu |
| Agarose | Bioline | BIO-41025 | Do korków agarozowych i elektroforezy żelowej |
| Oryginalny szklany wodoodporny (Rain-X) | Autobarn | DIO1470 | Do produkcji korków agarozowych |
| TRIS | VWR | VWRC103157P | TE, element |
| buforowy TBEKwas etylenodiaminotetraoctowy | Ajax Finechem | AJA180 | 0,5 M roztwór soli disodowej EDTA dostosowany do pH 8,0 z NaOH. |
| Azydek sodu | Sigma-Aldrich | S2002 | Środek bakteriostatyczny |
| Kwas solny | Sigma-Aldrich | 258148 | składnik buforowy TE |
| Deoksycholan sodu | Sigma-Aldrich | D6750 | Składnik buforowy do lizy komórek |
| Sól sodowa N-lauroilsarkozyny (Sarkozylo) | Sigma-Aldrich | L5125 | Liza komórek i składnik buforowy ESP |
| Rnaza A | Sigma-Aldrich | R6513 | Składnik buforowy do lizy komórek |
| Lizozym | Amresco | 6300 | Składnik buforowy do lizy komórek |
| Proteinaza K | Amresco | AM0706 | Składnik buforowy ESP |
| Model subkomórkowy 192 Komórka | BioRad | 1704507 | System elektroforezy |
| Oświetlacz UV 2000 | BioRad | 1708110 | Wizualizacja DNA |
| Bromek etydyny | BioRad | 1610433 | Wizualizacja DNA |
| Kwas borowy | VWR | PROL20185.360 | Składnik TBE |
| Hybond-XL nylonowy memrbane | Amersham | RPN203S | Zeta-Probe Memrbane (BioRad 1620159) Może być również stosowany |
| bibuła chromatograficzna 3MM Whatman | GE Healthcare Life Sciences | 3030690 | Southern blotting |
| HL-2000 Hybrilinker | UVP | 95-0031-01/02 | Sieciowanie DNA i hybrydyzacja |
| Kwas dezoksyrybonukleinowy z nasienia łososia | Sigma-Aldrich | 31149 | Składnik buforowy do hybrydyzacji |
| Wodorotlenek sodu | Sigma-Aldrich | S5881 | Składnik buforowy denaturacji |
| Cytrynian trisodowy dwuwodny | VWR | PROL27833.363 | Bufor transferowy |
| Dodecylosiarczan sodu (SDS) | Amresco | 227 | Składnik buforowy do płukania |
| Albumina surowicy bydlęcej | Sigma-Aldrich | A7906 | Składnik buforu hybrydyzacyjnego |
| Losowe startery heksamerowe | Bioline | BIO-38028 | |
| Fragment Klenowa | New England BioLabs | M0212L | |
| dNTP Zestaw | Bioline | BIO-39025 | |
| Adenozyno-5'-trifosforan-< sup>32P-ATP | PerkinElmer | BLU502A | |
| Ekran fosforowy do przechowywania | GE Healthcare Nauki przyrodnicze | GEHE28-9564-76 | BAS-IP MS 3543 E uniwersalny standardowy ekran 35 cm x 43 cm |
| Tajfun FLA 7000 | GE Healthcare Nauki Przyrodnicze | 28-9558-09 | Wizualizacja blot |
| Butelka hybrydyzacji | UVP | 07-0194-02 | 35 mm x 300 mm |
Bibliografia
- Mirkin, E. V., Mirkin, S. M. Replication fork stalling at natural impediments. Microbiol Mol Biol Rev. 71 (1), 13-35 (2007).
- Gupta, M. K., et al. Protein-DNA complexes are the primary sources of replication fork pausing in Escherichia coli. Proc Natl Acad Sci U S A. 110 (18), 7252-7257 (2013).
- McGlynn, P., Guy, C. P. Replication forks blocked by protein-DNA complexes have limited stability in vitro. J Mol Biol. 381 (2), 249-255 (2008).
- Tanner, N. A., et al. Single-molecule studies of fork dynamics in Escherichia coli DNA replication. Nat Struct Mol Biol. 15 (2), 170-176 (2008).
- Hamdan, S. M., Loparo, J. J., Takahashi, M., Richardson, C. C., van Oijen, A. M. Dynamics of DNA replication loops reveal temporal control of lagging-strand synthesis. Nature. 457 (7227), 336-339 (2009).
- Rudolph, C. J., Upton, A. L., Lloyd, R. G. Replication fork stalling and cell cycle arrest in UV-irradiated Escherichia coli. Genes Dev. 21 (6), 668-681 (2007).
- Jeiranian, H. A., Courcelle, C. T., Courcelle, J. Inefficient replication reduces RecA-mediated repair of UV-damaged plasmids introduced into competent Escherichia coli. Plasmid. 68 (2), 113-124 (2012).
- Le Masson, M., Baharoglu, Z., Michel, B. ruvA and ruvB mutants specifically impaired for replication fork reversal. Mol Microbiol. 70 (2), 537-548 (2008).
- Wang, X., Liu, X., Possoz, C., Sherratt, D. J. The two Escherichia coli chromosome arms locate to separate cell halves. Genes Dev. 20 (13), 1727-1731 (2006).
- Lau, I. F., et al. Spatial and temporal organization of replicating Escherichia coli chromosomes. Mol Microbiol. 49 (3), 731-743 (2003).
- Gordon, G. S., et al. Chromosome and low copy plasmid segregation in E. coli: visual evidence for distinct mechanisms. Cell. 90 (6), 1113-1121 (1997).
- Possoz, C., Filipe, S. R., Grainge, I., Sherratt, D. J. Tracking of controlled Escherichia coli replication fork stalling and restart at repressor-bound DNA in vivo. EMBO J. 25 (11), 2596-2604 (2006).
- Payne, B. T., et al. Replication fork blockage by transcription factor-DNA complexes in Escherichia coli. Nucleic Acids Res. 34 (18), 5194-5202 (2006).
- Brewer, B. J., Fangman, W. L. The localization of replication origins on ARS plasmids in S. cerevisiae. Cell. 51 (3), 463-471 (1987).
- Jeiranian, H. A., Schalow, B. J., Courcelle, J. Visualization of UV-induced replication intermediates in E. coli using two-dimensional agarose-gel analysis. J Vis Exp. (46), (2010).
- Southern, E. M. Detection of specific sequences among DNA fragments separated by gel electrophoresis. J Mol Biol. 98 (3), 503-517 (1975).
- Courcelle, J., Donaldson, J. R., Chow, K. H., Courcelle, C. T. DNA damage-induced replication fork regression and processing in Escherichia coli. Science. 299 (5609), 1064-1067 (2003).
- Mettrick, K. A., Grainge, I. Stability of blocked replication forks in vivo. Nucleic Acids Res. , (2015).
- Church, G. M., Gilbert, W. Genomic sequencing. Proc Natl Acad Sci U S A. 81 (7), 1991-1995 (1984).
- Michel, B., Grompone, G., Flores, M. J., Bidnenko, V. Multiple pathways process stalled replication forks. Proc Natl Acad Sci U S A. 101 (35), 12783-12788 (2004).
- Michel, B., Boubakri, H., Baharoglu, Z., LeMasson, M., Lestini, R. Recombination proteins and rescue of arrested replication forks. DNA Repair (Amst). 6 (7), 967-980 (2007).
- Carl, P. L. Escherichia coli mutants with temperature-sensitive synthesis of DNA. Mol Gen Genet. 109 (2), 107-122 (1970).
- Nawotka, K. A., Huberman, J. A. Two-dimensional gel electrophoretic method for mapping DNA replicons. Mol Cell Biol. 8 (4), 1408-1413 (1988).
- Cole, R. S., Levitan, D., Sinden, R. R. Removal of psoralen interstrand cross-links from DNA of Escherichia coli: mechanism and genetic control. J Mol Biol. 103 (1), 39-59 (1976).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
Tagi
Fluorescencyjny system represor-operatorwidełki replikacyjne Escherichia coliwizualizacja za pomocą mikroskopii fluorescencyjnejdwuwymiarowa elektroforeza w żelumutanty temperaturoczułeanaliza nokautu genetycznegoprodukty pośrednie replikacji DNAprzygotowanie zatyczek agarozowychdetekcja metodą hybrydyzacji Southern
