Tutaj prezentujemy technikę obrazowania opartą na fluoroforach, która pozwala na wykrywanie żywotności komórek na nieprzezroczystym tytanowym rusztowaniu, jak również wykrywanie przebłysków zanieczyszczeń rusztowania. Ten protokół rozwiązuje problem z obrazowaniem interakcji komórka-komórka lub komórka-metal na nieprzezroczystych rusztowaniach.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Obrazowanie żywotności komórek na nieprzezroczystych rusztowaniach — na przykładzie nowatorskiego implantu z dzianiny tytanowej
W tym artykule
Podsumowanie
Streszczenie
Zwyrodnienie krążka międzykręgowego i przepuklina dysku jest jedną z głównych przyczyn bólu dolnej części pleców. Zubożenie macierzy zewnątrzkomórkowej, którego kulminacją jest wytłoczenie jądra miażdżystego (NP), prowadzi do zniszczenia krążka międzykręgowego. Obecnie dostępne zabiegi chirurgiczne zmniejszają ból, ale nie przywracają mechanicznej funkcjonalności kręgosłupa. Aby zachować cechy mechaniczne kręgosłupa, całkowita wymiana dysku lub jądra stała się w ten sposób szerokim zainteresowaniem. Jednak ta era endoprotezoplastyki jest nadal w stanie niedojrzałym, ponieważ żaden z istniejących produktów nie został oceniony klinicznie.
To badanie ma na celu przetestowanie biokompatybilności nowego implantu jądrowego wykonanego z dzianych drutów tytanowych. Pomimo wszystkich zalet mechanicznych, materiał ten ma swoje ograniczenia w konwencjonalnej analizie optycznej, ponieważ powstały implant jest nieprzezroczysty. W tym miejscu przedstawiamy strategię, która opisuje wizualizację in vitro, śledzenie i badanie żywotności komórek osteochondro-progenitorowych na rusztowaniu. Protokół ten może być wykorzystany do wizualizacji skuteczności protokołu czyszczenia, a także do zbadania biokompatybilności tych i innych nieprzezroczystych rusztowań. Co więcej, protokół ten może być wykorzystany do pokazania wzorca przylegania komórek, a także żywotności komórek i szybkości proliferacji na/w rusztowaniu. Ten test biokompatybilności in vitro zapewnia korzystne narzędzie do analizy interakcji komórka-materiał w nieprzezroczystych i nieprzezroczystych rusztowaniach.
Wprowadzenie
Przewlekły ból pleców jest chorobą wieloczynnikową. Zainteresowanie minimalnie inwazyjną opcją leczenia choroby zwyrodnieniowej dysku wzrosło od lat 50. XX wieku. Do dziś najczęściej stosowaną metodą leczenia jest wielosegmentowe zespolenie kręgosłupa. Ponieważ metoda ta często prowadzi do ograniczeń w ruchomości dotkniętego segmentu1,2, badanie ery endoprotezoplastyki stało się szerokim zainteresowaniem. Znaczące postępy w całkowitej wymianie dysku i wymianie jądra stały się dobrą alternatywą w leczeniu przewlekłego bólu pleców1. Pomimo ogromnego postępu, żadna z metod nie została oceniona klinicznie. Mniej sztywne implanty jądra stanowią obiecującą alternatywę dla całkowitej wymiany dysku, pod warunkiem, że pierścień włóknisty jest nienaruszony3,4. Jednak obecnie obecne na rynku implanty jądra często wiążą się z powikłaniami, takimi jak zmiany w trzonie kręgów, zwichnięcia, pionowa utrata wysokości dysku i brak związanej z tym niezbędnej sztywności mechanicznej5. Aby przezwyciężyć obecne wady, z powodzeniem opracowano nowatorski implant jądrowy wykonany z dzianych drutów tytanowych6. Ze względu na unikalną strukturę dzianiny, to nowo opracowane rusztowanie wykazało wyróżniające się cechy biomechaniczne, np. zdolność tłumienia, wielkość porów, nośność i niezawodność7. Mając na celu przetestowanie biokompatybilności tego nowatorskiego implantu jądrowego, przedstawiono poważne ograniczenia w technikach analizy (optycznej) przypisywane nieprzezroczystemu charakterowi implantu.
Aby przetestować biokompatybilność, interakcja komórka-metal odgrywa znaczącą rolę8-10. Interakcja między komórkami a rusztowaniem jest niezbędna do stabilizacji, a tym samym do lepszej integracji implantu z systemem gospodarza. Jednak rosnąca głębokość wrastania może zmienić właściwości mechaniczne rusztowania. Mając na celu zbadanie, czy powierzchnia rusztowania stanowi podstawę do przyłączania, proliferacji i różnicowania komórek, czy też metal wpływa na żywotność komórek, ważne jest rozwiązanie powszechnego, dobrze znanego problemu obrazowania komórek na/w nieprzezroczystych i nieprzezroczystych rusztowaniach. Aby przezwyciężyć to ograniczenie, zbadano kilka technik opartych na fluorescencji. Firmy dostarczają szeroką gamę fluoroforów do wizualizacji żywych komórek, przedziałów komórkowych, a nawet określonych stanów komórkowych11. Fluorofory do tego eksperymentu zostały wybrane za pomocą internetowego narzędzia Spectral Viewer, aby jak najlepiej pasowały do naszego mikroskopu fluorescencyjnego.
Opracowana strategia analizy zachowania przylegających komórek na/w nieprzezroczystym rusztowaniu z dzianiny tytanowej obejmuje następujące elementy: 1) fluorescencyjne (zielone białko fluorescencyjne/GFP) znakowanie komórek osteochondro-progenitorowych, aby umożliwić śledzenie komórek na rusztowaniu, 2) pomiar żywotności (aktywność mitochondrialną) komórek, oraz 3) wizualizacja interakcji komórka-komórka i komórka-materiał w rusztowaniu. Zabieg ma tę zaletę, że można go łatwo przenieść na inne przylegające komórki i inne nieprzezroczyste lub nieprzezroczyste rusztowania. Co więcej, żywotność i wzorzec wrastania mogą być monitorowane przez kilka dni, dzięki czemu można go stosować z ograniczoną ilością materiału lub komórek rusztowania.
Obecne badanie pokazuje udane wykorzystanie naszego obecnego protokołu do pomiaru żywotności komórek i wizualizacji wzorca wzrostu komórek osteochondro-progenitorowych na/w nieprzezroczystym rusztowaniu z dzianiny. Ponadto opracowane protokoły mogą być wykorzystywane do określania zanieczyszczeń rusztowania i sprawdzania protokołów czyszczenia.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
UWAGA: Do eksperymentów wykorzystano unieśmiertelnione ludzkie mezenchymalne komórki prekursorowe zdomkowanego stroma (komórki SCP-1). Komórki SCP-1 zostały udostępnione przez prof. Matthiasa Schiekera12.
1. Namnażanie komórek SCP-1
- Przed rozpoczęciem pracy z komórkami SCP-1, należy w rękawiczkach odpowiednio oczyścić obszar roboczy (wyznaczoną komorę z laminarnym przepływem powietrza I) przy użyciu 70% etanolu (v/v).
- W oczyszczonej komorze z laminarnym przepływem powietrza przygotować odpowiednią objętość pożywki do hodowli komórkowej, mieszając wymagane składniki zgodnie z Tabelą 1. Aby zachować sterylność pożywki podstawowej, suplementy należy dodać, przepuszczając je przez filtry sterylne o rozmiarze porów 0,22 µm.
- Aby zapobiec kontaminacji, pożywkę należy przygotować co najmniej 24 h przed użyciem. W celu sprawdzenia jej sterylności, należy inkubować 1 ml pożywki w płytce do hodowli komórkowej bez komórek w standardowym inkubatorze do hodowli komórkowej: 37 °C, 5% CO2, 20% O2 i 90% wilgotności. Po 24 h należy sprawdzić pożywkę mikroskopowo przy powiększeniu co najmniej 200X.
- Komórki SCP-1 należy utrzymywać w standardowym inkubatorze do hodowli komórkowej w warunkach wspomagających: 37 °C, 5% CO2, 20% O2 i 90% wilgotności.
- W celu utrzymania i ekspansji hodować komórki SCP-1 do momentu osiągnięcia 80-90% konfluencji. W tym okresie hodowli wymieniać pożywkę co 2-3 dni. Po osiągnięciu 80-90% konfluencji, przeprowadzić pasaż komórek SCP-1 (zazwyczaj w stosunku 1:2) w celu dalszej ekspansji lub wysiać je do eksperymentów (zgodnie z instrukcją).
- Przed pasażowaniem komórek SCP-1, należy ogrzać pożywkę do 37 °C oraz rozmrozić trypsynę/EDTA w łaźni wodnej o temperaturze 37 °C.
- Całkowicie odessać pożywkę z komórek o 80-90% konfluencji i przelać ją do pojemnika na odpady.
- Przemyć komórki co najmniej dwukrotnie przy użyciu DPBS (fosforanowy bufor solny Dulbecco bez magnezu i wapnia, pH 7,2).
- Nanieść pipetą odpowiednią objętość DPBS na komórki (5 ml DPBS dla kolby T75 i 12 ml dla kolby T175).
- Ostrożnie odessać DPBS i przelać go do pojemnika na odpady.
- Nanieść pipetą odpowiednią objętość 0,25% trypsyny/EDTA na komórki (1 ml dla kolby T75 i 2 ml dla kolby T175) i inkubować przez 5-10 min w 37 °C w standardowym inkubatorze do hodowli komórkowej z 5% CO2, 20% O2 i 90% wilgotności.
- Odczepić komórki poprzez delikatne opukanie naczynia i upewnić się, że wszystkie komórki oddzieliły się od tworzywa sztucznego (trypsynizacja), obserwując pływające komórki pod mikroskopem.
- Zneutralizować działanie trypsyny, dodając 10 ml pożywki. Ostrożnie wymieszać trypsynę i komórki z pożywką poprzez wielokrotne pipetowanie.
- Przenieść zawiesinę komórkową do probówki reakcyjnej i wirować przy 600 x g przez 10 min w temperaturze pokojowej.
- Odessać nadsącz i resuspendować osad komórkowy w 10 ml pożywki.
- Policzyć komórki metodą wykluczania błękitu trypanu (Trypan Blue), zgodnie z opisem w protokole 2.
- Wysiać komórki zgodnie z planem eksperymentalnym.
2. Liczenie komórek SCP-1
- Wykonaj pomiar liczby żywych komórek (metodą wykluczania błękitu trypanu) w zawiesinie komórkowej przy użyciu hemocytometru.
- Przed liczeniem komórek oczyść hemocytometr wodą z kranu. Osusz elementy hemocytometru za pomocą bezpyłowej chusteczki. Złóż urządzenie, zwilżając szkiełko nakrywkę i dociskając ją odwrotnie do dwóch szklanych prowadnic po obu stronach obszaru liczenia. Upewnij się, że na szklanych prowadnicach widoczne są pierścienie Newtona (Rysunek 1).
- Pobierz 10 µl zawiesiny komórkowej i zmieszaj z 10 µl 0,1% roztworu błękitu trypanu, aby uzyskać dwukrotne rozcieńczenie.
- Nanieś 10 µl całkowitej próbki do uprzednio oczyszczonej i złożonej komory hemocytometru.
- Policz liczbę komórek żywych (białe/przezroczyste komórki) i martwych (niebieskie jądra) w polach 4x4 (patrz Rysunek 1B).
- Oblicz całkowitą liczbę komórek zgodnie z poniższym wzorem:
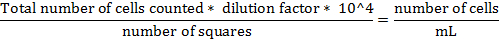
3. Transfekcja komórek SCP-1 białkiem GFP
UWAGA: Aby zaobserwować wzrost komórek SCP-1 na i wewnątrz dzianego rusztowania tytanowego w określonym okresie hodowli, oznakowano komórki zielonym białkiem fluorescencyjnym (GFP). Nadekspresję GFP osiągnięto poprzez infekcję cząsteczkami adenowirusa kodującymi GFP. Do infekcji komórek SCP-1 wykorzystano niezdolne do replikacji (-E1/-E3) cząsteczki adenowirusa kodujące zielone białko fluorescencyjne (GFP). Cząsteczki wirusa otrzymano od prof. Stevena Dooleya13 poprzez pobranie supernatantu z hodowli komórek HEK293T przetransfekowanych rekombinowanym adenowirussem (Ad5-GFP) (laboratorium poziomu bezpieczeństwa biologicznego II). Trzy powtórzone cykle zamrażania (-80 °C) i rozmrażania (37 °C w łaźni wodnej) zapewniły, że żadne komórki HEK293T nie pozostały żywe, aby produkować nowe cząsteczki wirusa. Wykorzystanie tego banku nasion adenowirusa pozwala na efektywną infekcję komórek SCP-1 bez produkcji nowych cząsteczek wirusa. W związku z tym zainfekowane komórki mogą być przetwarzane w laboratorium poziomu bezpieczeństwa biologicznego I.
- Resuspender komórki docelowe (komórki SCP-1) w pożywce hodowlanej, osiągając gęstość siewu 50 000 cells/ml. Do każdej studni 6-dołkowej płytki do hodowli tkanek pipetować 2 ml zawiesiny.
- Inkubować w standardowym inkubatorze do hodowli komórkowych w temperaturze 37 °C (5% CO2, 20% O2 i 90% wilgotności) do momentu, aż komórki SCP-1 osiągną stopień konfluencji 70-80%.
UWAGA: Konfluencja zależy od gęstości siewu komórek. W powyższych warunkach komórki SCP-1 osiągają konfluencję 70-80% w ciągu 1,5-2 dni. - Przy konfluencji 70-80%, bez odsysania pożywki hodowlanej, dodać 100 µl zapasu startowego adenowirusa na każdy 1 ml pożywki.
- Zakres stężenia należy określić indywidualnie, w zależności od liczby cząsteczek wirusa w każdej partii zapasu startowego. W przypadku zbyt niskiej wydajności infekcji, cząsteczki wirusa należy oczyścić i skoncentrować przy użyciu dostępnych komercyjnie zestawów.
- Inkubować przez godzinę w standardowym inkubatorze do hodowli komórkowych w temperaturze 37 °C (5% CO2, 20% O2 i 90% wilgotności).
- Usunąć pożywkę hodowlaną zawierającą zapas startowy wirusa i zebrać ją do utylizacji. Dodać świeżą pożywkę hodowlaną w ilości 2 ml na studnię 6-dołkowej płytki hodowlanej w celu uzupełnienia.
- Upewnić się, że przed utylizacją pożywka zawierająca cząsteczki wirusa została poddana autoklawowaniu.
- Ocenić wewnątrzkomórkową ekspresję GFP (wydajność infekcji) 24 h po infekcji, używając mikroskopu fluorescencyjnego z zestawem filtrów/kostką LED do GFP.
- Ocenić morfologię komórek (Rysunek 2). Komórki odrywające się od plastiku hodowlanego mogą dawać wyniki fałszywie dodatnie.
4. Czyszczenie dzianych rusztowań tytanowych
- Umieść do 5 rusztowań w probówce reakcyjnej o pojemności 50 ml.
- Przemyj rusztowanie (grubość 6-7 mm) trzy razy 30 ml wody destylowanej i dejonizowanej przez 20 min w temperaturze pokojowej, stosując warunki wirowania (8 x g).
- Zastąp wodę destylowaną i dejonizowaną 30 ml 1% (w/v) roztworu Triton-X-100 (rozpuszczonego w wodzie destylowanej i dejonizowanej), a następnie przemyj rusztowania raz przez 20 min w temperaturze pokojowej, stosując warunki wirowania (8 x g).
- Odlej roztwór Triton-X-100, a następnie przemyj dwukrotnie 30 ml wody destylowanej i dejonizowanej (po 5 min każdy w temperaturze pokojowej), zachowując warunki wirowania (8 x g).
- Wymień wodę destylowaną i dejonizowaną. Płucz rusztowania sekwencyjnie acetonem 99% czystości analitycznej, izopropanolem 99% i etanolem 99% (po 30 ml każdego) przez 2 x 5 min każdy w kąpieli ultradźwiękowej (~ 50 Hz, 50 W, 220-240 V).
- Przemyj ponownie trzy razy 30 ml wody destylowanej i dejonizowanej przez 5 min, utrzymując stałe parametry kąpieli ultradźwiękowej.
- Umieść rusztowania na chusteczce beztkaninowej w celu wysuszenia na powietrzu przez noc w temperaturze pokojowej.
- Autoklawuj rusztowanie przez 15 min w temperaturze 121 °C pod ciśnieniem 15 psi.
- Potwierdź skuteczność protokołu czyszczenia za pomocą pośredniej fluorescencji, zgodnie z opisem w protokole 5.
5. Obrazowanie struktur rusztowań metodą pośredniej fluorescencji
UWAGA: Niniejszy protokół opisuje obrazowanie struktur rusztowań za pomocą pośredniej fluorescencji z wykorzystaniem fluoroforu sulforodaminy B, który emituje jasną czerwoną fluorescencję przy długości fali ex/em 565/586 nm. Fluorofor można jednak zmienić, aby lepiej dopasować go do ustawień danego mikroskopu lub ewentualnej autofluorescencji rusztowania.
- Przygotować roztwór barwiący sulforodaminą B (0,04%) w 1% kwasie octowym i przechowywać w temperaturze pokojowej, chroniąc przed światłem.
- Wziąć 24-dołkową płytkę do hodowli tkanek i zanurzyć oczyszczony rusztowanie w 500 µl roztworu barwiącego sulforodaminą B, umieszczając go w dołku za pomocą pęsety.
- Wykonać obrazy negatywowe rusztowania przy użyciu mikroskopu fluorescencyjnego.
- Wykonąć zdjęcia z użyciem kostki/zestawu filtrów RFP LED o długości fali pobudzenia 531/40 nm i długości fali emisji 593/40 nm. Alternatywnie dobrać odpowiednią długość fali pobudzenia i emisji za pomocą przeglądarki widm fluorescencji20. Sulforodamina B posiada szczyt pobudzenia przy 578 nm oraz szczyt emisji przy 593 nm.
- Aby zwizualizować strukturę rusztowania, wykonać zdjęcia przy mniejszych powiększeniach, np. 4X lub 10X (Rycina 3). Na podstawie tych zdjęć określić parametry, np. wielkość i kształt porów przy użyciu programu ImageJ.
- W celu wykrycia zanieczyszczeń rusztowania wykonać zdjęcia przy większych powiększeniach, np. 20X lub 40X, pamiętając, że ograniczy to głębokość analizy. Upewnić się, że nie są widoczne cząstki/substancje brudzące (patrz wyniki reprezentatywne; Rycina 3).
6. Analiza biokompatybilności in vitro
- Podgrzej wcześniej pożywkę hodowlaną do 37 °C w kąpieli wodnej.
- Użyj 24-dołkowej płytki do hodowli tkanek i za pomocą pęsety aseptycznie umieść oczyszczone i wysterylizowane rusztowania (scaffolds) w każdym dołku testowym. Pracuj w uprzednio oczyszczonej komorze z laminarnym przepływem powietrza klasy I!
- Namocz/inkubuj rusztowania w pożywce hodowlanej przez około 15 min (500 µl na dołek w 24-dołkowej płytce do hodowli tkanek), aby usunąć powietrze z wnętrza rusztowania.
- W międzyczasie resuspenduj 500 000 komórek SCP1 zainfekowanych Ad-GFP w 1 ml pożywki hodowlanej.
- Po 15 minutach namaczania rusztowań całkowicie odessij pożywkę z rusztowania.
- Aby zasiać komórki na rusztowaniu, ostrożnie nanieś 100 µl zawiesiny komórkowej na powierzchnię rusztowania (umieszczonego w płytce 24-dołkowej). Podczas siewu komórek zachowaj minimalną objętość zawiesiny komórkowej, aby zapobiec wypływaniu pożywki z rusztowania.
- Inkubuj komórki przez 30 min w temperaturze 37 °C w standardowym inkubatorze do hodowli komórkowych (5% CO2, 20% O2 oraz 90% wilgotności).
- Dodaj kolejne 500 µl pożywki hodowlanej i inkubuj przez 24 h w standardowym inkubatorze do hodowli komórkowych (37 °C, 5% CO2, 20% O2 oraz 90% wilgotności).
- Oceń wzorzec adhezji komórek oraz ich rozprzestrzenianie się na powierzchni rusztowania za pomocą mikroskopu fluorescencyjnego.
- Wykonaj zdjęcia, używając zestawu kostki/filtra GFP LED z długością fali wzbudzenia 470/22 nm i długością fali emisji 510/42 nm. Alternatywnie dobierz odpowiednią długość fali wzbudzenia i emisji za pomocą przeglądarki widma fluorescencji. GFP posiada maksimum wzbudzenia przy 488 nm i maksimum emisji przy 507 nm.
- Aby zwizualizować wzorzec adhezji komórek, wykonaj zdjęcia przy mniejszych powiększeniach, np. 4X lub 10X (Rysunek 4). Aby zaobserwować rozprzestrzenianie się komórek, wymagane jest większe powiększenie (co najmniej 100X), co ogranicza głębię ostrości.
- W celu dalszej oceny rozprzestrzeniania się komórek na powierzchni rusztowania, utrwal komórki 4% formaliną i przeprowadź konwencjonalne barwienie fluorescencyjne struktur komórkowych, np. filamentów aktynowych (faloidyna). Należy jednak dostosować czasy inkubacji oraz fluorescencyjne znakowanie przeciwciał do indywidualnych właściwości rusztowania, np. czasu dyfuzji lub autofluorescencji14.
- Następnego dnia wymień pożywkę hodowlaną, aby usunąć komórki nieprzylegające.
- Oblicz procent komórek przylegających do rusztowania poprzez pomiar konwersji rezazuryny, zgodnie z opisem w protokole 7.
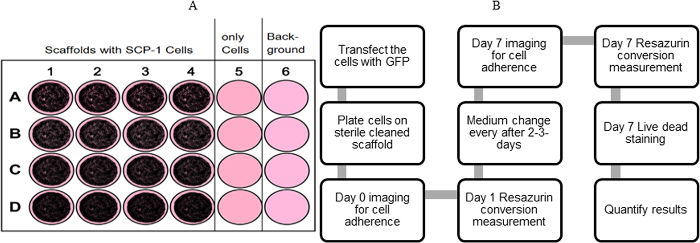
Rycina 5: Harmonogram badania in vitro. (A) Układ doświadczalny do wysiewania komórek. (B) Ilustracja procedury, z podkreśleniem znaczenia rozpoczęcia protokołu i walidacji funkcjonalności komórek do 7. dnia. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
7. Pomiar konwersji rezazuryny
UWAGA: Test konwersji rezazuryny jest wykorzystywany do pomiaru aktywności mitochondriów, a tym samym pośrednio do oceny proliferacji komórek. Redukcja rezazuryny do rezorufiny generuje sygnał fluorescencyjny, który zależy od aktywności mitochondrialnej powiązanej z liczbą żywych komórek (Rycyna 7A).
- Całkowicie odessać pożywkę hodowlaną z komórek SCP-1 i przelać ją do pojemnika na odpady.
- Przemyć komórki SCP-1 raz za pomocą DPBS, aby usunąć oddzielone komórki. Dodać 500 µl DPBS na każdą studzienkę 24-dołkowej płytki do hodowli tkankowej zawierającej komórki SCP-1 na rusztowaniu.
- Przykryć komórki wymaganą ilością sterylnego roztworu roboczego rezazuryny (0,25% rezazuryny w pożywce hodowlanej) i inkubować w temperaturze 37 °C w standardowym inkubatorze do hodowli komórkowych (5% CO2, 20% O2 i 90% wilgotności) przez 30 min.
- Należy pamiętać, że czas inkubacji zależy od typu i gęstości komórek. Może on wynosić od 10 min do 6 h. Zoptymalizowany czas inkubacji dla komórek SCP-1 wynosi 30 min.
- Jako kontrolę tła należy uwzględnić co najmniej jedną studzienkę z roztworem roboczym rezazuryny, ale bez komórek, inkubowaną w temperaturze 37 °C w standardowym inkubatorze do hodowli komórkowych (5% CO2, 20% O2 i 90% wilgotności) przez ten sam czas.
- Przenieść 100 µl warunkowanego supernatantu z każdej studzienki 24-dołkowej płytki do hodowli tkankowej do płytki 96-dołkowej.
- Pozostałe komórki przemyć trzykrotnie 1 ml DPBS przez 5 min w temperaturze pokojowej w celu usunięcia resztek roztworu roboczego rezazuryny. Po trzecim przemyciu dodać pożywkę hodowlaną do implantów z komórkami SCP-1 (500 µl na studzienkę 24-dołkowej płytki do hodowli tkankowej) i kontynuować inkubację w temperaturze 37 °C w standardowym inkubatorze do hodowli komórkowych (5% CO2, 20% O2 i 90% wilgotności) w celu dalszych pomiarów w czasie.
- Na tym etapie należy przygotować powtórzenia (2-4), aby zminimalizować błędy pipetowania.
- W międzyczasie umieścić płytkę 96-dołkową w czytniku mikropłytek i zmierzyć fluorescencję powstałej rezorufiny.
- Aby zmniejszyć sygnał tła, zmierzyć fluorescencję przy długości fali wzbudzenia 545 nm i długości fali emisji 585 nm.
- Alternatywnie dobrać odpowiednią długość fali wzbudzenia i emisji za pomocą spektroskopowego przeglądu fluorescencji. Rezorufina posiada szczyt wzbudzenia przy 572 nm i szczyt emisji przy 585 nm. Podana intensywność sygnału jest średnią z 25 pojedynczych odczytów (25 błysków na studzienkę).
- Zmierzyć fluorescencję powstałej rezorufiny w pożywce warunkowanej, korzystając z optyki dolnej.
- Należy pamiętać, że wzmocnienie (gain) zależy od średniej ilości przekształconej rezazuryny i może wynosić od 10 do 4000. Dostosować wzmocnienie do konkretnego czytnika mikropłytek poprzez pipetowanie krzywej wzorcowej rezorufiny w taki sposób, aby sygnał fluorescencyjny był niższy niż 80% maksymalnej wykrywalnej intensywności sygnału (w tym przypadku 20 000). Zoptymalizowane wzmocnienie dla komórek SCP-1 wynosi 800.
- Odjąć sygnał tła (roztwór roboczy rezazuryny bez komórek) od sygnału próbek badanych.
- W zależności od konfiguracji lub celu eksperymentu, przejść do kolejnych kroków:
- Obliczyć procent żywotności komórek na rusztowaniu przy użyciu krzywej wzorcowej. Dla każdej użytej linii komórkowej należy osobno sporządzić indywidualną krzywą wzorcową.
- Przeanalizować wzrost/proliferację komórek, szacując względny przyrost konwersji rezazuryny w czasie hodowli. Do tych obliczeń przyjąć konwersję rezazuryny w dniu 1 jako referencję. Do tego rodzaju analizy należy przygotować świeży roztwór roboczy rezazuryny. Ponadto czasy inkubacji muszą być jednakowe pomiędzy różnymi pomiarami.
- Powtórzyć cały protokół pomiaru konwersji rezazuryny co najmniej trzy razy, aby uzyskać spójne wyniki.
8. Barwienie żywych i martwych komórek
- Wysiać komórki SCP1 na rusztowaniu z gęstością 50 000 komórek/rusztowanie i pozwolić im rosnąć na rusztowaniu w standardowych warunkach hodowli komórkowej (patrz protokoły 1 i 2).
- Po 24–48 h całkowicie odprać pożywkę hodowlaną z komórek SCP-1 i przelać ją do pojemnika na odpady.
- Przemyć komórki SCP-1 raz za pomocą DPBS, aby usunąć oderwane komórki. Dodać 500 µl DPBS na każdą studzienkę 24-dołkowej płytki hodowlanej i inkubować przez 5 min w temperaturze pokojowej.
- Przebarwić komórki SCP-1 za pomocą fluoroforów (wszystkie trzy barwniki jednocześnie):
- Od tego momentu przechowywać rusztowania w ciemności, aby zapobiec blaknięciu fluoroforów pod wpływem światła dziennego!
- Ustalić czas inkubacji na 30 min, aby zapewnić równomierny rozkład barwnika w całym rusztowaniu. W przypadku przenoszenia metody na inne rusztowania, należy zoptymalizować czasy inkubacji, aby dopasować je do indywidualnych charakterystyk rusztowania (wielkość porów, głębokość rusztowania, itp.).
- W celu wykrycia żywych komórek na rusztowaniu, przebarwić komórki kalceiną AM w stężeniu końcowym 2 µM (w pożywce hodowlanej).
- W celu wykrycia wszystkich komórek na rusztowaniu, przebarwić komórki barwnikiem Hoechst 33342 w stężeniu końcowym 0,002 µg/µl (w pożywce hodowlanej).
- W celu wykrycia martwych komórek, inkubować rusztowanie z homodimerem etydyny w stężeniu końcowym 4 µM (w pożywce hodowlanej).
- Po czasie inkubacji przemyć komórki 3 razy DPBS (1 ml na studzienkę) po 5 min w temperaturze pokojowej.
- Niezwłocznie wykonać zdjęcia przy użyciu mikroskopu fluorescencyjnego.
- Wykonać zdjęcia kalceiny (żywe komórki) przy użyciu zestawu kostek/filtrów LED GFP (długość fali wzbudzenia i emisji odpowiednio 470/22 nm i 510/42 nm). Alternatywnie dobrać odpowiednią długość fali wzbudzenia i emisji za pomocą widmowego przeglądarka fluorescencji. Kalceina posiada peak wzbudzenia przy 488 nm oraz peak emisji przy 507 nm. Uwaga: Należy upewnić się, że do barwienia fluorescencyjnego kalceiną lub innymi zielonymi barwnikami fluorescencyjnymi nie używa się komórek transfekowanych GFP.
- Wykonać zdjęcia Hoechst 33342 przy użyciu zestawu kostek/filtrów LED DAPI z długością fali wzbudzenia 357/44 nm i długością fali emisji 447/60 nm. Alternatywnie dobrać odpowiednią długość fali wzbudzenia i emisji za pomocą widmowego przeglądarka fluorescencji. Hoechst 33342 posiada peak wzbudzenia przy 347 nm oraz peak emisji przy 483 nm.
- Wykonać zdjęcia homodimeru etydyny przy użyciu zestawu kostek/filtrów LED RFP (długość fali wzbudzenia i emisji odpowiednio 531/40 nm i 593/40 nm). Alternatywnie dobrać odpowiednią długość fali wzbudzenia i emisji za pomocą widmowego przeglądarka fluorescencji. Homodimer etydyny posiada peak wzbudzenia przy 530 nm oraz peak emisji przy 618 nm.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Wstępne wyniki wykazały, że opisany nowy implant jądra nie tylko posiada dobre właściwości tłumiące, ale jest również biokompatybilny z komórkami SCP-1. Podczas procesu produkcji implantu wchodzi on w kontakt z silnie żrącymi i toksycznymi substancjami (smar, trawionka, roztwór do polerowania elektrolitycznego). Dzięki zastosowaniu technik pośredniego barwienia fluorescencyjnego udało nam się zwizualizować pozostałe zanieczyszczenia, a w konsekwencji zoptymalizować protokół czyszczenia, w...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Powierzchnia rusztowania odgrywa ważną rolę w jego interakcji z otaczającymi tkankami in vivo , decydując tym samym o trwałości funkcjonalnej implantów. W związku z tym, biokompatybilność rusztowania jest badana za pomocą testów in vitro z użyciem komórek (linia komórkowa SCP1), po posieciu na rusztowaniach.
Techniki mikroskopowe, które dobrze sprawdzają się w przypadku cienkich i optycznie przezroczystych rusztowań, nie nadają się do stosowania w przypadku rusztowań nieprzez...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie mają sprzecznych interesów. Żadna część pracy nie była ani nie jest obecnie rozważana do publikacji ani nie została opublikowana gdzie indziej.
Podziękowania
Projekt jest częściowo finansowany przez Zentrales Innovationsprogramm Mittelstand (ZIM) des Bundesministeriums für Wirtschaft und Energie -KF3010902AJ4. Opłata za publikację została pokryta przez szpital urazowy BG w Tybindze w Niemczech.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Płytki 6/24/48-dołkowe, kolba hodowlana T25/ T75 | Greiner Bio-One GmbH | * | |
| * Płytki 24-dołkowe | Greiner Bio-One GmbH | CELLSTAR 662 160 | |
| * Płytki 48-dołkowe | Corning Incorporated USA | 3548 | |
| * Płytki 6-dołkowe | Falcon | 353046 | |
| * T25 | Greiner Bio-One GmbH | 690 175 | |
| * T75 | Greiner Bio-One GmbH | 658 175 | |
| Kwas octowy, purum ≥ 99.0% | Carl Roth | 3738.4 | |
| Aceton | Carl Roth | 5025.1 | |
| Axioplan-2 | Carl Zeiss, Niemcy | ||
| Szafy bezpieczeństwa biologicznego | Thermo Scientific | safe 2020 | |
| Ester acetoksymetylowy kalceiny (kalceina AM) | Sigma | 17783 | |
| Spoiwo do inkubatora kultur komórkowych | , Tuttlingen, Niemcy | 9040-0078 | |
| Jednostka filtrująca (0,22 i mikro; m) | Millipore, IRL | SLGP033RS | |
| Wirówki 5810 R i 5417 R | Thermo Fisher Scientific, NY | Megafuge 40R | |
| Dimethylsulfoxide (DMSO) | Carl Roth | 4720.2 | |
| Dulbecco' s PBS bez Ca & Mg | Sigma | H15-002 | |
| Etanol 99% | SAV płyn prod. GmBH | 475956 | |
| Ethidium homodimer | Sigma | 46043 | |
| EVOS System obrazowania fluorescencyjnego | Technologie życiowe | AMF4300 | |
| Płodowa surowica bydlęca (FCS) | Gibco | 10270-106 | |
| Hemocytometr | Hausser Scientific, PA, USA | ||
| Hoechst 33342 | Sigma | 14533-100MG | |
| Dzianinowy implant jądra tytanowego | Buck co & KG, Niemcy | ||
| Modyfikacja MEM Alpha z glutaminą bez nukleozydu | Sigma | E15-832 | |
| Czytnik mikropłytek Omega | BMG Labtech, Niemcy | FLUOstar Omega | |
| Penicylina / Streptomycyna | Sigma | P11-010 | |
| Sól sodowa rezazuryny | Sigma | 199303-1G | |
| Sól sodowa sulforodaminy B | Sigma | S1402-1G | |
| Rotator probówek | Labinco BV, Holandia | Model LD-76 | |
| TRIS (hydroksymetylo) aminometan | Carl Roth | AE15.1 | |
| Triton | Carl Roth | 3051.2 | |
| Trypan Blue 0,5% | Carl Roth | CN76.1 | |
| Trypsyna / EDTA | Sigma | L11-004 |
Bibliografia
- Bridwell, K. H., Anderson, P. A., Boden, S. D., Vaccaro, A. R., Wang, J. C. What's new in spine surgery. J Bone Joint Surg Am. 95, 1144-1150 (2013).
- Adams, M. A., Dolan, P. Intervertebral disc degeneration: evidence for two distinct phenotypes. J Anat. 221, 497-506 (2012).
- Schizas, C., Kulik, G., Kosmopoulos, V. Disc degeneration: current surgical options. Eur Cell Mater. 20, 306-315 (2010).
- Lewis, G. Nucleus pulposus replacement and regeneration/repair technologies: present status and future prospects. J Biomed Mater Res B Appl Biomater. 100, 1702-1720 (2012).
- Cunningham, B. W. Basic scientific considerations in total disc arthroplasty. Spine J. 4, 219-230 (2004).
- Implant for surgical use in humans or vertebrates. US8728164 B2. Google Patents. , (2014).
- Kettler, A., Kaps, H. P., Haegele, B., Wilke, H. J. Biomechanical behavior of a new nucleus prosthesis made of knitted titanium filaments. SAS J. 1, 125-130 (2007).
- Nerurkar, N. L., Elliott, D. M., Mauck, R. L. Mechanical design criteria for intervertebral disc tissue engineering. J Biomech. 43, 1017-1030 (2010).
- Elias, C. N., Lima, J. H. C., Valiev, R., Meyers, M. A. Biomedical applications of titanium and its alloys. JOM. 60, 46-49 (2008).
- Hallab, N., Link, H. D., McAfee, P. C. Biomaterial optimization in total disc arthroplasty. Spine (Phila Pa 1976). 28, 139-152 (2003).
- Gustafsdottir, S. M. Multiplex cytological profiling assay to measure diverse cellular states. PLoS One. 8, e80999(2013).
- Bocker, W., et al. Introducing a single-cell-derived human mesenchymal stem cell line expressing hTERT after lentiviral gene transfer. J Cell Mol Med. 12, 1347-1359 (2008).
- Ehnert, S., et al. Transforming growth factor beta1 inhibits bone morphogenic protein (BMP)-2 and BMP-7 signaling via upregulation of Ski-related novel protein N (SnoN): possible mechanism for the failure of BMP therapy. BMC Med. 10, 101(2012).
- Morgan, S. P., Rose, F. R., Matcher, S. J. Optical Techniques in Regenerative Medicine. , CRC Press. (2013).
- Vielreicher, M., et al. Taking a deep look: modern microscopy technologies to optimize the design and functionality of biocompatible scaffolds for tissue engineering in regenerative medicine. J R Soc Interface. 10, 20130263(2013).
- Curtis, A., Wilkinson, C. Topographical control of cells. Biomaterials. 18, 1573-1583 (1997).
- Niu, G., et al. Fluorescent imaging of endothelial cells in bioengineered blood vessels: the impact of crosslinking of the scaffold. J Tissue Eng Regen Med. , (2014).
- Chan, B. P., Leong, K. W. Scaffolding in tissue engineering: general approaches and tissue-specific considerations. Eur Spine J. 17, Suppl 4 467-479 (2008).
- Navarro, M., Michiardi, A., Castano, O., Planell, J. A. Biomaterials in orthopaedics. J R Soc Interface. 5, 1137-1158 (2008).
- Priyadarshani, P., Li, Y., Yao, L. Advances in biological therapy for nucleus pulposus regeneration. Osteoarthritis Cartilage. , (2015).
- Thermofisher Fluorescence Spectraviewer. , Source: https://www.thermofisher.com/de/de/home/life-science/cell-analysis/labeling-chemistry/fluorescence-spectraviewer.html (2016).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
