Oferujemy metodę jednoczesnego badania biblioteki fragmentów przeciwciał pod kątem powinowactwa wiązania i rozpuszczalności cytoplazmatycznej za pomocą szlaku translokacji podwójnej argininy Escherichia coli, który ma nieodłączny mechanizm kontroli jakości dla wewnątrzkomórkowego fałdowania białek, w celu wyświetlenia fragmentów przeciwciała na wewnętrznej błonie.
Artykuł metodologiczny
Bakteryjny wyświetlacz błony wewnętrznej do badania przesiewowego biblioteki fragmentów przeciwciał
W tym artykule
Podsumowanie
Streszczenie
Przeciwciała zaprojektowane do funkcji wewnątrzkomórkowych muszą nie tylko wykazywać powinowactwo do docelowego antygenu, ale muszą być również rozpuszczalne i prawidłowo złożone w cytoplazmie. Powszechnie stosowane metody wyświetlania i badań przesiewowych bibliotek rekombinowanych przeciwciał nie obejmują kontroli jakości fałdowania białek wewnątrzkomórkowych, a zatem zdolność wiązania antygenu oraz fałdowanie cytoplazmatyczne i rozpuszczalność przeciwciał zaprojektowanych przy użyciu tych metod często muszą być projektowane oddzielnie. W tym miejscu opisujemy protokół badania przesiewowego rekombinowanej biblioteki przeciwciał przeciwko jednołańcuchowym zmiennym fragmentom (scFv) pod kątem jednoczesnego wiązania antygenu i prawidłowego fałdowania cytoplazmatycznego. Metoda wykorzystuje wewnętrzny wewnątrzkomórkowy mechanizm kontroli jakości fałdowania szlaku translokacji podwójnej argininy (Tat) Escherichia coli w celu wyświetlenia biblioteki scFv na wewnętrznej błonie E. coli. Szlak Tat zapewnia, że tylko rozpuszczalne, dobrze pofałdowane białka są transportowane z cytoplazmy i wyświetlane na błonie wewnętrznej, eliminując w ten sposób słabo pofałdowane scFv przed badaniem w celu wiązania antygenu. Po usunięciu błony zewnętrznej, scFv wyświetlane na błonie wewnętrznej są przesuwane w stosunku do docelowego antygenu unieruchomionego na kulkach magnetycznych w celu wyizolowania scFv, które wiążą się z docelowym antygenem. Wtórne badanie przesiewowe oparte na teście immunoenzymatycznym (ELISA) służy do identyfikacji najbardziej obiecujących scFv w celu dodatkowej charakterystyki. Wiązanie antygenu i rozpuszczalność cytoplazmatyczną można poprawić dzięki kolejnym rundom mutagenezy i badaniom przesiewowym w celu uzyskania przeciwciał o wysokim powinowactwie i wysokiej rozpuszczalności cytoplazmatycznej do zastosowań wewnątrzkomórkowych.
Wprowadzenie
Przeciwciała zdolne do fałdowania i funkcjonowania w środowisku wewnątrzkomórkowym są obiecującymi narzędziami zarówno w zastosowaniach badawczych, jak i terapeutycznych. Posiadają one zdolność do modulowania aktywności białek poprzez wiązanie się z białkiem docelowym wewnątrz komórek, co pozwala zapobiegać oddziaływaniom białko-białko, zakłócać oddziaływania białko-kwas nukleinowy lub blokować dostęp substratu do enzymów1-5.
Mimo że przeciwciała mają ogromny potencjał w zastosowaniach wewnątrzkomórkowych, ich projektowanie pod kątem prawidłowego fałdowania i rozpuszczalności w środowisku wewnątrzkomórkowym, przy jednoczesnym zachowaniu zdolności do wiązania się z docelowym antygenem, jest trudnym zadaniem. Redukujące środowisko cytoplazmy zapobiega tworzeniu się mostków disiarczkowych, które są zazwyczaj niezbędne do stabilnego fałdowania pełnowymiarowych przeciwciał i fragmentów przeciwciał, w tym przeciwciał z jednoczyznianym fragmentem zmiennym (scFv)6,7. W celu zaprojektowania przeciwciał o wysokim powinowactwie do docelowych antygenów zastosowano szereg metod ewolucji ukierunkowanej8-10. Podejścia te zazwyczaj wykorzystują prezentację na fagach, prezentację na powierzchni drożdży lub prezentację na powierzchni bakterii do przesiewania dużych bibliotek przeciwciał11-13. Metody te są potężne i skuteczne w identyfikacji przeciwciał wiążących się z celami, jednak opierają się na szlaku wydzielniczym w celu transportu białek, które mają zostać zaprezentowane14-16. Szlak wydzielniczy translokuje niepofałdowane białka z redukującej cytoplazmy do światła retikulum endoplazmatycznego u drożdży lub do peryplazmy u bakterii. Białka te fałdują następnie w warunkach utleniających i są prezentowane na powierzchni komórki lub pakowane do cząsteczek fagów w celu oceny powinowactwa wiązania17,18. W rezultacie przeciwciała wyizolowane za pomocą tych technik niekoniecznie będą się prawidłowo fałdować w cytoplazmie, a rozpuszczalność wewnątrzkomórkową często trzeba projektować oddzielnie, jeśli przeciwciała mają zostać wykorzystane w aplikacjach wewnątrzkomórkowych.
Aby zwiększyć wydajność projektowania przeciwciał prawidłowo fałdujących się w cytoplazmie, zgłosiliśmy wcześniej sukces metody MAD-TRAP (membrane-anchored display for Tat-based recognition of associating proteins), która służy do przesiewania biblioteki przeciwciał scFv przy użyciu ekspozycji na wewnętrznej błonie Escherichia coli19. Ekspozycja na wewnętrznej błonie bakteryjnej opiera się na ścieżce translokacji twin-arginine (Tat) do transportu eksponowanych przeciwciał, w przeciwieństwie do innych powszechnych metod ekspozycji wykorzystujących ścieżkę wydzielniczą. Ścieżka Tat zawiera mechanizm kontroli jakości, który pozwala na transport z cytoplazmy E. coli, przez błonę wewnętrzną do periplazmy, wyłącznie białek rozpuszczalnych i prawidłowo sfałdowanych20,21. Nadmiernie eksprymowane substraty Tat (t.j. białka skierowane do ścieżki Tat poprzez fuzję N-końca z peptydem sygnałowym Tat ssTorA), które są prawidłowo sfałdowane w cytoplazmie, tworzą trwały pośrednik translokacji z N-końcem w cytoplazmie i C-końcem w periplazmie19. Umożliwia to ekspozycję prawidłowo sfałdowanych substratów Tat, w tym fragmentów przeciwciał, na powierzchni periplazmatycznej wewnętrznej błony E. coli. Po usunięciu błony zewnętrznej za pomocą trawienia enzymatycznego w celu uzyskania sferoplastów, przeciwciała zostają wyeksponowane na przestrzeń zewnątrzkomórkową (Rysunek 1). Pozwala to na przesiewanie substratów Tat eksponowanych na błonie wewnętrznej pod kątem wiązania ze specyficznym celem. Co istotne, wykorzystanie ścieżki Tat do ekspozycji na powierzchni komórki gwarantuje, że pod kątem wiązania będą sprawdzane tylko te przeciwciała z biblioteki, które są prawidłowo sfałdowane w cytoplazmie, co pozwala na jednoczesne optymalizowanie powinowactwa wiązania i fałdowania wewnątrzkomórkowego. W niniejszym protokole opisujemy sposób ekspozycji biblioteki scFv na wewnętrznej błonie E. coli, przeprowadzanie selekcji wstępnej (panning) biblioteki przeciwko antygenowi docelowemu oraz wykonywanie drugiego etapu przesiewania w celu zidentyfikowania najbardziej obiecujących składników biblioteki. Choć w protokole skupiamy się na scFv, metoda ta może zostać zastosowana do projektowania każdego białka, którego zastosowanie wymaga wiązania i prawidłowego fałdowania wewnątrzkomórkowego.
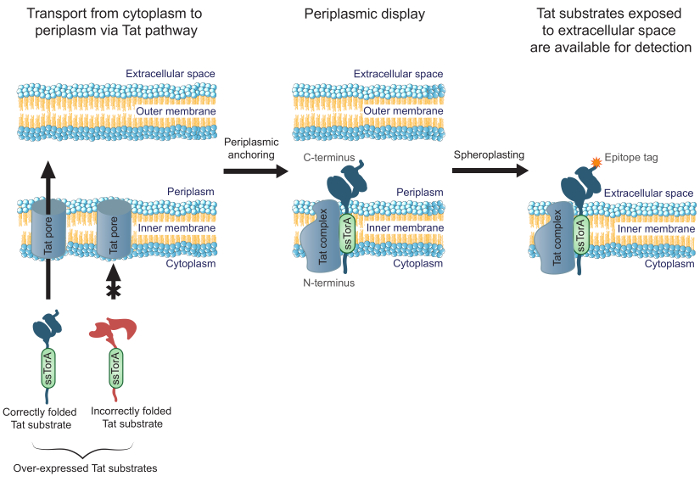
Rysunek 1. Ekspozycja na wewnętrznej błonie za pomocą systemu Tat. W E. coli przeciwciała scFv, które są ekspresjonowane jako białka fuzyjne z sekwencją sygnałową ssTorA i prawidłowo sfałdowane w cytoplazmie, są transportowane przez błonę wewnętrzną. Tworzy się kompleks pośredni translokacji, w którym scFv są zakotwiczone w błonie wewnętrznej z końcem N-terminalnym w cytoplazmie, a końcem C-terminalnym w periplazmie. Zewnętrzna błona E. coli jest trawiona enzymatycznie w celu otrzymania sferoplastów, co eksponuje zakotwiczone przeciwciała na przestrzeń zewnątrzkomórkową i umożliwia ich detekcję przy użyciu przeciwciała wiążącego się z epitopowym znacznikiem fuzyjnym na końcu C-terminalnym eksponowanego przeciwciała. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Protokół
1. Przygotowanie biblioteki scFv jako fuzji z sekwencją sygnałową ssTorA
- Przygotuj bibliotekę kwasu dezoksyrybonukleowego (DNA) zawierającą warianty genu scFv.
UWAGA: Bibliotekę można również skonstruować, stosując dowolną odpowiednią metodę w celu wygenerowania różnorodności w obrębie całego genu scFv lub wybranych domen (np. trzecich regionów determinujących komplementarność, CDR3)22. - Wprowadź bibliotekę DNA do plazmidu pIMD (Rysunek 2), stosując standardowe metody klonowania molekularnego23.
UWAGA: Plazmid ten wykazuje ekspresję scFv jako fuzję genetyczną z sekwencją sygnałową ssTorA (N-końcowa względem scFv) oraz znacznikiem epitopu FLAG (C-końcowa względem scFv). Konstrukcja plazmidu do prezentacji w wewnętrznej błonie została opisana wcześniej19. Plazmid pIMD jest dostępny od autorów.
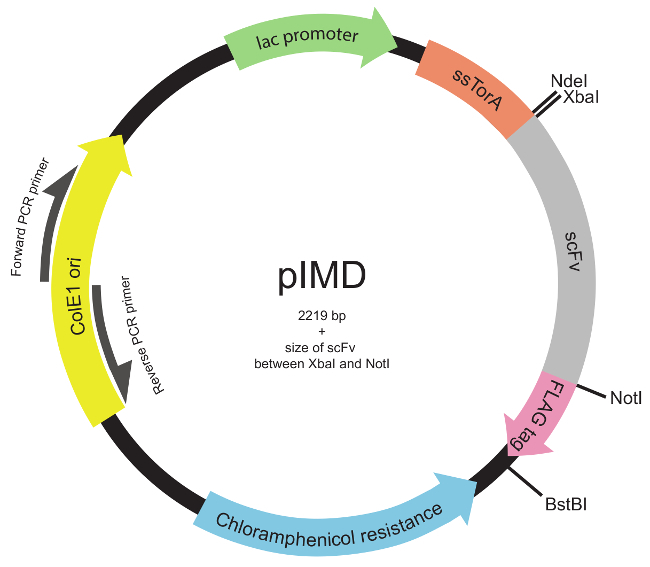
Rysunek 2. Mapa plazmidu do ekspozycji w błonie wewnętrznej (pIMD) (Kroki od 1.2 do 1.3). Plazmid ten zawiera promotor lac, replikacyjną sekwencję startową ColE1 oraz gen oporności na chloramfenikol. Wstawiony gen scFv jest połączony z sekwencją sygnałową ssTorA w celu skierowania scFv do szlaku Tat oraz z epitopem FLAG, przy czym wszystkie trzy elementy znajdują się w tej samej ramce odczytu. Oznaczono miejsca cięcia enzymów restrykcyjnych. W przypadku biblioteki wstawionej między miejscami cięcia enzymów restrykcyjnych XbaI a NotI, wielkość plazmidu wynosi 2219 bp plus wielkość scFv. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Przeprowadź transformację plazmidowego DNA zawierającego bibliotekę do komórek E. coli MC410023. Odzyskaj i wyhoduj tę bakteryjną formę biblioteki. Wirowaj w 4,000× g przez 15 min w RT, aby zebrać komórki. Odlej nadsącz i resuspenduj zebrane komórki w 25% glicerolu w pożywce Luria-Bertani (LB). Przechowuj alikwoty w -80 °C do momentu użycia lub przejdź do Kroku 2.
UWAGA: Protokół został zweryfikowany przy użyciu komórek MC4100, choć oczekuje się, że inne szczepy E. coli również będą kompatybilne z procedurą. Preferowaną metodą transformacji jest elektroporacja ze względu na jej wysoką wydajność. Na tym etapie biblioteka powinna składać się zazwyczaj z co najmniej 109 wariantów scFv, a każda alikwota powinna zawierać tyle komórek, aby biblioteka była pokryta stokrotnie.
2. Ekspresja biblioteki i przygotowanie sferoplastów
- Rozmrozić jedną alikwot biblioteki bakteryjnej (z Kroku 1.3) w temperaturze pokojowej i dodać ją do kolby zawierającej 100 ml pożywki LB z 20 µg/ml chloramphenicolu (Cm). Inkubować przez 3 hr w temperaturze 37 °C i przy 225 rpm w inkubatorze z wytrząsaniem.
- Po 3 hr wyjąć kolbę z inkubatora z wytrząsaniem w temperaturze 37 °C. Pozostawić bibliotekę scFv do ekspresji przez noc (O/N), od 15 do 22 hr w temperaturze 20 °C i przy 225 rpm w inkubatorze z wytrząsaniem.
UWAGA: Przy użyciu plazmidu pIMD induktor nie jest wymagany, ponieważ promotor wykazuje aktywność bazową (leaky). Należy pamiętać, że komórki MC4100 nie wykazują nadekspresji represora Lac (a LacI nie znajduje się na plazmidzie).
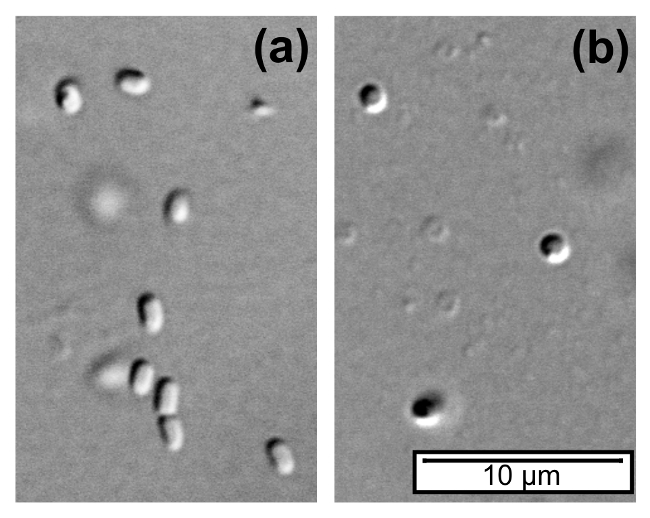
Rycina 3. E.coli komórki i sferoplasty. (A) Komórki E. coli mają kształt cylindryczny. (B) Po sferoplastyce z użyciem EDTA i lizozymu błona zewnętrzna komórek E. coli ulega rozerwaniu, a powstałe sferoplasty mają kształt sferyczny. Obrazy z mikroskopii kontrastowej z interferencją różnicową (DIC) uzyskano przy użyciu obiektywu 100X w mikroskopie odwróconym. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
- Przygotować sferoplasty biblioteki.
UWAGA: Sferoplasty powstają poprzez przerwanie zewnętrznej błony *E. coli* i mają kształt sferyczny (Rycina 3).- Przygotuj niezbędne bufory.
UWAGA: Wszystkie bufory powinny być sterylne.- Przygotuj 1× roztwór soli fosforanowo-buforowanej (PBS; pH 7,4), rozpuszczając 8 g NaCl, 0,2 g KCl, 1,44 g Na2HPO4oraz 0,24 g KH2PO4 w wodzie destylowanej H2O2Dopełnić do końcowej objętości 1 000 ml. Przechowywać w lodzie.
- Przygotować PBS z 0,1% (w/v) seryczną albuminą bydlęcą (BSA), rozpuszczając 0,2 g BSA w 200 ml 1× PBS. Przechowywać w lodzie.
- Przygotować bufor do frakcjonowania (FB), mieszając 7,5 ml sterylnej, filtrowanej 1 M sacharozy, 1 ml 1 M buforu Tris (pH 8,0) oraz 1,5 ml destylowanej H2O.2O. Przechowywać w lodzie.
- Przygotować 1 mM kwas etylenodiaminotetraoctowy (EDTA) poprzez dodanie 30 µl 0,5 M EDTA do 14,97 ml destylowanej H2O.
- Przygotuj 0,5 M MgCl22 poprzez rozpuszczenie 4,76 g MgCl2 w 100 ml destylowanej H2O2Przechowywać w lodzie.
- Wyjmij kolbę z inkubatora wytrząsowego i zmierz gęstość optyczną (OD) przy 600 nm za pomocą spektrofotometru, aby określić gęstość komórek. Oblicz objętość indukowanej hodowli w taki sposób, aby każda próbka do sferoplastyki zawierała 1×10¹⁰ komórki
UWAGA: Przybliżona wartość OD600 wynoszącej 1, co wskazuje na stężenie 109 komórek/ml dla E. coli można stosować24. - Odwiruj obliczoną objętość indukowanej hodowli w probówce do mikrocentryfugi o pojemności 1,5 ml przy 12 000 × g w temperaturze pokojowej przez 5 min. Przygotuj co najmniej dwie próbki na wypadek wystąpienia problemów podczas przygotowania próbek.
- Usunąć nadsącz z odwirowanych kultur i zawiesić każdy osad komórkowy w 100 µl lodowatego buforu FB. Odwiruj przy 12 000 × g w temperaturze pokojowej przez 1 min, a następnie usuń nadsącz za pomocą pipety. Resuspenduj każdy osad w 350 µl lodowatego FB uzupełnionego o 3.5 µl 10 mg/ml lizozymu.
- Powoli mieszaj każdą probówkę w wirówce typu vortex, dodając kroplami 700 µl 1 mM EDTA, a następnie inkubować probówki w temperaturze pokojowej przez 20 min, powoli obracając je na rotatorze do probówek w celu wymieszania próbek. Wyjąć probówki z rotatora i dodać 50 µl lodowatego 0,5 M MgCl22 do każdej probówki, a następnie inkubować je w lodzie przez 10 min. Wirować probówki z prędkością 11 000 × g przy 4 °C przez 10 min.
- Wyizoluj osad sferoplastów.
- Za pomocą mikropipety z końcówką 1 ml należy powoli wessać część osadu. Trzymając probówkę pod kątem, tak aby otwór znajdował się bezpośrednio nad nową probówką o pojemności 1,5 ml, należy powoli wyciągnąć końcówkę pipety znad supernatantu i przesunąć osad do nowej probówki.
- Jeśli do nowej probówki zostanie przeniesiona znaczna ilość supernatantu, należy go usunąć za pomocą pipety. Jeśli osad nie jest wystarczająco zwarty, aby można było go przenieść, należy ponownie odwirować próbkę przy 11 000 × g przez 2 min i ponownie podjąć próbę izolacji osadu.
- Resuspender osad sferoplastów w każdej probówce w 1 ml lodowatego 1× PBS. Naprzemiennie pipetować i powoli mieszać na mieszalniku Vortex, aż osad zostanie całkowicie resuspenderowany. Nie pozostawiać próbek poza lodem na dłużej niż 2 minuty jednorazowo i chłodzić na lodzie przez co najmniej 5 min przed ponownym wyjęciem. Przechowywać sferoplasty w 4 °C (do 2 dni) aż do momentu wykorzystania do procesu panningu w kroku 4.
- Przygotuj niezbędne bufory.
3. Immobilizacja antygenu docelowego na kulkach magnetycznych
- Biotyniluj docelowy antygen in vivo podczas produkcji rekombinowanej w komórkach E. coli. Alternatywnie zastosuj sprzęganie chemiczne25 lub zakup docelowy antygen, który został już biotynilowany, i przejdź do kroku 3.2.
- Dodaj 816 g bicyny do 50 ml wody, aby przygotować bufor bicynowy 10×. Rozcieńcz bufor do 1× w destylowanej H2O i podgrzej do 50 °C. Dodaj 14,7 mg biotyny do 12 ml podgrzanego buforu bicynowego 1×, aby przygotować roztwór biotyny o stężeniu 5 mM biotyny w buforze bicynowym 10 mM. Przechowuj w temperaturze -20 °C do momentu użycia.
- Wyekspresuj i biotyniluj docelowe białko przy użyciu plazmidu pAK400cb-BCCP26, który umożliwia produkcję docelowego antygenu jako białka fuzyjnego z białkiem przenośnikiem karboksylacji biotyny (BCCP).
UWAGA: Komórki E. coli natywnie biotynilują BCCP, co eliminuje konieczność oczyszczania i chemicznego biotynilowania docelowego białka przed unieruchomieniem na kuleczkach pokrytych streptawidyną. Natywna ligaza biotyny BirA z E. coli jest wystarczająca do biotynilowania białka fuzyjnego.- Hoduj E. coli zawierające plazmid do biotynilowania (z antygenem docelowym wstawionym jako fuzja z N-końcem BCCP) przez noc (O/N) przez 15 do 18 h w 5 ml pożywki LB uzupełnionej o 20 µg/ml Cm w temperaturze 37 °C przy wytrząsaniu z prędkością 225 rpm.
- Zmierz OD przy 600 nm za pomocą spektrofotometru i oblicz objętość kultury potrzebną (Vadd) do pasażowania przy początkowej OD wynoszącej 0,05 w 25 ml świeżej pożywki LB z 20 µg/ml Cm, korzystając z równania: Vadd = (0,05 × 25 ml)/(OD600 - 0,05), gdzie OD600 to gęstość optyczna kultury nocnej, a Vadd to objętość kultury nocnej dodawanej do świeżej pożywki LB. Przeszczep i hoduj do uzyskania OD od 0,5 do 0,8 w inkubatorze wytrząsowym w temperaturze 37 °C i 225 rpm.
- Dodaj izopropyl-β-D-1-tiogalaktopiranozyd do stężenia końcowego 100 µM oraz biotynę do stężenia końcowego 5 µM. Indukuj ekspresję w inkubatorze wytrząsowym przez 15 do 22 h w temperaturze 20 °C i 225 rpm.
- Zbierz bakterie poprzez wirowanie przy 4 000 × g w temperaturze 4 °C przez 10 min. Usuń nadsącz. Przechowuj osad w temperaturze -20 °C do momentu użycia.
- Dodaj 1 ml detergentu do lizy komórek na każde 0,2 g osadu komórkowego. Resuspenduj poprzez pipetowanie i delikatnie rotuj przez 20 min w celu lizy komórek. Po lizie wiruj przy 16 000 × g i 4 °C przez 20 min. Przenieś rozpuszczalny lizat (nadsącz) pipetą do nowej probówki 1,5 ml.
- Użyj kolumny z progiem odcięcia masy cząsteczkowej 3 kDa, aby usunąć niezwiązaną biotynę. Przenieś lizat do kolumny i wiruj w temperaturze 20 °C zgodnie z instrukcjami producenta. Przemywaj 1× PBS, aż biotyna w lizacie zostanie rozcieńczona 100-krotnie, a objętość przemytego lizatu będzie równa pierwotnej objętości lizatu. Przenieś lizat do nowej probówki.
- Unieruchom biotynilowany antygen docelowy na magnetycznych kuleczkach pokrytych streptawidyną.
- Przygotuj 1× PBS oraz 1× PBS z 0,1% (w/v) BSA zgodnie z opisem w kroku 2.3.1.
- Przygotuj kuleczki magnetyczne.
UWAGA: Wymaga to użycia statywu do separacji magnetycznej.- Resuspenduj magnetyczne kuleczki pokryte streptawidyną w ich oryginalnej fiolce. Wykorzystaj wortex przez co najmniej 30 s lub rotuj przez 5 min.
- Przenieś 7-10 × 109 kuleczek do probówki 1,5 ml.
UWAGA: Wymagana objętość będzie zależała od stężenia kuleczek dostarczonego przez producenta. - Umieść probówkę z kuleczkami na statywie magnetycznym na 2 min, aby zgromadzić kuleczki przy ściance probówki. Gdy probówka wciąż znajduje się na magnesie, ostrożnie usuń nadsącz za pomocą pipety, nie naruszając osadu kuleczek.
- Aby przemyć, zdejmij probówkę z magnesu i resuspenduj kuleczki w 1 ml 1× PBS poprzez pipetowanie, unikając tworzenia pęcherzyków powietrza. Wróć probówką na magnes na 2 min, aby zgromadzić kuleczki, i ostrożnie usuń nadsącz pipetą. Powtórz ten proces jeszcze dwa razy, aby uzyskać łącznie trzy przemycia. Upewnij się, że po ostatnim przemyciu w probówce nie pozostał płyn.
- Dodaj lizat zawierający biotynilowany antygen do kuleczek magnetycznych.
- Zdejmij probówkę z magnesu i resuspenduj kuleczki w 1 ml lizatu (z kroku 3.1.5). Inkubuj w temperaturze pokojowej (RT) przez 30 min przy delikatnym rotowaniu.
- Umieść probówkę na magnesie na 3 min, aby zgromadzić kuleczki pokryte antygenem. Przemyj pokryte kuleczki pięciokrotnie 1× PBS z 0,1% BSA w ten sam sposób, jak opisano w krokach 3.2.2.3 do 3.2.2.4. Po ostatnim przemyciu resuspenduj kuleczki w 1× PBS z 0,1% BSA do objętości takiej samej, jakiej użyto w kroku 3.2.2.2.
- Jeśli unieruchomiony antygen docelowy jest stabilny w temperaturze 4 °C, przechowuj pokryte kuleczki w 4 °C do momentu przeprowadzenia panningu. W przeciwnym razie przejdź do kroku 4.
4. Przesiewanie biblioteki scFv poprzez panning przeciwko antygenowi docelowemu (Rycina 4)
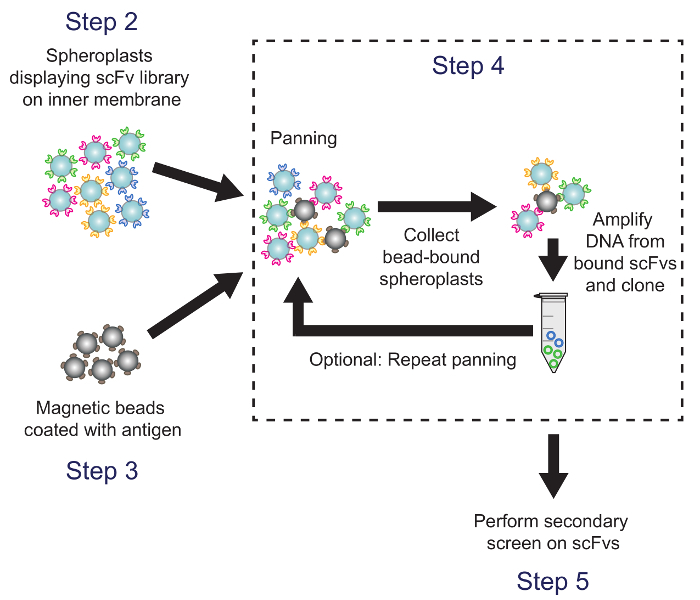
Rysunek 4. Panning (Krok 4). Magnetyczne kulki pokryte antygenem są inkubowane ze sferoplastami wykazującymi warianty biblioteki przeciwciał. DNA plazmidowe z sferoplastów związanych z kulkami jest odzyskiwane i wykorzystywane do generowania subbiblioteki, która jest przesiewana w ramach wtórnego badania metodą ELISA. Odnotowano odpowiadające im kroki protokołu. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Inkubować powlekane kuleczki ze sferoplastami.
- Zastosować stosunek sferoplastów do kuleczek wynoszący około 5:1. Do sterylnej probówki o pojemności 15 ml dodać 4 × 10⁹ sferoplastów i 8 × 10⁸ kuleczek.
UWAGA: Zakłada się, że podczas procesu sferoplastyzacji nie utracono komórek, zatem stężenie nadal wynosi 1 × 10¹⁰ sferoplastów/ml. - Dodać 1× PBS z 0,1% BSA, aby uzyskać całkowitą objętość 4 ml. Rozdzielić do czterech probówek o pojemności 1,5 ml po 1 ml do każdej. Inkubować mieszaniny w temperaturze 4 °C przez 5 h przy delikatnym obracaniu.
- Zastosować stosunek sferoplastów do kuleczek wynoszący około 5:1. Do sterylnej probówki o pojemności 15 ml dodać 4 × 10⁹ sferoplastów i 8 × 10⁸ kuleczek.
- Przygotować sferoplasty związane z kuleczkami do reakcji łańcuchowej polimerazy (PCR).
- Umieścić probówki z reakcją selekcji na magnesie na 3 min. Usunąć nadsącz za pomocą pipety i przemyć sferoplasty związane z kuleczkami czterokrotnie lodowatym 1× PBS z 0,1% BSA w ten sam sposób, jak opisano w krokach 3.2.2.3 do 3.2.2.4. Resuspendować sferoplasty związane z kuleczkami w każdej probówce w 25 µl destylowanej H2O. Przechowywać kuleczki w temperaturze -20 °C lub przejść do kroku 4.3.
- Przeprowadzić PCR całego plazmidu na sferoplastach związanych z kuleczkami, aby namnożyć plazmidy zawierające geny dla związanych z kuleczkami scFv.
- Przygotować startery o następujących sekwencjach: 5'CCAACTCTTTTTCCGAAGGTAACTG3' (starter forward) oraz 5'TAGCTCTTGATCCGGCAAACAAA3' (starter reverse).
UWAGA: Będą one wiązać się koniec-do-końca na przeciwległych niciach plazmidu pIMD (Rysunek 2) i są zaprojektowane tak, aby hybrydyzować z wspólnym elementem pIMD, zatem amplifikacja zajdzie niezależnie od sekwencji wariantu scFv. - Przeprowadzić fosforylację starterów.
UWAGA: Bez fosforylacji religacja nie zajdzie. Startery można również zamówić z fosforylacją na końcu 5', zamiast stosować metodę fosforylacji opisaną w tym protokole.- W probówce o pojemności 0,5 ml przygotować reakcję fosforylacji dla forwardowego startera PCR, zgodnie z opisem w Tabeli 1. Powtórzyć ten proces dla startera reverse.
- Inkubować mieszaniny w temperaturze 37 °C przez 1 h. Następnie inkubować je w temperaturze 65 °C przez 20 min, aby zdezaktywować kinazę polinukleotydową T4 (PNK). Przechowywać fosforylowane startery w temperaturze -20 °C.
- Przeprowadzić PCR.
- W probówce do PCR przygotować reakcję PCR zgodnie z opisem w Tabeli 2.
UWAGA: W celu uzyskania wyższej wydajności można przygotować wiele reakcji. Niewykorzystane sferoplasty związane z kuleczkami można przechowywać w temperaturze -20 °C. - Ogrzewać mieszaniny PCR w temperaturze 98 °C przez 15 min w termocyklerze, aby zapewnić pełną lizę sferoplastów. Wyjąć probówki z termocyklera i dodać do każdej 0,5 µl polimerazy o wysokiej wierności. Włożyć probówki z powrotem do termocyklera i uruchomić program szczegółowo opisany w Tabeli 3.
- Zlać produkty PCR w zależności od potrzeb. Przechowywać w temperaturze -20 °C lub przejść do kroku 4.4.
- W probówce do PCR przygotować reakcję PCR zgodnie z opisem w Tabeli 2.
- Przygotować startery o następujących sekwencjach: 5'CCAACTCTTTTTCCGAAGGTAACTG3' (starter forward) oraz 5'TAGCTCTTGATCCGGCAAACAAA3' (starter reverse).
Tabela 1. Reakcja fosforylacji PNK (Krok 4.3.2.1).
| Odczynnik | Objętość (μl) |
| Woda destylowana2O | 15 |
| 10x bufor do reakcji z ligazą T4 DNA | 2 |
| 100 μM starter | 2 |
| Polinukleotydowa kinaza (PNK) T4 | 1 |
Tabela 2. Reakcja PCR całego plazmidu (Krok 4.3.3.1).
| Odczynnik | Objętość (µl) |
| Woda destylowana2O | 28.5 |
| 5x bufor do polimerazy o wysokiej wierności | 10 |
| 10 μM Fosforylowany starter forward | 2.5 |
| 10 μM Fosforylowana starter odwrotny | 2.5 |
| mieszanina dNTP 40 mM (po 10 mM każdego dNTP) | 1 |
| Sferoplasty związane z kuleczkami | 5 |
Tabela 3. Program PCR (Krok 4.3.3.2).
| Krok | Temperatura (°C) | Czas (min:sek) | Liczba cykli |
| Denaturacja początkowa | 98 | 0:30 | 1 |
| Denaturacja | 98 | 0:10 | 35 |
| Przyłączanie (annealing) | 69 | 0:30 | |
| Wydłużanie | 72 | 0:30 na kb | |
| Wydłużanie końcowe | 72 | 6:00 | 1 |
| Przechowywanie | 12 | Nieskończony | 1 |
- Ponownie zcyklizuj produkty PCR całego plazmidu, a otrzymany produkt ligacji wykorzystaj do transformacji komórek E. coli MC4100.
- Oczyść produkt PCR poprzez przeprowadzenie reakcji PCR na żelu agarozowym23, zabarwienie DNA w żelu23 i wykorzystanie zestawu do oczyszczania DNA z żelu w celu wyizolowania liniowego plazmidu zgodnie z instrukcjami producenta. Zmierz stężenie za pomocą spektrofotometru przy 260 nm. Przechowuj oczyszczony fragment w temperaturze -20 °C do momentu użycia lub przejdź do kroku 4.4.2.
- Ponownie zcyklizuj plazmid z produktu PCR.
- Aby zapobiec ligacji międzycząsteczkowej produktu PCR, przeprowadź reakcję ligacji przy niskim stężeniu27 produktu PCR wynoszącym 1 ng/µl. Oblicz objętość potrzebną do przygotowania 800 µl reakcji ligacji przy tym stężeniu.
- Przygotuj reakcję ligacji na lodzie. Do probówki dodaj objętość produktu PCR obliczoną w kroku 4.4.2.1, 80 µl buforu do ligazy DNA 10× oraz wodę destylowaną H2O do osiągnięcia objętości 800 µl. Dodaj 4 µl ligazy T4 DNA i bezzwłocznie umieść probówki w kąpieli wodnej lub termocyklerze w temperaturze 16 °C. Inkubuj w 16 °C przez noc (O/N), od 14 do 18 h. Przechowuj ukończone reakcje ligacji w -20 °C do momentu użycia lub przejdź do kroku 4.4.3.
- Umieść reakcję ligacji na bloku grzewczym w temperaturze 65 °C przez 15 min, aby inaktywować termicznie ligazę DNA. Następnie użyj membrany do mikrodializy lub zestawu do oczyszczania DNA, aby odsolić ligowane DNA. Przechowuj w 20 °C lub przejdź do kroku 4.4.4.
- Wykorzystaj cały termicznie inaktywowany i odsolony produkt ligacji do transformacji komórek E. coli MC410023. Przygotuj zapasy glicerolowe, zgodnie z opisem w kroku 1.3, komórek zawierających wynikającą z tego subbibliotekę po panningu i przechowuj alikwoty w -80 °C.
- Powtórz w całości krok 4, wykorzystując alikwot z kroku 4.4.4 do przeprowadzenia drugiego panningu subbiblioteki.
UWAGA: Drugi panning pomaga wzbogacić składniki biblioteki, które dobrze wiążą się z antygenem docelowym19.
5. Przeprowadzenie drugiego etapu przesiewowego z wykorzystaniem metody enzymatycznego testu immunoabsorpcyjnego (ELISA) w celu zidentyfikowania obiecujących klonów do dalszej charakterystyki (Rysunek 5)
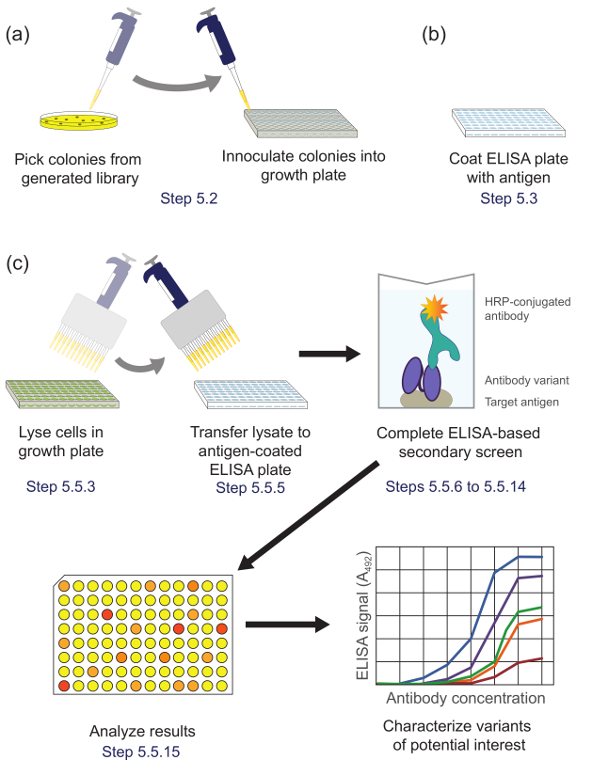
Rysunek 5. Wtórny przesiew oparty na metodzie ELISA (Krok 5). (A) Warianty biblioteki z subbiblioteki wzbogaconej podczas panningu są szczepione w oddzielnych dołkach płytki hodowlanej w celu wzrostu i ekspresji. (B) Płytka ELISA jest powlekana antygenem docelowym. (C) Warianty biblioteki są analizowane za pomocą wtórnego przesiewu opartego na metodzie ELISA, opisanego w protokole. Po analizie danych uzyskanych z przesiewu wtórnego wybrane są warianty interesujące, które poddawane są dalszej charakterystyce. Odnotowano odpowiadające im kroki protokołu. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Rozmrozić jedną probówkę wyselekcjonowanej subbiblioteki (z kroku 4.4.4) i wysiać na płytki z agarem LB. Wysiać kilka rozcieńczeń o stężeniach na tyle niskich, aby zapewnić powstanie pojedynczych kolonii (np. rozcieńczenia od 102 do 106 razy). Inkubować płytki przez 15 do 18 h w temperaturze 37 °C. Przechowywać płytki w temperaturze 4 °C lub przejść do kroku 5.2.
- Hodować i indukować kolonie z wyselekcjonowanej subbiblioteki. Wszystkie czynności wykonywać w warunkach sterylnych. W krokach obejmujących płytki 96-dołkowe używać pipety wielokanałowej.
- Do każdego dołka okrągłodنnej płytki hodowlanej 96-dołkowej dodać 200 µl pożywki LB z 20 µg/ml Cm.
- Pojedynczą kolonię z płytki z agarem pobrać końcówką pipety, umieścić końcówkę w pierwszym dołku płytki 96-dołkowej i delikatnie zamieszać, aby zaszczepić kulturę. Dla każdego dołka używać nowej końcówki. Do każdego dołka zaszczepić jedną kolonię. Jako kontrolę uwzględnić co najmniej jeden dołek kontroli sterylności bez zaszczepionej kolonii.
- Powtórzyć kroki 5.2.1 i 5.2.2, aby zaszczepić kilka płytek 96-dołkowych.
- Umieścić płytki 96-dołkowe na wytrząsarce do mikropłytek przy 310 rpm. Inkubować w temperaturze 37 °C przez 20 do 24 h w celu ekspresji scFv.
- Dla każdej płytki hodowlanej przygotowanej w kroku 5.2 pokryć jedną płytkę ELISA 96-dołkową antygenem docelowym.
- Rozcieńczyć oczyszczony antygen docelowy do odpowiedniego stężenia (np. od 1 µg/ml do 4 µg/ml) w 1× PBS, aby przygotować roztwór do pokrywania. Przygotować 5 ml roztworu do pokrywania dla każdej płytki 96-dołkowej.
UWAGA: Odpowiednie stężenie zależy od stosowanego antygenu i może wymagać dostosowania. - Do każdego dołka wysokowiążącej, przezroczystej polistyrenowej płytki ELISA 96-dołkowej dodać 50 µl roztworu do pokrywania. Delikatnie opukać płytkę o blat, aby upewnić się, że cała powierzchnia każdego dołka jest pokryta. Powtórzyć dla każdej płytki. Inkubować płytki w temperaturze 4 °C O/N.
- Rozcieńczyć oczyszczony antygen docelowy do odpowiedniego stężenia (np. od 1 µg/ml do 4 µg/ml) w 1× PBS, aby przygotować roztwór do pokrywania. Przygotować 5 ml roztworu do pokrywania dla każdej płytki 96-dołkowej.
- Przenieść kolonie z 96-dołkowych płytek hodowlanych na płytki z agarem.
- Umieścić sterylny polistyrenowy replikator w dołkach płytki hodowlanej, aby pobrać niewielką ilość cieczy. Ostrożnie unieść replikator i przenieść na 15 cm płytkę z agarem LB w taki sposób, aby wszystkie końcówki dotykały płytki. Po przeniesieniu cieczy unieść replikator pionowo do góry. Powtórzyć dla każdej płytki hodowlanej.
- Oznaczyć płytkę z agarem z zachowaniem odpowiedniej orientacji, aby wyniki wtórnego przesiewu z płytki 96-dołkowej można było dopasować do odpowiedniej zreplikowanej kolonii na płytce, jeśli planowana jest dalsza charakterystyka. Hodować w temperaturze 37 °C przez 15 do 18 h, a następnie przechowywać w temperaturze 4 °C do czasu użycia.
- Przeprowadzić wtórny przesiew ELISA.
- Przygotować roztwór blokujący, sporządzając 2% (w/v) zawiesinę suchego mleka w 1× PBS. Odlać roztwór do pokrywania z płytek ELISA. Do każdego dołka dodać 100 µl roztworu blokującego. Inkubować w RT przez co najmniej 2 h lub blokować O/N w temperaturze 4 °C.
- Przygotować bufor do mycia, dodając polisorbat 20 do końcowego stężenia 0,05% w 1× PBS. Przygotować 250 ml na płytkę ELISA.
- Do każdego dołka okrągłodنnej płytki hodowlanej dodać 20 µl skoncentrowanego detergentu do lizy komórek i inkubować płytkę hodowlaną na wytrząsarce do mikropłytek w RT przez 15 do 20 min. Rozpocząć lizę w tym samym czasie, w którym kończy się blokowanie płytek ELISA, aby liza i krok mycia 5.5.4 mogły być wykonywane równolegle.
- Odlać roztwór blokujący z płytek ELISA. Umyć zablokowane płytki ELISA czterokrotnie, używając 200 µl buforu do mycia na dołek w każdym cyklu mycia. Odlać bufor do mycia z dołków.
- Przenieść 50 µl z każdego dołka płytki z lizą komórek do odpowiadającego mu dołka płytki ELISA, używając nowej końcówki dla każdego dołka. Inkubować płytkę ELISA w RT przez 1 do 2 h.
- Przygotować roztwór przeciwciał do detekcji związanych scFv.
- Użyć przeciwciała pierwszorzędowego sprzężonego z peroksydazą chrzanową (HRP), które wiąże się z epitopem FLAG połączonym z scFv biblioteki.
- Rozcieńczyć przeciwciało do odpowiedniego rozcieńczenia stosowanego w teście ELISA (zgodnie z zaleceniami dostawcy) w 2% (w/v) zawiesinie suchego mleka z 0,05% polisorbatem 20 w 1× PBS. Przygotować 5 ml na każdą płytkę.
- Umyć płytki ELISA czterokrotnie buforem do mycia, zgodnie z opisem w kroku 5.5.4.
- Do każdego dołka płytki ELISA dodać 50 µl roztworu przeciwciał. Inkubować przez 1 do 2 h w RT.
- Przygotować substrat HRP, rozpuszczając tabletki o-fenylenediamine dihydrochlorid (OPD) w destylowanej H2O zgodnie z protokołem producenta, unikając ekspozycji na światło. Przygotować 20 ml na płytkę ELISA.
- Przygotować 3 M H2SO4 poprzez rozcieńczenie stężonego H2SO4 destylowaną H2O w razie potrzeby. Przygotować 5 ml na płytkę ELISA.
Uwaga: H2SO4 jest silnym kwasem. Należy bezwzględnie stosować odpowiednie środki ochrony osobistej. - Umyć płytki ELISA czterokrotnie buforem do mycia, zgodnie z opisem w kroku 5.5.4.
- Inkubować płytki ELISA z substratem HRP.
- Do każdego dołka dodać 200 µl substratu HRP. Aby zminimalizować ekspozycję na światło, dodawać substrat do jednej płytki ELISA na raz i owinąć ją folią aluminiową przed przejściem do następnej płytki. Inkubować płytki przez 30 do 60 min w RT w ciemności.
- Po pierwszych 30 min sprawdzić, czy substrat ciemnieje; jeśli jest to konieczne do wizualizacji rozwijającego się koloru, inkubować dłużej.
- Do każdego dołka dodać 50 µl 3 M H2SO4, aby zatrzymać reakcję. Używając osobnej końcówki dla każdego dołka, wymieszać roztwór w dołkach poprzez delikatne pipetowanie w górę i w dół, unikając spienienia. Dla zachowania spójności i zapobiegania nasyceniu, dodać H2SO4 szybko i ostrożnie do wszystkich płytek ELISA przed wymieszaniem roztworu na każdej płytce.
- Zmierzyć absorbancję roztworu w dołkach każdej płytki przy 492 nm za pomocą czytnika płytek.
- Przeanalizować dane absorbancji, aby zidentyfikować warianty scFv wykazujące obiecujące sygnały wiązania, i scharakteryzować te obiecujące scFv. Wybrać scFv wykazujące sygnały absorbancji wyższe niż sygnał tła i wyższe niż średni sygnał na każdej płytce.
UWAGA: Poziom absorbancji będzie zależał od właściwości użytego antygenu i przeciwciała anty-FLAG, a także od powinowactwa wariantów scFv wyizolowanych podczas przesiewu.
Wyniki
Wewnątrzkomórkowy mechanizm kontroli jakości fałdowania białek w szlaku Tat w E. coli ogranicza transport przez wewnętrzną błonę komórkową do białek, które są prawidłowo sfałdowane w redukującym środowisku cytoplazmy. Poprzez nadekspresję fuzji scFv z sekwencją sygnałową ssTorA (sekwencją sygnałową białka TorA, które jest naturalnie transportowane szlakiem Tat20), translokacja zostaje zatrzymana, co skutkuje prezentacją scFv na błonie wewnętrznej19. Po enzymatycznym rozbiciu błony zewnętrznej, prezentowane przeciwciała stają się dostępne do przesiewania pod kątem aktywności wiązania antygenu. Możliwość wykorzystania szlaku Tat do prezentacji scFv została wykazana przez Karlsson et al.19 (Rysunek 6). Przeciwciała scFv scFv13 i scFv13.R4 zostały połączone albo z natywną sekwencją ssTorA, albo z modyfikowaną sekwencją ssTorA, w której brakuje pary reszt arginina-arginina rozpoznawanej przez szlak Tat. scFv13.R4 zostało zaprojektowane przez Martineau et al. na podstawie scFv13 poprzez cztery rundy ewolucji ukierunkowanej i wiadomo, że dobrze fałduje się w cytoplazmie9. To scFv było prezentowane na błonie wewnętrznej, ale tylko wtedy, gdy było ekspresyjne jako fuzja z natywną sekwencją sygnałową ssTorA (Rysunek 6). Przeciwnie, scFv13 nie fałduje się prawidłowo w cytoplazmie9, w związku z czym nie jest dobrze prezentowane na błonie wewnętrznej, niezależnie od sekwencji sygnałowej, z którą jest połączone. Dodatkowo, jeśli scFv były ekspresowane w komórkach pozbawionych białka TatC, kluczowego komponentu aparatu Tat20,28, nie zaobserwowano prezentacji, co wskazuje na istotny związek między prezentacją na błonie wewnętrznej a szlakiem Tat. Wyniki te dowodzą, że tylko białka zawierające peptyd sygnałowy Tat i prawidłowo sfałdowane w cytoplazmie są prezentowane na błonie wewnętrznej, co pozwala transportowi przez szlak Tat pełnić funkcję przesiewania pod kątem fałdowania wewnątrzkomórkowego.
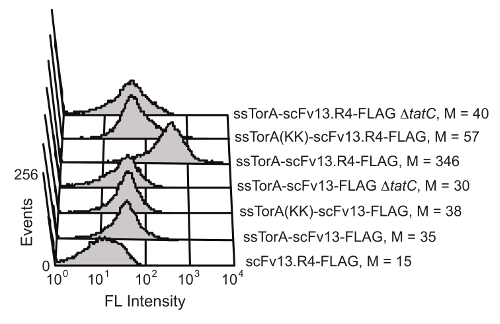
Rysunek 6. Detekcja ekspozycji scFv na błonie wewnętrznej. Przeprowadzono analizę cytometrią przepływową w celu wykrycia ekspozycji słabo sfałdowanego scFv13 oraz dobrze sfałdowanego scFv13.R4 na błonie wewnętrznej. scFv zostały połączone z natywnym ssTorA lub ssTorA(KK), w którym para Arg-Arg w sekwencji ssTorA została zastąpiona sekwencją Lys-Lys. C-końcowe znaczniki epitopu FLAG na scFv wykryto za pomocą przeciwciała anty-FLAG sprzężonego z izotiocyjanianem fluoresceiny (FITC). Jako kontrole przetestowano komórki pozbawione białka TatC (ΔtatC) oraz ssTorA-scFv13 bez znacznika FLAG. M oznacza medianową wartość fluorescencji. Przedruk z referencji 19 za zgodą autora. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Prezentacja na wewnętrznej błonie może skutecznie izolować przeciwciała scFv o wysokim powinowactwie do białka docelowego i wysokiej rozpuszczalności w cytoplazmie. Dodatkowo kolejne rundy ewolucji sterowanej z wykorzystaniem prezentacji na wewnętrznej błonie poprawiają charakterystykę przeciwciał19. Aby to zademonstrować, bibliotekę PCR podatną na błędy, opartą na scFv13 wykazującym niskie powinowactwo wiązania do β-galaktozydazy, poddano panningowi przeciwko antygenowi docelowemu, jakim jest β-galaktozydaza, stosując metodę prezentacji i panningu opisaną w protokole. Po jednej rundzie mutagenezy i panningu wyizolowano scFv 1-4, które wykazywało wyższe powinowactwo wiązania do β-galaktozydazy niż scFv13 (Rysunek 7A) oraz wyższy poziom rozpuszczalności w cytoplazmie (Rysunek 7B).
Nową bibliotekę, opartą na scFv 1-4, stworzono przy użyciu PCR podatnej na błędy (error-prone PCR), a panning tej biblioteki drugiej generacji przeciwko β-galaktozydazie przeprowadzono z zastosowaniem modyfikacji opisanego protokołu. Panning przeciwko β-galaktozydazie w drugiej rundzie ewolucji przeprowadzono w obecności oczyszczonego, rozpuszczalnego scFv 14 jako konkurenta, aby zwiększyć prawdopodobieństwo wyizolowania klonów o wyższym powinowactwie niż scFv 1-4. Po tej drugiej rundzie mutagenezy i panningu, za pomocą drugiego etapu przesiewania opartego na metodzie ELISA, wyizolowano scFv 2-1 oraz scFv 2-3. Te scFv wykazały nie tylko wyższe powinowactwo wiązania do β-galaktozydazy niż scFv13, ale także lepsze wiązanie niż klon z pierwszej rundy, scFv 1-4. scFv 2-1 wykazało wiązanie β-galaktozydazy porównywalne z wiązaniem scFv13.R4 (Ryc. 7A). scFv 2-3 wykazuje również dalszy wzrost rozpuszczalności cytoplazmatycznej w porównaniu do scFv 14, co podkreśla jednoczesną inżynierię rozpuszczalności i wiązania antygenu. Ponieważ powinowactwo i rozpuszczalna ekspresja scFv są przesiewane jednocześnie, możliwe jest, że wybrany scFv posiada umiarkowaną rozpuszczalność, ale wysokie wiązanie lub odwrotnie. Na przykład scFv 2-1 ma niższą ekspresję rozpuszczalną niż scFv 2-3, ale wykazuje wyższe powinowactwo wiązania do β-galaktozydazy.
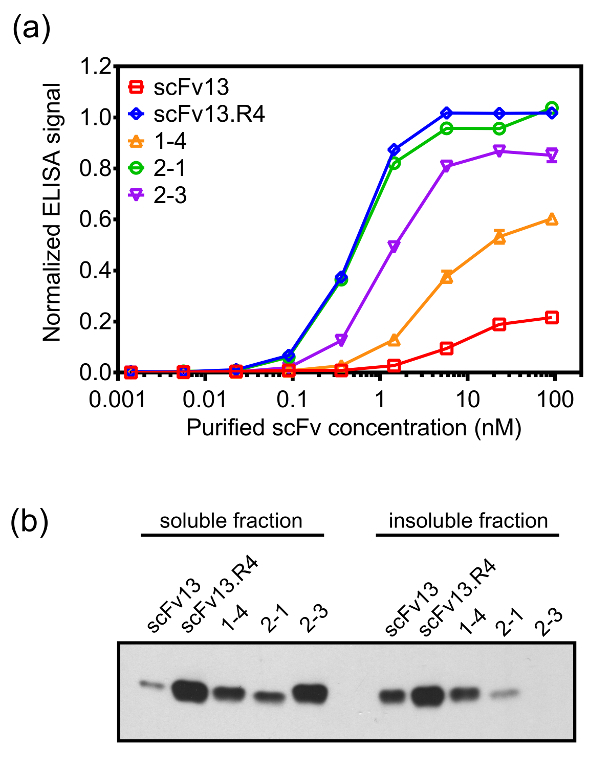
Rycina 7. Wiązanie z celem i ekspresja cytoplazmatyczna wariantów scFv wyizolowanych za pomocą prezentacji w wewnętrznej błonie. (A) Fragmenty scFv były ekspresjonowane w cytoplazmie komórek E. coli (np. bez sekwencji sygnałowej ssTorA) z tagiem heksahistydynowym (6×-His) i oczyszczane przy użyciu kolumn wirowych z kwasem niklowo-nitrylotrioctowym. Wiązanie oczyszczonych scFv do β-galaktozydazy mierzono za pomocą testu ELISA. Oczyszczone scFv naniesiono na płytki ELISA powlekane β-galaktozydazą, a związane scFv wykryto za pomocą przeciwciała anty-6×-His. Dane stanowią średnią z sześciu powtórzeń, a słupki błędów wskazują standardowy błąd średniej. (B) Frakcje rozpuszczalne i nierozpuszczalne lizatów komórkowych z komórek ekspresjonujących scFv w cytoplazmie analizowano metodą Western blot z użyciem przeciwciała anty-6×-His. Całkowite stężenie białka wykorzystano do normalizacji ilości naniesionych próbek. Przedrukowano (A) i zaadaptowano (B) z publikacji 19 za zgodą autorów. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Dyskusja
Inżynieria przeciwciał dla aktywności cytoplazmatycznej jest trudnym zadaniem ze względu na redukujące się środowisko cytoplazmy, które utrudnia tworzenie stabilizujących wiązań dwusiarczkowych6,7. Powoduje to, że większość przeciwciał jest cytoplazmatycznie nieaktywna, chyba że są one zaprojektowane pod kątem stabilności i rozpuszczalności w cytoplazmie, a także są zaprojektowane pod kątem powinowactwa wiązania. Istniejące metody wyświetlania fagów, ekspozycji powierzchni bakterii i metod wyświetlania powierzchni drożdży wykorzystują szlak wydzielniczy14-16 do wyświetlania zmodyfikowanych przeciwciał, ale metody te nie mają środków do inżynierii fałdowania wewnątrzkomórkowego. Przeciwciała zmodyfikowane przy użyciu wyświetlacza błony wewnętrznej poprawiły stabilność cytoplazmatyczną i rozpuszczalność, ponieważ kontrola jakości fałdowania szlaku Tat zapobiega translokacji przeciwciał, które są słabo sfałdowane i niestabilne w cytoplazmie. Metoda ta upraszcza iteracyjny proces inżynierii przeciwciał wewnątrzkomórkowych pod kątem powinowactwa i rozpuszczalności, ponieważ te dwie właściwości są projektowane w jednym kroku. Chociaż metoda ta została zaprojektowana do inżynierii przeciwciał o rozpuszczalności w redukującym środowisku wewnątrzkomórkowym, może być również stosowana do inżynierii przeciwciał tak, aby działały w warunkach nieredukcyjnych, ponieważ białka zmodyfikowane tą metodą utrzymują fałdowanie w środowisku utleniającym peryplazmy.
Chociaż technika ta upraszcza proces inżynierii przeciwciał o wysokim powinowactwie i wysokiej rozpuszczalności cytoplazmatycznej, podczas korzystania z tego protokołu należy wziąć pod uwagę kilka ograniczeń. Analizując sygnały ELISA z wtórnego badania przesiewowego w celu zidentyfikowania obiecujących wariantów scFv, próg rozróżnienia między potencjalnie interesującymi wariantami a tymi, które mogą nie wykazywać odpowiedniego wiązania antygenu, prawdopodobnie nie będzie widoczny, dopóki kilka klonów nie zostanie dalej scharakteryzowanych. Ważne jest, aby szukać lepszego wiązania z przeciwciałem macierzystym; Jednak nienormalnie wysoki sygnał może wskazywać na awidność29 lub efekty agregacji30, co nie jest wyzwaniem charakterystycznym dla podejścia opartego na ekranowaniu wyświetlacza z wnętrzną błoną. Kluczowym ograniczeniem, o którym należy pamiętać podczas korzystania z tego protokołu, jest brak możliwości odzyskania sferoplastów po płukaniu, ponieważ są one niezdolne do życia (dane niepublikowane). Wymaga to etapów amplifikacji i transformacji DNA w celu odzyskania plazmidów kodujących przeciwciała.
Kilka kluczowych etapów protokołu umożliwia jednoczesną inżynierię fałdowania i wiązania przeciwciał. Aby badanie przesiewowe zakończyło się sukcesem, przeszukiwana biblioteka scFv musi być wyrażona jako fuzja z peptydem sygnałowym ssTorA. Bez tej sekwencji przeciwciała nie zostaną skierowane na szlak Tat, a tym samym nie zostaną przemieszczone do peryplazmy19. Ponadto konieczne jest połączenie C-końcowego znacznika epitopu z przeciwciałami, aby umożliwić wykrycie wyświetlanych przeciwciał w testach wiązania. Oczywiste jest, że szczep E. coli używany do ekspresji scFv musi również mieć niezbędną maszynerię szlaku Tat, ale jest to prawdą w przypadku powszechnie stosowanych szczepów E. coli .
Modyfikacje tego protokołu są możliwe w celu zwiększenia jego potencjału do izolowania przeciwciał o pożądanych cechach. Przed panoramowaniem względem antygenu docelowego można wykonać etap subtraktywnego panoramowania w celu wyczerpania biblioteki scFv niepożądanych składników. Sferoplasty biblioteczne mogą być inkubowane z kulkami magnetycznymi pokrytymi samym BCCP lub pokrytymi niepożądanym białkiem, a sferoplasty, które wiążą się z tymi kulkami, można wyrzucić przed przesiewaniem pozostałych niezwiązanych sferoplastów pod kątem wiązania z pożądanym celem. Jak wspomniano w reprezentatywnych wynikach, metodą poprawy powinowactwa izolowanego scFv jest włączenie rozpuszczalnego konkurenta do reakcji płukania, aby konkurować z scFv wyświetlanymi na sferoplastach. Ponieważ rozpuszczalny konkurent jest oczyszczonym białkiem, nie jest z niego amplifikowane DNA, więc w reakcji PCR zostaną odzyskane tylko sekwencje scFv wyświetlane na sferoplastach. Ponadto metoda ta może zostać rozszerzona na inne rodzaje przeciwciał lub na białka niewiążące przeciwciał.
Wyświetlacz błony wewnętrznej E. coli jest potężną platformą do inżynierii przeciwciał o wysokim powinowactwie i wysokim poziomie rozpuszczalności wewnątrzkomórkowej. Metoda ta jest szczególnie przydatna do efektywnej inżynierii przeciwciał zaprojektowanych do funkcjonowania w środowisku wewnątrzkomórkowym. Te wewnątrzkomórkowe przeciwciała są już badane jako potencjalne terapie w wielu dziedzinach, w tym w chorobach neurodegeneracyjnych, nowotworach i infekcjach wirusowych31. Technika ta umożliwi szersze zastosowanie przeciwciał wewnątrzkomórkowych jako narzędzi badawczych i medycznych w tych dziedzinach i każdej innej dziedzinie, w której pożądane jest badanie docelowego białka in situ.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Dziękujemy Tomerowi Zoharowi za pracę nad badaniami przesiewowymi i charakterystyką scFv. Część tych prac została wsparta nagrodą numer F32CA150622 przyznaną przez National Cancer Institute (dla AJK). Wyłączną odpowiedzialność za treść ponoszą autorzy i niekoniecznie reprezentują one oficjalne poglądy National Cancer Institute lub National Institutes of Health.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Biblioteka scFv | Różni się | Odpowiednią bibliotekę scFv należy uzyskać ze źródła komercyjnego lub akademickiego. | |
| MC4100 E. coli | komórki Coli Genetic Stock Center | 6152 | Komórki muszą być kompetentne chemicznie lub elektrokompetentne, w zależności od wybranej metody transformacji. |
| Glycerol | Fisher Scientific | BP229-4 | |
| Difco odwodnione podłoże hodowlane LB Broth, Miller (Luria-Bertani) | BD | 244610 | |
| Chloramfenikol (Cm) | Fisher Scientific | BP904-100 | |
| Chlorek sodu (NaCl) | Fisher Scientific | BP358-1 | |
| Chlorek potasu (KCl) | Fisher Scientific | BP366-500 | |
| Fosforan sodu, dwuzasadowy (Na2HPO4) | Fisher Scientific | BP332-500 | |
| Fosforan potasu, monozasadowy (KH2PO4) | Fisher Scientific | BP362-500 | |
| Albumina surowicy bydlęcej (BSA) | Fisher Scientific | BP9706-100 | |
| Sacharoza | Fisher Scientific | BP220-1 | |
| Baza Tris | Fisher Scientific | BP1521 | |
| Kwas etylenodiaminotetraoctowy (EDTA), 0,5 M | Fisher Scientific | BP2482-500 | |
| Chlorek magnezu (MgCl2) | Fisher Scientific | BP214-500 | |
| Lizozym | Sigma Aldrich | L3790-10X1ML | |
| Mieszalnik wirowy | VWR | 97043-564 | |
| Bicine | Fisher Scientific | BP2646100 | |
| D-Biotyna | Fisher Scientific | BP232-1 | |
| Izopropyl β-D-1-tiogalaktopiranozyd | Fisher Scientific | BP1755-1 | |
| BugBuster Master Mix (detergent do lizy komórek) | EMD Millipore | 71456 | |
| Vivaspin 2 MWCO, 3,000 daltons | GE Healthcare Sciences | 28932240 | |
| Antygen docelowy | Różni się | Nie dotyczy | Oczyszczony antygen docelowy można zakupić lub wyprodukować/oczyścić. |
| Dynabeads MyOne Streptavidin T1 | Invitrogen | 65601 | |
| Magnes Dynamag-2 | Invitrogen | 12321D | |
| Tube rotator | VWR | 13916-822 | |
| Startery do PCR | IDT | N/A | Sekwencje starterów są zgodne z opisem w protokole. |
| 10x bufor reakcyjny ligazy DNA T4 | New England BioLabs | B0202S | |
| T4 (PNK) | New England BioLabs | M0201S | Upewnij się, że bufor ligazy T4 stosowany w reakcji fosforylacji startera zawiera 1 mM ATP. |
| 5x pakiet buforowy Phusion HF | New England BioLabs | B0518S | |
| mieszanina roztworów deoksynukleotydów (dNTP), po 10 mM każdy dNTP | New England BioLabs | N0447L | |
| Polimeraza DNA Phusion | New England BioLabs | M0530S | Inne polimerazy o wysokiej wierności mogą być stosowane jako alternatywa, ale temperatura wyżarzania w Tabela 3 musi zostać dostosowana. |
| Termocykler C1000 Touch z podwójnym modułem szybkiej reakcji 48/48 | Bio-Rad | 185-1148 | |
| Agaroza | Promega | V3121 | |
| SYBR Bezpieczne barwienie żelowe DNA | Invitrogen | S33102 | |
| Wizard SV i system czyszczenia PCR | Promega | A9281 | |
| Ligaza DNA T4 | New England BioLabs | M0202S Mikrodializa | |
| filtr membranowy | EMD Millipore | VSWP04700 | |
| Agar | BD | 214030 | |
| 96-dołkowe płytki do hodowli komórek polistyrenowych z okrągłym dnem | VWR | 10062-902 | |
| Pokrywki do ogólnych płytek do oznaczania polistyrenu Costar | Corning | 3931 | |
| Wytrząsarka do mikromiareczkowania | VWR | 12620-926 | |
| Costar 96 well EIA/RIA Easy Wash przezroczysta mikropłytka z płaskiego polistyrenu o wysokim poziomie wiązania | Corning | 3369 | |
| Bel-blotter z poliwęglanu 96-dołkowe narzędzie do replikowania | Bel-Art Produkty | 378760002 | |
| Błyskawiczne beztłuszczowe mleko w proszku | Jakość Biologiczna | A614-1000 | |
| Tween 20 (polisorbat 20) | Fisher Scientific | BP337-500 | |
| Odczynnik PopCulture (skoncentrowany detergent do lizy komórek) | EMD Millipore | 71092-3 | |
| Monoklonalne przeciwciało ANTI-FLAG M2-peroksydazy (HRP) wytwarzane u myszy | Sigma | Aldrich A8592 | |
| SigmaFast OPD | Sigma Aldrich | P9187-50SET | |
| Kwas siarkowy (H2SO4), 10 Roztwór N | Fisher Scientific | SA200-1 | |
| Reynolds Wrap folia aluminiowa | VWR | 89079-075 | |
| Spektrofotometr mikropłytkowy BioTek Epoch | Fisher Scientific | 11120570 |
Bibliografia
- Biocca, S., Pierandrei-Amaldi, P., Campioni, N., Cattaneo, A. Intracellular immunization with cytosolic recombinant antibodies. Biotechnology (NY). 12 (4), 396-399 (1994).
- Chen, S. Y., Bagley, J., Marasco, W. A. Intracellular antibodies as a new class of therapeutic molecules for gene-therapy. Hum. Gene Ther. 5 (5), 595-601 (2008).
- Gargano, N., Biocca, S., Bradbury, A., Cattaneo, A. Human recombinant antibody fragments neutralizing human immunodeficiency virus type 1 reverse transcriptase provide an experimental basis for the structural classification of the DNA polymerase family. J Virol. 70 (11), 7706-7712 (1996).
- Mhashilkar, A. M., et al. Inhibition of HIV-1 Tat-mediated LTR transactivation and HIV-1 infection by anti-Tat single chain intrabodies. Embo J. 14 (7), 1542-1551 (1995).
- Strube, R. W., Chen, S. Y. Characterization of anti-cyclin E single-chain Fv antibodies and intrabodies in breast cancer cells: enhanced intracellular stability of novel sFv-F-c intrabodies. J. Immunol. Meth. 263 (1-2), 149-197 (2002).
- Mössner, E., Koch, H., Plückthun, A. Fast selection of antibodies without antigen purification: adaptation of the protein fragment complementation assay to select antigen-antibody pairs. J. Mol. Biol. 308 (2), 115-122 (2001).
- Wörn, A., et al. Correlation between in vitro stability and in vivo performance of anti-GCN4 intrabodies as cytoplasmic inhibitors. J Biol Chem. 275 (4), 2795-2803 (2000).
- Knappik, A., Plückthun, A. Engineered turns of a recombinant antibody improve its in vivo folding. Protein Eng. 8 (1), 81-89 (1995).
- Martineau, P., Jones, P., Winter, G. Expression of an antibody fragment at high levels in the bacterial cytoplasm. J Mol Biol. 280 (1), 117-127 (1998).
- Steipe, B., Schiller, B., Plückthun, A., Steinbacher, S. Sequence statistics reliably predict stabilizing mutations in a protein domain. J. Mol. Biol. 240 (3), 188-192 (1994).
- Daugherty, P. S. Protein engineering with bacterial display. Curr Opin Struct Biol. 17 (4), 474-480 (2007).
- Lener, M., et al. Diverting a protein from its cellular location by intracellular antibodies. Eur. J. Biochem. 267 (4), 1196-1205 (2000).
- Lynch, S. M., Zhou, C., Messer, A. An scFv intrabody against the nonamyloid component of α-synuclein reduces intracellular aggregation and toxicity. J. Mol. Biol. 377 (1), 136-147 (2008).
- Gai, S. A., Wittrup, K. D. Yeast surface display for protein engineering and characterization. Curr. Opin. Struc. Biol. 17 (4), 467-473 (2007).
- Kieke, M. C., et al. Selection of functional T cell receptor mutants from a yeast surface-display library. Proc. Natl. Acad. Sci. USA. 96 (10), 5651-5656 (1999).
- Steiner, D., Forrer, P., Stumpp, M. T., Pluckthun, A. Signal sequences directing cotranslational translocation expand the range of proteins amenable to phage display. Nat. Biotechnol. 24, 823-831 (2006).
- Pugsley, A. P. The complete general secretory pathway in gram-negative bacteria. Microbiol. Rev. 57 (1), 50-108 (1993).
- Rapoza, M. P., Webster, R. E. The filamentous bacteriophage assembly proteins require the bacterial SecA protein for correct localization to the membrane. J. Bacteriol. 175 (6), 1856-1859 (1993).
- Karlsson, A. J., et al. Engineering antibody fitness and function using membrane-anchored display of correctly folded proteins. J. Molec. Biol. 416 (1), 94-107 (2012).
- DeLisa, M. P., Tullman, D., Georgiou, G. Folding quality control in the export of proteins by the bacterial twin-arginine translocation pathway. Proc Natl Acad Sci U S A. 100 (10), 6115-6120 (2003).
- Fisher, A. C., Kim, W., DeLisa, M. P. Genetic selection for protein solubility enabled by the folding quality control feature of the twin-arginine translocation pathway. Protein Sci. 15 (3), 449-458 (2006).
- Maynard, J., Georgiou, G. Antibody engineering. Annu Rev Biomed Eng. 2, 339-376 (2000).
- Green, M. R., Sambrook, J. Molecular Cloning: A Laboratory Manual. 1, Fourth, Cold Spring Harbor Laboratory Press. (2012).
- Milo, R., Jorgensen, P., Moran, U., Weber, G., Springer, M. BioNumbers--the database of key numbers in molecular and cell biology. Nucleic Acids Res. 38, D750-D753 (2010).
- Hermanson, G. T. Bioconjugate Techniques. , Third, Elsevier/Academic Press. (2013).
- Tayapiwatana, C., Chotpadiwetkul, R., Kasinrerk, W. A novel approach using streptavidin magnetic bead-sorted in vivo biotinylated survivin for monoclonal antibody production. J Immunol Methods. 317 (1-2), 1-11 (2006).
- Zhu, G., Song, L., Lippard, S. J. Visualizing inhibition of nucleosome mobility and transcription by cisplatin-DNA interstrand crosslinks in live mammalian cells. Cancer Res. 73 (14), 4451-4460 (2013).
- Bogsch, E. G., et al. An essential component of a novel bacterial protein export system with homologues in plastids and mitochondria. J. Biol. Chem. 273, 18003-18006 (1998).
- Julian, M. C., et al. Co-evolution of affinity and stability of grafted amyloid-motif domain antibodies. Protein Eng. Des. Sel. 28 (10), 339-350 (2015).
- Garber, K. Bispecific antibodies rise again. Nat. Rev. Drug. Discov. 13 (11), 799-801 (2014).
- Marschall, A. L., Dübel, S., Böldicke, T. Specific in vivo knockdown of protein function by intrabodies. MAbs. 7 (6), 1010-1035 (2015).
Przedruki i uprawnienia
