Tutaj prezentujemy nową technikę hodowli zarodków piskląt ex ovo do obrazowania poklatkowego przy użyciu światła przechodzącego i mikroskopii fluorescencyjnej. Kanapka z zanurzoną bibułą filtracyjną jest wariantem dobrze znanej techniki nośnika bibuły filtracyjnej1, która pozwala na hodowlę zarodków piskląt całkowicie zanurzonych w płynnej pożywce hodowlanej.
Artykuł metodologiczny
Zanurzona kanapka z bibuły filtracyjnej do długoterminowego obrazowania poklatkowego ex ovo wczesnych zarodków piskląt
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Ze względu na swoją dostępność, niski koszt, płaską geometrię i przezroczystość, zarodek pisklęcia ex ovo stał się głównym modelem zwierzęcym kręgowców do badania zdarzeń morfogenetycznych, takich jak gastrulacja2, neurulacja 3-5, somitogeneza6, zginanie serca7,8 i tworzenie mózgu 9-13, we wczesnej embriogenezie. Kluczem do zrozumienia procesów morfogenetycznych jest ich dynamiczne śledzenie za pomocą obrazowania poklatkowego. Pozyskiwanie filmów poklatkowych przedstawiających embriogenezę piskląt ex ovo zostało ograniczone albo do krótkich okien czasowych, albo do potrzeby stosowania inkubatora w celu kontrolowania temperatury i wilgotności wokół zarodka14. W tym miejscu prezentujemy nową technikę hodowli zarodków piskląt ex ovo w celu obrazowania poklatkowego o wysokiej rozdzielczości przy użyciu mikroskopii światła przechodzącego. Zanurzona warstwa z bibuły filtracyjnej jest wariantem dobrze znanej techniki nośnika bibuły filtracyjnej (hodowla EC)1 i umożliwia hodowlę zarodków piskląt bez konieczności stosowania komory klimatycznej. Zarodek jest umieszczony między dwoma identycznymi nośnikami z bibuły filtracyjnej i jest całkowicie zanurzony w prostym podłożu o kontrolowanej temperaturze, pokrytym warstwą lekkiego oleju mineralnego. Począwszy od stadium prymitywnej smugi (stadium 5 Hamburgera-Hamiltona, HH5)15 aż do co najmniej stadium 28-somitowego (HH16)15, zarodki mogą być hodowane zarówno brzuszną, jak i grzbietową stroną do góry. Pozwala to na pozyskanie filmów poklatkowych obejmujących około 30 godzin rozwoju embrionalnego. Wyświetlane są reprezentatywne klatki poklatkowe i filmy. Zarodki są porównywane morfologicznie z zarodkami hodowanymi w standardowej hodowli EC.
Zanurzona kanapka z bibuły filtracyjnej zapewnia stabilne środowisko do badania wczesnych procesów morfogenetycznych grzbietowych i brzusznych. Pozwala również na obrazowanie fluorescencyjne na żywo i mikromanipulacje, takie jak mikrochirurgia, implantacja kulek, mikroiniekcja, wyciszanie genów i elektroporacja, a także ma duży potencjał do łączenia z obiektywami zanurzeniowymi do obrazowania laserowego (w tym mikroskopii arkuszowej).
Wprowadzenie
Embriogeneza fascynowała człowieka od początku historii. W jaki sposób struktura i morfologia zarodka rozwijają się w tak dobrze zdefiniowany sposób czasowy i przestrzenny? Zarodek pisklęcia stał się jednym z klasycznych zwierzęcych modeli kręgowców do embriogenezy z kilku powodów: jest łatwo dostępny, niedrogi, przezroczysty we wczesnych stadiach i dostępny do eksperymentalnych manipulacji, gdy rozwija się poza matką. Co więcej, ma prawie płaską geometrię podczas wczesnych wydarzeń morfogenetycznych, takich jak tworzenie się serca i mózgu, gastrulacja, neurulacja i somitogeneza15.
Procesy morfogenetyczne mogą być najlepiej zrozumiane, jeśli są badane dynamicznie, na przykład poprzez pozyskiwanie obrazów poklatkowych. Zarodek pisklęcia można uwidocznić in ovo16, ale ze słabą dostępnością do manipulacji eksperymentalnych i ograniczoną widocznością dla obrazowania mikroskopią światła transmisyjnego. W związku z tym zaproponowano kilka technik hodowli zarodków piskląt ex ovo, albo w systemach hodowli całego żółtka13,17-19, albo jako kultury eksplantatywne1,20-23. W systemach hodowli całego żółtka zarodek pozostaje na nienaruszonym żółtku, a cała zawartość jaja jest przenoszona do innego pojemnika w celu inkubacji. Pojemnik ten może być zastępczą skorupką jajka17, szalką Petriego19 lub hamakiem wykonanym z plastikowej folii spożywczej13,18. Zarodki w całych kulturach żółtka mogą być w idealnym przypadku hodowane aż do wyklucia i są dostępne do mikromanipulacji. Techniki te są szczególnie przydatne do badania rozwoju zarodków po zainicjowaniu krążenia krwi (co zwiększa kontrast), podczas gdy młodsze zarodki pozostają trudne do wizualizacji. Te wczesne zarodki można najlepiej zobrazować, jeśli zostaną wycięte z żółtka i hodowane jako eksplantaty in vitro. Eksplantaty są łatwo dostępne do manipulacji eksperymentalnych i wymagają mniej miejsca do hodowli. Przez wiele lat technika zapoczątkowana przez Denisa Newa w 1955 roku i jej odmiany były złotymi standardami metod hodowli eksplantatów dla zarodków piskląt, dzięki czemu zarodek stał się dostępny do mikroskopii poklatkowej i interwencji mikrochirurgicznych20,21. Pomimo dużego sukcesu, technika Newa jest stosunkowo wymagająca i czasochłonna. Blastoderma często odrywa się, gdy błona witelinowa, przenosząca blastodermę, jest rozciągnięta wokół szklanego pierścienia, aby osiągnąć odpowiednie napięcie1. Co więcej, zarodek może być hodowany tylko brzuszną stroną do góry. Hodowla EC (Early Chick), nowsza technika opracowana przez Chapmana i Collignona1, omija rozciąganie błony witelinowej za pomocą nośnika z bibuły filtracyjnej z centralnym otworem. Bibuła filtracyjna przyczepia się do błony witelinowej, utrzymując w ten sposób jej naturalne napięcie, i otacza zarodek jak rama obrazu1. Zarodki są następnie hodowane na dnie agarowo-białkowym, zwykle brzuszną stroną do góry. Hodowla grzbietową stroną do góry wydaje się możliwa tylko dla zarodków w wieku15 lat HH8 i starszych. Wiele grup dostosowało nośnik bibuły filtracyjnej do swoich potrzeb, na przykład zastępując dno agarowo-białkowe podporą wykonaną z włókien szwów chirurgicznych24 lub membraną pokrytą kolagenem25. Często zarodki hodowane techniką Newa lub kulturą EC są wystawiane na działanie powietrza od strony grzbietowej lub brzusznej w celu ułatwienia dyfuzji tlenu1,20. Te kultury eksplantatów muszą być przechowywane w wilgotnej atmosferze, aby uniknąć parowania pożywki i zapobiec wysychaniu zarodka. Osiąga się to poprzez inkubację szalki z kulturą eksplantatów na większej szalce Petriego zawierającej zwilżoną bibułę1. Akwizycja zdjęć poklatkowych tych zarodków wymaga użycia inkubatora z kontrolowaną temperaturą wokół całego mikroskopu lub pojemnika o kontrolowanej temperaturze z podgrzewaną pokrywą, aby zapobiec kondensacji na ścieżce światła14. Jednak zarodki piskląt mogą również rozwijać się ex ovo całkowicie zanurzone w pożywce hodowlanej jako kultury bibuły filtracyjnej25, umieszczone między warstwą ciężkiego oleju mineralnego i białka w adaptacji techniki Newa2,21 lub jako złożone eksplantaty blastodermy w "kulturze kornwalijskiej pasztecika"23,26, bez bezpośredniego kontaktu z powietrzem.
Zanurzona kanapka z bibuły filtracyjnej to nowy wariant techniki nośnika bibuły filtracyjnej. Łącząc wcześniejszą wiedzę na temat hodowli zarodków piskląt ex ovo, rezygnuje się z inkubatora z kontrolowaną temperaturą i podgrzewanej pokrywy. Zarodek umieszcza się między dwoma identycznymi (wycinanymi laserowo) nośnikami z bibuły filtracyjnej24 i hoduje się go całkowicie zanurzonego w prostym pożywce hodowlanej (sól fizjologiczna Pannetta-Comptona27,28 i cienkie białko w stosunku 3:2) w pojemniku o kontrolowanej temperaturze. Warstwa lekkiego oleju mineralnego unosząca się na wierzchu podłoża zapobiega parowaniu2,21 i minimalizuje straty ciepła do otoczenia. Dno pojemnika posiada szklane okienko, a cała konfiguracja odbywa się na pionowym mikroskopie zmiennoogniskowym o dużej odległości roboczej. Taka konfiguracja pozwala na pozyskiwanie filmów poklatkowych w jasnym i ciemnym polu o wysokiej rozdzielczości, przedstawiających około 30 godzin rozwoju embrionalnego, od wczesnego etapu prymitywnej smugi do etapu 28 somitów (odpowiednik etapów Hamburger Hamilton od 5 do 16, HH5-16)15. Zarodki można hodować równie dobrze brzuszną, jak i grzbietową stroną do góry. W związku z tym zarodki są dostępne do obserwacji i manipulacji rozwojem brzusznym (np. wczesne serce7,8 i somitogeneza6) i grzbietowym (np. późne gastrulacja2, zamknięcie cewy nerwowej 3-5 i wczesna mózg 9-13). Zanurzona kanapka z bibuły filtracyjnej zapewnia proste i stabilne środowisko do mikrochirurgii, implantacji kulek, mikroiniekcji, wyciszania genów i badań elektroporacji. Jego potencjał obrazowania można znacznie zwiększyć dzięki zastosowaniu obrazowania laserowego (w tym mikroskopii z użyciem arkuszy świetlnych) i obiektywów immersyjnych.
Protokół
Wszystkie procedury eksperymentalne zostały przeprowadzone zgodnie z holenderską ustawą o eksperymentach na zwierzętach (Netherlands Experiments on Animals Act).
UWAGA: Metoda „kanapki” z zanurzonym papierem filtracyjnym została zmodyfikowana na podstawie 1.
1. Przygotowanie kanapki z papieru filtracyjnego w zanurzeniu
- Sól fizjologiczna Pannetta-Comptona (PC-saline)27,28
- W czystych butelkach o pojemności 1 L przygotować roztwory zapasowe A (1 L ultraczystej H2O, 121 g NaCl, 15,5 g KCl, 10,42 g CaCl2·H2O oraz 12,7 g MgCl2·6H2O) i B (1 L ultraczystej H2O, 2,365 g Na2HPO4·2H2O oraz 0,18 g NaH2PO4·2H2O). Przechowywać je w temperaturze 4 °C.
- Przygotować 1 L soli PC, mieszając 90 ml ultraczystej H2O z 40 ml roztworu zapasowego A i 60 ml roztworu zapasowego B (w tej kolejności, aby uniknąć wytrącenia osadu). Roztwór soli PC należy przygotowywać na świeżo z roztworów zapasowych A i B raz w tygodniu.
UWAGA: Roztwory zapasowe mogą być przechowywane w temperaturze 4 °C przez kilka miesięcy. Autoklawowanie i/lub dodawanie antybiotyków lub środków przeciwgrzybiczych nie jest konieczne.
- Inkubacja zapłodnionych jaj kurzych
- W inkubatorze z nawilżaczem ułożyć jaja na boku i inkubować w temperaturze 37,5 °C do osiągnięcia pożądanego wieku.
UWAGA: Jaja należy przechowywać nie dłużej niż dwa tygodnie (najlepiej w temperaturze 12–15 °C) przed eksperymentem, ponieważ w przeciwnym razie ich wylęgalność znacznie spadnie
- W inkubatorze z nawilżaczem ułożyć jaja na boku i inkubować w temperaturze 37,5 °C do osiągnięcia pożądanego wieku.
- Nośniki z papieru filtracyjnego (adaptacja z 1)
- Jeśli jest dostępna, należy użyć wycinarki laserowej do wycięcia z grubego papieru filtracyjnego nośników w kształcie klepsydry (28 mm x 2 mm). Zwęzić szerokość w środkowej części z 2 mm do 10,4 mm. Wyciąć centralny otwór eliptyczny (10,6 mm x 5,5 mm), tak aby dłuższa oś elipsy była zorientowana równolegle do dłuższego boku nośnika z papieru filtracyjnego (Rycina 1-M).
- Opcjonalnie można przygotować tekturowy szablon o odpowiednich wymiarach, a następnie przenieść jego kontur oraz obrys centralnego otworu na gruby papier filtracyjny za pomocą ołówka. Nośnik z papieru filtracyjnego należy wyciąć za pomocą precyzyjnych nożyczek.
- Wyciąć dwa identyczne nośniki z papieru filtracyjnego dla każdego embrionu przeznaczonego do eksplantacji. Przygotować dodatkowe nośniki zapasowe na wypadek utraty embrionu podczas eksplantacji.
- Jeśli jest dostępna, należy użyć wycinarki laserowej do wycięcia z grubego papieru filtracyjnego nośników w kształcie klepsydry (28 mm x 2 mm). Zwęzić szerokość w środkowej części z 2 mm do 10,4 mm. Wyciąć centralny otwór eliptyczny (10,6 mm x 5,5 mm), tak aby dłuższa oś elipsy była zorientowana równolegle do dłuższego boku nośnika z papieru filtracyjnego (Rycina 1-M).
- Kąpiel olejowa z kontrolą temperatury (w dniu eksperymentu)
- Umieścić zlew z kontrolą temperatury w centrum zmotoryzowanego stolika x-y mikroskopu stereoskopowego i podłączyć zlew do kontrolera temperatury.
- Włożyć cztery duże stalowe pierścienie (średnica zewnętrzna 30 mm, wysokość 4 mm, grubość ścianki 1,5 mm) do szalki Petriego o średnicy 6 cm, aby służyły jako obciążniki, a następnie umieścić szalkę na środku zlewu z kontrolą temperatury.
UWAGA: Szalka Petriego służy jedynie jako wypełniacz do regulacji poziomu oleju. - Napełnić zlew z kontrolą temperatury 130 ml lekkiego oleju mineralnego. W razie potrzeby wyregulować poziom oleju tak, aby znajdował się około 3 mm poniżej górnej krawędzi szalki Petriego o średnicy 6 cm.
- Wyjąć szalkę Petriego z zlewu z kontrolą temperatury i ustawić temperaturę na 40 °C.
2. Przygotowanie warstwowej struktury z papieru filtracyjnego w zanurzeniu
- Pożywka hodowlana (w dniu eksperymentu)
- Wlać 30 ml soli fizjologicznej PC (przygotowanej zgodnie z krokami 1.1.1 do 1.1.2) do probówki wirówkowej o pojemności 50 ml. Przygotować jedną probówkę wirówkową 50 ml wypełnioną 30 ml soli fizjologicznej PC na każde dwa zarodki przeznaczone do eksplantacji.
- Ostrożnie rozbić nieinkubowane jajo do szalki Petriego o średnicy 10 cm.
- zebrać rzadkie białko jaja, przesuwając plastikową pipetę transferową wzdłuż ścianek szalki Petriego i zasysając rzadkie białko. Zebrać 30 ml rzadkiego białka do probówki wirówkowej 50 ml na każde dwa zarodki przeznaczone do eksplantacji. Należy upewnić się, że pobrano wyłącznie rzadkie białko.
UWAGA: Zazwyczaj 3–4 jaja pozwalają na zebranie około 30 ml rzadkiego białka. - Wlać 20 ml rzadkiego białka do każdej probówki wirówkowej 50 ml wypełnionej solą fizjologiczną PC (zgodnie z krokiem 2.1.1).
- Wymieszać sól fizjologiczną PC z rzadkim białkiem, delikatnie odwracając probówki kilka razy. Odstawić na kilka minut i sprawdzić, czy mieszanina, zwana od tej pory pożywką hodowlaną, jest przejrzysta. Jeśli pożywka nie jest przejrzysta, należy przygotować świeżą sól fizjologiczną PC z roztworu zapasu i zebrać świeże rzadkie białko.
- Umieścić dwa małe pierścienie ze stali nierdzewnej (średnica zewnętrzna 20 mm, wysokość 4 mm, grubość ścianki 1,5 mm, przerwa w pierścieniu 6,5 mm) w jak największej odległości od siebie w nowej plastikowej szalce Petriego o średnicy 6 cm i wypełnić ją 2 ml pożywki hodowlanej (przygotowanej w krokach 1.4.1 do 1.4.4) za pomocą plastikowej pipety 25 ml (Rycina 1-H). Należy upewnić się, że zanieczyszczenia zgromadzone na powierzchni pożywki pozostały w probówce wirówkowej.
- Usunąć wszelkie zanieczyszczenia lub pęcherzyki powietrza z pożywki za pomocą plastikowej pipety transferowej.
- Wypełnić szalkę Petriego o średnicy 10 cm 75 ml soli fizjologicznej PC (do użycia w kroku 2.15).
- Wyjąć jajo z inkubatora i pozostawić je na blacie na boku przez 1 min, aby zarodek przemieścił się na górę żółtka.
- Ostrożnie rozbić jajo do szalki Petriego (Rycina 1-A). Namoczyć krawędź kawałka cienkiej papierowej chusteczki w gęstym białku i w razie potrzeby wycentrować blastodermę, delikatnie ją przesuwając.
- Usunąć większość rzadkiego i gęstego białka z szalki Petriego za pomocą plastikowej pipety transferowej (z odciętą końcówką, aby ułatwić pobieranie gęstego białka).
- Utworzyć otwór w gęstym białku wokół zarodka, delikatnie wycierając gęste białko kawałkiem chusteczki papierowej, przesuwając ją od środka na zewnątrz (Rycina 1-B). Należy zapobiec przyklejeniu się chusteczki do błony witelinowej.
- Za pomocą pęsety ostrożnie umieścić nośnik z papieru filtracyjnego na błonie witelinowej wokół zarodka, tak aby dłuższa oś eliptycznego otworu była równoległa do osi przednio-tylnej zarodka (Rycina 1-C).
- Przebić jedną końcówką nożyczek do paznokci błonę witelinową blisko nośnika z papieru filtracyjnego i szybko wyciąć obszar wokół całego nośnika (Rycina 1-D).
- Za pomocą pęsety podnieść nośnik z papieru filtracyjnego z żółtka pod kątem, równolegle do osi przednio-tylnej zarodka (Rycina 1-E).
- Obrócić nośnik z papieru filtracyjnego tak, aby strona brzuszna zarodka znajdowała się na górze, i zanurzyć go w soli fizjologicznej PC. Zanurzać nośnik wzdłuż osi przednio-tylnej zarodka pod kątem.
- Usunąć całe pozostałe żółtko przylegające do błony witelinowej i blastodermy, delikatnie przepłukując je solą fizjologiczną PC z plastikowej pipety transferowej. Należy przez cały czas utrzymywać cały nośnik z papieru filtracyjnego w zanurzeniu (Rycina 1-F).
- Wyjąć nośnik z papieru filtracyjnego z soli fizjologicznej PC wzdłuż osi przednio-tylnej zarodka pod kątem i usunąć nadmiar cieczy, przykładając krawędź nośnika do chusteczki papierowej.
- Trzymać papier filtracyjny poziomo, stroną brzuszną zarodka do góry, i za pomocą drugiej pęsety położyć drugi nośnik z papieru filtracyjnego na pierwszym. Ich otwory powinny dokładnie się pokrywać, tworząc „kanapkę” z zarodkiem pomiędzy dwiema warstwami papieru filtracyjnego (Rycina 1-G).
- Natychmiast zanurzyć „kanapkę” z papieru filtracyjnego w pożywce hodowlanej pod kątem wzdłuż osi przednio-tylnej zarodka. Umieścić ją w obszarze obejmującym przestrzeń między dwoma stalowymi pierścieniami (Rycina 1-H).
- Zafiksować kanapkę z papieru filtracyjnego, kładąc dwa kolejne pierścienie stalowe na dwóch poprzednich, upewniając się, że otwór z zarodkiem pozostaje całkowicie odsłonięty (Rycina 1-I).
- Sprawdzić poziom pożywki i upewnić się, że górny dystans jest całkowicie zanurzony w pożywce. W razie potrzeby dodać lub usunąć niewielkie ilości pożywki.
- Ostrożnie umieścić szalkę Petriego w centrum kąpieli olejowej z kontrolą temperatury i ustabilizować szalkę bocznie, umieszczając trzy duże pierścienie ze stali nierdzewnej (średnica zewnętrzna 30 mm, wysokość 4 mm, grubość ścianki 1,5 mm) obok szalki w oleju. Należy upewnić się, że pierścienie stalowe dotykają ścianek szalki (Rycina 1-J).
- Powoli nanieść za pomocą plastikowej pipety transferowej około 6 ml lekkiego oleju mineralnego na powierzchnię pożywki, tak aby pożywka została przykryta ciągłą warstwą oleju mineralnego (Rycina 1-K).
- Ustawić akwizycję time-lapse.
UWAGA: Obrazowanie zarodków w formie poziomych panoram składających się z pięciu nachodzących na siebie podobrazów (kafelków) umożliwia szczegółowe obrazowanie (obiektyw 5X) przy jednoczesnym uzyskaniu ogólnego przeglądu morfologii29-30. Przedziały obrazowania od 3 do 10 min pozwalają na szczegółowe śledzenie zmian morfologicznych31, a akwizycja małych stosów z-stack (od pięciu do siedmiu różnych płaszczyzn w odległości 30 µm) kompensuje w znacznym stopniu pogrubianie się i obracanie zarodka30. Przed dalszym przetwarzaniem pojedynczych klatek w filmy time-lapse32 można wybrać płaszczyzny Z o najwyższym kontraście (szczegółowe informacje na temat akwizycji obrazów znajdują się w sekcji Wyniki reprezentatywne).
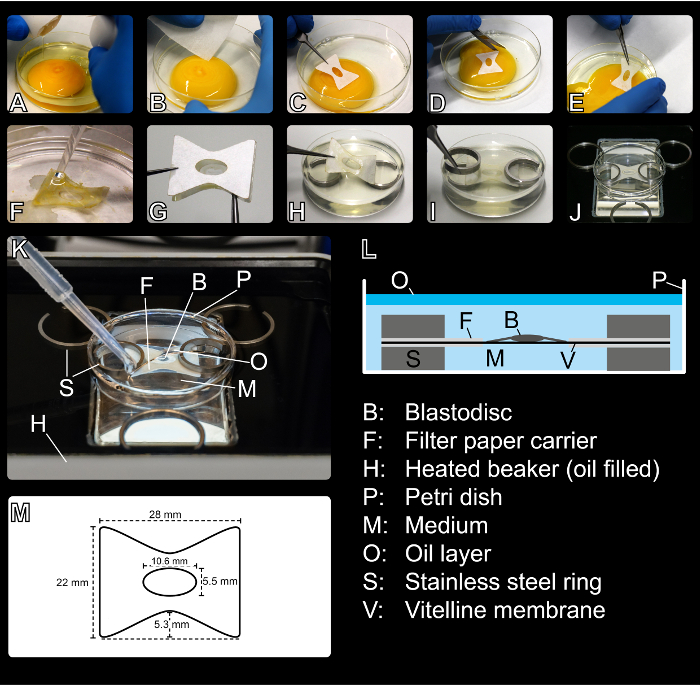
Rycina 1: Przygotowanie warstwowej struktury („sandwich”) z zanurzonych papierów filtracyjnych. (A) Jajko zostaje rozbite do szalki Petriego. (B) Większość białka gęstego i rzadkiego usuwa się z szalki Petriego za pomocą plastikowej pipety transferowej (niewidoczna na obrazie). Następnie, poprzez delikatne przetarcie białka gęstego ręcznikiem papierowym, tworzy się w nim obszar odsłaniający embrion.C) Nośnik z papieru filtracyjnego umieszcza się wokół blastodermy na szczycie żółtka. (D) Nośnik z papieru filtrującego zostaje oddzielony od otaczającej go błony witelinowej i (E) usunięto z górnej części żółtka. (F) Pozostałości żółtka należy ostrożnie wypłukać w kąpieli z soli fizjologicznej z PC. (G) Zarodek zostaje zamknięty pomiędzy drugim, identycznym nośnikiem z papieru filtracyjnego. (H) Kanapkę z papieru filtracyjnego zanurza się w medium i umieszcza na dwóch pierścieniach ze stali nierdzewnej (embrion skierowany stroną grzbietową lub brzuszną do góry). (I) Dwa pierścienie stabilizują kanapkę od góry. (J) Szalka Petri zawierająca zarodek zostaje przeniesiona do łaźni olejowej z kontrolą temperatury. Pierścienie ze stali nierdzewnej stabilizują szalkę Petri w płaszczyźnie bocznej. (K) Pożywka hodowlana jest przykryta warstwą oleju mineralnego. (L) Schemat kanapkowego filtra zanurzeniowego. (M) Wymiary nośników z papieru filtracyjnego zastosowanych do wykonania kanapki z zanurzonego papieru filtracyjnego. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Wyniki
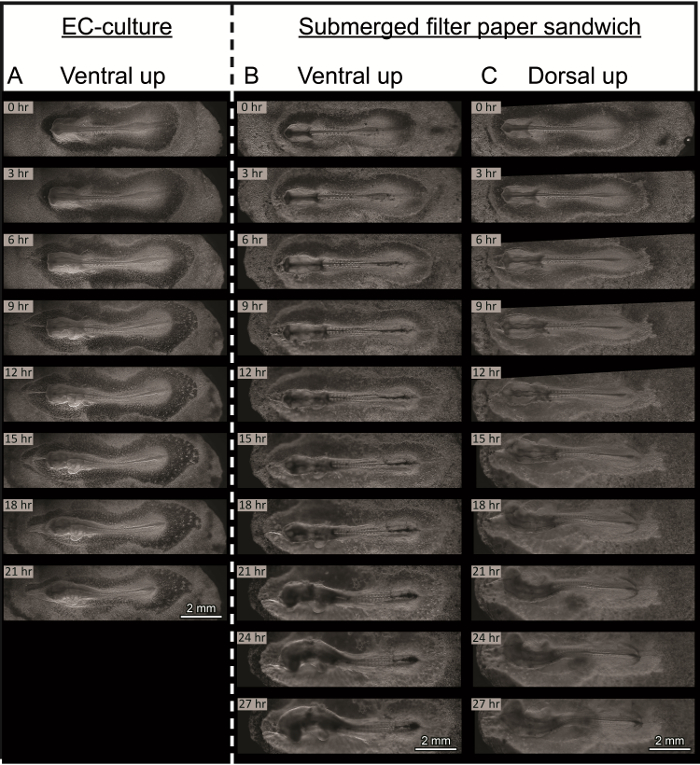
Rycina 2: Porównanie morfologiczne embrionów w hodowli EC1 oraz w zanurzonej hodowli kanapkowej na papierze filtracyjnym. Wybrane klatki z filmu time-lapse przedstawiają embriony w odstępach 3 h. Klatki zostały przeskalowane, aby zapewnić przegląd pełnej morfologii embrionu. Embriony zostały dobrane pod kątem wieku do stadium 7 somytów (HH9)15. 0 h oznacza początek każdego eksperymentu. Strona przednia zawsze znajduje się po lewej stronie. Obrazy uzyskano przy użyciu oświetlenia w ciemnym polu. (A) Embrion w hodowli EC1, hodowany stroną brzuszną do góry na dnie z agaru i albuminy1,33. Możliwe jest uzyskanie wysokiej jakości obrazów, ponieważ embrion jest ograniczony w kierunku osi z. (B i C) Dwa embriony hodowane w zanurzonej kanapce z papieru filtracyjnego: (B) stroną brzuszną do góry i (C) stroną grzbietową do góry. Embriony w kanapce z papieru filtracyjnego rozwijają się bez różnic jakościowych przez co najmniej 27 h. Rozwijają one funkcjonalny krwiobieg, zgięcia czaszkowe i szyjne oraz pomyślnie przechodzą proces skręcania. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Akwizycja time-lapse zależy od dostępnego systemu mikroskopowego. W niniejszym badaniu wykorzystano prosty mikroskop zoom z dużą odległością roboczą. Współczynnik przybliżenia ustawiono na 5X. W połączeniu z 16-krotnym powiększeniem okularu dało to całkowite powiększenie 80X, przy teoretycznej rozdzielczości 1,3 µm/pixel (zgodnie z informacją w oprogramowaniu mikroskopu)30. Aby zwiększyć pole widzenia, embriony obrazowano jako poziome panoramy składające się z pięciu podobrazów (kafelków). Zdefiniowano zatem obszar kafelkowy, składający się z pięciu nakładających się kafelków29. Obszar ten ustawiono tak, aby w pełni pokrywał w wymiarze poziomym eliptyczny otwór nośnika z papieru filtracyjnego (Rysunek 2B - 0 h). Każdy kafel miał rozmiar 2 048 x 2 048 pikseli, obejmując pole widzenia około 2,7 mm, a kafelki pozyskiwano z 10% nakładaniem się, co skutkowało całkowitym polem widzenia panoramy o wymiarach około 12 mm x 2,7 mm. Zmotoryzowany stolik x-y poruszał się względem obiektywu z prędkością około 1,75 mm/sec pomiędzy akwizycją poszczególnych kafelków29. Obraz na żywo był ogniskowany na przednią część mezodermy presomitycznej oraz na najświeżo powstałe somity (obszar badań naszej grupy). Aby zrekompensować pogrubianie i zwijanie się embrionów w kierunku z, w każdym punkcie czasowym pozyskiwano małe serie z-stack (od pięciu do siedmiu różnych płaszczyzn w odstępach 30 µm)30. Wybierano je wokół płaszczyzny ogniskowej przedniej końcówki mezodermy presomitycznej. Czas trwania akwizycji time-lapse ustawiono na 50 h, a interwały obrazowania wybrano w zakresie 3, 4 lub 10 min31. Jakość akwizycji time-lapse można było poprawić poprzez ponowne ogniskowanie co 5 - 10 h i ponowne zdefiniowanie serii z-stack wokół nowej, optymalnej płaszczyzny ogniskowej. Po zakończeniu eksperymentu całą serię czasową edytowano ręcznie, tworząc podzbiory obrazów zawierające płaszczyznę z najlepszym ostrzeniem, które następnie zapisywano w osobnym folderze32. Podzbiory te zestawiano w czasie, aby stworzyć pełną serię czasową obrazów z optymalnym ostrzeniem. Kafelki każdego obrazu z tej pełnej serii czasowej były scalane i łączone bez korekcji cieniowania30, a klatki time-lapse eksportowano jako obrazy JPEG w rozmiarze 100% i kompresji 95%32. Klatki time-lapse importowano jako sekwencję obrazów do profesjonalnego oprogramowania do edycji wideo. Szczegółowe powiększenia 100% zostały ustabilizowane, a ogólny kontrast dostosowano do naszych preferencji. Końcowe nagrania time-lapse zakodowano kodekiem H.264 i eksportowano w kontenerach MPEG-4. Filmy są wyświetlane przy częstotliwości 15 klatek/s (fps) i rozdzielczości 1 920 x 1 080 pikseli.
Rysunek 2 przedstawia porównanie zarodka w hodowli EC1 (Rysunek 2A) oraz dwóch zarodków w hodowli kanapkowej na zanurzonym papierze filtrowanym, z których jeden był hodowany stroną brzuszną do góry (Rysunek 2B), a drugi stroną grzbietową do góry (Rysunek 2C). Wszystkie zarodki były w tym samym stadium rozwoju – etapie siedmiu somytów (HH9)15 i obrazowano je z rozdzielczością czasową 4 min (Rysunek 2A i B) lub 10 min (Rysunek 2C). Przedstawiono wybrane klatki w odstępach 3 hr. Hodowla EC (Rysunek 2A) umożliwiła bardzo stabilne obrazowanie dzięki spoczywaniu zarodka na stabilnym podłożu z agaru i albuminy1,33. Cały zarodek pozostawał w jednej płaszczyźnie ogniskowania przez cały czas trwania timelapse'u. Może to być korzystne w przypadku krótszych eksperymentów (kilku godzin) i bardzo wczesnych stadiów zarodkowych, jednak wiąże się to z silnym ograniczeniem zarodka w kierunku z, co może utrudniać jego prawidłowy rozwój trójwymiarowy w dłuższym terminie. Na początku ograniczenie to spowodowało jedynie lekkie spłaszczenie boczne głowy zarodka w porównaniu z zarodkiem hodowanym w kanapce z zanurzonego papieru filtrowanego stroną brzuszną do góry (porównać Rysunek 2A i 2B w 0 hr). Później upośledzony został obrót głowy (Rysunek 2A – 21 hr), a bicie serca zwolniło. Krążenie krwi niemal ustało. Pełny timelapse zarodka w hodowli EC znajduje się w Supplemental Movie 1. Górny panel w tym filmie przedstawia pełny przegląd zarodka, natomiast panel w lewym dolnym rogu wizualizuje rozwój serca w pełnej rozdzielczości. Segmentacja mezodermy presomitycznej w somyty jest szczegółowo widoczna w prawym dolnym rogu.
Z kolei embriony w „kanapce” z zanurzonego papieru filtracyjnego miały ograniczoną ekspansję trójwymiarową jedynie przez naturalne napięcie otaczających je błon. Mogły być hodowane stroną brzuszną skierowaną do góry (Rysunek 2B) lub stroną grzbietową skierowaną do góry (Rysunek 2C). W obu przypadkach embriony wykazywały ciągłą somitogenezę, a ich głowy ulegały obrotowi. Rozwinęły się zgięcia czaszkowe i szyjne oraz funkcjonalny krążenie krwi. W przypadku obu embrionów w „kanapce” z papieru filtracyjnego obrazowanie skupiano na segmentującej się mezodermie, przez co części głowy stopniowo wychodziły z obszaru ostrości w miarę wzrostu, pogrubiania się i obracania embrionów, podczas gdy segmentująca część mezodermy pozostawała w ostrości (porównać Rysunek 2B i 2C w 21 hr i 27 hr). Dodatkowy Film 2 przedstawia pełny film time-lapse embrionu pokazanego na Rysunku 2B. Interwał obrazowania wynosił 4 min. Górny panel tego filmu pokazuje pełny przegląd embrionu. Rozwój embrionu obrazowano sekwencyjnie przez 46 hr, jednak po około 30 hr ostrość na segmentującej się mezodermie została utracona z powodu ogólnego pogrubienia i obrotu tkanki embrionalnej. Panel w dolnym lewym rogu pokazuje w pełnej rozdzielczości wczesny rozwój serca na podstawie uzyskanych klatek time-lapse. Poprzez fuzję sparowanych prymordiów serca po obu stronach linii środkowej powstaje niemal prosta struktura rurkowa, która później zaczyna bić i wyginać się w prawo. Panel w dolnym prawym rogu pokazuje w pełnej rozdzielczości najświeżo powstałe somity oraz przedni koniec mezodermy presomitycznej i śledzi w czasie powstawanie nowych somitów. Dodatkowy Film 3 przedstawia inny embrion hodowany i obrazowany stroną brzuszną do góry w „kanapce” z zanurzonego papieru filtracyjnego. Interwał obrazowania wynosił 4 min. Film obejmuje rozwój embrionu od stadium HH5-6 do około stadium HH1415, w ciągu około 27 hr czasu hodowli. Formuje się fałd głowy, który przesuwa się ku tyłowi. Serce powstaje z obustronnych prymordiów, zaczyna bić i wygina się w prawo. Pierwsze trzy do czterech somitów powstają jednocześnie. Kolejne somity wydzielają się sekwencyjnie z przedniego końca mezodermy presomitycznej. Dolny panel pokazuje region głowy embrionu w pełnej rozdzielczości, co pozwala na szczegółową obserwację fałdu głowy i wczesnego formowania się serca. Dzięki przezroczystości embrionu można zaobserwować zamknięcie rurki neuralnej w przyszłym obszarze głowy. Dodatkowy Film 4 prezentuje w dolnym panelu powstawanie somitów w tym samym embrionie w pełnej rozdzielczości przez cały czas obrazowania. Dodatkowy Film 5 pokazuje pełny time-lapse embrionu hodowanego stroną grzbietową do góry (Rysunek 2C). Interwał obrazowania wynosił 10 min. Podczas gdy górny panel pokazuje rozwój embrionu od stadium siedmiu somitów (HH9) do około stadium HH16-17, dolny panel jest wykadrowany, aby w pełnej rozdzielczości wyświetlić zmiany morfologiczne we wczesnym mózgu na tym etapie. Można zaobserwować lokalne pęcznienie rurki neuralnej, prowadzące do regionalizacji przedmózgowia, śródmózgowia i tyłomózgowia, które w późniejszych etapach podzielą się na pięć podregionów mózgu embrionalnego13. Ponadto wyraźnie widoczny jest wzrost pęcherzyków optycznych. Po około 30 hr hodowli embrion obumiera.
Aby wykazać kompatybilność metody „kanapki” z zanurzonego papieru filtracyjnego z manipulacjami mikrosurgicalnymi, do mezodermy presomitycznej zarodka kurczaka lub w jej bezpośrednim sąsiedztwie w kulturze w tej metodzie wszczepiono kilka polistyrenowych mikrokulek (~ 40 µm średnicy). Mikrokulek przemyto w PBS w celu usunięcia buforu do przechowywania, a następnie wszczepiono przed pokryciem medium hodowlanego warstwą lekkiego oleju mineralnego (por. krok 2.18 sekcji protokołu). Do przeniesienia kulek na powierzchnię zarodka, pod obserwacją przez okulary mikroskopu, użyto szklanej pipety Pasteura. W endodermie wykonano pięć otworów, delikatnie zdrapując ją igłą do akupunktury. Do manipulowania kulkami i ostrożnego wpychania ich do otworów, aż do momentu ich unieruchomienia, użyto narzędzia w kształcie litery J, wykonanego poprzez rozciągnięcie i wygięcie szklanej pipety Pasteura w płomieniu. Trzy otwory wypełniono jedną kulką każdy (Rycina 3A - 0 h oraz 3B*), a dwa otwory dwiema kulkami każdy (Rycina 3A - 0 h). Rycina 3A przedstawia w wybranych klatkach z filmu poklatkowego rozwój zarodka kurczaka po mikrochirurgicznym wszczepieniu kulek. Trzy kulki zostały pomyślnie wbudowane w tkankę w pożądanej lokalizacji, a ich ruch obrazowano w wysokiej szczegółowości w trakcie trwania eksperymentu (Rycina 3B). Rozwój zarodka nie wydawał się być upośledzony przez manipulację ani obecność kulek. Pełny film poklatkowy znajduje się w Supplemental Movie 6. Interwał obrazowania wynosił 4 min.
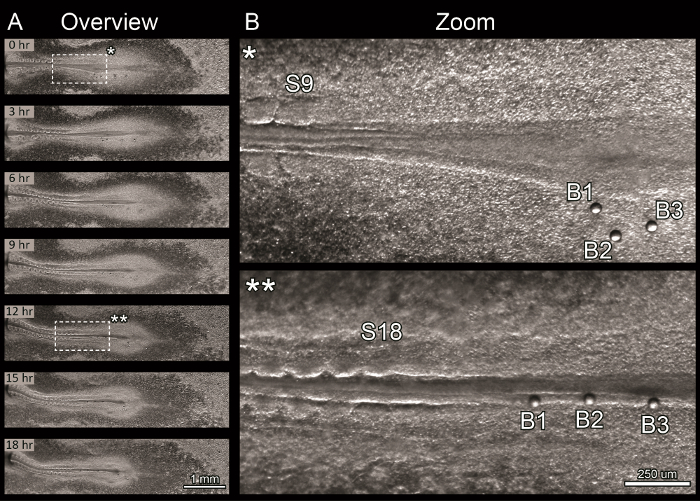
Rycina 3: Obrazowanie poklatkowe po implantacji mikrokulek. Eksperyment dowodzący zasady działania, wykazujący kompatybilność zanurzonej „kanapki” z papieru filtrującego z implantacją mikrokulek. Głowa zarodka znajduje się po lewej stronie, lecz nie była obrazowana podczas tego eksperymentu. Obrazy uzyskano przy użyciu oświetlenia w ciemnym polu. (A) Wybrane klatki z filmu poklatkowego pokazujące manipulowany zarodek w odstępach 3 h po implantacji siedmiu mikrokulek (~ 40 µm średnicy). Zarodek wydłużał się i stale tworzył dodatkowe somity. Trzy kulki wydają się być prawidłowo przymocowane i przemieściły się przyśrodkowo wraz z przepływem tkanki w ciągu 18 h hodowli. Pozostałe cztery kulki wypadły ze swoich otworów między 6 a 9 h hodowli i zniosły się w kierunku tylnym. (B) Szczegółowy widok trzech pojedynczych kulek (B1 do B3) zaimplantowanych do mezodermy presomitycznej na początku eksperymentu (0 h, B*) i po 12 h inkubacji (B**). Wskazano numer aktualnie formujących się somitów (S9 w B* i S18 w B**). Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
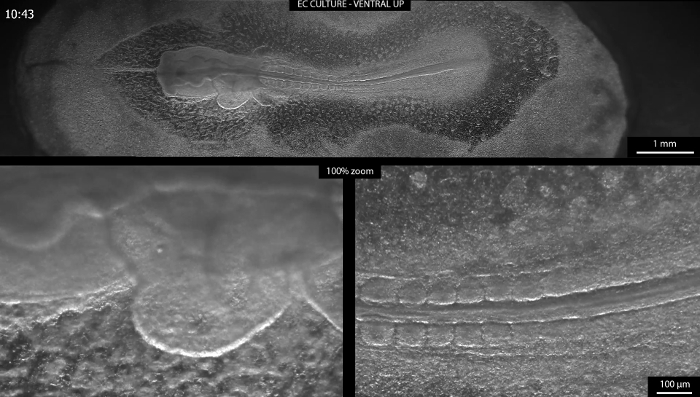
Dodatkowy film 1: Hodowla EC stroną brzuszną do góry. Zarodek w hodowli EC1, hodowany stroną brzuszną do góry od stadium siedmiu somytów (HH9)15 na podłożu z agaru i albuminy1,33. Interwał obrazowania wynosił 4 min. Czas względny jest wyświetlany w lewym górnym rogu. Możliwe było uzyskanie obrazów wysokiej jakości, ponieważ zarodek był ograniczony w kierunku osi z. Po 21 hr bicie serca i przepływ krwi niemal ustały, a zarodek zaczął ulegać dezintegracji. Górny panel przedstawia przeskalowany widok ogólny zarodka, natomiast dolne panele wizualizują rozwój serca (panel lewy) i segmentację mezodermy presomitycznej (panel prawy) w pełnej rozdzielczości (powiększenie 100%). (Kliknij prawym przyciskiem myszy, aby pobrać).
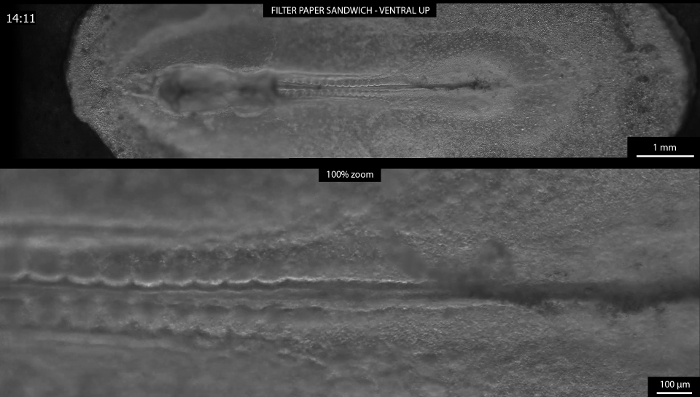
Film uzupełniający 2: Zanurzona kanapka z papieru filtracyjnego stroną brzuszną do góry. Zarodek hodowany w zanurzonej „kanapce” papierowej od etapu siedmiu somitych (HH9)15 wzwyż, stroną brzuszną skierowaną do góry. Interwał obrazowania wynosił 4 min. Czas względny jest wyświetlany w lewym górnym rogu w hr i min, resetując się po 24 hr. Górny panel pokazuje przeskalowany przegląd rozwoju zarodka w ciągu 46 hr, kolejno. Dolny lewy panel wizualizuje wczesny rozwój serca podczas pierwszych 10 hr akwizycji obrazu w pełnej rozdzielczości (powiększenie 100%). Dolny prawy panel przedstawia segmentującą mezodermę przez około 30 hr rozwoju w pełnej rozdzielczości (powiększenie 100%), aż do momentu utraty ostrości z powodu ogólnego pogrubienia i obrotu tkanki zarodkowej. (Kliknij prawym przyciskiem myszy, aby pobrać).
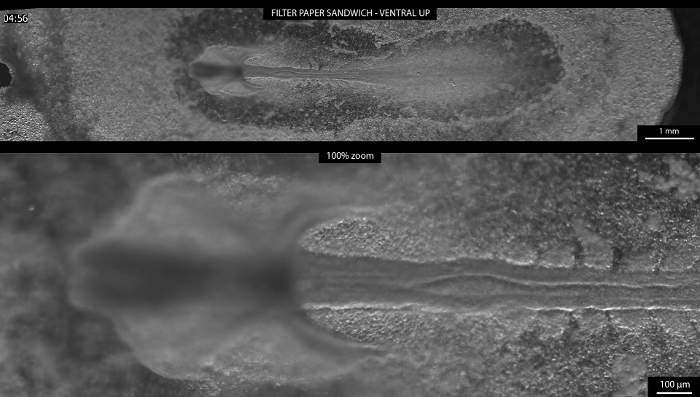
Film uzupełniający 3: Formowanie się fałdu głowowego. Zarodek hodowany stroną brzuszną do góry w zanurzonej kanapce z papieru filtracyjnego od stadium procesu głowowego/fałdu głowowego (HH5-6)15 do około stadium 22 somity (HH14)15 przez około 27 h czasu hodowli. Odstęp między obrazami wynosił 4 min. W lewym górnym rogu wyświetlany jest czas względny w h i min, który resetuje się po 24 h. Górny panel przedstawia przeskalowany widok ogólny rozwoju zarodka. Dolny panel przedstawia obszar głowy zarodka w pełnej rozdzielczości (powiększenie 100%). Można zaobserwować formowanie się fałdu głowowego i wczesnego serca oraz zamykanie się rurki neuralnej. (Kliknij prawym przyciskiem myszy, aby pobrać).
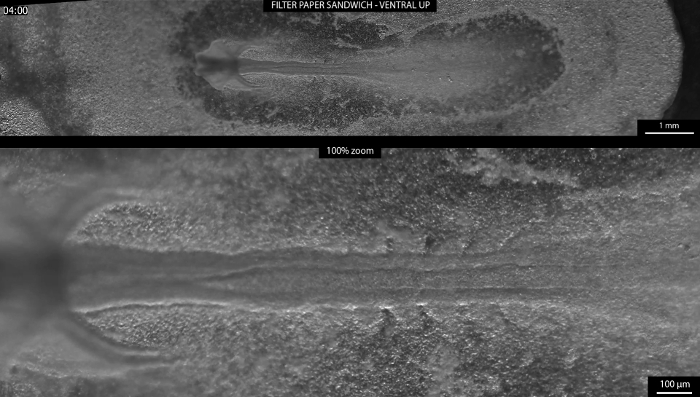
Dodatkowy film 4: Somitogeneza. Embrion hodowany stroną brzuszną do góry w kanapce z zanurzonego papieru filtracyjnego od stadium procesu głowy/fałdu głownego (HH5-6)15 do około stadium 22 somytów (HH14)15 przez około 27 h czasu hodowli. Odstęp między obrazami wynosił 4 min. Czas względny jest wyświetlany w lewym górnym rogu w h i min, restartując się po 24 h. Górny panel przedstawia przeskalowany widok ogólny rozwoju embrionu. Dolny panel przedstawia segmentującą mezodermę paraksjalną w pełnej rozdzielczości (powiększenie 100%). (Kliknij prawym przyciskiem myszy, aby pobrać).
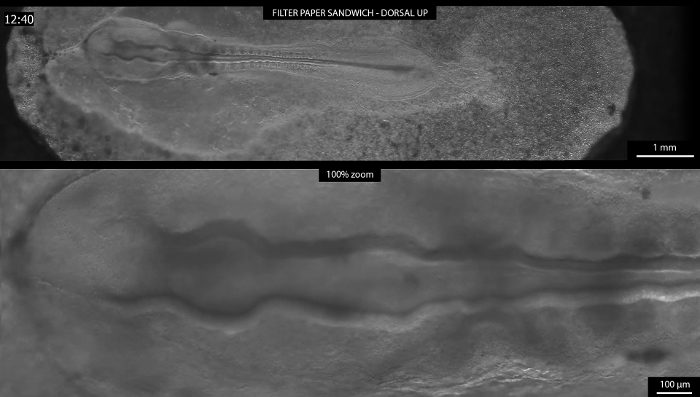
Pomocniczy film 5: Zarodka w „kanapce” z zanurzonego papieru filtracyjnego stroną grzbietową do góry. Zarodek hodowany stroną grzbietową do góry w „kanapce” z zanurzonego papieru filtracyjnego od stadium siedmiu somytów (HH9)15 do około stadium HH16-1715. Interwał obrazowania wynosił 10 min. Czas względny jest wyświetlany w lewym górnym rogu w hr i min, restartując się po 24 hr. Górny panel przedstawia przeskalowany widok ogólny rozwoju zarodka. Dolny panel obrazuje zmiany morfologiczne we wczesnym mózgu w pełnej rozdzielczości (100% zoom). Zarodek obumarł po około 30 hr hodowli. (Kliknij prawym przyciskiem myszy, aby pobrać).
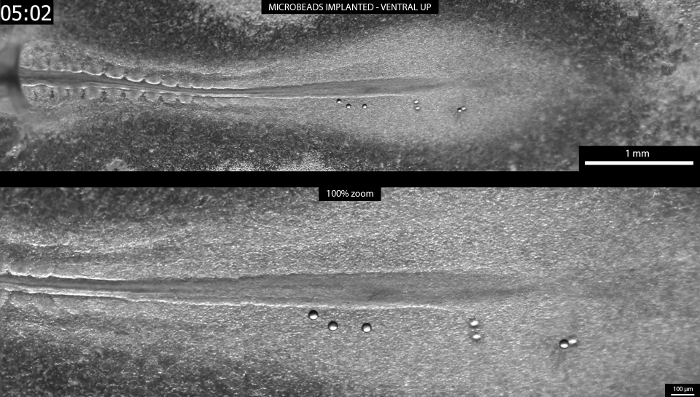
Film uzupełniający 6: Implantacja mikrokulek. Zarodek hodowany stroną brzuszną do góry w zanurzonej „kanapce” z papieru filtrowanego przez około 19 hr, począwszy od stadium dziewięciu somytów (HH9-10)15. Interwał obrazowania wynosił 4 min. Czas względny jest wyświetlany w lewym górnym rogu w h i min. Górny panel przedstawia przeskalowany przegląd regionu ogona z siedmioma mikrokulkami zaimplantowanymi do mezodermy presomitycznej. Dolny panel przedstawia obszar z zaimplantowanymi mikrokulkami w pełnej rozdzielczości (powiększenie 100%). (Kliknij prawym przyciskiem myszy, aby pobrać).
Dyskusja
Jako nowy wariant dobrze ugruntowanej kultury EC1, zanurzona kanapka z bibułą filtracyjną ułatwia pozyskiwanie długoterminowych filmów poklatkowych w jasnym i ciemnym polu wczesnych zarodków piskląt ex ovo, sprawiając, że inkubator z kontrolowaną temperaturą i wilgotnością wokół mikroskopu staje się zbędny. Zamiast być hodowane na półstałym dnie agaru i białka, zarodki są utrzymywane całkowicie zanurzone w prostym pożywce hodowlanej składającej się z soli fizjologicznej PC i cienkiego białka. Parowanie i utrata ciepła są zminimalizowane przez warstwę oleju mineralnego unoszącą się na pożywce hodowlanej. Zarodki można łatwo hodować, grzbietową lub brzuszną stroną do góry, bez widocznych różnic w jakości. Jak pokazano tutaj, zarodki w zanurzonej kanapce z bibuły filtracyjnej są dostępne dla interwencji mikrochirurgicznych, takich jak nakładanie kulek nasączonych morfogenem. Przyszłe zastosowania obejmują obrazowanie fluorescencyjne na żywo, mikroiniekcje i elektroporację oraz wyciszanie genów w celu manipulowania i badania szerokiego zakresu zdarzeń morfogenetycznych podczas rozwoju brzusznego (np. wczesna serco-somitogeneza) i grzbietowego (np . późna gastrulacja, zamknięcie cewy nerwowej i wczesna faza mózgu). Leczenie farmakologiczne zależne od czasu jest wykonalne, jeśli szalka Petriego zawierająca kanapkę z bibuły filtracyjnej zostanie zastąpiona komorą perfuzyjną, umożliwiającą wymianę pożywki hodowlanej poniżej warstwy oleju mineralnego. Zanurzona warstwa z bibuły filtracyjnej rozwinie swój pełny potencjał obrazowania w połączeniu z obrazowaniem laserowym (w tym mikroskopią świetlną) i obiektywami immersyjnymi.
Niektóre trudności z przygotowaniem zanurzonej kanapki z bibuły filtracyjnej zostaną omówione w poniższych akapitach. Chociaż przeniesienie zarodka z żółtka do kanapki z bibuły filtracyjnej wymaga jedynie umiarkowanego treningu, kilka etapów może znacząco wpłynąć na jakość zarodka w hodowli. Zanim nośnik z bibuły filtracyjnej zostanie umieszczony na żółtku, błona witelinowa wokół zarodka powinna zostać oczyszczona z gęstego białka. Tylko wtedy połączenie między bibułą filtracyjną a membraną witelinową będzie wystarczająco mocne, aby wytrzymać mycie w soli fizjologicznej PC. Bibuła filtracyjna przenosząca zarodek powinna jak najrzadziej przekraczać granicę faz ciecz/powietrze, aby zminimalizować napięcie błon. Po wprowadzeniu do soli fizjologicznej PC w celu umycia, cały nośnik bibuły filtracyjnej musi pozostać całkowicie zanurzony przez cały czas. Czas w kąpieli soli PC-solankowej musi być ograniczony do około 30 - 60 sekund, ponieważ membrana witelinowa zacznie się uwalniać z bibuły filtracyjnej. Mimo to oczyszczanie zarodka powinno być wykonane bardzo dokładnie, ponieważ resztki żółtka będą później zasłaniać widok zarodka. Podczas mycia nigdy nie kieruj strumienia z pipety transferowej bezpośrednio na zarodek, ale zawsze promieniście od niego. Po wyjęciu zarodka z soli fizjologicznej należy trzymać bibułę filtracyjną poziomo, aby zminimalizować napięcie błon zarodkowych. Następnie ustabilizuj zarodek za pomocą drugiego nośnika z bibuły filtracyjnej. Po umieszczeniu drugiego nośnika bibuły filtracyjnej należy unikać tworzenia naprężeń bocznych, które mogłyby przesunąć nośniki bibuły filtracyjnej względem siebie i rozerwać błony embrionalne. Gdy kanapka z bibuły filtracyjnej jest wprowadzana do pożywki hodowlanej, powinna również przekroczyć granicę faz powietrze/ciecz tylko raz, aby zminimalizować naprężenia membran. Drugą parę pierścieni ze stali nierdzewnej służących do stabilizacji kanapki z bibuły filtracyjnej od góry należy umieszczać bardzo powoli i bez żadnego nacisku, aby zminimalizować ściskanie błon zarodkowych. Małe pęknięcia obszaru opaca zarodka zwykle goją się w ciągu pierwszej godziny hodowli, ale uszkodzony zarodek może i zawsze powinien być zastąpiony nową próbką przed pipetowaniem warstwy oleju na pożywkę.
Aby zobrazować cały zarodek lub wiele próbek do filmów poklatkowych o wysokiej rozdzielczości, mikroskop musi być wyposażony w zmotoryzowany stolik x-y, sterowany przez oprogramowanie mikroskopu. Niezwykle ważne jest, aby stolik x-y poruszał się z minimalną prędkością, aby uniknąć uszkodzenia zarodków i turbulencji w pożywce hodowlanej i oleju, co obniży jakość obrazu. Na potrzeby prezentowanych tu filmów poklatkowych zmotoryzowany stolik x-y poruszał się z prędkością około 1,75 mm/s. W przyszłości obrazowanie można jeszcze bardziej ulepszyć, przesuwając stolik do żądanej pozycji i uzyskując obraz po krótkim okresie odpoczynku, aby wibracje i turbulencje zniknęły.
Jako ograniczenie, potencjalni użytkownicy powinni zdawać sobie sprawę ze stosunkowo dużej odległości roboczej (około 1 cm) niezbędnej dla tej metody hodowli, jeśli używany jest mikroskop pionowy bez obiektywów zanurzeniowych. Ta odległość robocza wynika z warstwy pożywki i oleju mineralnego na wierzchu zarodka. Na 6 cm szalce Petriego warstwa oleju ma grubość około 1 - 1,5 mm, a zarodek jest zanurzony na głębokość około 4 mm w pożywce hodowlanej. W zależności od średnicy obiektywu, górna krawędź 6-centymetrowej szalki Petriego może również ograniczać dostęp do zarodka. Można to obejść, używając większego naczynia.
Odległość roboczą od góry można nieznacznie zmniejszyć, minimalizując grubość warstw cieczy. Ponadto odległość roboczą od dołu można zminimalizować, schodząc zarodek głębiej na dno szalki Petriego i zmniejszając grubość szklanego okienka podgrzewanej zlewki. Chociaż protokół został zoptymalizowany do pracy z pionowym mikroskopem zmiennoogniskowym o dużej odległości roboczej, można go również zamontować w mikroskopie odwróconym. Przyszli użytkownicy powinni pamiętać, że zbyt głębokie zanurzenie zarodka w pożywce hodowlanej może prowadzić do problemów z dyfuzjąO2, chociaż wstępne eksperymenty sugerują, że ograniczona dyfuzja nie wydaje się być problemem, o ile zarodek jest otoczony wystarczająco dużym zbiornikiem pożywki hodowlanej, a ułożona bibuła filtracyjna nie jest dociśnięta do dna szalki Petriego.
Kolejnym ograniczeniem jest kontrola temperatury. Poprzez dostosowanie temperatury regulatora podgrzewanej zlewki do 40 °C, temperatura w pożywce równoważy się do 37,5 °C wokół zarodków, gdy podłoże jest pokryte olejem mineralnym. Pokazuje to, że część energii jest tracona między dnem zlewki, gdzie znajdują się elementy grzejne i czujnik temperatury, a lokalizacją zarodków. Regulację temperatury można zoptymalizować poprzez przeniesienie czujnika i redystrybucję elementów grzejnych.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy dziękują za wsparcie finansowe z grantu ZonMW-VICI 918.11.635 (Holandia). Autorzy pragną podziękować narzędziowni Vrije Universiteit Amsterdam za praktyczne sugestie i produkcję elementów konfiguracyjnych oraz Jarno Voortmanowi z Carl Zeiss Holandia za pomocne porady dotyczące mikroskopii. Marjolein Blaauboer była wielkim wsparciem w krytycznym komentowaniu kilku szkiców rękopisu.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Mili-Q Referencyjny system oczyszczania wody | Millipore | Z00QSV0WW | |
| Duran butelki laboratoryjne, z nakrętkami, 1 L | Sigma-Aldrich/Duran | Z305200-10EA | |
| Nazwa< | strong>Firma | Numer katalogowy | Komentarze |
| Solution A | |||
| NaCl | Merck Millipore | 1064041000 | |
| KCl | Merck Millipore | 1049361000 | |
| CaCl2· H2O | Merck Millipore | 1023821000 | |
| MgCl2· 6H2O | Merck/Sigma-Aldrich | 13152-1KG-D | |
| Nazwa< | silny>Firma | Numer katalogowy | Komentarze |
| Roztwór B | |||
| Na2HPO4· 2H2O | Merck | 1065801000 | |
| NaH2PO4· 2H2O | Merck | 1063420250 | |
| Nazwa | Company< | strong>Numer katalogowy | Uwagi |
| Whatman, klasa 595 | Sigma-Aldrich | 10311611 | |
| Wycinarka laserowa MLS-90120-C130, laser CO2, 130 W, długość fali 10,6 &mikro; m | Micro Lasersystems | ||
| Tork Extra Miękkie chusteczki twarzowe | Tork | 140280 | |
| Rękawice lateksowe | Sigma-Aldrich | Z645613 | |
| EMDAMED | EMDA 300.131 | ||
| Pipety transferowe | Sigma-Aldrich | Z350613 | |
| VWR | WITG5.480.003 | ||
| Pipeta Accu-jet pro Kontroler | BrandTech Scientific | 26332 | |
| Pipety serologiczne plastikowe, 25 ml | Sigma-Aldrich | CLS4251 | |
| Plastikowe rękawy | |||
| Inkubator do jaj - Inkubator mod. 40 | Fiem | ||
| Zapłodnione jaja kurze (Gallus gallus) | Drost BV (Loosdrecht, NL) | ||
| 10 cm Szalki do hodowli tkankowych | Sigma-Aldrich | P5731 | |
| Greiner Bio-one | 664160 | ||
| cm szalki Petriego | Sigma-Aldrich | P5481 | |
| 50 ml Probówki wirówkowe, probówki wirówkowe Greinera lub probówki Cellstar | Sigma-Aldrich | T2318 | |
| greiner bio-one | 227261 | ||
| Nazwa | Firma | Numer katalogowy | Uwagi |
| Pierścienie ze stali nierdzewnej, wykonane na zamówienie | |||
| Duże pierścienie, średnica zewnętrzna 30 mm, Wysokość 4 mm, grubość | |||
| Małe pierścienie, średnica zewnętrzna 20 mm, wysokość 4 mm, grubość ścianki 1,5 mm, szczelina w pierścieniu | |||
| Nożyczki | |||
| Kleszcze, Dumont #5, Inox | Fine Science Tools , FST | 11251-20 | |
| Cienkie, bardzo ostre nożyczki do cięcia bibuły filtracyjnej | VWR | 21-102 | |
| M3516 Olej mineralny Sigma-Aldrich | Sigma-Aldrich | 8042-47-5 | |
| Nazwa | Firma | Numer katalogowy | Uwagi |
| Agar do hodowli EC | |||
| Agarose | Sigma-Aldrich | A9539 SIGMA | |
| NaCl | Sigma-Aldrich | S7653 SIGMA-ALDRICH | |
| strong>Nazwa | Firma | Numer katalogowy | Uwagi |
| Implantacja mikrokulek | |||
| Polybead Sampler Kit III (45 &mikro; Użyto koralików) | Polysciences, Inc. | 16905-1 | |
| Igły do ćwiczeń: typ J, nr 02, 0,12x30 mm | SEIRIN | typ J, nr 02, 0,12x30mm | |
| PBS, pH 7,4 | Thermo Fisher Scientific | 10010023 | |
| Nazwa | Firma | Numer katalogowy | Komentarze |
| Zlewka z kontrolowaną temperaturą | |||
| RTD Czujnik temperatury z gwintowaną obudową M4 RTD-850M | Omega | RTD-850M | |
| Hermetycznie zamknięty RTD Czujniki HSRTD-3-100-A-3M | Omega | HSRTD-3-100-A-1M | |
| Przedłużacz termistora i RTD EXTT-3CU-26S-50 | Omega | EXTT-3CU-26S-50 | |
| 3-pinowe mini złącza do termopar, 3-przewodowych czujników RTD i termistorów MTP-U-M | Omega | MTP-U-M | |
| Kapton (folia poliamidowa) Izolowane elastyczne grzejniki KHLV-103/(10)-P | Omega | KHLV-103/(10)-P | |
| Regulator temperatury/procesu CNi16D24-C4EIT-DC | Omega | CNi16D24-C4EIT-DC | |
| Zlewek aluminiowy wykonany na zamówienie, izolowany poliacetalem (rysunki patrz karta 2) | |||
| Nazwa | Firma | Numer katalogowy | Uwagi |
| Konfiguracja mikroskopu | |||
| Axio Zoom.V16 z ApoTome.2 ZEN | Carl Zeiss AG | 495010-0009-000 | |
| Obiektyw PlanNeoFluar Z 1.0X/0.25 FWD 56 mm | Carl Zeiss AG | 435281-9100-000 | |
| Ręczne sterowanie obrotowe MARC | Carl Zeiss AG | 435604-0000-000 | |
| Oświetlacz transilitacyjny górny 450 mot | Carl Zeiss AG | 435500-9000-000 | |
| Zmotoryzowany stolik pomiarowy S 150x100 mot; CAN (D) | Carl Zeiss AG | 435465-9020-000 | |
| Płyta wkładana S, szkło 237x157x3 mm (D) | Carl Zeiss AG | 435465-9053-000 | |
| Kontroler EMS 3 | Carl Zeiss AG | 435610-9010-000 | |
| Panel sterowania systemu SYCOP 3 | Carl Zeiss AG | 435611-9010-000 | |
| Kamera Hamamatsu ORCA Flash 4.0 | Hamamatsu | C11440-22CU | |
| Mikroskopia High-End Workstation Xeon Quad-Core wielojęzyczny | Carl Zeiss AG | 490004-0025-000 | |
| Pakiet językowy Windows 7 x64 Ultimate English US | Carl Zeiss AG | 410373-0200-000 | |
| Monitor LCD TFT HP ZR2440w 24" | Carl Zeiss AG | 410350-2403-000 | nie jest już dostępny |
| ZEN pro 2012 Hardware Klucz licencyjny | Carl Zeiss AG | 410135-1002-120 | nie jest już dostępny |
| Sterownik oprogramowania ZEN Hamamatsu Cameras Hardware Klucz licencyjny | Carl Zeiss AG | 410136-1045-110 | |
| Moduł ZEN Stos Z | Carl Zeiss AG | 410136-0030-110 | |
| Płytki modułu ZEN / pozycje | Carl Zeiss AG | 410136-1025-110 | |
| Moduł ZEN Upływ czasu | Carl Zeiss AG | 410136-1031-110 | |
| Projektant eksperymentów modułu ZEN | Carl Zeiss AG | 410136-1022-110 | |
| Klucz licencyjny sprzętu ZEN Desk 2012 | Carl Zeiss AG | 410135-1004-120 | nie jest już dostępny |
Bibliografia
- Chapman, S. C., Collignon, J., Schoenwolf, G. C., Lumsden, A. Improved method for chick whole-embryo culture using a filter paper carrier. Dev. Dyn. 220 (3), 284-289 (2001).
- Rozbicki, E., et al. Myosin-II-mediated cell shape changes and cell intercalation contribute to primitive streak formation. Nat. Cell Biol. 17 (4), 397-408 (2015).
- Smith, J. L., Schoenwolf, G. C. Neurulation: Coming to closure. Trends Neurosci. 20 (97), 510-517 (1997).
- Schoenwolf, G. C., Sheard, P. Shaping and bending of the avian neural plate as analysed with a fluorescent-histochemical marker. Development. 105 (1), 17-25 (1989).
- Colas, J. F., Schoenwolf, G. C. Towards a cellular and molecular understanding of neurulation. Dev. Dyn. 221 (2), 117-145 (2001).
- Pourquié, O. The chick embryo: a leading model in somitogenesis studies. Mech. Dev. 121 (9), 1069-1079 (2004).
- Maenner, J. Cardiac looping in the chick embryo: A morphological review with special reference to terminological and biomechanical aspects of the looping process. Anat. Rec. 259 (3), 248-262 (2000).
- Wittig, J. G., Münsterberg, A. The Early Stages of Heart Development Insights from Chicken Embryos. J. Cardiovasc. Dev. Dis. 3 (2), (2016).
- Layer, P. G., Alber, R. Patterning of chick brain vesicles as revealed by peanut agglutinin and cholinesterases. Development. 109 (3), 613-624 (1990).
- Nakamura, H., Nakano, K. E., Igawa, H. H., Takagi, S., Fujisawa, H. Plasticity and rigidity of differentiation of brain vesicles studied in quail-chick chimeras. Cell Differ. 19 (3), 187-193 (1986).
- Garcia-Lopez, R., Pombero, A., Martinez, S. Fate map of the chick embryo neural tube. Dev. Growth Differ. 51 (3), 145-165 (2009).
- Andermatt, I., Stoeckli, E. T. RNAi-based gene silencing in chicken brain development. Methods Mol. Biol. 1082, 253-266 (2014).
- Tufan, A. C., Akdogan, I., Adiguzel, E. Shell-less culture of the chick embryo as a model system in the study of developmental neurobiology. Neuroanatomy. 3 (1), 8-11 (2004).
- Endo, Y. Chick embryo culture and electroporation. Curr. Protoc. Cell Biol. , Unit 19.15(2012).
- Hamburger, V., Hamilton, H. L. A series of normal stages in the development of the chick embryo. J. Morphol. 88 (1), 49-92 (1951).
- Kulesa, P. M., Bailey, C. M., Cooper, C., Fraser, S. E. In Ovo Live Imaging of Avian Embryos. Cold Spring Harb. Protoc. 2010 (6), (2010).
- Borwompinyo, S., Brake, J., Mozdziak, P. E., Petitte, J. N. Culture of chicken embryos in surrogate eggshells. Poult Sci. 84 (9), 1477-1482 (2005).
- Yalcin, H. C., Shekhar, A., Rane, A. A., Butcher, J. T. An ex-ovo Chicken Embryo Culture System Suitable for Imaging and Microsurgery Applications. J. Vis. Exp. (44), e2154(2010).
- Auerbach, R., Folkman, J. A simple procedure for the long-term cultivation of chicken embryos. Dev. Biol. 41 (2), 391-394 (1974).
- New, D. A. T. A New Technique for the Cultivation of the Chick Embryo in vitro. J. Embryol. Exp. Morphol. 3 (4), 320-331 (1955).
- Stern, C. D., Bachvarova, R. Early chick embryos in vitro. Int. J. Dev. Biol. 41 (2), 379-387 (1997).
- Nagai, H., Lin, M. C., Sheng, G. A modified cornish pasty method for ex ovo culture of the chick embryo. Genesis. 49 (1), 46-52 (2011).
- Connolly, D., McNaugbton, L. A., Krumlauf, R., Cooke, J. Improved in vitro development of the chick embryo using roller-tube culture. Trends Genet. 11 (7), 259-260 (1995).
- Rupp, P. A., Rongish, B. J., Czirok, A., Little, C. D. Culturing of avian embryos for time-lapse imaging. Biotechniques. 34 (2), 274-278 (2003).
- Martins, G. G., Rifes, P., Amaândio, R., Rodrigues, G., Palmeirim, I., Thorsteinsdóttir, S. Dynamic 3D cell rearrangements guided by a fibronectin matrix underlie somitogenesis. PLoS One. 4 (10), e7429(2009).
- Nagai, H., Sezaki, M., Nakamura, H., Sheng, G. Extending the limits of avian embryo culture with the modified Cornish pasty and whole-embryo transplantation methods. Methods. 66 (3), 441-446 (2014).
- Pannett, C., Compton, A. The Cultivation of Tissues in Saline Embryonic Juice. Lancet. 203 (5243), 381-384 (1924).
- Voiculescu, O., Papanayotou, C., Stern, C. D. Spatially and temporally controlled electroporation of early chick embryos. Nat. Protoc. 3 (3), 419-426 (2008).
- Carl Zeiss Microscopy. GmbH Software Guide ZEN 2 - The Tiles & Positions Module. , Available from: http://applications.zeiss.com/C125792900358A3F/0/9943124DA6FFBA5DC1257E9300412F8B/$FILE/ZEN2_Tiles_and_Positions_Module_Software_Guide.pdf (2015).
- Carl Zeiss Microscopy. GmbH ZEN 2 - (blue edition) - Software Guide. , V1.0 en, Available from: https://www.unige.ch/medecine/bioimaging/files/3914/3765/2064/ZEN_2_blue_edition_-_Software_Guide.pdf (2014).
- Carl Zeiss Microscopy. GmbH Quick Guide ZEN 2 - Acquiring multidimensional images. , Available from: http://applications.zeiss.com/C125792900358A3F/0/5D9162DBD5AF85DDC1257E35005A68A6/$FILE/ZEN_2-Acquiring_multidimensional_images.pdf (2014).
- Carl Zeiss Microscopy. GmbH Quick Guide ZEN 2 - Importing and exporting images. , Available from: http://applications.zeiss.com/C125792900358A3F/0/CF6F8A3FE82E5870C1257E35005AF3E9/$FILE/ZEN_2-Importing_and_exporting_images.pdf (2014).
- Darnell, D. K., Schoenwolf, G. C. Culture of Avian Embryos. Dev. Biol. Protoc. Vol. I. 135, 31-38 (2000).
Przedruki i uprawnienia
