Prezentujemy eksperymenty, w których prawdziwe paliwo jądrowe, obudowy i materiały zabezpieczające są podgrzewane laserowo do temperatur powyżej 3 000 K, podczas gdy ich zachowanie jest badane za pomocą spektroskopii radiancji i analizy termicznej. Eksperymenty te symulują, w skali laboratoryjnej, powstawanie fazy lawy po stopieniu rdzenia reaktora jądrowego.
Artykuł metodologiczny
Laserowa spektrometria nagrzewania i promieniowania do badania materiałów jądrowych w warunkach symulujących awarię elektrowni jądrowej
W tym artykule
Podsumowanie
Streszczenie
Poważne i poważne awarie miały miejsce trzy razy w elektrowniach jądrowych (NPP), w Three Mile Island (USA, 1979), Czarnobylu (były ZSRR, 1986) i Fukushimie (Japonia, 2011). Badania nad przyczynami, dynamiką i konsekwencjami tych nieszczęśliwych wypadków przeprowadzono w kilku laboratoriach na całym świecie w ciągu ostatnich trzech dekad. Wspólnymi celami takich działań badawczych są: zapobieganie tego rodzaju awariom, zarówno w istniejących, jak i potencjalnych nowych elektrowniach jądrowych; minimalizacja ich ewentualnych konsekwencji; i ostatecznie pełne zrozumienie rzeczywistych zagrożeń związanych z elektrowniami jądrowymi. W Instytucie Pierwiastków Transuranowych Wspólnego Centrum Badawczego Komisji Europejskiej urządzenie do ogrzewania laserowego i spektropirometrii promieniowania prędkiego jest wykorzystywane do symulacji laboratoryjnej, na małą skalę, stopienia rdzenia elektrowni jądrowej, najczęstszego rodzaju poważnej awarii (SA), która może wystąpić w reaktorze jądrowym w wyniku awarii systemu chłodzenia. To narzędzie symulacyjne umożliwia szybkie i skuteczne pomiary w wysokiej temperaturze rzeczywistych materiałów jądrowych, takich jak pluton i próbki paliwa rozszczepiającego zawierające drobne aktynowce. Pod tym względem, a także ze względu na zdolność do generowania dużej ilości danych dotyczących materiałów w ekstremalnych warunkach, obecne podejście eksperymentalne jest z pewnością wyjątkowe. Dla obecnych i przyszłych koncepcji elektrowni jądrowej przedstawiono przykładowe wyniki dotyczące topnienia niektórych różnych rodzajów paliw jądrowych: tlenków uranu i plutonu, węglików i azotków. Pokrótce przedstawiono również wyniki dotyczące wysokotemperaturowego oddziaływania paliw tlenkowych z materiałami zabezpieczającymi.
Wprowadzenie
Choć rozszczepienie jądrowe jest powszechnie przedstawiane jako obiecujące, wielkoskalowe i praktycznie niewyczerpalne źródło energii, jego pełna akceptacja społeczna jest wciąż wstrzymywana przez pewne ryzyka związane z bezpieczeństwem, ochroną i zabezpieczeniami. Podejście eksperymentalne zaprezentowane w niniejszej pracy ma na celu udzielenie odpowiedzi na niektóre fundamentalne pytania z zakresu inżynierii materiałowej dotyczące jednego z tych ryzyk, jakim jest wystąpienie poważnych awarii (SAs) prowadzących do stopienia rdzenia w elektrowni jądrowej (NPP). Może to skutkować możliwym uwolnieniem materiałów silnie radioaktywnych do środowiska, co niesie ze sobą poważne konsekwencje zarówno dla zdrowia ludzi, jak i gospodarki kraju. Główne awarie SAs tego typu wystąpiły trzykrotnie w elektrowniach jądrowych: na Three Mile Island (USA, 1979), w Czarnobylu (dawny ZSRR, 1986) oraz w Fukushimie (Japonia, 2011). W związku z tym awarie SAs w elektrowniach jądrowych są przedmiotem intensywnych badań w kilku ośrodkach na świecie, obejmujących wiele wymagających zjawisk, które są dodatkowo skomplikowane przez bardzo wysokie temperatury (często przekraczające 3,000 K) oraz obecność materiałów radioaktywnych.
W tym scenariuszu niedawna dyrektywa Rady Europejskiej1 wymaga od krajów UE nadania najwyższego priorytetu bezpieczeństwu jądrowemu na wszystkich etapach cyklu życia elektrowni jądrowej. Obejmuje to przeprowadzanie ocen bezpieczeństwa przed budową nowych elektrowni jądrowych, a także zapewnienie znaczących usprawnień w zakresie bezpieczeństwa w przypadku starych reaktorów.
W tym kontekście w Instytucie Pierwiastków Transuranowych Wspólnego Centrum Badawczego Komisji Europejskiej wdrożono instalację do spektropirometrii radiacyjnej z szybkim pomiarem, laserowym ogrzewaniem i kontrolowaną atmosferą2,3,4, służącą do laboratoryjnej symulacji w małej skali stopienia rdzenia elektrowni jądrowej. Ze względu na ograniczony rozmiar próbek (zazwyczaj w skali cm i 0,1 g) oraz wysoką wydajność i zdalny charakter ogrzewania laserowego, podejście to umożliwia szybkie i skuteczne pomiary w wysokich temperaturach na rzeczywistych materiałach jądrowych, w tym na próbkach paliwa rozszczepialnego zawierającego pluton i aktynoidy mniejszościowe. W tym względzie, a także ze względu na zdolność do generowania dużej ilości danych dotyczących materiałów w ekstremalnych warunkach, obecna metoda eksperymentalna jest uznawana na całym świecie za unikalną. W rzeczywistości wykazano, że inne komplementarne techniki badawcze oparte na ogrzewaniu indukcyjnym są obarczone ryzykiem szybkich oddziaływań w wysokich temperaturach między materiałem próbki a pojemnikiem5. Ponadto, o ile techniki te pozwalają i w większości wymagają większych ilości materiału do analizy, są one mniej odpowiednie niż niniejsza metoda do badania rzeczywistych materiałów jądrowych ze względu na wysoką radioaktywność i ograniczoną dostępność próbek.
W obecnych eksperymentach (przedstawionych schematycznie na Rysunku 1) próbka umieszczona w autoklawie z kontrolowaną atmosferą, znajdującym się w komorze rękawicowej z osłoną α, jest podgrzewana za pomocą lasera Nd:YAG CW o mocy 4,5 kW.
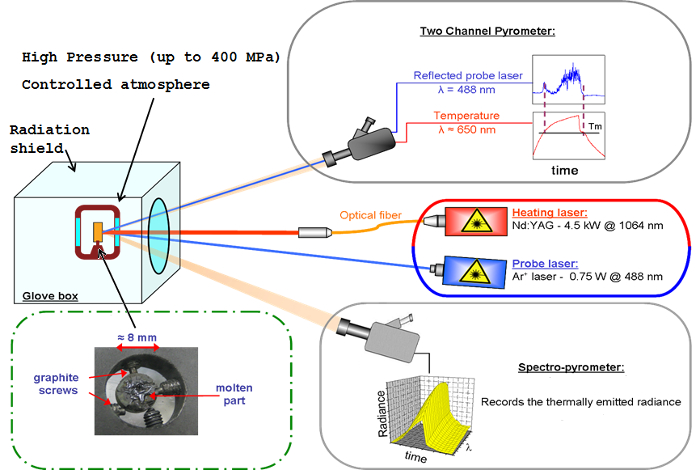
Rycina 1: Układ eksperymentalny do grzania laserowego i spektropirometrii radiacyjnej.
Próbka jest mocowana grafitowymi (lub wolframowymi bądź molibdenowymi) śrubami w szczelnym naczyniu w kontrolowanej atmosferze. Zdjęcie w lewym dolnym rogu przedstawia przykładowo dysk PuO2 zamocowany grafitowymi śrubami. Jeśli próbka jest radioaktywna, naczynie powinno zostać zamontowane wewnątrz szczelnej dla cząstek alfa komory rękawicowej. Próbkę ogrzewa laser Nd:YAG o mocy 4,5 kW przy długości fali 1 064 nm. Szybki pyrometr dwukanałowy służy do rejestracji temperatury próbki oraz sygnału odbitego od lasera Ar+ o mniejszej mocy. Wolniejszy wielokanałowy spektropirometr jest wykorzystywany do analizy in situ właściwości optycznych gorącej próbki. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Pirometry radiacyjne mierzą promieniowanie próbki Lex. Jest to gęstość mocy promieniowania elektromagnetycznego na jednostkę powierzchni, długość fali i kąt bryłowy emitowana przez próbkę w danej temperaturze6. Jest ona powiązana z temperaturą powierzchni próbki T za pomocą zmodyfikowanej funkcji Plancka:
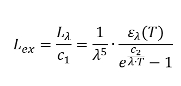
gdzie Lλ to moc promieniowania, ελ to emisyjność spektralna, c1 = 2·h·c02 to pierwsza stała promieniowania, c2 = h·c0/kB = 14,388 µm·K to druga stała promieniowania, c0 to prędkość światła w próżni, h to stała Plancka, a kB stała Boltzmanna. Emisyjność spektralna uwzględnia fakt, że ciało rzeczywiste będzie emitować, przy danej długości fali i temperaturze, jedynie ułamek mocy emitowanej przez idealną ciało czarne w tej samej temperaturze. W związku z tym przyjmuje ona wartości od 0 do 1, gdzie 1 odpowiada przypadkowi idealnego ciała czarnego, dla którego wyprowadzono prawo Plancka. Ponieważ pirometry w niniejszej pracy były zawsze ustawione niemal prostopadle do powierzchni próbki, nie uwzględniono zależności ελ od kąta, a termin „emisyjność” będzie zawsze odnosić się do normalnej emisyjności spektralnej (NSE). NSE musi zostać wyznaczona, aby za pomocą równania 1 i procedury kalibracji pirometru przekształcić Lex w temperaturę bezwzględną T.
Temperaturę próbki wykrywa się za pomocą szybkiego pyrometru skalibrowanego względem lamp wzorcowych do 2 500 K przy λ = 655 nm. Do badania emisyjności spektralnej (NSE) (ελ) próbki wykorzystano dodatkowo 256-kanałowy spektropyrometr promieniowania pracujący w zakresie od 515 nm do 980 nm. Wyznaczenie NSE jest możliwe poprzez przeprowadzenie nieliniowego dopasowania widma emisji termicznej do równania 12, 3, gdzie T oraz ελ są jedynymi dwoma parametrami wolnymi. Wykazano, że podejście to jest akceptowalnie dokładne w przypadku materiałów ogniotrwałych7, takich jak te zazwyczaj występujące w NPP, dla których można przyjąć, że NSE jest niezależne od długości fali (hipoteza ciała szarego) w szerokim zakresie spektralnym. Po prawidłowym pomiarze temperatury próbki podgrzewanej laserem w funkcji czasu, można przeprowadzić analizę termiczną wynikowej krzywej temperatura-czas (termogramu). Punkty przegięcia lub zatrzymania termiczne na termogramach dostarczają informacji związanych z przemianami fazowymi (solidus, liquidus oraz izotermicznymi przemianami fazowymi). Ponadto, poza koniecznością wyznaczenia NSE, bezpośrednia analiza spektralna promieniowania Lex emitowanego przez gorącą próbkę pozwala również na badanie in situ niektórych właściwości optycznych badanej powierzchni. Stanowi to kolejne narzędzie wspierające identyfikację zjawisk wysokotemperaturowych, takich jak przemiany fazowe, reakcje chemiczne między materiałami skondensowanymi a fazą gazową czy efekty segregacji. Do potwierdzenia przemian fazowych stosuje się dodatkową technikę zwaną analizą sygnału światła odbitego (RLS)2, 3. Jest ona przeprowadzana przy użyciu drugiego kanału pyrometru nastrojonego na laser Ar+ o niskiej mocy (1 W) (λ = 488 nm). Kanał ten wykrywa wiązkę lasera pochodzącą z wnęki Ar+ i odbitą od powierzchni próbki. Stały sygnał RLS wskazuje na powierzchnię stałą, natomiast po stopieniu pojawiają się losowe oscylacje wynikające z wibracji indukowanych przez napięcie powierzchniowe na powierzchni ciekłej próbki.
Ogólnie rzecz biorąc, reaktory chłodzone wodą z elementami paliwa stałego, które stanowią obecnie najpowszechniejszy typ elektrowni jądrowych (EJ), posiadają cztery następujące po sobie bariery zapewniające szczelność materiałów promieniotwórczych8. Pierwszą barierą jest sama pastylka paliwowa, która dzięki swojej strukturze krystalicznej oraz porowatości mikro- i makroskopowej jest w stanie zatrzymać stałe produkty rozszczepienia oraz część produktów lotnych. Zazwyczaj cały element paliwowy umieszcza się w metalowej osłonie (z Zircaloyu lub stali), która pełni funkcję drugiego stopnia ochrony. W przypadku uszkodzenia osłony, trzecią barierą jest cała wewnętrzna obudowa EJ, zazwyczaj ograniczona stalową ścianą o grubości kilku cm (układ pierwotny). Ostatnią barierą bezpieczeństwa przed przedostaniem się substancji do środowiska jest budynek obudowy bezpieczeństwa (beton o grubości wielu metrów).
W przypadku awarii systemu chłodzenia wodą w elektrowni jądrowej może dojść do poważnego wypadku (SA), prowadzącego do przegrzania i stopienia rdzenia. Początkowo przegrzanie jest wynikiem ciepła rozszczepienia. Jednak w obliczu braku chłodzenia, przegrzewanie może trwać długo po przerwaniu reakcji łańcuchowych, ze względu na ciepło rozpadu produktów rozszczepienia oraz innych wysoce radioaktywnych izotopów zawartych w szczątkach rdzenia reaktora. Co do zasady, topnienie rdzenia rozpoczyna się w centralnej części elementu paliwowego, chyba że na styku paliwa i osłony utworzą się związki o niższej temperaturze topnienia (prawdopodobnie eutektyki). Pierwszym celem niniejszych badań jest ustalenie, czy takie związki o niższej temperaturze topnienia mogą powstawać w rzeczywistych układach paliwo-osłona, a w takim przypadku, jakie byłoby wynikające z tego obniżenie temperatury topnienia. Aby odpowiedzieć na to pytanie, należy w pierwszej kolejności rzetelnie ocenić zachowanie podczas topnienia czystych i mieszanych związków paliwowych, co stanowi zatem jeszcze ważniejszy cel obecnego podejścia. Jeśli paliwo i osłona stopią się razem, ciekła masa szybko spłynie na dno zbiornika pierwotnego i zacznie reagować ze stalową ścianą oraz z pozostałą wodą i parą, jeśli takie będą obecne. Na tym etapie stal może również stopić się wraz z gorącą mieszaniną paliwa i osłony. Powstała ciecz o charakterze lawy nazywana jest „korium”. Ta gorąca, wysoce radioaktywna mieszanina może przeniknąć poza obudowę pierwotną, jeśli stalowa ściana zostanie przetopiona, i ostatecznie zareagować nawet z betonem stanowiącym najbardziej zewnętrzną barierę. Podwyższona temperatura i wysoka reaktywność składników obecnych w korium mogą prowadzić do dysocjacji wody i produkcji wodoru. Może to skutkować dodatkowym ryzykiem eksplozji pary i wodoru (por. wypadki w Three Mile Island i Fukushimie), silnym utlenianiem lub (rzadziej) hydratacją masy korium oraz materiałów konstrukcyjnych elektrowni jądrowej. Przedstawiona metoda eksperymentalna pozwala na wyodrębnienie i analizę doświadczalną kilku z wielu złożonych mechanizmów fizykochemicznych związanych z opisanym ciągiem zdarzeń. Poza wspomnianą analizą topnienia czystych składników i oddziaływaniem paliwa z osłoną, w uproszczonych układach można badać kilka mechanizmów oddziaływań wysokotemperaturowych, np. pomiędzy paliwem zawierającym Pu a stalą, pomiędzy paliwem a betonem itd. Proces tworzenia korium może być potencjalnie badany w obecności różnych atmosfer (gaz obojętny, powietrze, śladowe ilości wodoru lub pary), co dostarcza ważnych danych referencyjnych dla kompleksowego zrozumienia poważnych wypadków jądrowych.
Niniejsze podejście, szczególnie odpowiednie do laboratoryjnych badań materiałów wysokotopliwych, zostało również z sukcesem zastosowane do analizy innych, bardziej innowacyjnych rodzajów paliw jądrowych (opartych na przykład na węglikach lub azotkach uranu) oraz innych związków trudnotopliwych, takich jak węgliki cyrkonu9, tantalu i hafnu, superstopów metali, tlenku wapnia10 itd.
Protokół
1. Kalibracja pyrometru i spektropyrometru
- Lampy standardowe referencyjne
- Należy pozyskać certyfikowane, skalibrowane lampy standardowe z krajowych laboratoriów wzorcowych.
UWAGA: Obie lampy użyte w tym badaniu zostały precyzyjnie skalibrowane przy 650 nm przez jedną z niemieckich instytucji referencyjnych, PTB (Physikalisch Technische Bundesanstalt, 2010).
- Należy pozyskać certyfikowane, skalibrowane lampy standardowe z krajowych laboratoriów wzorcowych.
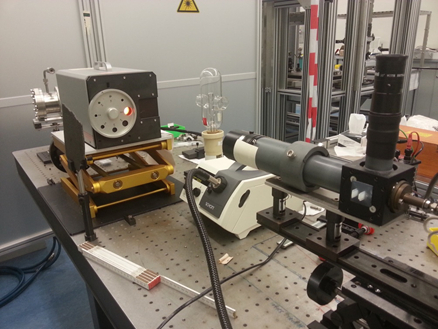
Rycina 2: Źródło ciała doskonałego i lampa wzorcowa użyte do kalibracji zastosowanego pyrometru i spektropyrometru.
W procedurze kalibracji pole widzenia pyrometru lub spektropyrometru jest ogniskowane na wzorcowym źródle światła (ciele doskonałym lub lampie), które jest nagrzewane do znanej temperatury (a tym samym emituje znaną luminancję) dla danego prądu wejściowego. Równania kalibracyjne uzyskuje się poprzez dopasowanie eksperymentalnych wykresów sygnałów napięcia generowanych przez detektory promieniowania pyrometru lub spektropyrometru w funkcji temperatury źródła światła. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
- Kalibracja pyrometru
- Skalibruj kanał pyrometru na długość fali bliską 650 nm za pomocą dwóch lamp z włóknem wolframowym: pierwszej dla zakresu temperatur od 1,100 K do 1,800 K oraz drugiej w zakresie od 1,800 K do 2,500 K (Rysunek 2).
- Ustaw pyrometr względem włókna żarowego lampy i igły (Rysunek 2).
- Zapisz intensywności pyrometru dla różnych nominalnych temperatur lampy, zgodnie z arkuszem kalibracyjnym dostarczonym przez PTB.
- Przedstaw eksperymentalne intensywności pyrometru jako funkcję odwrotności temperatury lampy.
UWAGA: Pyrometr jest wyposażony w wzmacniacz logarytmiczny. W związku z tym trend powinien być liniowy, przynajmniej dla temperatur powyżej 1,700 K. Liniowa regresja punktów eksperymentalnych pozwoli wyznaczyć równanie kalibracyjne pyrometru w postaci:
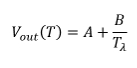 Równanie 2
gdzie A i B są stałymi kalibracyjnymi umożliwiającymi przeliczenie sygnału pyrometru przy 650 nm na temperaturę. - Ustaw drugi kanał (fotodiodę) tego samego pyrometru na tę samą długość fali lasera sondującego, używanego do analizy sygnału światła odbitego (RLS). W obecnym układzie jest to laser Ar+ 0,75 W cw emitujący przy 488 nm. Ustaw drugi kanał pyrometru na 488 nm, aby mógł on pełnić funkcję filtra optycznego dla RLS.
UWAGA: Ponieważ analiza RLS ma charakter wyłącznie jakościowy, kalibracja tego drugiego kanału nie jest wymagana.
- Temperatura promieniowania
- Należy zauważyć, że Tλ w Równaniu 2 to temperatura promieniowania mierzona przez pyrometr. Jest to temperatura odpowiadająca eksperymentalnej intensywności promieniowania, gdyby była ona emitowana przez idealną ciało czarne (ελ = 1 w Równaniu 1). W rzeczywistych próbkach jest ona powiązana z rzeczywistą temperaturą bezwzględną wzorem:
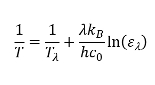 Równanie 3.
- Wyprowadź Równanie 3 z Równania 1 w przybliżeniu
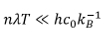 . Wyznacz NSE dla badanego materiału, aby uzyskać jego rzeczywistą temperaturę poprzez analizę widmową intensywności promieniowania (Równanie 1), zarejestrowaną przez wielokanałowy spektropyrometr w zakresie od 515 nm do 980 nm.
- Należy zauważyć, że Tλ w Równaniu 2 to temperatura promieniowania mierzona przez pyrometr. Jest to temperatura odpowiadająca eksperymentalnej intensywności promieniowania, gdyby była ona emitowana przez idealną ciało czarne (ελ = 1 w Równaniu 1). W rzeczywistych próbkach jest ona powiązana z rzeczywistą temperaturą bezwzględną wzorem:
- Kalibracja spektropyrometru
- Skalibruj kanał 650 nm spektropyrometru względem kanału lampy wzorcowej, stosując tę samą procedurę opisaną w krokach 1.2.1-1.2.3 powyżej.
- Ponieważ spektropyrometr nie jest wyposażony we wzmacniacz logarytmiczny, lecz liniowy, tym razem przedstaw logarytm intensywności eksperymentalnych (wyrażonych tutaj w zliczeniach) w funkcji nominalnych temperatur lampy, aby uzyskać stałe kalibracyjne C i D dla kanału 650 nm:
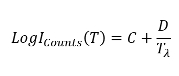 Równanie 4.
- Zwiększ prąd ogrzewania źródła ciała czarnego (Rysunek 2) do poziomu, w którym wnęka ciała czarnego będzie wystarczająco jasna, aby była wyraźnie widoczna gołym okiem. Następnie ustaw obiektyw spektropyrometru na środek wnęki ciała czarnego.
- Zwiększ prąd ciała czarnego do poziomu, w którym sygnał spektropyrometru, wyświetlany jednocześnie na ekranie komputera, będzie wystarczająco intensywny, aby całkowicie przykryć szum tła. Dostosuj czas całkowania spektropyrometru w celu optymalizacji stosunku sygnału do szumu. Liniowość czasowa spektropyrometru powinna zostać sprawdzona przy dostawie urządzenia. Należy uważać, aby nie nasycić fotodiod spektropyrometru.
- Stabilizuj temperaturę ciała czarnego. Odczekaj, aż emitowane przez ciało czarne promieniowanie, a tym samym sygnał spektropyrometru, ustabilizuje się (zwykle od 10 do 20 min przy temperaturach około 1,500 K).
- Zarejestruj widma promieniowania w pełnym zakresie długości fal obsługiwanym przez urządzenie. Całkowicie wypełnij bufor pamięci (256 akwizycji). Następnie oblicz średnie wartości intensywności dla każdego kanału.
- Wykorzystaj intensywność zarejestrowaną przez kanał skalibrowany na 650 nm (kroki 1.4.1-1.4.2), aby zmierzyć dokładną temperaturę ciała czarnego.
- Po wyznaczeniu temperatury ciała czarnego oblicz promieniowanie ciała czarnego Lλ,bb za pomocą Równania 1.
- Skalibruj pozostałe kanały spektropyrometru względem źródeł ciała czarnego (około 200 z nich). Wycięte zostaną zakresy między 488 nm a 515 nm oraz między 980 nm a 1,011 nm w celu redukcji szumów. Wyznacz funkcję kalibracyjną (przesuwną) specyficzną dla czasu całkowania
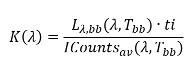 Równanie 5,
gdzie ICountsav jest średnią intensywnością eksperymentalną mierzoną przez każdy kanał spektropyrometru, a ti to czas całkowania. Przyjmij wartość średnią z 256 akwizycji zgromadzonych w buforze. - Powtórz procedurę kalibracji spektropyrometru opisaną w krokach 1.4.1-1.4.10 dla różnych temperatur ciała czarnego, aby potwierdzić, że K(λ) jest niezależne od temperatury.
UWAGA: Przy różnych temperaturach ciała czarnego powinien zmieniać się jedynie szum tła. - W pomiarach rzeczywistych próbek uzyskaj widma promieniowania poprzez pomnożenie eksperymentalnych widm promieniowania specyficznych dla czasu całkowania (ICounts(λ)/ti) przez funkcję K(λ).
2. Montowanie próbki
Uwaga: W przypadku próbek radioaktywnych całą procedurę należy przeprowadzić w szczelnej dla cząstek alfa komorze rękawicowej wyposażonej w okna o jakości optycznej oraz stół optyczny. W przypadku próbek szczególnie radioaktywnych (zawierających silne emitery γ, takie jak Pu lub Am), podczas ich montażu należy nosić ołowiany fartuch i ołowiane rękawice. Do zidentyfikowania głównych kierunków promieniowania β i γ należy użyć detektora promieniowania.
- Zamocuj próbkę w uchwycie, przykręcając ją śrubami grafitowymi, molibdenowymi lub wolframowymi (patrz wstawka w lewym dolnym rogu Rysunku 1).
UWAGA: W porównaniu z grafitowymi, śruby z Mo lub W zapewniają lepszą stabilność mechaniczną, choć mogą w większym stopniu wpływać na bilans cieplny próbki niż śruby grafitowe. Idealny kształt próbki to dysk o średnicy około 8 mm i grubości co najmniej 2 mm. Jednak zastosowanie regulowanych śrub umożliwia analizę próbek o różnych kształtach i rozmiarach, w tym bardzo małych i nieregularnych. Ta elastyczność jest szczególnie korzystna w przypadku badania fragmentów radioaktywnych. - Umieść próbkę wraz z uchwytem w cylindrycznym naczyniu ciśnieniowym (lub autoklawie, zgodnie ze schematem na Rysunku 1). Zamocuj próbkę prostopadle do osi naczynia. Zamknij naczynie oknami o jakości optycznej (zazwyczaj z kwarcu lub topionej krzemionki).
- Przymocuj naczynie do stołu optycznego.
- Zamocuj ekran grafitowy z tyłu naczynia ciśnieniowego na stole optycznym, aby pochłaniał wiązkę lasera w przypadku wypadnięcia próbki z uchwytu podczas eksperymentu.
3. Wyrównanie lasera i pyrometru
- Ustawienie wiązki lasera
- Na stole optycznym połącz układ skupiający z światłowodami doprowadzającymi wiązkę lasera wysokiej mocy do laboratorium.
UWAGA: Podczas wykonywania tej czynności należy zachować szczególną ostrożność, aby uniknąć zagięć światłowodów, co mogłoby doprowadzić do ich nieodwracalnego uszkodzenia. - Dobierz odpowiednie soczewki w układzie skupiającym, aby uzyskać wymaganą wielkość plamki lasera na powierzchni próbki oraz odpowiednią odległość ogniskową między układem skupiającym a powierzchnią próbki. Upewnij się, że wielkość plamki lasera jest co najmniej dziesięciokrotnie większa od pola widzenia pyrometru (około 3 mm2), aby zapewnić homogeniczność temperatury wokół punktu pomiarowego pyrometru.
UWAGA: Przy zachowaniu tego ograniczenia wielkość plamki lasera można dostosować do celów każdego konkretnego eksperymentu. Na przykład mniejsza plamka doprowadzi do wyższej gęstości mocy lasera. Dzięki temu możliwe będzie osiągnięcie wyższych temperatur, ale na bardziej ograniczonej strefie powierzchni próbki. I odwrotnie, większa plamka lasera zagwarantuje bardziej jednorodne rozłożenie temperatury w całej próbce, choć osiągalne będą niższe temperatury maksymalne. Odległość ogniskowa między układem skupiającym a powierzchnią próbki jest narzucona jedynie przez ograniczenia geometryczne, takie jak rozmieszczenie poszczególnych komponentów optycznych, obecność ścianki komory rękawicowej między nimi a próbką itp. - Zamontuj na stole optycznym wszystkie niezbędne elementy optyczne (optykę lasera, laser Ar+ do analizy RLS oraz pyrometry).
- Ustaw czerwoną plamkę lasera na powierzchni próbki przez okno autoklawu (oraz, jeśli występuje, komory rękawicowej). Jeśli plamka lasera jest mniejsza niż powierzchnia próbki, utrwal ją w centrum próbki lub w konkretnym obszarze zainteresowania (np. na granicy między dwiema różnymi strefami próbki).
UWAGA: Obecny laser wysokiej mocy jest wyposażony również w czerwony laser He-Ne niskiej mocy, który biegnie dokładnie tą samą drogą optyczną. Włącz ten laser pilotujący w celu ustawienia systemu. Wielkość czerwonej plamki lasera będzie nieco różnić się od rzeczywistej wielkości plamki podczerwonej wiązki wysokiej mocy. Różnica ta może być jednak pominięta w procedurze ustawiania. - Włącz laser Ar+ i ustaw go w centrum czerwonej plamki lasera pilotującego na powierzchni próbki.
- Na stole optycznym połącz układ skupiający z światłowodami doprowadzającymi wiązkę lasera wysokiej mocy do laboratorium.
- Ustawienie pyrometru
- Zamocuj pyrometr i spektropyrometr do stołu optycznego w pozycji wygodnej do obserwacji próbki, tak aby ich osie były jak najbliżej prostopadłe do powierzchni próbki.
- Wstępnie skieruj pyrometr i spektropyrometr w stronę próbki. Patrząc przez odpowiednie okulary, upewnij się, że obiektywy prawidłowo widzą próbkę.
- Aby precyzyjnie ustawić pyrometr w odpowiedniej pozycji i odległości ogniskowej, skieruj elastyczną lampkę do okularu pyrometru. Sprawdź, czy ostry obraz przysłony pyrometru jest rzutowany na powierzchnię próbki.
UWAGA: Zarówno w pyrometrze, jak i w spektropyrometrze, promieniowanie cieplne emitowane przez próbkę jest zbierane przez obiektyw (soczewki i kolimator) i skupiane na detektorach fotodiodowych poprzez przysłonę. Obraz tej przysłony jest wyraźnie widoczny przez okulary pyrometrów. W obecnej konfiguracji plamka ta jest w przybliżeniu okrągła, o średnicy 1 mm. Należy unikać zmiany ustawień obiektywu pyrometru, ponieważ może to wpłynąć na kalibrację urządzenia. - Ustaw obraz przysłony pyrometru w środku czerwonej plamki lasera pilotującego oraz niebieskiej plamki lasera Ar+.
- Powtórz tę samą procedurę z kroków 3.2.3-3.2.4 w celu precyzyjnego ustawienia spektropyrometru.
- Kontrola odbić
- Uważnie sprawdź występowanie pasożytniczych odbić czerwonego lasera pilotującego (widocznych gołym okiem z pomocą białej kartki papieru), które pochodzą głównie z okien autoklawu (oraz, jeśli występuje, komory rękawicowej).
UWAGA: Odbicia te mogą również pochodzić z powierzchni próbki, jeśli analizowana jest próbka metaliczna o wysokim współczynniku odbicia. Takie odbicia są niezwykle niebezpieczne, gdy próbka jest naświetlana podczerwoną wiązką lasera wysokiej mocy. - Umieść ekrany grafitowe (absorbery) wszędzie tam, gdzie zidentyfikowano odbicia pasożytnicze.
UWAGA: Odbicia wiązki lasera IR nigdy nie powinny padać na ludzi; mogą one również wypalić komponenty optyczne i elektroniczne oraz części komory rękawicowej lub mogą być dalej odbijane przez metalowe narzędzia laboratoryjne. Dlatego powinny być zatrzymywane przez odpowiednie absorbery grafitowe jak najbliżej miejsca ich powstania.
- Uważnie sprawdź występowanie pasożytniczych odbić czerwonego lasera pilotującego (widocznych gołym okiem z pomocą białej kartki papieru), które pochodzą głównie z okien autoklawu (oraz, jeśli występuje, komory rękawicowej).
4. Napełnianie naczynia ciśnieniowego
- Połącz naczynie ciśnieniowe z pompą próżniową i systemem zasilania gazem za pomocą odpowiednich przewodów. Jeśli to możliwe, oprócz manometru, podłącz do naczynia ciśnieniowego analizator tlenu.
- Wybierz atmosferę (gaz lub mieszaninę gazów), w której mają zostać przeprowadzone eksperymenty z ogrzewaniem laserowym. Dobierz atmosferę w zależności od badanego próbki oraz warunków chemicznych, które mają zostać wytworzone.
- Niezależnie od wybranej atmosfery, najpierw użyj pompy próżniowej, aby opróżnić naczynie ciśnieniowe, w celu uniknięcia zanieczyszczeń powietrzem, szczególnie jeśli wybrana atmosfera eksperymentalna powinna być całkowicie wolna od tlenu. Jeśli to możliwe, podczas tej procedury „płukania” osiągnij dolną granicę wykrywalności analizatora O2.
- Po opróżnieniu napełnij autoklaw wybranym gazem do wymaganego ciśnienia.
UWAGA: Wewnątrz autoklawu można ustawić różne ciśnienia (np. do badania wpływu ciśnienia na przejścia fazowe). Jednak w przypadku standardowych eksperymentów ustaw nadciśnienie gazu 0,2-0,3 MPa (w stosunku do ciśnienia atmosferycznego), aby maksymalnie ograniczyć zjawiska odparowywania próbki. Większość bieżących eksperymentów przeprowadza się w atmosferze obojętnej (argon pod ciśnieniem), aby zachować początkowy skład próbki przez cały czas trwania eksperymentów z ogrzewaniem laserowym. Niemniej jednak, w przypadku specjalnych badań, można zastosować również atmosfery utleniające (sprężone powietrze, mieszaniny CO/CO2 itp.) lub redukujące (Ar + H2). - Po napełnieniu autoklawu, przed rozpoczęciem eksperymentu z ogrzewaniem laserowym, upewnij się, że potencjał tlenu na analizatorze tlenu ustabilizował się.
5. Konfiguracja systemu akwizycji
- Podłącz dwa kanały pirometru (488 nm dla RLS i 650 nm dla analiz temperatury) do oscyloskopu pełniacego funkcję przetwornika analogowo-cyfrowego (AD).
- Powtórz krok 5.1 w odniesieniu do spektropirometru.
UWAGA: Ze względu na dużą liczbę kanałów, spektropirometr jest wyposażony we własną jednostkę akwizycji. Można ją wyzwolić zewnętrznie sygnałem pochodzącym z oscyloskopu. - Podłącz potencjometr lasera dużej mocy do tego samego oscyloskopu co pirometry. Upewnij się, że oscyloskop posiada co najmniej trzy gniazda wejściowe. W przeciwnym razie podłącz do niego dodatkowe urządzenie i zsynchronizuj je.
- Ustaw parametry oscyloskopu ( amplitudę okna akwizycji, offset oraz czas sweepingu) w taki sposób, aby dane eksperymentalne pochodzące z pirometru mogły zostać zarejestrowane poprawnie i w całości. Sprawdź na ekranie oscyloskopu, czy dane są poprawnie rejestrowane i zapisywane po każdym eksperymencie.
- Ustaw odpowiedni wyzwalacz (trigger) dla systemu akwizycji. Na przykład wyzwalaj oscyloskop w momencie, gdy sygnał z potencjometru lasera przekroczy określony próg, odpowiadający początkowi pierwszego impulsu dużej mocy wysłanego do próbki i ustawionego za pomocą oprogramowania oscyloskopu.
- Zweryfikuj, że po wyzwoleniu oscyloskop rozpoczyna rejestrację sygnałów z potencjometru lasera oraz z dwóch kanałów pirometru, a także wysyła sygnał wyzwalający akwizycję w spektropirometrze.
- Podłącz oscyloskop do komputera PC. Wprowadź bezpośrednio równania kalibracyjne oprogramowania 2, 3 i 4, aby zarejestrowana intensywność mogła być przedstawiona bezpośrednio jako krzywe zależności temperatury od czasu (termogramy) na ekranie komputera.
6. Strzały ogrzewania laserowego
- Ustaw program grzania laserowego. Jeśli to możliwe, zrób to bezpośrednio z komputera podłączonego do lasera.
- W przypadku materiałów ogniotrwałych topiących się powyżej 2,500 K, zaprogramuj etap wstępnego podgrzewania na początku programu laserowego. Polega on na etapie powolnego nagrzewania trwającym od 10 do 30 s, podczas którego próbka jest ogrzewana przy niskiej gęstości mocy lasera (około 50 W cm-2) aż do momentu stabilizacji temperatury na stałym poziomie między 1,500 a 2,000 K.
UWAGA: Etap wstępnego podgrzewania redukuje naprężenia termiczne, które mogłyby łatwo doprowadzić do pęknięcia i zniszczenia próbki, gdyby została ona nagrzana bezpośrednio do temperatury powyżej 2,500 K z temperatury pokojowej. Dodatkowo pomaga to usunąć ewentualne zanieczyszczenia z powierzchni próbki. Dla eksperymentów topnienia laserowego najlepsze podejście zostało opracowane na podstawie bezpośredniego doświadczenia. - Po etapie wstępnego podgrzewania zaprogramuj sekwencję kilku impulsów laserowych o wyższej mocy, nagrzewając próbkę znacznie powyżej jej temperatury topnienia. Zdefiniuj cykle po 3-4 impulsy, po których próbka może ostygnąć do temperatury pokojowej. Przed przejściem do kolejnych impulsów sprawdź stan próbki.
UWAGA: Próbka nie powinna całkowicie ostygnąć do temperatury pokojowej pomiędzy dwoma impulsami, aby uniknąć zbyt intensywnych naprężeń termicznych. Wymagana moc różni się w zależności od plamki lasera i badanego materiału. Zazwyczaj w przypadku tlenków ogniotrwałych, takich jak UO2, gęstości mocy wynoszące około 500 W cm-2 są wystarczające do stopienia powierzchni materiału w ciągu kilkuset ms. - Zmieniaj czas trwania kolejnych impulsów laserowych o wysokiej mocy (oraz odpowiadającą im gęstość mocy) w zakresie od kilkudziesięciu ms do kilku s, aby sprawdzić możliwą zależność obserwowanych temperatur zatrzymania termicznego od długości impulsu. W ten sposób zweryfikuj, czy przejścia fazowe zachodzą w stanie równowagi termodynamicznej podczas cykli grzania/chłodzenia.
UWAGA: Krótsze impulsy nie zapewniają warunków równowagi termodynamicznej, natomiast należy unikać impulsów zbyt długich, ponieważ masa ciekła nie byłaby już utrzymywana na powierzchni próbki przez siły kapilarne i, spadając, mogłaby uszkodzić obudowę próbki (uchwyt i autoklaw). - Podczas eksperymentów grzania laserowego przebywaj w pomieszczeniu sterowniczym oddzielonym od głównego laboratorium powlekanymi oknami ochronnymi, które zatrzymują wysokoenergetyczne promieniowanie laserowe.
UWAGA: Jeśli obecność eksperymentatora w głównym laboratorium podczas impulsów laserowych jest konieczna, bezwzględnie należy nosić okulary ochronne. - Zweryfikuj prawidłowe działanie ustawionego programu lasera, kierując najpierw wiązkę laserową w absorber grafitowy. Wykorzystaj ten test również do sprawdzenia poprawności działania systemu wyzwalania skonfigurowanego w kroku 5.5.
- Jeśli wszystkie kontrole przebiegły pomyślnie, dezaktywuj czerwony laser pilotujący i włącz wiązkę o wysokiej mocy.
- Zwolnij wszystkie przełączniki bezpieczeństwa i rozpocznij program naświetlania laserowego próbki.
- Po zakończeniu cykli grzania i chłodzenia laserowego (zazwyczaj etap wstępnego podgrzewania plus trzy lub cztery impulsy o wysokiej mocy), oceń wygląd próbki, określając, czy stopiła się całkowicie lub częściowo, czy została hartowana, pękła, czy nadal pozostaje nienaruszona itd.
- Jeśli próbka jest nadal nienaruszona, powtórz na niej kilka cykli grzania laserowego i sprawdź powtarzalność wyników.
UWAGA: W pomyślnych przypadkach na tej samej próbce można powtórzyć ponad czterdzieści impulsów. Tak duże zbiory danych można przetworzyć, uzyskując średnie wartości punktów przejścia fazowego poparte rzetelną analizą statystyczną niepewności pomiaru.
7. Analiza danych
- Jakościowa analiza termogramów
- Sprawdzić jakość i cechy eksperymentalnych termogramów (jeden na impuls lasera) zarejestrowanych przez pyrometr. Zweryfikować, czy w przypadku osiągnięcia wystarczająco wysokich temperatur maksymalnych, w częściach chłodzenia termogramów pojawiają się przystanki termiczne odpowiadające krzepnięciu.
UWAGA: Podobne przystanki termiczne są zazwyczaj słabo widoczne na zboczu grzania, ponieważ szybkie nagrzewanie laserowe dostarcza więcej energii niż wynosi entalpia topnienia, a warunki równowagi termodynamicznej w tej części eksperymentu są w większości niespełnione11. - Jeśli temperatury maksymalne były zbyt niskie, powtórzyć cykl nagrzewania laserowego z impulsami o większej mocy.
- Powtórzyć cykle nagrzewania/chłodzenia laserowego na nowej próbce, jeśli termogramy są zbyt nieregularne lub aberrantne (np. pozorne nagrzewanie i chłodzenie próbki nie następują zgodnie z impulsami lasera), co prawdopodobnie oznacza, że próbka pękła, rozwarstwiła się lub odparowała podczas eksperymentu.
- Sprawdzić jakość i cechy eksperymentalnych termogramów (jeden na impuls lasera) zarejestrowanych przez pyrometr. Zweryfikować, czy w przypadku osiągnięcia wystarczająco wysokich temperatur maksymalnych, w częściach chłodzenia termogramów pojawiają się przystanki termiczne odpowiadające krzepnięciu.
- Analiza emisyjności
- W celu uzyskania rzeczywistych termogramów temperatury próbki, wyznaczyć współczynnik emisyjności widmowej (NSE) próbki przy pomocy danych ze spektropyrometru.
- Przekształcić surowe dane ze spektropyrometru w widma promieniowania, zgodnie z opisem w kroku 1.4.11.
- Jeśli w badanym układzie istnieje dobrze ustalony punkt temperaturowy T* (np. referencyjny punkt eutektyczny [Ref. ZrC-C]) i zostanie on zmierzony w bieżącym eksperymencie, wyznaczyć NSE bezpośrednio z widm promieniowania ciała rzeczywistego Lλ,rb zmierzonych podczas odpowiadającego mu przystanku termicznego. Znając rzeczywistą temperaturę T*, przy której występuje przystanek termiczny, obliczyć promieniowanie Lλ,rb za pomocą równania 1. W tym przypadku wyznaczyć emisyjność bezpośrednio z jej definicji jako:
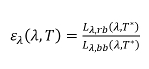 Równanie 9.
- Jeśli nie ma dostępnych ustalonych punktów temperaturowych, dopasować widma promieniowania Lλ,rb, przyjmując NSE ελ oraz temperaturę T jako parametry wolne w równaniu 1. Następnie wyznaczyć emisyjność i temperaturę jako wartości najlepiej dopasowane do całego widma.
UWAGA: Procedura ta jest numerycznie dokładna, jeśli założenie o ciele szarym jest słuszne (tj. jeśli emisyjność nie zależy od długości fali, co jest zazwyczaj prawdą dla materiałów badanych w niniejszej pracy). W przeciwnym razie, w celu oszacowania zależności parametrycznej ελ od λ z pomocą danych literaturowych, konieczne są dodatkowe założenia dotyczące zależności emisyjności od długości fali. - Po wyznaczeniu ελ, pomnożyć jego wartość przy 650 nm przez transmitancję optyczną okna naczynia ciśnieniowego (oraz, jeśli występuje, okna komory rękawicowej) przy 650 nm (dane dostarczone przez producenta okna) i podstawić ją do równania 3. W ten sposób uzyskać rzeczywiste termogramy temperatury z pomiarów pyrometrycznych.
- Badanie przejść fazowych
- Zidentyfikować punkty przejść fazowych jako temperatury, przy których na zboczu chłodzenia rzeczywistych termogramów temperatury występują przystanki termiczne lub punkty przegięcia.
- Przeprowadzić pierwsze eksperymenty nagrzewania laserowego na materiałach ogniotrwałych, których punkty topnienia i wartości NSE są dobrze znane (np. molibden, wolfram, ZrC lub UO2). Pozwoli to na rzetelne sprawdzenie prawidłowego działania i dokładności metody.
UWAGA: Z analizy należy wykluczyć ewentualne punkty przegięcia na zboczu grzania termogramów, ponieważ mogą one być wynikiem zjawisk nie równowagowych o bardzo niepewnej interpretacji. - Porównać jednocześnie wyświetlany sygnał RLS z rzeczywistymi termogramami temperatury. Zidentyfikować początek powstawania nowych faz na powierzchni próbki przy pomocy RLS, gdzie odpowiednio pojawią się oscylacje i punkty przegięcia.
- Porównać temperatury przejść fazowych zarejestrowane przez pyrometr z ewentualnymi zmianami NSE związanymi z tymi samymi przejściami fazowymi.
8. Odzyskiwanie próbek
- Upuść ciśnienie z autoklawu i wyrównaj je do ciśnienia atmosferycznego.
- Otwórz autoklaw i wyjmij próbkę po stopieniu i ponownym zamrożeniu, a także ewentualne odłamane fragmenty. Części te można wykorzystać do charakterystyki materiału po stopieniu.
- Starannie oczyść autoklaw, zwłaszcza okna optyczne, za pomocą chusteczek i etanolu.
- Zbierz próbki i fragmenty do odpowiednich pojemników. W przypadku pracy w komorze rękawicowej z próbkami silnie radioaktywnymi, umieść pojemniki w ołowianym osłonowym pudełku.
Wyniki
Rysunek 3 przedstawia rzeczywiste termogramy temperatury zmierzone dla dwutlenku uranu o różnych stopniach utlenienia (UO2+x przy 0 < x < 0,21)2. Dwutlenek uranu jest kluczowym składnikiem najpowszechniej stosowanego paliwa w obecnych elektrowniach jądrowych. Jego utlenianie do różnych poziomów nadstechiometrii tlenu może zachodzić w normalnych i nienormalnych warunkach pracy reaktora12. Przy zastosowaniu obecnej metody wykazano, że utlenianie UO2 może prowadzić do gwałtownego obniżenia punktu topnienia/krystalizacji nawet o 700 K. W tym przypadku eksperymenty musiały zostać przeprowadzone pod dość wysokim ciśnieniem gazu obojętnego (He przy 10 MPa), aby zapobiec silnemu parowaniu niekongruentnemu w wysokich temperaturach.
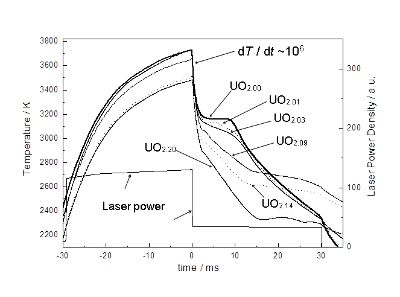
Rycina 3: Termogramy pomiarowe dla stechiometrycznych i hiperstechiometrycznych próbek dwutlenku uranu podgrzewanych laserowo (za 2).
Na wykresie przedstawiono przykład profilu podwójnego impulsu laserowego. Termogramy zarejestrowano dla kilku składów UO2+x . Przerwy w krzepnięciu występują w znacząco różnych temperaturach i wykazują różne cechy, w zależności od składu próbki, co ujawnia ewolucję temperatury topnienia/krzepnięcia oraz dynamikę krzepnięcia w układzie U-O. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Rysunek 4 przedstawia termogramy z pirometru (linia prosta) i spektropirometru zarejestrowane dla próbki dwutlenku plutonu ogrzewanej laserowo w atmosferze utleniającej (sprężone powietrze pod ciśnieniem 0,3 MPa). Ponadto, PuO2 jest niezbędnym składnikiem paliwa jądrowego. Na tej samej rycinie, we wstawkach, przedstawiono również dwa widma promieniowania zmierzone za pomocą spektropirometru w różnych temperaturach, wraz z krzywymi dopasowanymi do danych eksperymentalnych oraz odpowiadającymi im T i ελ wartości. Dzięki niniejszemu badaniu, PuO2 temperaturę topnienia/krzepnięcia ponownie oceniono na 3 017 K ± 28 K, o ponad 300 K wyższa, niż wskazywały wcześniej bardziej tradycyjne metody ogrzewania. Wyniki uzyskane tymi metodami były z pewnością obarczone wpływem rozległych oddziaływań wysokotemperaturowych między próbką a naczyniem, co jest problemem w dużej mierze rozwiązanym w zastosowanym tutaj podejściu z wykorzystaniem ogrzewania zdalnego.
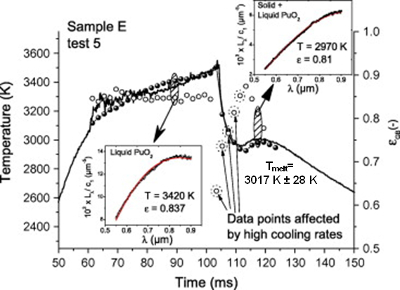
Rysunek 4: Termogramy zmierzone na próbce dwutlenku plutonu podgrzewanej laserowo powyżej temperatury topnienia.
Wykres główny: czarna ciągła linia i pełne czarne kółka reprezentują termogramy zarejestrowane na próbce PuO2 w atmosferze utleniającej odpowiednio za pomocą szybkiego pyrometru oraz wielodługościowego spektropyrometru. Białe kółka reprezentują wartości emisyjności spektralnej uzyskane poprzez dopasowanie eksperymentalnych danych o promieniowaniu do prawa promieniowania Plancka12. Dwa wstawki pokazują przykładowe widma zarejestrowane (czarne kółka) i dopasowane (czerwone ciągłe linie) odpowiednio dla ciekłego i krzepnącego PuO2, w założeniu ciała szarego. Na tych wykresach promieniowanie Lλ zostało znormalizowane do pierwszej stałej promieniowania c1 dla uproszczenia. Główny termogram uzyskano przy zastosowaniu średniej stałej emisyjności wynoszącej 0,83. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Rysunek 5 przedstawia serię impulsów ogrzewania laserowego przeprowadzonych na mieszaninie UO2 i ZrO2 w różnych atmosferach. Test ten jest reprezentatywny dla warunków, które mogą wystąpić w przypadku przypadkowego skoku temperatury w elektrowni jądrowej. W przypadku prowadzenia eksperymentów w argonie punkt topnienia/krzepnięcia występuje w powtarzalnej temperaturze w kolejnych strzałach. Z kolei temperatura topnienia/krzepnięcia spada w miarę powtarzania strzałów laserowych, jeśli cykle ogrzewania laserowego są przeprowadzane w sprężonym powietrzu. Wskazuje to, że w tym drugim przypadku próbka ulega coraz silniejszemu utlenieniu podczas zabiegów ogrzewania laserowego. Ponadto w przypadku mieszanych tlenków UO2- ZrO2 w warunkach hiperstechiometrii tlenu następuje obniżenie temperatury topnienia.
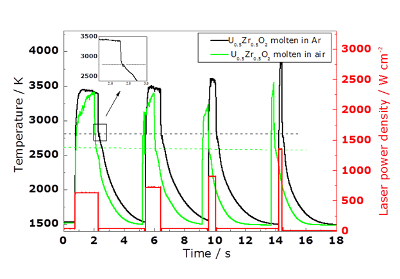
Rycina 5: Termogramy zmieszanych próbek UO2-ZrO2 pomiarowane w sprężonym argonie i powietrzu.
Punkt topnienia/krzepnięcia występuje w powtarzalnej temperaturze w kolejnych impulsach, jeśli eksperymenty są prowadzone w argonie (czarne termogramy). Z drugiej strony, temperatura topnienia/krzepnięcia maleje wraz z liczbą impulsów lasera, jeśli cykle nagrzewania laserowego są wykonywane w sprężonym powietrzu (zielone termogramy). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Kolejny przykład dotyczy innego rodzaju materiału, dwuazzyku uranu. Jest on rozważany jako potencjalny materiał dla alternatywnej koncepcji paliwa jądrowego, który mógłby pracować w wyższych temperaturach i znacząco zredukować ryzyko awarii związanej z przetopieniem rdzenia. Nowy skład zawierający dużą nadwyżkę węgla (nominalnie UC2.8) został po raz pierwszy zbadany za pomocą obecnego podejścia14. W tym przypadku temperatura eutektyczna UC2-C, ustalona na poziomie 27,37 K ± 20 K, została wykorzystana jako referencja promieniowania wraz z przejściem w stanie stałym z fazy sześciennej na tetragonalną (α→β), ustalonym na 2,050 K ± 20 K. Zmierzono, że współczynnik NSE związku bogatszego w węgiel wzrasta do 0,7 przy 650 nm, podczas gdy dla czystego dwuazzyku uranu na granicy obszaru eutektycznego ustalono wartość ελ = 0.53 . Wzrost ten przeanalizowano w kontekście rozdzielania się nadmiaru węgla i wykorzystano go do wyznaczenia temperatury liquidus (3,220 ± 50 K dla UC2.8). Ze względu na szybką dyfuzję w stanie stałym, wspomaganą również przez przejście sześcienne-tetragonalne, po schłodzeniu do temperatury pokojowej nie zaobserwowano wyraźnych oznak lamelowej struktury eutektycznej. Skład powierzchni eutektycznej C/UC2-x można było jakościowo, lecz spójnie, śledzić podczas procesu chłodzenia za pomocą zarejestrowanych widm promieniowania, jak pokazano na rysunkach 6 a i b. Co ciekawe, obecna analiza NSE wykazała, że o ile w fazie ciekłej zewnętrzna powierzchnia cieczy składała się prawie w całości z dwuazzyku uranu, o tyle podczas krzepnięcia szybko uległa ona wzbogaceniu w rozdzielony węgiel. Wydaje się, że rozdzielony węgiel szybko migrował do wnętrza materiału podczas dalszego chłodzenia. Przy przejściu α→β dwuazzyk uranu ponownie pokrywa niemal całą powierzchnię zewnętrzną. Wszystkie te szczegóły dotyczące zachowania materiału w bardzo wysokich temperaturach są kluczowe dla analizy tego typu związków w przypadku niekontrolowanego wzrostu temperatury w rdzeniu reaktora. Zostały one wywnioskowane wyłącznie na podstawie analizy spektroskopii promieniowania, podczas gdy byłyby one prawie niedostępne dla jakiejkolwiek innej techniki badawczej.
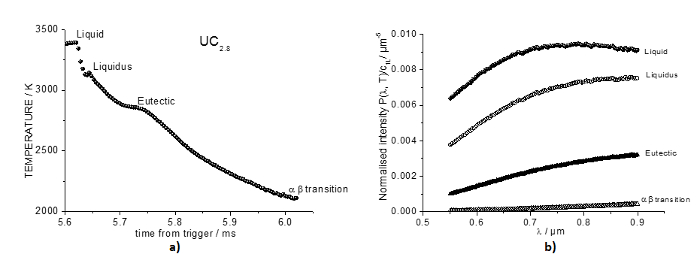
Rysunek 6: Termogram i widma promieniowania zmierzone dla próbki UC2.8 w argonie pod ciśnieniem14.
a) Etap chłodzenia termogramu zarejestrowanego dla próbki UC2.8. Pełne koła wskazują punkty czasowe, w których spektropirometrem zarejestrowano widma promieniowania. b) Cztery przykłady widm promieniowania zarejestrowanych w różnych temperaturach. Jedno z nich zarejestrowano w ciekłym UC2.8, natomiast pozostałe trzy odpowiadają zatrzymaniom termicznym widocznym na Rysunku 5a. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
Przedstawiona tutaj technika spektroskopii promieniowania z podgrzewaniem laserowym jest uznawana za innowacyjną i skuteczną metodę badania zachowania materiałów ogniotrwałych w bardzo wysokich temperaturach oraz ich procesu topnienia15, 16. Dzięki zdalnemu charakterowi pomiaru i niemal całkowitemu brakowi kontaktu z pojemnikiem, metoda ta jest szczególnie odpowiednia do eksperymentalnych badań radioaktywnych materiałów jądrowych oraz symulacji wypadków związanych z przetopieniem rdzenia w elektrowniach jądrowych, co obrazują przedstawione tutaj wyniki.
Podczas oceny danych eksperymentalnych uzyskanych obecną metodą należy bez wątpienia zachować ostrożność przy poprawnym przypisywaniu punktów eksperymentalnych do przejść fazowych. W rzeczywistości w bardzo wysokich temperaturach kinetyka materiału może być niezwykle szybka i mogą wystąpić zjawiska trudne do kontrolowania, takie jak parowanie niekongruentne, segregacja, dysocjacja związków itp. Jak pokazuje porównanie z bardziej tradycyjnymi metodami grzania (takimi jak piece indukcyjne), możliwość wystąpienia takich zjawisk uzasadnia zastosowanie techniki szybkiego grzania i chłodzenia, takiej jak obecna. Z drugiej strony mogą pojawić się wątpliwości co do efektywnej stabilizacji warunków równowagi termodynamicznej w obecnych warunkach grzania. Jak wyjaśniono w sekcji procedury, takich warunków nie można zagwarantować podczas etapu szybkiego grzania laserowego w cyklach termicznych. Jednakże warunki równowagi termodynamicznej są z pewnością osiągane na etapie chłodzenia. Stwierdzenie to zostało zweryfikowane za pomocą kodów komputerowych symulujących obecne eksperymenty w oparciu o dyfuzję masy i ciepła w warunkach bliskich równowadze w obecności lokalnych przejść fazowych11. Niemniej jednak warunki równowagi termodynamicznej powinny być zawsze sprawdzane eksperymentalnie, zazwyczaj poprzez pomiar dobrze określonych temperatur przejść fazowych w związkach, które mogą służyć jako referencje. W niniejszej pracy zrealizowano to poprzez wyznaczenie punktów topnienia/krzepnięcia W, Mo (zalecanych jako wtórne temperatury referencyjne w Międzynarodowej Skali Temperatur z 1990 roku17,18,19), UO2 oraz eutektyki ZrC-C9. Pomiar takich punktów referencyjnych jest również niezbędny do oceny dokładności i niepewności zastosowanego podejścia.
Biorąc pod uwagę ekstremalne warunki i zjawiska występujące w eksperymentach z ogrzewaniem laserowym, precyzyjna analiza niepewności jest kluczowa dla użyteczności uzyskanych danych. Dla pomyślnych kampanii pomiarowych skumulowana niepewność wpływająca na dane dotyczące temperatury przejścia fazowego powinna wynosić ±1% temperatury bezwzględnej, przy współczynniku pokrycia równym 2 odchyleniom standardowym (poziom ufności 95%). Zakresy niepewności mogą być większe w przypadku materiałów złożonych, gdzie na przykład parowanie niekongruentne może w niekontrolowany sposób zmieniać rzeczywisty skład próbki podczas eksperymentów. Taka niepewność powinna uwzględniać błędy wynikające z procedury kalibracji, wyznaczania NSE, stabilności próbki (t.j. powtarzalności eksperymentalnych temperatur przejścia fazowego w kolejnych impulsach lasera) itd. Przykład analizy niepewności dla punktu topnienia/krzepnięcia PuO2 przedstawiono w tabeli 1. Poszczególne składowe niepewności można uznać za niezależne i połączyć zgodnie z prawem propagacji błędów3.
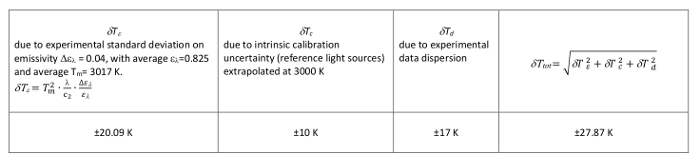
Tabela 1: Przykład analizy niepewności dla punktu topnienia/krystalizacji PuO2 (Referencja13).
Znaczenie i wartość c2 opisano w sekcji wstępnej wraz z komentarzami do równania 1. Δελ oznacza tutaj dwa odchylenia standardowe wokół średniej wartości eksperymentalnej uzyskanej dla ελ poprzez dopasowanie eksperymentalnych widm promieniowania w ramach założenia ciała szarego. δTc oraz δTd reprezentują odpowiednio dwa odchylenia standardowe wokół średniej ekstrapolowanej krzywej temperatury lampy wzorcowej oraz średniej eksperymentalnej wartości temperatury krzepnięcia.
Obecne podejście eksperymentalne można ulepszyć. W szczególności, połączenie naczynia ciśnieniowego ze spektrometrem mas za pomocą złożonego systemu rur pozwoli na wykrycie, przynajmniej jakościowe, gatunków obecnych w pióropuszu pary uwalnianym przez gorący materiał. Ponadto planowane jest zastosowanie kamery termowizyjnej do dwuwymiarowych badań rozkładu temperatury na powierzchni gorącej próbki, aby wykryć ewentualne niejednorodności i efekty segregacji. Wreszcie przewidziano ulepszenia w systemie bezpieczeństwa zbudowanym wokół obecnego wyposażenia. W rzeczywistości stosowana tutaj pleksiglasowa komora rękawicowa nadaje się do badania materiałów silnie radioaktywnych, takich jak uran i pierwiastki transuranowe, dzięki temu, że skutecznie blokuje promieniowanie α. Jednakże osłona ta nie jest wystarczająco bezpieczna do badania silnych emiterów γ, takich jak nuklidy zawarte w rzeczywistym napromieniowanym paliwie jądrowym. Do badań zużytego paliwa jądrowego pochodzącego z rzeczywistych elektrowni jądrowych planowane jest nowe urządzenie obejmujące celę z ołowianymi ścianami.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy są wdzięczni Komisji Europejskiej za finansowanie obecnych badań w ramach jej instytucjonalnych programów badawczych. Ponadto część prezentowanych badań została sfinansowana w ramach VI Programu Ramowego WE w ramach projektu F-BRIDGE oraz 7 FP w ramach projektów SAFEST i GENTLY.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Dwukanałowy szybki pirometr | Zmontowany | Szybki pirometr. Detektory fotodiodowe o długości fali 650 nm i 488 nm, wyposażone w obiektyw skupiający i szybki wzmacniacz logarytmiczny. | |
| Laser TRUMPF HLD4506, TRUMPF, | TRUMPF Schramberg, Niemcy | HLD4506 | Czynnik grzewczy |
| Spektrometr CDI | Karta spektrografu optycznego CDI, 256 kanałów | Matryca spektrometru pirometrycznego o wielu długościach fal | |
| Laser Ar+ | Technologia lasera jonowego | 5500A-00 | 0,75 W Oscyloskop laserowy RLS |
| NICOLET | NICOLET, Madison, Wi, USA | Pro 44C Transient Digitizer | AD konwerter, system |
| akwizycji danychSETNAG Analizator tlenu | SETNAG, Marsylia, Francja | JC24V-M | ZrO2 do analizy tlenu w autoklawie |
| Źródło ciała doskonale czarnego | POLYTECH CI Waldbronn, Niemcy | Dostosowane | źródło ciała doskonale czarnego do kalibracji spektropirometru |
| Standardowe lampy | kalibracyjne POLARON, Watford, Wielka Brytania | P.224c i P213c | Lampy do kalibracji pirometru i spektrometru |
Bibliografia
- Council Directive 2009/71/Euratom of 25 June 2009 establishing a Community framework for the nuclear safety of nuclear installations. , Available from: http://eur-lex.europa.eu/legal-content/EN/TXT/?qid=1412848109512&uri=CELEX%3A32009L0071 (2009).
- Manara, D., Ronchi, C., Sheindlin, M., Lewis, M., Brykin, M. Melting of stoichiometric and hyperstoichiometric uranium dioxide. J. Nucl. Mater. 342, 148-163 (2005).
- Manara, D., Sheindlin, M., Heinz, W., Ronchi, C. New techniques for high-temperature melting measurements in volatile refractory materials via laser surface heating. Review of Scientific Instruments. 79, 113901-113908 (2008).
- De Bruycker, F., et al. Reassessing the melting temperature of PuO2. Materials Today. 13, 52-55 (2010).
- Kato, M., et al. Solidus and liquidus temperatures in the UO2-PuO2 system. J. Nucl. Mater. 373, 237-245 (2008).
- DeWitt, D. P., Richmond, J. C. Thermal radiative properties of materials. Theory and practice of radiation thermometry. DeWitt, D. P., Nutter, G. D. , Wiley. New York. (1988).
- Neuer, G., Fiessler, L., Groll, M., Schreiber, E. Critical analysis of the different methods of multiwavelength pyrometry. Temperature: its measurement and control in science and industry, vol. 6. Schooley, J. F. , AIP. New York. 787-789 (1992).
- Jacquemain, D., et al. Nuclear Power Reactor Core Melt Accidents. State of Knowledge. , EDP Science. ISBN: 978-2-7598-1835-8 1835-1838 (2015).
- Manara, D., et al. The ZrC-C eutectic structure and melting behaviour: A high-temperature radiance spectroscopy study. J. Eur. Ceram. Soc. 33, 1349-1361 (2013).
- Manara, D., et al. On the melting behaviour of calcium monoxide under different atmospheres: A laser heating study. J. Eur. Ceram. Soc. 34, 1623-1636 (2014).
- Welland, M. J., Thompson, W. T., Lewis, B. J., Manara, D. Computer simulations of non-congruent melting of hyperstoichiometric uranium dioxide. J. Nucl. Mater. 385, 358-363 (2009).
- Olander, D. Nuclear Fuels- Present and future. J. Nucl. Mater. 389, 1-22 (2009).
- De Bruycker, F., et al. The melting behaviour of plutonium dioxide: A laser-heating study. J. Nucl. Mater. 416, 166-172 (2011).
- Manara, D., Boboridis, K., Morel, S., De Bruycker, F. The UC2-x - Carbon eutectic: A laser heating study. J. Nucl. Mater. 466, 393-401 (2015).
- Barrachin, M., Chevalier, P. Y., Cheynet, B., Fischer, E. New modelling of the U-O-Zr phase diagram in the hyper-stoichiometric region and consequences for the fuel rod liquefaction in oxidising conditions. J. Nucl. Mater. 375, 397-409 (2008).
- Guéneau, C., Chartier, A., Van Brutzel, L. Thermodynamic and thermophysical properties of the actinide oxides. Comp Nucl Mater. 2, 21-59 (2012).
- Preston-Thomas, H. The International Temperature Scale of 1991 (ITS-90). Metrologia. 27, 3-10 (1990).
- Preston-Thomas, H. Erratum: The International Temperature Scale of 1990 (ITS-90). Metrologia. 27, 107(1990).
- Bedford, R. E., Bonnier, G., Maas, H., Pavese, F. Recommended values of temperature on the International Temperature Scale of 1990 for a selected set of secondary reference points. Metrologia. 33, 133-154 (1996).
Przedruki i uprawnienia
