Przedstawiono protokół równoległej produkcji wytrąconego węglanu wapnia i materiału zeolitowego z żużla wielkopiecowego poprzez karbonatyzację minerałów i alkaliczną konwersję hydrotermalną. Badana jest wydajność materiału zeolitowego w kierunku adsorpcji niklu.
Artykuł metodologiczny
Dwukierunkowa waloryzacja żużla wielkopiecowego: synteza wytrąconego węglanu wapnia i zeolitowego adsorbentu metali ciężkich
W tym artykule
Podsumowanie
Streszczenie
Celem tej pracy jest przedstawienie bezodpadowego procesu magazynowania CO2 w stabilnej i łagodnej formie mineralnej przy jednoczesnej produkcji minerałów zeolitowych o wystarczającej zdolności adsorpcji metali ciężkich. W tym celu jako materiał wyjściowy wykorzystuje się żużel wielkopiecowy, pozostałość po produkcji żelaza. Wapń jest selektywnie ekstrahowany z żużla przez ługowanie kwasem octowym (2 MCH3COOH) jako środkiem ekstrakcyjnym. Przefiltrowany odciek jest następnie oczyszczany fizykochemicznie, a następnie karbonizowany w celu wytworzenia wytrąconego węglanu wapnia (PCC) o wysokiej czystości (<2% wag. zanieczyszczeń niewapniowych, zgodnie z analizą ICP-MS). Wodorotlenek sodu dodaje się w celu zneutralizowania zregenerowanego octanu. Właściwości morfologiczne otrzymanego kalcytu PCC są dostosowane do jego potencjalnego zastosowania jako wypełniacza w papiernictwie. Równolegle pozostałości ciał stałych z etapu ekstrakcji są poddawane konwersji hydrotermalnej w roztworze (2 M NaOH), który prowadzi do powstania dominującej określonej fazy mineralnej zeolitycznej (wykrytej przez XRD), a mianowicie analcymu (NaAlSi2O6∙H2O). Ze względu na jego zdolność do adsorpcji Ni2+, jak podano z eksperymentów adsorpcji wsadowej i analizy ICP-OES, produkt ten może być potencjalnie stosowany w oczyszczaniu ścieków lub do zastosowań związanych z remediacją środowiska.
Wprowadzenie
Pośrednie nasycanie dwutlenkiem węgla pozostałości przemysłowych bogatych w metale alkaliczne było szeroko badane w ramach technologii wychwytywania i magazynowania dwutlenku węgla (CCS)1,2,3,4. Pewna ilość CO2 może być magazynowana w sposób wydajny, trwały i nieszkodliwy dla atmosfery. Jednak, chociaż powstają cenne materiały, istnieje część techniki, która pozostaje nieodpowiednio zbadana. W procesie pośredniego nasycania dwutlenkiem węgla wapń jest selektywnie ekstrahowany z materiału, a następnie poddawany karbonatyzacji w kontrolowanych warunkach. Jednak w procesie waloryzacji odpadów powstają stałe pozostałości z materiału; Pozostałości te nie są dalej przetwarzane ani wykorzystywane po etapie ekstrakcji wapnia. Należy znaleźć drogi przetwarzania, które zmniejszają produkcję takich pozostałości, a nawet je eliminują. W tym celu w ostatnim czasie podjęto wysiłki na rzecz opracowania i optymalizacji procesu, w którym, przy użyciu żużla wielkopiecowego (BF) jako materiału wyjściowego, można osiągnąć sekwestrację węgla bez odpadów mineralnych, której towarzyszy tworzenie użytecznych minerałów5,6.
Kilka materiałów odpadowych jest kwalifikowanych jako wydajne reagenty do mineralizacji CO2. Wśród nich żużle z produkcji żelaza i stali wykazują znacznie wyższy eksperymentalny pobór CO2 niż wszystkie inne odpady przemysłowe4. Atrakcyjność żużla BF do waloryzacji odpadów polega na jego właściwościach (właściwościach chemicznych, mineralnych i morfologicznych) oraz potencjalnych zastosowaniach materiału5. Jest to produkt uboczny procesu produkcji żelaza, w którym zanieczyszczenia z rudy żelaza są usuwane w procesie pirometalurgicznym. W zależności od sposobu, w jaki jest schładzany po oddzieleniu od stopionego żelaza, powstają cztery różne rodzaje żużla: (i) chłodzony powietrzem (tj. krystaliczny), (ii) granulowany (tj. zeszklony), (iii) ekspandowany (tj. spieniony) i (iv) granulowany.
Chociaż produkcja wytrąconego węglanu wapnia (PCC) za pomocą pośredniego karbonatyzacji żużla BF jest procesem, który zdołał przyciągnąć wiele uwagi7,8, hydrotermalna konwersja żużla do produkcji minerałów zeolitowych jest technologią, która była badana i rozwijana dopiero w ostatnich latach9,10,11. Jednak w żadnym z tych przypadków nie uznano jej za technikę, którą można by zastosować w połączeniu z pośrednim karbonatyzowaniem żużla BF w celu osiągnięcia symbiotycznego tworzenia PCC i zeolitów. Po opisanym tutaj dwukierunkowym procesie waloryzacji, te dwie techniki są sprzężone w celu osiągnięcia wystarczającej sekwestracji CO2 przy jednoczesnym otrzymywaniu minerałów zeolitowych i eliminowaniu wszelkich potencjalnych pozostałości stałych. Zgodnie z tą procedurą, CO2 jest magazynowany w wapniu, który został wyekstrahowany z żużla przez ługowanie kwasem w wyniku mineralnej reakcji karbonatyzacji5. Aby uzyskać odpowiednie właściwości produktu PCC do zastosowań w papiernictwie (mineralogia, rozkład wielkości cząstek i morfologia cząstek), odciek z etapu ekstrakcji jest najpierw oczyszczany fizykochemicznie6. Równolegle minerały zeolityczne powstają w roztworze w wyniku hydrotermalnej konwersji stałych pozostałości powstałych na etapie ekstrakcji wapnia5.
Zeolit to minerał glinowo-krzemianowy. Występuje naturalnie, ale może być również produkowany przemysłowo na dużą skalę. Zidentyfikowano wiele unikalnych struktur zeolitowych, co prowadzi do różnych zastosowań tych materiałów. Na przykład mogą być używane jako katalizatory w kilku sektorach przemysłu12,13; można je znaleźć w detergentach i materiałach budowlanych jako dodatki do asfaltu, betonu14,15 i cementu portlandzkiego16,17; Mają również zastosowanie w domenach Medical18,19,20 i agricultural21,22,23. Ponadto, ze względu na dużą powierzchnię właściwą i zdolność wymiany kationów, zeolity mogą być również stosowane jako sorbenty24,25,26,27. Te konkretne sorbenty mogą być również używane do bezpośredniego oczyszczania strumieni zawierających metale ciężkie, takich jak ścieki lub zanieczyszczone wody gruntowe28,29,30,31. W niniejszej pracy materiał zeolityczny wytwarzany z żużla BF w procesie dwukierunkowej waloryzacji jest po raz pierwszy badany jako adsorbent dla metalu ciężkiego, jakim jest nikiel.
Do proponowanego procesu symbiotycznego powinien być użyty środek ekstrakcyjny przyjazny zarówno dla PCC, jak i dla tworzenia zeolitu. W związku z tym wybór odpowiedniego ekstraktora ma kluczowe znaczenie. Spośród kilku czynników ługujących stosowanych we wcześniejszych badaniach zarówno nad pośrednim karbonatyzacją dwutlenku węgla7,8 i hydrotermalnym conversion10,11 żużla BF, kwas octowy został wybrany jako najbardziej obiecujący. Kwas solny 10 wykazuje szkodliwy wpływ zarówno na wytwarzanie PCC, jak i na selektywność wymywania, powodując znaczne straty w ilości Si i Al w roztworze odcieku. Z drugiej strony, kwas mrówkowy11 okazał się skuteczny, ponieważ udaje mu się skutecznie usunąć Ca i Mg z żużla, prezentując jednocześnie niezwykłą selektywność wymywania, pozostawiając zarówno Si, jak i Al niezakłócone. Wykazuje jednak niższą stałą dysocjacji kwasu niż kwas octowy33, co sugeruje, że wytrącanie węglanu wapnia powinno być łatwiejsze do osiągnięcia po zastosowaniu roztworów octanu jako środka ekstrakcyjnego. Wykazano również, że w niektórych przypadkach, np. przy użyciu bursztynianów34 i szczawianów35, zamiast PCC tworzą się osady niewęglanowe. Eloneva i wsp. 36 porównał szesnaście ekstrahentów do usuwania wapnia z żużli hutniczych i stwierdził, że kwas octowy jest najbardziej efektywny (najlepsza wydajność między stężeniami ekstrahentów 0,5 M i 2 M) i najbardziej skuteczny (najwyższy odzysk wapnia na poziomie ~100%).
Poniższy protokół szczegółowo opisuje eksperymentalny proces na skalę laboratoryjną, który prowadzi do powstania PCC o wysokiej czystości i materiału zeolitowego, z potencjalnymi zastosowaniami odpowiednio jako wypełniacze papierowe i sorbenty metali ciężkich. Materiałem wyjściowym jest żużel BF. Przedstawiono również procedury badawcze stosowane do oceny zsyntetyzowanego materiału zeolitowego jako odpowiedniego sorbentu metali ciężkich.
Protokół
1. Ekstrakcja wapnia z żużla wielkopiecowego
UWAGA: Ze względu na szkodliwy wpływ kwasowości na selektywność wymywania, ekstrakcja wapnia odbywa się w dwóch etapach, przy użyciu połowy molowości kwasu octowego (CH3COOH), której użyto by w pojedynczym etapie.
- Rozetrzeć żużel BF w moździerzu i przesiać do uzyskania wielkości cząstek poniżej 2 mm.
- Otworzyć reaktor autoklawowy wyposażony w mieszadło z podwójnym wirnikiem, płaszcz grzewczy/chłodzący, manometr i termoparę. Upewnić się, że wnętrze naczynia reaktora oraz elementy wystające z głowicy reaktora (wał mieszadła, wirnik oraz gniazdo termopary, które pełni funkcję przegrody) są czyste i wolne od wszelkich zanieczyszczeń, które mogłyby zakłócić proces ekstrakcji wapnia. W przeciwnym razie należy je dokładnie umyć.
- Odważyć 100 g przesianego żużla BF (<2 mm) i umieścić go w naczyniu. Do naczynia dodać 731 mL CH3COOH (2 M) i je zamknąć. Upewnić się, że zamknięty reaktor jest prawidłowo przymocowany do podpory.
- Umieścić płaszcz grzewczy w odpowiedniej pozycji, tak aby zakrywał niemal całe naczynie. Ustawić temperaturę grzania na 30 °C i rozpocząć mieszanie zawiesiny z prędkością 1 000 rpm. Odczekać, aż temperatura wewnątrz reaktora osiągnie wartość zadaną (około 15 min), a następnie pozostawić zawiesinę do mieszania w wyżej wymienionych warunkach przez 60 min.
- Po upływie czasu ekstrakcji kwasowej zdjąć płaszcz grzewczy, otworzyć reaktor i przelać zawiesinę z reaktora do zlewki. Można również użyć zaworu spustowego, jednak grube cząstki stałe mogą zablokować przejście.
- Przefiltrować zawiesinę pod próżnią, aby oddzielić roztwór wymywania od pozostałości stałych; użyć papieru filtrującego o wielkości porów 8 µm lub mniejszej. Przetworzyć ciała stałe natychmiast (wilgotny osad) lub pozostawić je do wyschnięcia w temperaturze otoczenia w celu późniejszego przetworzenia.
UWAGA: Roztwór wymywania można przechowywać w temperaturze otoczenia, jednak najlepiej poddać go dalszemu przetwarzaniu (oczyszczaniu i karbonatyzacji) wkrótce potem, aby uniknąć niekontrolowanego wytrącania rozpuszczonych związków. - Umyć zarówno głowicę, jak i naczynie reaktora wodą DI, aby upewnić się, że nie pozostały żadne pozostałości kwasu ani żużla.
- Umieścić suchą pozostałość stałą z pierwszego etapu ekstrakcji Ca w naczyniu i dodać 731 mL CH3COOH (2 M). Powtórzyć tę samą procedurę (krok 1.5), aby wymieszać ciała stałe z kwasem (w 30 °C i 1 000 rpm przez 60 min).
- Po zakończeniu drugiego etapu ekstrakcji przelać zawiesinę poekstrakcyjną do probówek do wirowania. Użyć probówek o dużej pojemności (np. 50 mL lub większych) i stosować standardowe zasady wirowania, np. zapewniając taką samą masę w każdej probówce.
- Oddzielić ciała stałe od roztworu wymywania poprzez wirowanie zawiesiny przy 2 500 x g przez minimum 10 min. Powoli przelać nadsącz do nowej butelki, pozostawiając ciała stałe w probówkach.
UWAGA: W ten sposób uzyskano oddzielenie ciał stałych (zawieszonej krzemionki i pozostałości żużla BF) od ciekłej fazy bogatej w octan wapnia.
- Oddzielić ciała stałe od roztworu wymywania poprzez wirowanie zawiesiny przy 2 500 x g przez minimum 10 min. Powoli przelać nadsącz do nowej butelki, pozostawiając ciała stałe w probówkach.
- Odzyskać pozostałość stałą powstałą w drugim etapie ekstrakcji z probówek i zawiesić ją ponownie w wodzie DI. Przeprowadzić kolejną rundę wirowania, aby usunąć pozostałe rozpuszczalne octany. Odzyskać przemyte ciała stałe i pozwolić im wyschnąć w warunkach otoczenia.
- Połączyć roztwory z pierwszej filtracji ekstrakcyjnej (filtrat) i z drugiego wirowania ekstrakcyjnego (nadsącz), aby uzyskać poekstrakcyjny roztwór wymywania.
2. Fizykochemiczne oczyszczanie ługów poekstrakcyjnych
UWAGA: Pomimo oddzielenia ciał stałych od roztworu odcieku (krok 1.9), otrzymany nadsącz nadal zawiera zanieczyszczenia rozpuszczalne lub koloidalne. Najważniejszymi z tych zanieczyszczeń są krzemionka, magnez i glin. Zgodnie z wcześniej opublikowanymi pracami32, rozpuszczalność krzemionki w czystej wodzie jest proporcjonalna do temperatury roztworu (tj. poprzez obniżenie temperatury czystej wody zmniejsza się również rozpuszczalność krzemionki). Chociaż roztwór odcieku nie jest czystą wodą, stwierdzono, że poddanie chłodzeniu nadsączu uzyskanego z rozdziału ciało stałe-ciecz zawiesiny po ekstrakcji prowadzi do dalszego usuwania krzemionki (w porównaniu do samej wirowania)2. Z drugiej strony, zanieczyszczenia magnezem i glinem występują w nadsączu w formie octanów. Aby znacząco zmniejszyć ich rozpuszczalność, muszą one zostać przekształcone w nierozpuszczalne wodorotlenki metali poprzez regulację pH2.
- Do nadsączu dodać stężony roztwór NaOH (50% w/w) w taki sposób, aby końcowe stężenie NaOH w nadsączu wyniosło 1,25 M; spowoduje to podniesienie pH do około 8,4, co przekształci octany magnezu i glinu w ich znacznie mniej rozpuszczalne formy w postaci wodorotlenków. Roztwór żrący dodawać powoli, cały czas mieszając i mierząc pH.
- Nadsącz wzbogacony o NaOH umieścić w lodówce i schłodzić do 1 °C, aby doprowadzić do dodatkowego wytrącenia krzemionki.
- Po ochłodzeniu roztwór przefiltrować metodą filtracji próżniowej, używając papieru filtrującego o rozmiarze porów 0,45 µm. Mikrofiltracja roztworu pozwala na dalsze usunięcie krzemu oraz wytrąconych zanieczyszczeń magnezu i glinu.
3. Karbonatyzacja oczyszczonego odcieku
UWAGA: Ze względu na regenerację kwasu octowego podczas karbonatyzacji, NaOH jest stosowany jako dodatek do buforowania kwasowości, co hamuje wytrącanie wapnia. Aby uzyskać czystszy PCC, NaOH należy stosować w stężeniu sub-ekvimolarnym w stosunku do stężenia CH3COOH użytego w etapie ekstrakcji (2 M).
- Wlać oczyszczony odciek do reaktora autoklawu. Sprawdzić naczynie oraz elementy pokrywy, aby upewnić się, że są wolne od pozostałości z poprzednich użyć, co zapobiegnie zakłócaniu reakcji karbonatyzacji przez zanieczyszczenia. Dodać do naczynia stężony NaOH (50% w/w) w taki sposób, aby końcowe stężenie NaOH w roztworze oczyszczonego odcieku wynosiło 1,7 M, w celu neutralizacji regenerowanego CH3COOH podczas karbonatyzacji. Zamknąć szczelnie reaktor i ostrożnie przymocować go do podpory.
- Umieścić płaszcz grzejny reaktora w odpowiedniej pozycji. Ustawić temperaturę grzania na 30 °C i rozpocząć mieszanie zawiesiny z prędkością 1 000 rpm. Odczekać, aż wnętrze reaktora osiągnie żądaną temperaturę (około 15 min). Rozpocząć karbonatyzację mieszaniny poprzez wprowadzenie do reaktora CO2 o wysokiej czystości (99,5%) pod ciśnieniem 2 bar; proces prowadzić przez 60 min.
- Po zakończeniu karbonatyzacji zdjąć płaszcz grzejny, odbarczyć i otworzyć reaktor, a następnie przelać skarbonatyzowaną zawiesinę do zlewki.
UWAGA: Po odbarczeniu można również użyć zaworu spustowego, ponieważ cząstki stałe są drobne. - Przefiltrować powstałą zawiesinę pod próżnią, aby oddzielić osady stałe od roztworu; użyć papieru filtracyjnego o rozmiarze porów 8 µm lub mniejszym. Dokładnie przepłukać osad na filtrze wodą DI pod próżnią w celu usunięcia rozpuszczalnego sodu.
UWAGA: Wyraźny spadek przewodności filtratu z płukania może służyć do potwierdzenia punktu końcowego płukania. - Wysuszyć materiał stały w suszarce w temperaturze 105 °C przez 24 h, aby uzyskać PCC.
4. Konwersja hydrotermalna stałych pozostałości po ekstrakcji
UWAGA: Do konwersji hydrotermalnej wykorzystano pozostałe ciała stałe pozbawione wapnia z ekstrakcji żużla wielkopiecowego kwasem octowym. Po każdym cyklu ekstrakcji (obejmującym oba etapy) można odzyskać mniej niż 50% wag. masy początkowej (ze względu na ekstrakcję wapnia i częściową utratę krzemionki koloidalnej podczas filtracji, w zależności od zastosowanej porowatości papieru filtracyjnego). W związku z tym konieczne jest przeprowadzenie wielu serii ekstrakcji w celu uzyskania masy ciał stałych niezbędnej do etapu konwersji hydrotermalnej.
- Umieść 60 g suchych pozostałości stałych z ekstrakcji wapnia w czystym reaktorze autoklawowym. Dodaj 300 mL 2 M roztworu NaOH. Zamknij reaktor i przymocuj go do podpory.
- Umieść płaszcz grzewczy reaktora w odpowiedniej pozycji. Ustaw temperaturę grzania na 150 °C i rozpocznij mieszanie zawiesiny z prędkością 300 rpm. Odczekaj około 45-50 min, aż wnętrze reaktora osiągnie pożądaną temperaturę. Pozostaw zawiesinę do mieszania w wyżej wymienionych warunkach przez 24 h.
- Po zakończeniu konwersji hydrotermalnej zdejmij płaszcz grzewczy i pozwól reaktorowi ostygnąć przez 60 min, do temperatury około 35 °C. W celu przyspieszenia chłodzenia można użyć układu chłodzącego płaszcza reaktora.
- Otwórz reaktor i przelej przetworzoną zawiesinę do zlewki.
- Przefiltruj zawiesinę pod próżnią, aby oddzielić przetworzone ciało stałe od roztworu; użyj papieru filtrującego o wielkości porów 8 µm lub mniejszej. Dokładnie przemyj ciało stałe wodą DI pod próżnią, aby usunąć nadmiar ługu.
UWAGA: Punkt końcowy płukania można potwierdzić poprzez wyraźny spadek przewodności filtratu z płukania. - Wysusz przefiltrowany materiał w suszarce w temperaturze 105 °C przez 24 h, aby otrzymać materiał poddany konwersji hydrotermalnej.
- Rozdrobnij materiał ziarnisty za pomocą moździerza i tłuczka, a następnie przesiej otrzymany materiał do wielkości cząstek <0,85 mm.
5. Testy adsorpcji metali ciężkich z wykorzystaniem produktu zeolitowego
UWAGA: Jako metal ciężki do badania wybrano Ni2+. Syntetyzowano roztwory zanieczyszczone różnymi początkowymi stężeniami metalu ciężkiego. Jako odpowiednie dla potrzeb niniejszego badania wybrano początkowe stężenia metalu ciężkiego w zakresie 2-200 mg/L.
- Aby przygotować roztwory zanieczyszczone do eksperymentów równowagowych, za pomocą mikropipety dodać odpowiednią ilość analitycznego roztworu wzorcowego Ni2+ o stężeniu 1 000 mg/L do 1 L ultra-czystej wody w kolbie miarowej, aby uzyskać roztwory o pożądanych stężeniach Ni2+ (2 mg/L, 10 mg/L, 20 mg/L, 100 mg/L oraz 200 mg/L).
- W zakorkowanych plastikowych butelkach rozproszyć 1 g materiału przekształconego hydrotermalnie, uzyskanego w kroku 4.6, w 100 mL każdego z syntetycznie przygotowanych roztworów zanieczyszczonych.
- Dodawać kroplami stężony NaOH (początkowo 2 M, a bliżej punktu końcowego 0,5 M), aby dostosować pH roztworów do wartości 4-5. Roztwór należy stale mieszać z niską prędkością za pomocą magnetycznego mieszadła na płycie grzejno-mieszalnej. Podczas dodawania NaOH monitorować pH za pomocą elektrody pH zanurzonej w roztworze.
- Butelki umieścić w inkubatorze z wytrząsarką i wytrząsać z prędkością 160 rpm w temperaturze 20 °C przez 24 h.
- Po wymieszaniu dodawać kroplami stężony HCl (początkowo 2 M, a bliżej punktu końcowego 0,2 M) do roztworu, aby ponownie dostosować pH do wartości 4-5. Podczas regulacji stale mieszać roztwór z niską prędkością za pomocą magnetycznego mieszadła na płycie grzejno-mieszalnej. Podczas dodawania HCl stale monitorować pH za pomocą elektrody pH zanurzonej w roztworze.
- Zawiesinę przenieść do probówek wirówkowych. Oddzielić fazę stałą od roztworu, korzystając z wirówki laboratoryjnej przy 2 500 x g przez 5 min. Ostrożnie przelać nadsącz do nowej butelki, pozostawiając ciało stałe w probówce wirówkowej.
- Zakwasić roztwór HNO3 (stężenie kwasu azotowego 2 wt%), aby obniżyć pH do wartości <2.
UWAGA: Krok ten wykonuje się w celu zapewnienia, że jony pozostaną w roztworze podczas przechowywania (w temperaturze otoczenia) przed dalszymi manipulacjami i analizą. - Wyznaczyć stężenie równowagowe badanego metalu ciężkiego w nadsączu za pomocą ICP-OES.
UWAGA: Roztwory rozcieńcza się 10-100 krotnie za pomocą rozcieńczalnika 2 wt% HNO3, tak aby przewidywane stężenie mieściło się w zakresie liniowym kalibracji urządzenia (0-2 mg/L). Do każdej rozcieńczonej próbki dodaje się itr w stężeniu 2 mg/L jako standard wewnętrzny. Urządzenie ICP-OES jest obsługiwane zgodnie z zaleceniami producenta dotyczącymi analizy metali w ściekach37. Do tego kroku odpowiednie są również alternatywne techniki oznaczania stężenia niklu w roztworze, takie jak ICP-MS i AAS. - Obliczyć ilość metalu ciężkiego zaadsorbowanego na 1 g adsorbenta w stanie równowagi (qe) korzystając z następującego wzoru:
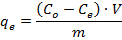
gdzie Co to stężenie początkowe (µmol/mL) jonów metalu ciężkiego w roztworze, Ce to stężenie równowagowe jonów metalu ciężkiego w roztworze (µmol/mL), V to objętość roztworu zanieczyszczonego (mL), a m to masa suchego adsorbenta (g).
Wyniki
W celu sprawdzenia czystości i wydajności osadów węglanowych można zastosować kilka technik instrumentalnych. Skład pierwiastkowy (w tym składniki główne i śladowe) można oznaczyć za pomocą spektroskopii emisyjnej z indukcyjnym sprzężeniem plazmy (ICP-OES), spektrometrii mas z indukcyjnym sprzężeniem plazmy (ICP-MS) lub spektroskopii absorpcyjnej (AAS) po trawieniu kwasem (w HCl), bądź za pomocą spektroskopii fluorescencji rentgenowskiej (XRF) z próbką w formie proszku lub tabletki. Metoda XRF jest mniej czuła w przypadku składników śladowych (<1 wt%). Więcej szczegółów i przykładów znajduje się w pracy De Crom et al.6 Wyniki te pozwolą stwierdzić, czy obecne są niepożądane zanieczyszczenia i pomogą określić, na podstawie bilansu masy, wydajność konwersji zawartości wapnia z pierwotnego żużla do PCC. Skład mineralny najlepiej określić za pomocą rentgenowskiej dyfrakcji proszków (XRD). Otrzymany dyfraktogram dostarcza informacji jakościowych o obecności krystalicznych faz mineralnych. Ilościowe oznaczenie względnych zawartości wykonuje się metodą rafinacji Rietvelda (z dokładnością około ± 2-3 wt%). Więcej szczegółów i przykładów można znaleźć w pracy Santos et al.38 Wyniki te pozwolą zweryfikować, czy warunki procesu lub zanieczyszczenia wpływają na proces krystalizacji, generując dodatkowe niepożądane fazy poza kalcyt (CaCO3). Rozkład wielkości cząstek (PSD) oraz średnią średnicę cząstek najlepiej określić za pomocą dyfrakcji laserowej w środowisku mokrym (woda DI). Więcej szczegółów i przykładów znajduje się w pracy De Crom et al.6 Wyniki te są wykorzystywane do oceny, czy PCC spełnia wymagania dotyczące jego zamierzonego zastosowania (t.j. produkcji papieru), które zazwyczaj określają górną granicę wielkości cząstek oraz zakres rozkładu.
Skład pierwiastkowy odcieku po ekstrakcji oraz produktów po karbonatyzacji, a także dyfraktogram XRD i rozkład wielkości cząstek (PSD) na podstawie objętości osadów po karbonatyzacji, przedstawiono na Rysunkach 1 i 2. Do pomiaru zawartości (wt%) wybranych metali (Ca, Mg, Al i Si) w składzie odcieku po etapie ekstrakcji Ca i przed jego karbonatyzacją wykorzystano technikę ICP-MS. Zastosowanie octowego kwasu czystości analitycznej (2 M) jako czynnika ługującego pozwoliło na ekstrakcję Ca na poziomie około 90% (Rysunek 1a). Z wyników wynika, że jeszcze wyższą efektywność ekstrakcji odnotowano dla magnezu (prawie 100%), który jest kolejnym metalem mogącym zostać efektywnie poddanym karbonatyzacji, jednak w bardziej intensywnych warunkach.
Zbadano również zachowanie krzemionki i glinu podczas etapu ekstrakcji. Aby pomyślnie wytworzyć minerały zeolitowe na bazie krzemianu glinu w procesie konwersji hydrotermalnej, a jednocześnie uniknąć zanieczyszczenia syntetyzowanego PCC niepożądanymi pierwiastkami, zarówno krzemionka, jak i glin powinny pozostać w fazie stałej podczas procesu ekstrakcji. Z wyników wynika, że kwas octowy wykazał satysfakcjonująco ograniczone wymywanie krzemionki i glinu, przy czym niemal 92% krzemionki i 62% glinu nie uległo zmianie podczas procesu wymywania (Rysunek 1b).
Karbonatyzacja oczyszczonego roztworu odcieku doprowadziła do wytworzenia PCC o pożądanych charakterystykach, co przedstawiono na Rysunku 2. Na podstawie dyfraktogramu XRD (Rysunek 2b) stwierdzono, że główną zsyntetyzowaną fazą mineralną był kalcyt (88,2% wag.), natomiast obecne były również niewielkie ilości nesquehonitu (Mg(HCO3)(OH)·2H2O; 3,2% wag.) oraz kalcytu magnezowego (Ca1-0.85Mg0-0.15CO3; 2,8% wag.). Z analizy PSD materiału (Rysunek 2c) wynika, że średnia wielkość cząstek była mała, a rozkład wielkości cząstek był wąski.
Równolegle do karbonatyzacji, pozostałości stałe z etapu ekstrakcji poddano konwersji hydrotermalnej. Charakterystykę materiału poddanego konwersji hydrotermalnej, w celu weryfikacji powstania minerałów zeolitowych oraz oceny morfologii, przeprowadzono w następujący sposób. Skład pierwiastkowy najłatwiej uzyskać za pomocą XRF. Oznaczanie pierwiastków śladowych wymaga trawienia kwasowego, a następnie analizy ICP-OES, ICP-MS lub AAS, przy czym trawienie przeprowadzono z wykorzystaniem sekwencyjnego rozpuszczania w kwasach (HNO3-HF lub HNO3-HClO4-HF) w celu rozpuszczenia fazy krzemionkowej. Choć nie określono konkretnego składu pierwiastkowego dla materiału poddanego konwersji, analiza ta pomaga wyjaśnić skład mineralny określony za pomocą XRD. Analiza XRD w celu określenia składu mineralnego, PSD oraz średnicy średniej cząstek została przeprowadzona analogicznie do osadów węglanowych, jak wspomniano wcześniej. BIE powierzchniową, objętość porów oraz średnicę średnią porów określono metodą adsorpcji azotu, interpretując izotermy zgodnie z wielopunktową teorią Brunauera-Emmetta-Tellera (BET). Próbki należy wstępnie odgazować w próżni w temperaturze 350 °C przez 4 h. Więcej szczegółów i przykładów można znaleźć w pracy Chiang et al.5
Zawartość Ca, Mg, Al i Si w materiale poddanym konwersji hydrotermalnej, wyznaczona metodą ICP-OES, przedstawiono na Rysunku 3a, natomiast ich skład mineralogiczny, określony na podstawie dyfraktogramów XRD, przedstawiono na Rysunku 3b>. Średnia wielkość cząstek oraz rozkład wielkości, uzyskane z analizy PSD, przedstawiono na Rysunku 3c>. Otrzymany materiał charakteryzuje się mineralogicznie obecnością dwóch głównych faz: analcimu (NaAlSi2O6∙H2O) i tobermorytu (Ca5(OH)2Si6O16∙4H2O). Obecność tego drugiego w przekształconych pozostałościach ekstrakcyjnych uzasadnia znaczną zawartość wapnia (22,5 wt%), która została wykryta w składzie chemicznym materiału analizowanego metodą XRF. Innymi głównymi pierwiastkami były krzemionka (37,2 wt%) oraz glin (11,2 wt%), natomiast magnez występował w ilości około 4 wt%. Na podstawie analizy PSD średnica cząstek z momentem objętościowym (De Brouckere) (D[4,3]) materiałów poddanych konwersji wynosiła 86,6 µm, natomiast rozkład wielkości mieścił się w zakresie od 0,594 µm do 1,11 mm. Analiza adsorpcji azotu potwierdziła powstanie materiału mezoporowatego (średnia średnica porów 46,0 nm), przy czym powierzchnia właściwa i objętość porów materiału poddanego konwersji hydrotermalnej wzrosły odpowiednio z 4,89 m2/g do 95,23 m2/g oraz z 0,014 mL/g do 0,610 mL/g w stosunku do pierwotnej żużla.
Równowagowe izotermy adsorpcji Ni2+ na materiale konwertowanym hydrotermalnie, przed i po korekcie pH zrównoważonego roztworu adsorbent-adsorbat, a także dopasowanie danych eksperymentalnych do linearyzowanych modeli adsorpcji Langmuira, Freundlicha i Temkina przedstawiono na Rysunku 4.
Model Langmuira opiera się na kilku uzasadnionych założeniach charakteryzujących proces chemisorpcji. Zgodnie z nimi powierzchnia adsorbenta oferuje jedynie określoną liczbę miejsc adsorpcyjnych o identycznych kształtach i rozmiarach, charakteryzujących się taką samą pojemnością adsorpcyjną. Adsorbowany materiał tworzy na powierzchni adsorbenta tylko jedną warstwę (o grubości jednej cząsteczki), a temperatura pozostaje stała. Matematycznie model Langmuira jest wyrażony następującym równaniem:
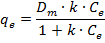
gdzie Ce to stężenie równowagowe adsorbatu w roztworze (µmol/100 mL), qe to ilość metalu zaadsorbowanego na g adsorbenta w stanie równowagi (µmol/g), Dm to teoretyczna maksymalna pojemność monowarstwy adsorbenta (µmol/g), a k to stała izotermy Langmuira (100 mL/µmol).
Izoterma Freundlicha nie jest ograniczona założeniami wymaganymi w modelu Langmuira. Zamiast tego opisuje ona proces adsorpcji fizycznej, który można zastosować do adsorbentów o powierzchniach heterogenicznych. Miejsca adsorpcji, rozmieszczone na całej powierzchni adsorbentu, charakteryzują się różnym powinowactwem do adsorbatu, podczas gdy materiał zaadsorbowany tworzy na powierzchni adsorbentu więcej niż jedną warstwę. Model Freundlicha jest wyrażony matematycznie jako:

gdzie Kf i n to stałe izotermy Freundlicha, odpowiadające odpowiednio pojemności adsorpcyjnej i intensywności adsorpcji.
Wreszcie, model Temkina zakłada, że ciepło adsorpcji wszystkich cząsteczek warstwy maleje liniowo wraz ze stopniem pokrycia ze względu na oddziaływania adsorbent-adsorbat, podczas gdy energie wiązania są rozłożone równomiernie. Model Temkina jest wyrażony następującym równaniem:
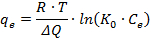
gdzie R to uniwersalna stała gazowa (8.314 J/mol/K), T to temperatura (K), ΔQ to zmiana energii adsorpcji ((J/mol)∙(g/µmol)), a K0 to stała równowagi wiązania dla izotermy Temkina (100 mL/µmol).
Wartości współczynników dla wszystkich zastosowanych modeli obliczono na podstawie wykreślonych izoterm adsorpcji (Rycina 4a) oraz postaci liniowych równań Langmuira, Freundlicha i Temkina (Rycina 4b-4d). Wartości współczynników wraz z równaniami liniowymi przedstawiono w Tabeli 1. Na koniec, w Rycini 5 przedstawiono porównania danych eksperymentalnych z teoretycznymi izotermami adsorpcji Ni2+ na materiale aktywowanym dla trzech różnych modeli adsorpcji. Na podstawie kształtu wykresów oraz dużego zbliżenia wyników eksperymentalnych do teoretycznych krzywych izoterm potwierdzono, że nowo otrzymany materiał sorbcyjny może być skutecznie wykorzystany jako adsorbent Ni2+.
Porównując wyniki dopasowania przedstawione na Rysunku 5a i 5b, a także współczynniki regresji (R2) dla modeli Langmuira i Freundlicha (Tabela 1), widać wyraźnie, że równanie Langmuira lepiej opisuje dane eksperymentalne. Sugeruje to, że adsorpcja jonów Ni2+ na przetworzonym materiale jest adsorpcją monowarstwową, a jej charakter odpowiada procesowi chemisorpcji. Aby dokładniej przeanalizować naturę badanej adsorpcji, podjęto również próbę dopasowania modelu Temkina do danych eksperymentalnych. Z wykresu przedstawionego na Rysunku 5c oraz wysokiej wartości R2 (Tabela 1) wynika, że model Temkina również dobrze pasuje do danych eksperymentalnych. Na podstawie dodatnich wartości zmiany energii adsorpcji (ΔQ) można wywnioskować, że adsorpcja jest egzotermiczna.
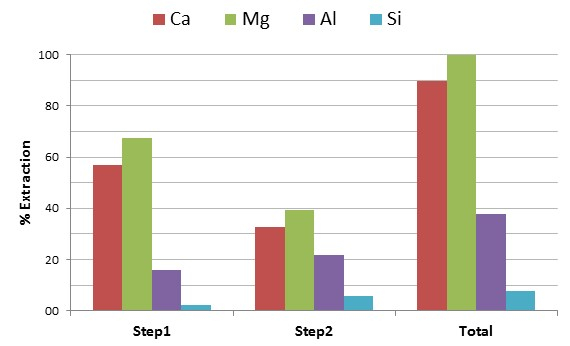
Rysunek 1: Ekstrakcja kwasem octowym. Stężenie Al, Ca, Mg i Si w roztworach ługowych (pierwszy krok, drugi krok i łącznie) powstałych w wyniku reakcji kwasu octowego z mielonym, granulowanym żużlem BF w temperaturze 30 °C, przy 1 000 rpm przez 60 min. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
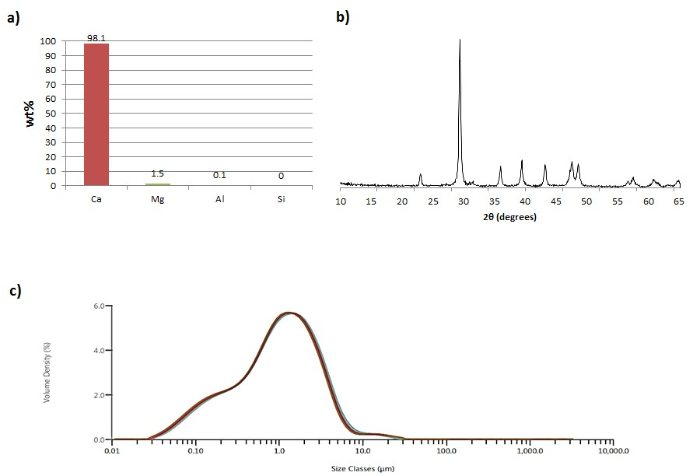
Rysunek 2: Osady węglanu wapnia. (a) Skład osadu węglanowego, wyrażony jako procent wagowy na pierwiastek, znormalizowany do 100% sumarycznie. (b) Dyfraktogram XRD osadu po karbonatyzacji. (c) Rozkład wielkości cząstek osadu po karbonatyzacji. Reprodukowano z De Crom et al.6 za zgodą wydawnictwa Elsevier (3879261230348). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
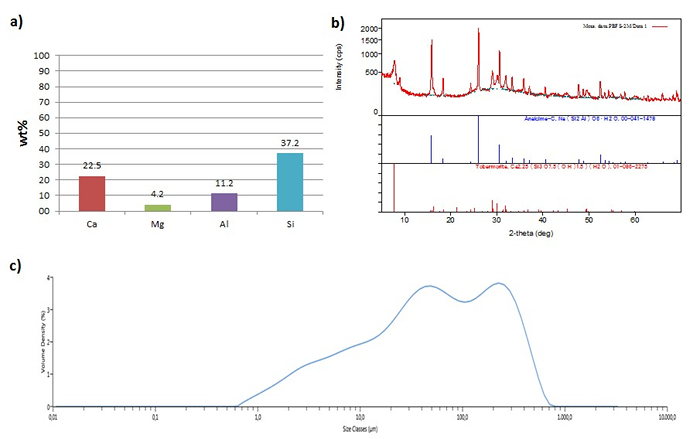
Rysunek 3: Materiał przekształcony hydrotermalnie. (a) Skład materiału przekształconego hydrotermalnie, wyrażony w procentach wagowych poszczególnych pierwiastków, znormalizowany do 100% sumarycznie. (b) Dyfraktogram XRD materiału przekształconego hydrotermalnie. (c) Średni rozkład wielkości cząstek materiału przekształconego hydrotermalnie. Aby zobaczyć powiększoną wersję tego rysunku, kliknij tutaj.
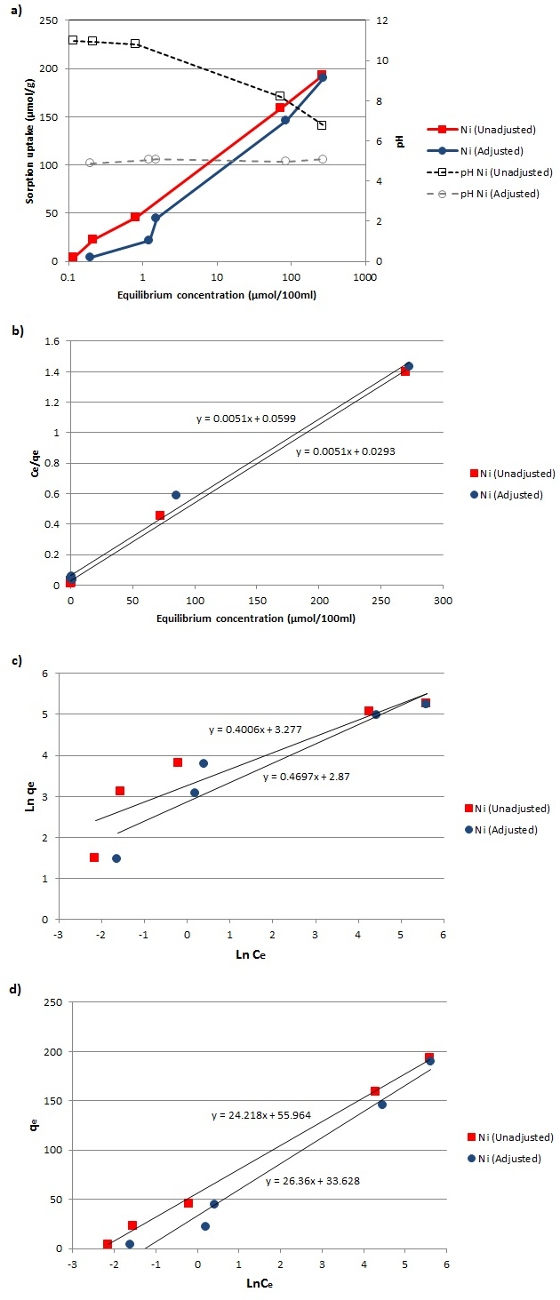
Rycina 4: Izotermy adsorpcji. (a) Dane izotermy adsorpcji Ni2+ na materiale zeolitowym przed i po korekcie pH. (b-d) Dopasowanie danych eksperymentalnych do zlinearyzowanych modeli adsorpcji Langmuira, Freundlicha i Temkina. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
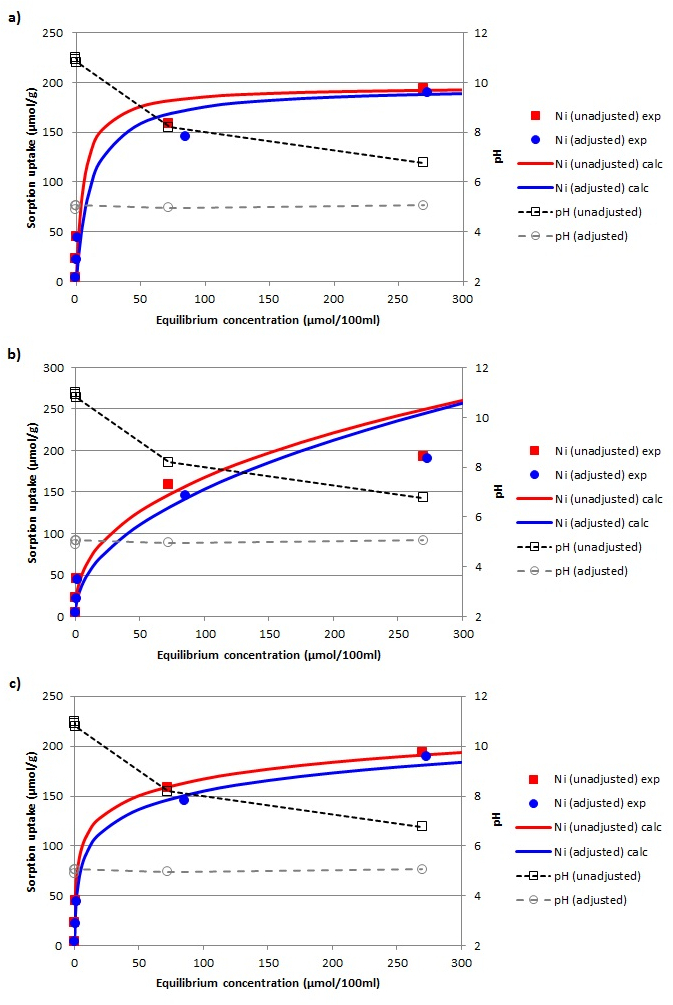
Rycina 5: Zbieżność danych eksperymentalnych i symulowanych. Porównanie danych eksperymentalnych (exp) i symulowanych izoterm adsorpcji (calc) Ni2+ na materiale zeolitowym zgodnie z modelami (a) Langmuira, (b) Freundlicha i (c) Temkina. Prosimy kliknąć tutaj, aby zobaczyć powiększoną wersję tej ryciny.
| Równania liniowe | Współczynniki | Niekorygowane | Skorygowany | ||
| Równanie Langmuira |  | Dm | 196.08 | 196.08 | |
| k | 0.174 | 0.0851 | |||
| R2 | 0.997 | 0.993 | |||
| Równanie Freundlicha | 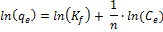 | n | 2.50 | 2.13 | |
| Kf | 26.50 | 17.64 | |||
| R2 | 0.840 | 0.893 | |||
| Równanie Temkina | 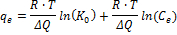 | ΔQ | 102.30 | 93.99 | |
| K0 | 9.97 | 3.58 | |||
| R2 | 0.998 | 0.978 | |||
Tabela 1: Parametry izoterm adsorpcji dla adsorpcji Ni2+ na materiale zeolitycznym. Równania i dopasowane parametry z linearyzowanych modeli adsorpcji Langmuira, Freundlicha i Temkina.
Dyskusja
Chociaż pośrednie nasycanie dwutlenkiem węgla 7,8 i konwersją hydrotermalną 9,10 żużli BF były szeroko badane jako odrębne procesy, dopiero niedawno zaproponowano ich sprzężenie w celu symbiotycznej syntezy PCC i minerałów zeolitowych5, a metodologia została w niniejszym dokumencie szczegółowo przedstawiona. Najbardziej krytycznym etapem procesu jest wystarczająca (prawie całkowita) ekstrakcja Ca oraz ograniczone wypłukiwanie krzemionki i glinu z żużla BF podczas fazy ekstrakcji. Wysoka zawartość wapnia w odcieku zapewnia wysoką szybkość syntezy PCC po karbonatyzacji i hamuje powstawanie dużych ilości niepożądanych faz (np. tobermorytu, hydrogranatu (Ca, 3, Al,2(SiO,4)3-y(OH)4y)) wśród produktów przekształconych hydrotermalnie9. Z drugiej strony, zachowanie jak największej części Si i Al w stałych pozostałościach po ekstrakcji ma zasadnicze znaczenie dla tworzenia minerałów zeolitowych.
W tym celu, spośród kilku ekstrahentów badanych w literaturze 7,8,10,11,34,35,36, wybrano kwas octowy jako najbardziej odpowiedni do celu niniejszego badania. Szczególny środek ekstrakcyjny powoduje uwalnianie dużych ilości wapnia z żużla do roztworu, zapewniając jednocześnie zatrzymanie jak największej części Si i Al w powstałych pozostałościach. Sprzyja to równoległemu tworzeniu się PCC i zeolitów. Stosunek molowy kwasu octowego do wapnia zastosowany na każdym etapie ekstrakcji wynosił 2:1 (w oparciu o masę żużla, zawartość wapnia w żużlu i objętość roztworu kwasu octowego), co oznacza, że całkowity stosunek na dwóch etapach ekstrakcji wynosił 4:1. Ponieważ stosunek octanu wapnia do wapnia wynosi 2:1, użyto podwójnej ilości stechiometrycznej, co uznali za konieczne przez Chiang i wsp.5
W celu ograniczenia występowania niepożądanych zanieczyszczeń w wytwarzanym PCC, roztwór odcieku przed gazowaniem powinien zostać poddany dalszemu oczyszczaniu; Jest to kolejna nowość proponowanego procesu symbiotycznego. We wcześniejszych pracach na jakość PCC (czystość chemiczna, skład mineralny, wielkość i kształt cząstek) negatywnie wpływały zanieczyszczenia. Aby zsyntetyzowany PCC został zakwalifikowany jako wypełniacz papierowy, muszą być spełnione określone kryteria. Wytwarzany PCC powinien charakteryzować się wysoką czystością chemiczną (min. 98% wag. Ca), jednorodną strukturą mineralogiczną, małym średnim rozmiarem cząstek i wąskim rozkładem wielkości6. Jak przedstawiono w sekcji Reprezentatywne wyniki, proponowany proces nadaje te cechy. Wytrącony węglan ma wysoką czystość i zawartość wapnia 98,1% wag. (rysunek 2a).
Optymalizacja procesu konwersji hydrotermalnej zaowocowała wytworzeniem materiału, który może pełnić funkcję adsorbentu metali ciężkich. Optymalizacji dokonano poprzez znalezienie najbardziej odpowiedniej kombinacji temperatury, stężenia NaOH i czasu reakcji. Tobermoryt jest jedną z niepożądanych faz mineralnych, które mogą powstawać; Jego warstwowa struktura krystaliczna prowadzi do zmniejszenia powierzchni właściwej39, co jest cechą ważną dla sorbentów, chociaż doniesiono, że tobermoryt może działać jako sorbent poprzez mechanizm wymiany jonowej40. Niemniej jednak fazą mineralną, która dominuje w przekształconym materiale w tym badaniu, w optymalnych warunkach, jest analcym (ryc. 3b). Jest to zeolit, o którym stwierdzono, że ma znaczną zdolność adsorpcji metali ciężkich41,42 i dlatego może być stosowany do usuwania toksycznych zanieczyszczeń ze ścieków, jak pokazano poniżej.
Zbadano potencjalne zastosowanie tego materiału jako sorbentu do usuwania niklu z wody. Poziomy pH syntetycznie przygotowanych zanieczyszczonych roztworów Ni2+ były kontrolowane do 4-5 podczas testu, po pierwsze, aby zapobiec rozpuszczeniu materiału w początkowym kwaśnym środowisku roztworu syntetycznego, a po drugie, aby dostosować pH do poziomu zwykle spotykanego w warunkach remediacji metali ciężkich43. W celu scharakteryzowania procesów adsorpcji zastosowano trzy różne modele izoterm, a mianowicie Langmuira, Freundlicha i Temkina (ryc. 4 i 5), przy czym model Langmuira okazał się najbardziej odpowiedni. Należy zauważyć, że wartości Dm przypisane nieskorygowanym roztworom adsorbentu i adsorbatu w równowadze są wyższe niż wartości odpowiadające roztworom równowagi po dostosowaniu. Tłumaczy się to wzrostem pH, który zachodzi podczas reakcji adsorpcji zachodzących w roztworze, aż do osiągnięcia równowagi. Wyższe pH (>5) powoduje, że nikiel wytrąca się jako Ni(OH)2, zgodnie z modelowaniem geochemicznym i badaniami eksperymentalnymi Santosa i wsp.44, co z kolei zawyża wartość Dm. Ten rodzaj metalu ciężkiego nie powinien być wliczany do rzeczywistej zdolności adsorpcyjnej badanego materiału. Aby uniknąć takich tendencyjnych pomiarów, pH zrównoważonego roztworu adsorbentu i adsorbatu zostało ponownie dostosowane do ~5,0 poprzez dodanie kropli stężonego kwasu solnego. W ten sposób można uzyskać niższe wartości q e (rysunek 4a), a co za tym idzie, bardziej konserwatywne oszacowanie adsorpcji Ni roztworu o dostosowanym pH.
Techniki opisane w niniejszym dokumencie mogą zostać zaadaptowane do wykorzystania innych materiałów jako źródeł Ca, Al i Si do syntezy PCC i zeolitów. Potencjalne materiały inne niż żużel wielkopiecowy mogą obejmować żużle hutnicze, popioły ze spalania, odpady przeróbcze górnicze i przeróbcze minerałów, odpady budowlane i rozbiórkowe, minerały naturalne itp. Nie wszystkie z tych materiałów zawierają takie same proporcje Ca, Al i Si jak żużel BF (co sprawia, że żużel BF jest szczególnie atrakcyjny), niemniej jednak nadal mogą być wykorzystywane do produkcji PCC, zeolitów lub innych produktów pochodzenia mineralnego (np. agregatów45 lub materiałów pucolanowych) za pomocą podobnych technik przetwarzania (pewna kombinacja ekstrakcji, wytrącania i/lub konwersji chemicznej). Ponadto materiały zeolitowe wytwarzane z żużla BF lub innych minerałów powinny być testowane pod kątem innych zastosowań związanych ze ściekami lub remediacją, ponieważ prawdopodobnie mają zdolność adsorpcji innych metali ciężkich, takich jak Cd, Pb i Zn46. Ekonomia (konieczność płacenia za materiały pierwotne w porównaniu z unikaniem opłat za utylizację materiałów odpadowych lub zwrot finansowy z wykorzystania produktów do zastosowań o wyższej lub niższej wartości) powinna odgrywać rolę w identyfikacji odpowiedniego surowca mineralnego. W celu poprawy kosztów przetwarzania należy również rozważyć zastąpienie innych czynników wejściowych do procesu (kwasu octowego, wodorotlenku sodu i stężonego CO2 ) tańszymi lub łatwiejszymi do odzyskania alternatywami.
Oświadczenia
Nie mamy nic do ujawnienia.
Podziękowania
Dziękujemy za wsparcie dla badań udzielone przez personel laboratoryjny Sheridan Chemical and Environmental Laboratories, w szczególności Jaspreet Chandla, Nausheen Zehra, Mike Ovas, Erin Sutton i Daniel Liao. E.G. jest również wdzięczny prodziekanom Terry'emu Davisonowi i Dave'owi Wackerlinowi za goszczenie go w Sheridan. Doceniane jest również wsparcie finansowe ze strony Terry'ego Davisona i dr Iaina McNaba, dziekana Wydziału Nauk Stosowanych i Technologii w Sheridan. ATS Scientific Inc., Quantachrome Instruments i Malvern Instruments były łaskawe pomóc w adsorpcji azotu i analizie wielkości cząstek.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Kwas octowy (CH3COOH) | Caledon Laboratories | 1000-1-29 | Lodowcowy (≥ 99,7%). |
| Reaktor autoklawu | Parr | 4525-T-HC-M(HC) | o pojemności jednego litra, wyposażony w podwójny wirnik turbiny, przegrodę i elektryczny płaszcz grzewczy. |
| żużel wielkopiecowy (BF) | ArcelorMittal-granulowany | żużel BF z Gandawy (Belgia); Granulowany żużel BF z Hamilton (Kanada). | |
| Dwutlenek węgla (CO2) | Praxair | TBC | klasy przemysłowej (99,5%). |
| Młyn odśrodkowy | Retsch | ZM100 | sito 0,50 mm. |
| Wirówka | Thermo Electron | IEC CL30 | Do oddzielania ciał stałych od cieczy. |
| Reaktor ekoklaw | Bü chi | Typ 3E | Pojemność jednego litra, wyposażona w wirnik turbiny, przegrodę i elektryczny płaszcz grzewczy. |
| Bibuła filtracyjna | Fisher Scientific | P8 (09-795F) | Porowatość: gruboziarnista; natężenie przepływu: szybkie. |
| Kwas solny (HCl) | Caledon Laboratories | 6025-1-29 | Klasa odczynnika (36,5%-38,0%). |
| Inkubator | New Brunswick Scientific | I 24 | Wytrząsarka orbitalna z regulacją temperatury. |
| Spektrometr masowy z plazmą sprzężoną indukcyjnie (ICP-MS) | Seria Thermo Electron | X | Służy do oznaczania stężenia Al, Ca, Mg i Si w odciekach poekstrakcyjnych i ciekłym środowisku po karbonatyzacji. |
| Spektrometr emisji optycznych plazmy sprzężonej indukcyjnie (ICP-OES) | PerkinElmer | Optima 8300 | Do oznaczania stężenia Ni w odwirowanym odcieku zaadsorbowanym przez adsorbant |
| Laserowa analiza dyfrakcyjna (LDA) | Malvern | Mastersizer 3000 | Do pomiaru średniej wielkości cząstek, średnicy i rozkładu wielkości cząstek (PSD) ciał stałych. |
| Mikrowaga | Sartorius | Quintix224-S1 | Cztery miejsca po przecinku. |
| Roztwór wzorcowy Ni | Perkin Elmer | N9300136 | Stężenie 1,000 mg/1,000 ml. |
| Kwas azotowy (HNO3) | Caledon Laboratories | 7525-1-29 | Klasa odczynnika (68,0%-70,0%). |
| Piekarnik | Fisher Scientific | Isotemp piekarnik | 105°C. |
| pH-metr | Fisher Scientific | AB15 | Kalibrowany roztworami wzorcowymi przed każdym zestawem pomiarów; temperatura skorygowana do 25 °C. |
| Wodorotlenek sodu (NaOH) | Caledon Laboratories | 7871-6-42 | Klasa odczynnika (50% W/W). |
| Dyfrakcja rentgenowska (XRD) | Rigaku | MiniFlex 600 | Do charakteryzowania właściwości mineralogicznych adsorbantowych ciał stałych. |
| Fluorescencja rentgenowska (XRF) | PANalytical | Zetium | Do charakteryzowania składu chemicznego ciał stałych. |
| Adsorpcja azotu | Quantachrome | NOVAtouch | Do scharakteryzowania powierzchni właściwej, objętości porów i średniej średnicy porów ciał stałych. |
Bibliografia
- Stolaroff, J. K., Lowry, G. V., Keith, D. W. Using CaO- and MgO-rich industrial waste streams for carbon sequestration. Energ. Convers. Manage. 46, 687-699 (2004).
- Bobicki, E. R., Liu, Q., Xu, Z., Zeng, H. Carbon capture and storage using alkaline industrial wastes. Prog. Energy Combust. Sci. 38, 302-320 (2011).
- Sanna, A., Dri, M., Hall, M. R., Maroto-Valer, M. Waste materials for carbon capture and storage by mineralisation (CCSM) - A UK perspective. Appl. Energy. 99, 545-554 (2012).
- Bodor, M., Santos, R. M., Van Gerven, T., Vlad, M. Recent developments and perspectives on the treatment of industrial wastes by mineral carbonation - A review. Cent. Eur. J. Eng. 3 (4), 566-584 (2013).
- Chiang, Y. W., Santos, R. M., Elsen, J., Meesschaert, B., Martens, J. A., Van Gerven, T. Towards zero-waste mineral carbon sequestration via two-way valorization of ironmaking slag. Chem. Eng. J. 249, 260-269 (2014).
- De Crom, K., Chiang, Y. W., Van Gerven, T., Santos, R. M. Purification of slag-derived leachate and selective carbonation for high-quality precipitated calcium carbonate synthesis. Chem. Eng. Res. Des. , 180-190 (2015).
- Teir, S., Eloneva, S., Fogelholm, C. -J., Zevenhoven, R. Dissolution of steelmaking slags in acetic acid for precipitated calcium carbonate production. Energy. 32 (4), 528-539 (2007).
- Eloneva, S., Teir, S., Salminen, J., Fogelholm, C. -J., Zevenhoven, R. Fixation of CO2 by carbonating calcium derived from blast furnace slag. Energy. 33 (9), 1461-1467 (2008).
- Sugano, Y., Sahara, R., Murakami, T., Narushima, T., Iguchi, Y., Ouchi, C. Hydrothermal synthesis of zeolite A using blast furnace slag. ISIJ Int. 45, 937-945 (2005).
- Kuwahara, Y., Ohmichi, T., Kamegawa, T., Mori, K., Yamashita, H. A novel conversion process from waste slag: synthesis of a hydrotalcite-like compound and zeolite from blast furnace slag and evaluation of adsorption capacities. J. Mater. Chem. 20, 5052-5062 (2010).
- Murakami, T., Sugano, Y., Narushima, T., Iguchi, Y., Ouchi, C. Recovery of calcium from BF slag and synthesis of zeolite A using its residue. ISIJ Int. 51, 901-905 (2011).
- Davis, R. J. New perspectives on basic zeolites as catalysts and catalyst supports. J. Catal. 216 (1-2), 396-405 (2003).
- Primo, A., Garcia, H. Zeolites as catalysts in oil refining. Chem. Soc. Rev. 43, 7548-7561 (2014).
- Vaiana, R., Iuele, T., Gallelli, V. Warm Mix asphalt with synthetic zeolite: A laboratory study on mixes workability. Int. J. Pavement Res. Technol. 6 (5), 562-569 (2013).
- Handayani, A. T., Setiaji, B. H., Prabandiyani, S. The Use of Natural Zeolite as an Additive in Warm Mix Asphalt with Polymer Modified Asphalt Binder. Int. J. Eng. Res. Africa. 15, 35-46 (2015).
- Jana, D. A new look to an old pozzolan, clinoptilolite - a promising pozzolan in concrete. Proceedings of the 29th ICMA conference on cement microscopy, Quebec City, , Curran Associates Inc. 168-206 (2007).
- Valipour, M., Pargar, F., Shekarchi, M., Khani, S. Comparing a natural pozzolan, zeolite, to metakaolin and silica fume in terms of their effect on the durability characteristics of concrete: A laboratory study. Constr. Build. Mater. 41, 879-888 (2013).
- Tomasevic-Canovic, M. Purification of natural zeolite-clinoptilolite for medical application-Extraction of lead. J. Serb. Chem. Soc. 70 (11), 1335-1345 (2005).
- Andronescu, E., Grigore, F., Tardei, C., Stefan, E. Natural zeolites with medical applications--preliminary preparation and characterization. Rev. Med. Chir. Soc. Med. Nat. Iasi. 110 (1), 236-241 (2006).
- Rhee, P., et al. QuikClot use in trauma for hemorrhage control: case series of 103 documented uses. J. Trauma. 64 (4), 1093-1099 (2008).
- Mumpton, F. A. Using zeolites in agriculture. Innovative Biological Technologies for Lesser Developed Countries. , Congress of the United States, Office of Technology Assessment. Washington, DC, USA. (1985).
- Mumpton, F. A. La roca magica. Uses of natural zeolites in agriculture and industry. Proc. Natl. Acad. Sci. U S A. 96 (7), 3463-3470 (1999).
- Ramesh, K., Reddy, D. D., Biswas, A. K., Rao, A. S. Zeolites and Their Potential Uses in Agriculture. Adv. Agron. 113, 215-236 (2011).
- Gholikandi, G. B., Baneshi, M. M., Dehghanifard, E., Salehi, S., Yari, A. R. Natural Zeolites Application as Sustainable Adsorbent for Heavy Metals Removal from Drinking Water. Iran. J. Toxicol. 3, 302-310 (2010).
- Wang, S., Peng, Y. Natural zeolites as effective adsorbents in water and wastewater treatment. Chem. Eng. J. 156 (1), 11-24 (2010).
- Shoumkova, A. Zeolites for water and wastewater treatment: An overview. 2011 Research Bulletin of the Australian Institute of High Energetic Materials. 2, 10-70 (2011).
- Chiang, Y. W., Ghyselbrecht, K., Santos, R. M., Meesschaert, B., Martens, J. A. Synthesis of zeolitic-type adsorbent material from municipal solid waste incinerator bottom ash and its application in heavy metal adsorption. Catal. Today. 190 (1), 23-30 (2012).
- Shevade, S., Ford, R. G. Use of synthetic zeolites for arsenate removal from pollutant water. Water Res. 38 (14-15), 3197-3204 (2004).
- Erdem, E., Karapinar, N., Donat, R. The removal of heavy metal cations by natural zeolites. J. Colloid Interface Sci. 280 (2), 309-314 (2004).
- Ruggieri, F., Marín, V., Gimeno, D., Fernandez-Turiel, J. L., García-Valles, M., Gutierrez, L. Application of zeolitic volcanic rocks for arsenic removal from water. Engin. Geol. 101 (3-4), 245-250 (2008).
- Terdkiatburana, T., Wang, S., Tadé, M. O. Adsorption of heavy metal ions by natural and synthesized zeolites for wastewater treatment. Int. J. Environ. Waste. Manag. 3 (3-4), 327-335 (2009).
- Alexander, G. B., Heston, W. M., Iler, R. K. The solubility of amorphous silica in water. J. Phys. Chem. 58 (6), 453-455 (1954).
- Bingham, E., Cohrssen, B. Patty's Toxicology. 3, John Wiley & Sons. Hoboken. sixth edition 472(2012).
- Santos, R. M., Chiang, Y. W., Elsen, J., Van Gerven, T. Distinguishing between carbonate and non-carbonate precipitates from the carbonation of calcium-containing organic acid leachates. Hydrometallurgy. 147-148, 90-94 (2014).
- Bonfils, B., Julcour-Lebigue, C., Guyot, F., Bodénan, F., Chiquet, P., Bourgeois, F. Comprehensive analysis of direct aqueous mineral carbonation using dissolution enhancing organic additives. Int. J. Greenhouse Gas Control. 9, 334-346 (2012).
- Eloneva, S., et al. Reduction of CO2 emissions from steel plants by using steelmaking slags for production of marketable calcium carbonate. Steel Res. Int. 80 (6), 415-421 (2009).
- Sarojam, P. Analysis of Wastewater for Metals using ICP-OES. , PerkinElmer, Inc. Shelton, USA. Available online: http://www.perkinelmer.com/lab-solutions/resources/docs/APP_MetalsinWastewater.pdf (2010).
- Santos, R. M., Van Bouwel, J., Vandevelde, E., Mertens, G., Elsen, J., Van Gerven, T. Accelerated mineral carbonation of stainless steel slags for CO2 storage and waste valorization: effect of process parameters on geochemical properties. Int. J. Greenhouse Gas Control. 17, 32-45 (2013).
- Tsutsumi, T., Nishimoto, S., Kameshima, Y., Miyake, M. Hydrothermal preparation of tobermorite from blast furnace slag for Cs+ and Sr2+ sorption. J. Hazard. Mater. 266, 174-181 (2014).
- Komarneni, S. Heavy metal removal from aqueous solutions by tobermorites and zeolites. Nucl. Chem. Waste Manage. 5, 247-250 (1985).
- Rachkova, N. G., Shuktomova, I. I. Sorption of U(VI) and Ra from aqueous solutions with analcime-containing rock. Radiochemistry. 52 (1), 76-80 (2010).
- Hegazy, E. Z., Hamdy, I., Abo El Enin, R. M. M. Preparation and characterization of Ti and V modified analcime from local kaolin. Appl. Clay Sci. 49 (3), 149-155 (2010).
- Chiang, Y. W., et al. Strategic selection of an optimal sorbent mixture for in-situ remediation of heavy metal contaminated sediments: Framework and case. J. Environ. Manage. , 1-11 (2012).
- Santos, R. M., Mertens, G., Salman, M., Cizer, Ö, Van Gerven, T. Comparative study of ageing, heat treatment and accelerated carbonation for stabilization of municipal solid waste incineration bottom ash in view of reducing regulated heavy metal/metalloid leaching. J. Environ. Manage. 128, 807-821 (2013).
- Bodor, M., et al. Laboratory investigation of carbonated BOF slag used as partial replacement of natural aggregate in cement mortars. Cem. Concr. Compos. 65, 55-66 (2016).
- Chiang, Y. W., Santos, R. M., Vanduyfhuys, K., Meesschaert, B., Martens, J. A. Atom-Efficient Route for Converting Incineration Ashes into Heavy Metal Sorbents. Chem. Sus. Chem. 7, 276-283 (2014).
Przedruki i uprawnienia
