Zegar segmentacyjny napędza oscylacyjną ekspresję genów w mezodermie presomitycznej (PSM). Dynamiczna aktywność Notch jest kluczem do tego procesu. Wykorzystujemy obrazowanie i analizy obliczeniowe, aby wyodrębnić dynamikę czasową z danych wyrażeń przestrzennych, aby wykazać, że ekspresja liganda Delta i receptora Notch oscyluje w PSM kręgowców.
Artykuł metodologiczny
Porządkowanie czasowe danych wyrażeń dynamicznych na podstawie szczegółowych map wyrażeń przestrzennych
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Podczas somitogenezy, pary somitów nabłonkowych tworzą się w sposób postępujący, pączkując z przedniego końca mezodermy przedsomitycznej (PSM) ze ścisłą specyficzną dla gatunku okresowością. Okresowość procesu jest regulowana przez oscylator molekularny, znany jako "zegar segmentacyjny", działający w komórkach PSM. Zegar ten napędza oscylacyjne wzorce ekspresji genów w całym PSM w kierunku tylno-przednim. Te tak zwane geny zegara są kluczowymi składnikami trzech szlaków sygnałowych: Wnt, Notch i czynnika wzrostu fibroblastów (FGF). Ponadto sygnalizacja Notch jest niezbędna do synchronizacji oscylacji wewnątrzkomórkowych w sąsiednich komórkach. Niedawno dowiedzieliśmy się, w jaki sposób można to mechanicznie regulować. Po aktywacji liganda receptor Notch zostaje rozszczepiony, uwalniając domenę wewnątrzkomórkową (NICD), która przemieszcza się do jądra i reguluje ekspresję genów. NICD jest bardzo labilny, a jego obrót zależny od fosforylacji działa ograniczając sygnalizację Notch. Wiadomo, że profil produkcji (i degradacji) NICD w PSM jest oscylacyjny i przypomina profil genu zegara. Niedawno informowaliśmy, że zarówno receptor Notch, jak i ligand Delta, które pośredniczą w sprzężeniu międzykomórkowym, same wykazują dynamiczną ekspresję zarówno na poziomie mRNA, jak i białka. W tym artykule opisujemy czułe metody wykrywania i narzędzia do szczegółowej analizy obrazu, których użyliśmy, w połączeniu z zaprojektowanym przez nas modelowaniem obliczeniowym, do wyodrębnienia i nałożenia danych wyrażeń z różnych punktów w cyklu wyrażeń. Pozwoliło nam to na skonstruowanie czasoprzestrzennego obrazu dynamicznego profilu ekspresji dla genów receptora, liganda i zegara docelowego Notch w całym cyklu oscylacji. W tym miejscu opisujemy protokoły stosowane do generowania i hodowli eksplantatów PSM, a także procedurę barwienia mRNA lub białka. Wyjaśniamy również, w jaki sposób obrazy konfokalne zostały następnie przeanalizowane i czasowo uporządkowane obliczeniowo w celu wygenerowania uporządkowanych sekwencji migawek wyrażeń zegara, zwanych dalej "kymogramami", w celu wizualizacji czasoprzestrzennej ekspresji podobnej do Delta1 (Dll1) i Notch1 w całym PSM.
Wprowadzenie
Somity są pierwszymi segmentami powstałymi w wydłużającej się osi ciała u rozwijających się gatunków kręgowców i są prekursorami kręgosłupa, żeber i tkanki skóry właściwej, a także komórek mięśniowych i śródbłonka. Podczas somitogenezy somity nabłonkowe tworzą się z niesegmentowanej mezodermy presomitycznej (PSM) (przegląd w odnośniku 1). Proces ten jest regulowany przez "zegar segmentacyjny", który składa się z sieci oscylujących genów i białek, w większości należących do szlaku sygnałowego Notch. Zegar segmentacyjny składa się z różnych pętli ujemnego sprzężenia zwrotnego, które umożliwiają pulsacyjną produkcję aktywności Notch w obrębie pojedynczej komórki2 (przejrzane w Bibliografia 3 - 6). Chociaż wewnątrzkomórkowa metoda oscylacji jest dobrze scharakteryzowana, nadal w dużej mierze nie wiadomo, w jaki sposób te oscylacje są koordynowane w tkance PSM. Niedawno wykazano, zarówno w badaniach eksperymentalnych, jak i teoretycznych, że oscylacje te są niezbędne w procesie somitogenezy i że szlak Notch odgrywa kluczową rolę w procesie zarówno segmentacji, jak i oscylacyjnej ekspresji genów7,8. Jednak powszechnie donoszono, że receptor Notch 1 (Notch1) i ligand podobny do delta (Dll)-1 mają gradienty statyczne w klasie PSM9,10,11.
Postawiliśmy hipotezę, że zależne od Notch oscylacje zegara segmentacji PSM zależą od okresowej aktywacji głównego receptora szlaku Notch i liganda, Notch1 i Dll1, odpowiednio, w poprzek mysiego PSM. Wnioski z poprzednich badań, które wykazały statyczny gradient rostralno-ogonowy tych białek, wynikały, jak przewidujemy, z braku czułości w technikach barwienia immunologicznego. W związku z tym nie byli w stanie wykryć niskich wahań poziomu Dll1 i Notch1 w ogonowym PSM.
Opracowaliśmy metodę dokładniejszego zbadania tych czynników, łącząc dane eksperymentalne z modelowaniem matematycznym, aby przewidzieć mechanizm, za pomocą którego oscylacje białek komponentów zegara są koordynowane w PSM12.
Ogólnym celem tej metody jest wykrycie i ilościowe określenie niskopoziomowej, dynamicznej ekspresji białek w PSM oraz mapowanie profili ekspresji interesujących białek zgodnie z ekspresją znanego genu zegarowego, Lunatic Fringe (Lfng). Ponieważ jeden cykl zegara segmentacyjnego w zarodku myszy trwa 2 godziny, do zbudowania pełnego profilu czasoprzestrzennego ekspresji białka Dll1 i Notch1 podczas jednej oscylacji Lfng w PSM potrzebne są różne próbki. W związku z tym opracowaliśmy ten protokół, aby umożliwić wysokoprzepustowe wykrywanie niskopoziomowej ekspresji białek w całych, przeciwstawnych eksplantatach PSM. Jednak technika ta może być również przydatna w badaniach, które mają na celu scharakteryzowanie dynamiki białek niskiego poziomu w dowolnej tkance embrionalnej, którą można podzielić na przeciwległe połówki.
Protokół
Wszystkie eksperymenty zostały przeprowadzone na podstawie licencji projektowej nr 6004219 w ścisłej zgodności z ustawą Animals (Scientific Procedures) Act z 1986 roku oraz kodeksami praktyk brytyjskiego Home Office dotyczącymi wykorzystania zwierząt w procedurach naukowych.
1. Disekcja eksplantu PSM
- Pozyskać tkankę ogona z embrionów uzyskanych z zapłodnienia myszy typu dzikiego (CD1) w określonym czasie13. W skrócie, w 10,5 dniu embrionalnym (E10,5), uśmiercić ciężarną mysz dawcę w komorze z dwutlenkiem węgla. Wyciąć róg macicy i umieścić go w 1x sterylnym roztworze soli fizjologicznej buforowanej fosforanem (PBS) zgodnie z procedurami licencji Home Office lub równoważnymi przepisami lokalnymi. Przenieść róg macicy do naczynia do hodowli tkankowej zawierającego świeży, sterylny PBS. Wszystkie kolejne etapy sekcji przeprowadzić w tym roztworze.
- Pod stereomikroskopem rozciąć grubą błonę mięśniową rogu macicy za pomocą zakrzywionych nożyczek i ostrożnie wyciągnąć każdy embrion, używając precyzyjnej pęsety. Należy zadbać o to, aby tkanka ogona nie została uszkodzona w tym procesie. Za pomocą zakrzywionych nożyczek i precyzyjnej pęsety oddzielić pęcherzyk owodni od każdego embrionu, uważając, aby nie uszkodzić embrionu.
- Użyć igły chirurgicznej lub zakrzywionych nożyczek, aby pobrać tkankę ogona każdego embrionu, przecinając go za pąkami kończyn tylnych.
- Zrównoważyć tkankę ogona stroną brzuszną do dołu, używając pęsety i igły. Przygotować pary eksplantatów PSM z każdego embrionalnego ogona, dzieląc tkankę ogona na dwie połowy wzdłuż linii środkowej; wykonać delikatny ruch kołyszący igłą. Upewnić się, że rurka neuralna, struna grzbietowa i tkanka PSM są równo podzielone między oba eksplantaty.
- Pipetować każdy przeciwległy eksplantat PSM na spód pokrywy plastikowej szalki hodowlanej o średnicy 35 mm w niewielkiej objętości uprzednio ogrzanej (37 °C) pożywki hodowlanej (DMEM-F12 + 0,1% substytutu L-glutaminy uzupełnionej o 10% płodowej surowicy cielęcej, 10 nM ludzkiego Bfgf oraz 1% penicyliny/streptomycyny).
- Położyć naczynie na pokrywie i szybko je odwrócić, tak aby tkanka PSM zwisała z pokrywy w formie „wiszącej kropli” pożywki. Hodować eksplantaty PSM w komorze nawilżanej w temperaturze 37 °C przez 1–2 h.
- Przenieść pary eksplantatów PSM do poszczególnych studzienek 24-dołkowej płytki do hodowli tkankowej. Inkubować w 4% paraformaldehydzie w PBS przez 1 h w temperaturze pokojowej (RT) lub przez noc (O/N) w 4 °C. OSTRZEŻENIE: Paraformaldehyd jest toksyczny i podczas pracy z tym roztworem należy podjąć odpowiednie środki bezpieczeństwa.
UWAGA: Wszystkie kolejne etapy płukania i inkubacji przeprowadzić w 24-dołkowej płytce do hodowli tkankowej. - Przepłukać studzienki z próbkami w PBS w RT na platformie kołyszącej, używając precyzyjnej plastikowej pipety Pasteura do wymiany roztworu PBS na próbkach na świeży PBS 3–4 razy. Jeden eksplantat PSM z każdej pary poddać badaniu immunohistochemicznemu (krok 2), a drugi fluorescencyjnej hybrydyzacji in situ w celu wykrycia znanego genu zegarowego (krok 3).
2. Immunohistochemia eksplantów PSM
- Jeden eksplant PSM z każdej pary embrionalnej przygotowanej w kroku 1 przemyć w 2% Triton X-100 w PBS przez 1 h w RT na platformie kołyszącej, a następnie krótko opłukać próbki w PBS. Zamienić PBS na próbkach na roztwór blokujący (2% albuminy surowicy bydlęcej (BSA) i 10% normalnej surowicy koziej (NGS) w PBS + 0,1% Tween-20) i inkubować O/N w 4 °C na platformie kołyszącej.
UWAGA: Wszystkie kolejne etapy przemywania i inkubacji w tej sekcji muszą być przeprowadzane w RT na platformie kołyszącej, chyba że wskazano inaczej. Roztwory do przemywania można łatwo wymieniać za pomocą plastikowej lub szklanej pipety Pasteura z cienką końcówką. - Rozcieńczyć wybrane przeciwciało/przeciwciała pierwszorzędowe w buforze roboczym (0,1% BSA, 0,3% NGS i 0,2% Triton X-100 w PBS). W tym przykładzie przeciwciała Dll1 i Notch1 rozcieńczono 1:25 w buforze roboczym.
UWAGA: W przypadku zastosowania innych przeciwciał konieczna będzie optymalizacja w celu ustalenia odpowiedniego czynnika rozcieńczenia w tym kroku. - Inkubować eksplanty w roztworze przeciwciał przez 3–5 dni w 4 °C na platformie kołyszącej. Należy pamiętać o uwzględnieniu kilku próbek z buforem roboczym niezawierającym przeciwciał pierwszorzędowych, które będą służyć jako kontrole przeciwciał drugorzędowych.
- Odzyskać roztwór przeciwciał pierwszorzędowych do probówki do przechowywania o pojemności 1,5 mL za pomocą pipety i przechowywać w 4 °C.
UWAGA: Odzyskane przeciwciała pierwszorzędowe można wykorzystać kilkukrotnie, w zależności od rodzaju użytego przeciwciała. - Przepłukać próbki dwa razy przez 5–10 min każdorazowo w PBS, a następnie trzy razy przez 10 min każdorazowo w 2% Triton X-100 w PBS w RT na platformie kołyszącej.
- Rozcieńczyć fluorescencyjnie znakowane przeciwciało/przeciwciała drugorzędowe (dobrane epitopowo do użytych przeciwciał pierwszorzędowych) w buforze roboczym. Opcjonalnie dodać do tego roztworu 20 µg/mL Hoechst 33342 w celu kontrastowania jąder komórkowych.
UWAGA: Może być wymagana optymalizacja w celu ustalenia odpowiedniego czynnika rozcieńczenia w tym kroku. W tym przykładzie zazwyczaj stosowano rozcieńczenie 1:400. - Wirować roztwór przeciwciał drugorzędowych przez 10 min przy 16 x g, aby zapobiec tworzeniu się agregatów przeciwciał. Dodać 250–500 µL roztworu przeciwciał drugorzędowych do każdego dołka z próbką, dbając o to, aby nie używać ostatnich kilku mikrolitrów roztworu, które mogą zawierać agregaty przeciwciał.
- Przykryć płytkę z próbkami folią aluminiową, aby zminimalizować ekspozycję na światło, i inkubować próbki w roztworze przeciwciał drugorzędowych przez 3–5 dni w 4 °C w ciemności.
- Przed montowaniem próbek przemyć je dwukrotnie przez 10 min każdorazowo w 0,1% Tween-20 w PBS (PBST) i raz przez 5 min w PBS w RT na platformie kołyszącej (patrz krok 4).
3. Fluorescencyjna hybrydyzacja in situ (FISH) eksplantów PSM
- Jeśli były przechowywane w innym naczyniu, przenieść pozostałe eksplantaty przeciwległego PSM do oddzielnych dołków 24-dołkowej płytki do hodowli tkankowych.
- Przemyć próbki przez 10 min w 50% etanolu w PBST, a następnie przeprowadzić dwa płukania po 10 min każde w 100% etanolu na platformie kołyszącej w RT, aby odwodnić tkankę.
UWAGA: Wszystkie kolejne etapy płukania i inkubacji w tej sekcji muszą być przeprowadzane w RT na platformie kołyszącej, chyba że zaznaczono inaczej. - Rehydratować tkankę, płukząc ją przez 10 min w 50% etanolu w PBST, a następnie dwukrotnie po 5 min w PBST.
UWAGA: Kroki 3.2 i 3.3 są niezbędnymi etapami fiksacji wymaganymi w tym protokole i nie mogą zostać pominięte. - Inkubować próbki z 10 µg/mL proteinazy K w 0,1% Tween-20 w PBS (PBST) przez 5 min bez mieszania. Szybko usunąć proteinazę K i krótko opłukać próbki PBST przed post-fiksacją tkanki przez 30 min w 4% formaldehydzie + 0,1% glutaraldehydu w PBST. OSTRZEŻENIE: Zarówno formaldehyd, jak i glutaraldehyd są toksyczne, dlatego podczas pracy z tymi roztworami należy zachować odpowiednie środki bezpieczeństwa.
UWAGA: Następujące etapy płukania i inkubacji z użyciem 50% i 100% mieszanek hybrydyzacyjnych (kroki 3.6 - 3.9) należy przeprowadzać bez mieszania. - Po dwukrotnym płukaniu próbek przez 10 min każdorazowo w PBST, przemyć próbki raz w 50% mieszance hybrydyzacyjnej (odpowiedniej dla sond intronowych: 50% formamid, 5x saline-sodium citrate (SSC), 5 mM EDTA, 50 µg/mL tRNA, 0,2% Tween-20, 0,1% SDS i 100 µg/mL heparyny) w PBST przygotowanej w RT. Inkubować próbki w tym roztworze przez 10 min w 65 °C bez mieszania.
- Opłukać próbki dwukrotnie podgrzaną (65 °C) mieszanką hybrydyzacyjną przed inkubacją próbek w mieszance hybrydyzacyjnej przez ≥ 2 h (do 48 h) w 65 °C (dłuższy czas inkubacji poprawia wynikowy kontrast sygnału do szumu). Usunąć mieszankę hybrydyzacyjną z poprzedniego kroku i zastąpić ją 0,25 - 0,5 mL podgrzanej (65 °C) mieszanki hybrydyzacyjnej zawierającej znakowaną digoksigeniną (DIG) sondę RNA antysensowną przeciwko znanemu komponentowi zegara segmentacyjnego.
UWAGA: Na przykład, do detekcji powstającego mRNA Lfng zastosowano sondę intronową Lunatic fringe (Lfng(i)) w stężeniu 20 µL/mL. Rozcieńczenie użyte w tym kroku zależy od sondy i będzie wymagało optymalizacji. - Uszczelnić płytkę za pomocą taśmy klejącej, aby zapobiec parowaniu, i inkubować próbki w roztworze sondy przez dwie noce w 65 °C.
- Za pomocą plastikowej pipety Pasteura z cienką końcówką odzyskać sondę do ponownego użycia i przechowywać ją w 20 °C. Opłukać próbki dwukrotnie podgrzaną (65 °C) mieszanką post-hybrydyzacyjną (50% formamid, 0,2% Tween-20 i 1x SSC) przed ponownym przemyciem próbek dwa razy po 20 min każdorazowo w 65 °C w podgrzanej mieszance post-hybrydyzacyjnej.
- Przemyć próbki przez 15 min w 65 °C w podgrzanej 50% mieszance hybrydyzacyjnej w 0,1% Tween-20 w buforze solnym z Tris (TBST). Opłukać próbki dwukrotnie TBST przed płukaniem przez 30 min w RT w TBST na platformie kołyszącej.
- Preinkubować eksplantaty w roztworze blokującym (TBST + 2% reagentu buforu blokującego (BBR) + 20% obrobionego termicznie surowicy koziej) przez minimum 2 h. Zastąpić ten roztwór świeżym roztworem blokującym zawierającym 1:200 rozcieńczenie przeciwciała anty-digoksigeninowego sprzężonego z peroksydazą chrzanową (HRP). Inkubować próbki O/N w 4 °C.
- Po inkubacji z przeciwciałem opłukać próbki 3 razy TBST w RT i przenieść je do oddzielnych dołków nowej 24-dołkowej płytki do hodowli tkankowych. Przemyć eksplantaty TBST 3 razy po 1 h każdorazowo.
- W tym momencie przenieść próbki do probówek do przechowywania o pojemności 0,5 mL lub do oddzielnych dołków 48-dołkowej płytki do hodowli tkankowych, aby zmniejszyć wymaganą objętość odczynników detekcyjnych do amplifikacji sygnału tyramidowego (TSA) w następnych krokach.
- Inkubować próbki w buforze amplifikacyjnym TSA (patrz lista odczynników) w RT przez 1 min bez mieszania, używając tak małej objętości, jak to możliwe, zapewniając całkowite zanurzenie próbek w roztworze.
- Dodać odczynnik TSA (patrz lista odczynników) do buforu amplifikacyjnego próbek w rozcieńczeniu 1:50. Szybko wymieszać roztwór, aż odczynnik TSA zostanie równomiernie rozprowadzony, przykryć płytkę lub probówki folią aluminiową i inkubować próbki przez 60 - 90 min w ciemności.
- Usunąć roztwór amplifikacyjny TSA i przemyć próbki w TBST 3 razy po 5 min każdorazowo. Przenieść eksplantaty z powrotem do 24-dołkowej płytki do hodowli tkankowych, aby zwiększyć objętość płukania, i inkubować próbki w 1% nadtlenku wodoru w TBST przez 1 h. Przemyć próbki TBST 3 razy po 5 min każdorazowo, a następnie dwukrotnie po 5 min w PBST przed montowaniem próbek (patrz krok 4).
4. Przygotowanie próbek do obrazowania
- Przygotuj jedno naładowane szkiełko adhezyjne dla każdej pary eksplantów, dodając dystansery obrazowe o grubości 0,12 mm, które zapobiegają zgniataniu próbek po nałożeniu szkiełka nakrywkowego. Usuń folię zabezpieczającą z jednej powierzchni dystansera i połóż go stroną klejącą na szkiełku przedmiotowym, mocno dociskając, aby uszczelnić dystanser na szkiełku.
UWAGA: W pozostałych krokach staraj się utrzymywać próbki w słabym świetle lub w ciemności, aby uniknąć fotoblaknięcia. Za pomocą szklanej pipety Pasteura nanieś pary eksplantów na przygotowane szkiełko w centralnej części dystansera, upewniając się, że rozcięta strona eksplantu przylega do szkiełka. Ułóż kontralateralne pary eksplantów obok siebie. - Usuń jak najwięcej cieczy ze szkiełka za pomocą szklanej pipety Pasteura i odsącz resztki wilgoci wokół próbek za pomocą kawałka złożonej, nie pylącej chusteczki papierowej.
- Pozostaw próbki do przywarcia do szkiełka na 45 - 60 s, aż tkanka zacznie wydawać się lepka i półprzezroczysta. W tym czasie usuń pozostałą folię zabezpieczającą z dystansera za pomocą pęsety. Nie dopuść do wyschnięcia próbek.
- Dodaj dużą kroplę dwufunkcyjnego medium montażowego i roztworu klarującego (0,5% p-fenylendiaminy i 20 mM Tris, pH 8,8, w 90% glicerolu) do próbek w centrum dystansera. UWAGA: Roztwór ten zmienia kolor na brązowy/czarny podczas utleniania.
- Ostrożnie połóż okrągłe szkiełko nakrywkowe (nr 1.5) na próbkach, upewniając się, że medium montażowe jest równomiernie rozprowadzone, a wszystkie krawędzie szkiełka nakrywkowego stykają się z dystanserem. Połóż szkiełko z nakrywką odwrócone do góry dnem na nie pylącej chusteczce papierowej.
- Dociśnij mocno, aby upewnić się, że szkiełko nakrywkowe w pełni przylega do dystansera, a nadmiar medium montażowego został usunięty. Powtarzaj czynność, aż medium przestanie przesiąkać na papier.
- Oczyść i odpowiednio opisz szkiełko (szkiełka), a następnie przechowuj je w ciemności do momentu obrazowania: krótkotrwale w -20 °C lub długotrwale w -80 °C. Po wyjęciu szkiełek z przechowywania pozwól im całkowicie odtajać przed obrazowaniem.
- Obrazuj zamontowane próbki za pomocą mikroskopu konfokalnego z akwizycją mozaikową (tiled acquisition) i obiektywem o dużym powiększeniu. Obrazuj pary eksplantów za pomocą obiektywu immersyjnego olejowego 40X w odstępach z = 4 µm, wykorzystując linie laserowe 488 nm, 568 nm i 647 nm do wzbudzenia odpowiednio zielonych, czerwonych i dalekoczerwonych fluoroforów zastosowanych w tej badaniu do detekcji białek i mRNA12.
UWAGA: Obrazy mozaikowe zostały zszyte po akwizycji w celu utworzenia pojedynczego obrazu do analizy.
5. Analiza obrazów po akwizycji
- Użyć oprogramowania do analizy obrazu, aby zdefiniować obszar zainteresowania (ROI) w obrębie PSM każdej próbki eksperymentalnej.
- Aby określić poziomy ekspresji, przed przystąpieniem do kwantyfikacji należy odjąć tło i ustawić próg obrazów na poziomie próbki kontrolnej bez przeciwciał pierwszorzędowych. Dla każdej próbki zdefiniować punkt początkowy, oś oraz jednostkę długości.
- Obliczyć intensywność fluorescencji jako funkcję pozycji wzdłuż znormalizowanej osi rostro-kaudalnej dla każdej z próbek M 12. Po normalizacji wykresów intensywności należy zestawić profile intensywności obok siebie i utworzyć macierz intensywności f(i,j), która opisuje intensywność w i-tej pozycji przestrzennej w j-tej próbce.
6. Chronologiczne uporządkowanie próbek
- Aby wywnioskować chronologiczną kolejność znanego komponentu zegarowego, należy zdefiniować jego macierz intensywności. Następnie należy przeorganizować kolumny macierzy intensywności w taki sposób, aby uzyskać wzorzec okresowy w czasie. W tym celu należy zdefiniować funkcję
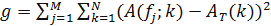
gdzie A(fj;k) reprezentuje funkcję autokorelacji jth kolumna f i AT jest docelową funkcją autokorelacji, dobraną w celu wymuszenia okresowości czasowej wzorca, daną przez
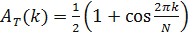
- Należy zastosować algorytm Metropolisa-Hastingsa (lub inny algorytm minimalizacji)12 w celu określenia kolejności próbek, która minimalizuje funkcję gZatem należy ustalić taką kolejność M próbek, która maksymalizuje periodyczność czasową znanego komponentu zegarowego.
- Wykorzystując wnioskowaną kolejność czasową próbek M, należy skonstruować uporządkowany kymograf dla wzorca ekspresji w kanale partnerskim12.
Wyniki
Niniejszy protokół umożliwia wizualizację profilu spatiotemporalnego białka zainteresowania wraz z transkrypcją genów zegara w mysim PSM12. Na przykład wykazano, że ekspresja białek Dll1 (Ryc. 1A-C) oraz Notch1 (Ryc. 1D-F) oscyluje niesynchronicznie z nowo powstającą transkrypcją regulowanego przez Notch genu zegara segmentacyjnego Lfng. Ilościowe oznaczenie intensywności sygnału Dll1, Notch1 oraz Lfng(i) w odniesieniu do osi przednio-tylnej (AP) PSM (Ryc. 1G) ujawnia wyraźną oscylacyjną dynamikę ekspresji tych celów (Ryc. 1H-J). Profil spatiotemporalny ekspresji białek Dll1 i Notch1 w całym cyklu zegara został wyraźnie zwizualizowany i określony ilościowo przy użyciu tego protokołu poprzez analizę obrazów danych z tkanek utrwalonych o wysokiej rozdzielczości po ich akwizycji.
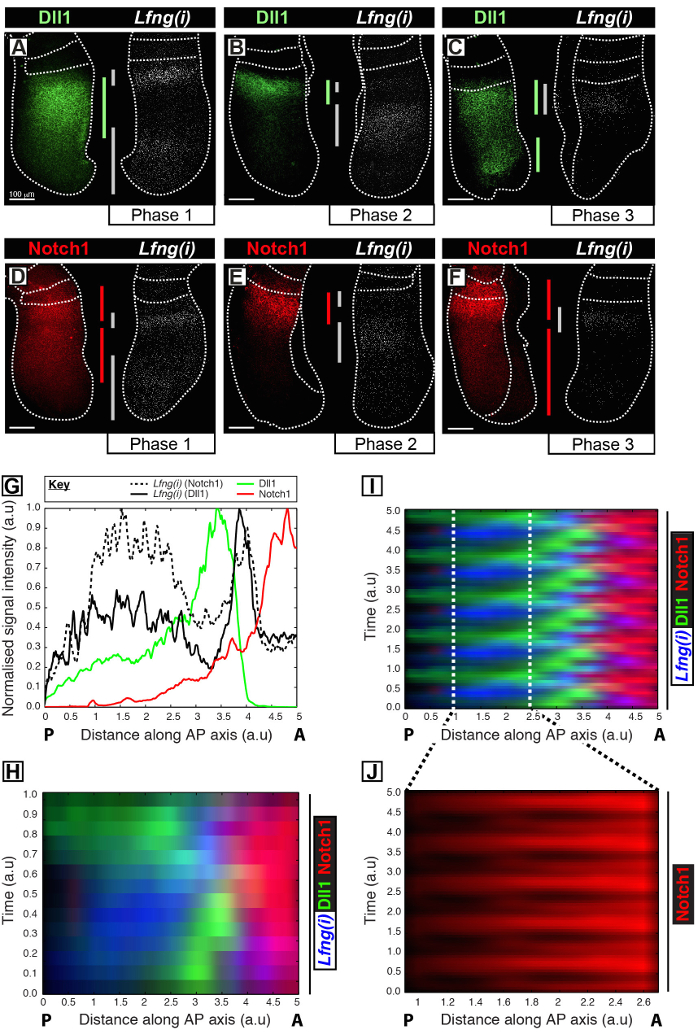
Rysunek 1: Spacjo-temporalna wizualizacja i kwantyfikacja dynamiki ekspresji białek Dll1 i Notch1. (A-F) Pary eksplantów z sześciu embrionów w stadium E10.5 (A-F) pokazujące przestrzenną dystrybucję białka Dll1 (A-C) lub białka Notch1 (D-F) w jednej połowie, obok detekcji pre-mRNA Lfng (Lfng(i)) w odpowiadającej jej połowie przeciwległej każdej pary. Panele są ułożone zgodnie z Fazą 1 (A oraz D), Fazą 2 (B oraz E) i Fazą 3 (C oraz F) cyklu zegara segmentacyjnego, określonego na podstawie profilu przestrzennego ekspresji Lfng(i). Zakresy domen ekspresji dla Dll1 (zielony), Notch1 (czerwony) i Lfng(i) (szary) wzdłuż osi przednio-tylnej PSM zostały oznaczone kolorowymi paskami. Linie przerywane wyznaczają pozycje ostatnio utworzonych somitów, zewnętrznych krawędzi PSM oraz sąsiadującej tkanki nerwowej (C i E). Paski skali (lewy dolny róg każdego panelu, A-F) reprezentują 100 µm. (G) Przykład wykresu intensywności obrazującego zmienność osiową intensywności sygnału w obrębie PSM. Dane przedstawiają dwie pary eksplantów wykazujące pre-mRNA Lfng (czarna linia przerywana) w jednym eksplancie w porównaniu z białkiem Notch1 (czerwony) w eksplancie przeciwległym (Embrion 1), a także pre-mRNA Lfng (czarna linia ciągła) w innym eksplancie w porównaniu z białkiem Dll1 (zielony) w eksplancie przeciwległym (Embrion 2). Zmierzona intensywność sygnału (oś y) jest naniesiona względem pozycji osiowej (oś x; przednia część PSM [A] po prawej i tylna część PSM [P] po lewej). (H) Kymograf pokazujący przestrzenną dystrybucję Dll1, Notch1 i Lfng(i) w wielu PSM. Każdy wiersz kymografu reprezentuje intensywność sygnału pojedynczego eksplantu PSM. Wiersze są ułożone w sekwencji czasowej zgodnie z spacjo-temporalną dystrybucją pre-mRNA Lfng. (I) Spacjo-temporalna dystrybucja Dll1, Notch1 i Lfng(i) w trakcie wielu oscylacji zegara jest symulowana przez okresowe rozszerzenie danych pokazanych w (H), co podkreśla oscylacyjny charakter dynamiki ekspresji Dll1 i Notch1. (J) Pulsacyjna ekspresja białka Notch1 w ogonowej części PSM jest uwypuklona poprzez powiększenie obszaru wyznaczonego w wirtualnym kymografie pokazanym w (I). Zmodyfikowano na podstawie Referencji 12. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.

Rysunek 2: Ilościowe określenie dynamiki czasowo-przestrzennej ekspresji białek Dll1 i Notch1. (A) Przykładowy wykres intensywności przedstawia zmienność osiową intensywności sygnału w obrębie PSM. Dane naniesione z dwóch par eksplantów pokazują pre-mRNA Lfng (czarna linia przerywana) w jednym eksplancie w porównaniu do białka Notch1 (czerwony) w przeciwległej połowie eksplantu, a także pre-mRNA Lfng (czarna linia ciągła) w połowie eksplantu z drugiego ogona w porównaniu do białka Dll1 (zielony) w przeciwległej połowie eksplantu drugiego ogona. Zmierzone intensywności (oś y) naniesiono względem pozycji osiowej (oś x; rostralna [A] po prawej i kaudalna [P] po lewej). (B-H) Kymografy pokazują rozkład przestrzenny Notch1, Dll1, NICD i Lfng(i) w wielu PSM. (B i C) Ekspresja NICD (B) i Dll1 (C) w sekcjach PSM; (D i E) Lfng(i) (D) i Dll1 (E) w przeciwległych połowach eksplantów; (F i G) Lfng(i) (F) i Notch1 (G) w przeciwległych połowach eksplantów. Z referencji 12. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Dyskusja
Kluczowe kroki w ramach protokołu
Niniejszy protokół opisuje czułą metodę przeprowadzania analizy ilościowej niskopoziomowej ekspresji białek i dynamiki oscylacyjnej w eksplantatach PSM myszy E10.5. Po solidnym protokole zarówno immunohistochemii, jak i fluorescencyjnej hybrydyzacji in situ (FISH) następuje obrazowanie konfokalne o wysokiej rozdzielczości, a następnie analiza obrazu i segmentacja czasowa kymografów w celu wygenerowania czasoprzestrzennej mapy ekspresji białek w całym PSM. Wysoki stosunek sygnału do szumu w wykrywaniu białek i mRNA jest niezbędny do zapewnienia powodzenia tej techniki. Należy dołożyć starań, aby dokładnie wymienić wszystkie roztwory podczas etapów mycia i utrzymać temperaturę prania w temperaturze 65 °C na odpowiednich etapach kroku 3. Najkorzystniej jest poświęcić trochę czasu na pozyskanie skutecznych przeciwciał i sond RNA przeciwko interesującym celom oraz dokładne przetestowanie tych odczynników na całych próbkach przed rozpoczęciem tego protokołu.
Modyfikacje i rozwiązywanie problemów
Główne problemy, które można napotkać podczas wykonywania tego protokołu, wynikają ze słabej siły i jakości wykrywania sygnału. Jest to w dużej mierze zależne od skuteczności przeciwciał lub sond RNA stosowanych odpowiednio w etapach immunohistochemii lub FISH w protokole. Wiele różnych kroków może wymagać optymalizacji, zanim zostanie osiągnięte odpowiednie wykrywanie sygnału. Jedną z częstych przyczyn słabego wykrywania sygnału jest niewłaściwa fiksacja; konieczne jest użycie świeżego PFA lub PFA przechowywanego w temperaturze 4 °C przez okres nie dłuższy niż jeden tydzień do utrwalenia próbek. Długość utrwalenia może również wymagać optymalizacji, w zależności od zastosowanego przeciwciała lub sondy RNA. W przypadku przeciwciał zaleca się w miarę możliwości postępowanie zgodnie z instrukcjami producenta, natomiast w przypadku sond RNA zalecamy zapoznanie się z opublikowaną literaturą.
W tym badaniu użyliśmy sondy RNA, która specyficznie wykrywa pre-mRNA genu zegara Lfng. Ze względu na względny brak obfitości, wykrywanie pre-mRNA Lfng wymaga długiego okresu inkubacji z sondą w mieszaninie hybrydyzacyjnej zawierającej 5x cytrynian soli fizjologicznej (SSC) w celu dobrego wykrywania sygnału. Te same warunki mogą dotyczyć innych sond, które wykrywają mRNA o słabej ekspresji, ale z naszego doświadczenia wynika, że wykrywanie bardziej stabilnych celów mRNA może wymagać krótszego etapu hybrydyzacji sondy i niższych stężeń SSC w mieszance hybrydyzacyjnej (np . 1,3x SSC). Zarówno w przypadku immunohistochemii, jak i FISH, protokół musi być najpierw zoptymalizowany na całych zarodkach, a optymalne stężenie przeciwciała lub sondy musi zostać określone empirycznie.
Ograniczenia techniki
Jak wspomniano powyżej, sukces tej techniki w dużym stopniu zależy od jakości wykrywania białka i mRNA. Przedstawiliśmy kilka sugestii, w jaki sposób można poprawić wykrywanie białek i mRNA, ale przy braku wysokiej jakości detekcji sygnału fluorescencyjnego nie ma możliwości, aby eksperyment mógł być kontynuowany. Liczba docelowych białek, które można analizować w każdej próbce tkanki, jest ograniczona rozdzielczością spektralną mikroskopu konfokalnego oraz epitopami zastosowanych przeciwciał. W tym badaniu byliśmy w stanie użyć do trzech epitopów do wykrywania białek wraz z barwieniem DNA na każdej próbce12. Protokół ten pozwala na wykrycie tylko jednego celu mRNA, chociaż obecne alternatywne metody mogą być zastosowane w celu zwiększenia tego do trzech celów14.
Znaczenie techniki w odniesieniu do istniejących/alternatywnych metod
Opisana tutaj metoda zapewnia czułą technikę wykrywania wahań niskiego poziomu białka w pełnoziarnistych eksplantatach PSM. Kwantyfikacja tej dynamiki jest możliwa poprzez wykonanie FISH dla znanego genu zegara w odpowiednich przeciwległych eksplantatach. Generowana jest biblioteka kymogramów, które można organizować w jednym cyklu zegara segmentacji, podkreślając dynamikę ekspresji czasoprzestrzennej celu zainteresowania w tym przedziale czasowym. Kluczową różnicą między tą techniką a innymi jest zastosowanie automatyzacji obliczeniowej do czasowego porządkowania dużych zbiorów danych, co pozwala na bezstronną analizę dynamiki ekspresji czasoprzestrzennej nowych komponentów zegara. Na przykład technika ta dostarczyła informacji na temat tego, w jaki sposób białka Dll1 i Notch1 oraz ich oscylacje są współregulowane w całym PSM. Alternatywne metody w tym kontekście również opierały się na barwieniu immunologicznym, ale nie wykryły niewielkich wahań poziomów białka Dll1 i Notch1 w ogonowym PSM, które były widoczne przy użyciu tej metody. Zamiast tego stwierdzili stały gradient ekspresji, który jest najsilniejszy w regionie rostralnym 9,10,11. Może to wynikać z faktu, że protokół ten ma dłuższy okres inkubacji przeciwciał pierwotnych (3-5 dni, w przeciwieństwie do nocy), który może być wymagany do wykrycia niższych poziomów białka. Ponieważ poziomy ekspresji Dll1 i Notch1 są stosunkowo wysokie w rostralnym PSM, mogło to wpłynąć na autorów do zobrazowania próbek przy niższym ustawieniu ekspozycji, niż byłoby to konieczne do wykrycia ekspresji białka ogonowego. Kolejna potencjalna rozbieżność wynika z zastosowania nieutrwalonej tkanki w badaniu Chapmana i wsp., w którym przejściowa ekspresja Dll1 i Notch1 w ogonowym PSM mogła byćgorzej zachowana9.
Przyszłe zastosowania lub wskazówki po opanowaniu techniki
Po opanowaniu tego protokołu można przeprowadzić wysokoprzepustową analizę ekspresji dla dowolnego białka będącego przedmiotem zainteresowania w PSM. Eksplantaty PSM wygenerowane z kilku miotów myszy mogą być przetwarzane jednocześnie w celu wygenerowania wysokiej liczby próbek niezbędnych do analizy. Chociaż w tych badaniach wykorzystaliśmy tylko zarodki typu dzikiego, możliwe jest przeprowadzenie tej analizy przy użyciu genetycznie zmodyfikowanych zarodków w celu oceny znaczenia jednego lub więcej czynników na dynamikę ekspresji białek. Poza PSM, protokół ten może być dostosowany do innych systemów, które składają się z dwóch przeciwbieżnych połówek i może być używany do czułego wykrywania ekspresji białek niskiego poziomu i dynamiki oscylacyjnej. Jednym z przykładów, do których można dostosować ten protokół, jest badanie dynamicznej ekspresji białek w cewie nerwowej myszy, ponieważ przeciwległe połówki mogą być generowane i hodowane, a wykazano, że aktywność Notch jest zarówno obecna, jak i ważna dla wzorca15. Zachęcamy inne grupy do dostosowania tego protokołu do innych systemów i do przekazywania informacji zwrotnych w celu przyszłych ulepszeń.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była wspierana przez stypendium MRC dla RAB, stypendium MRC dla CSLB oraz grant projektu WT dla JKD (WT089357MA). Prace zostały również wsparte nagrodą Welcome Trust Strategic (097945/Z/11/Z). Dziękujemy dr E. Kremmerowi za miły dar w postaci przeciwciała Dll1 oraz dr O. Pourquie za sondę Lfng RNA.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| DMEM-F12 | Gibco (ThermoFisher Scientific) | 11320033 | |
| GlutaMAX™-1 (100x) | Gibco (ThermoFisher Scientific) | 35050 | |
| Surowica bydlęca płodu, kwalifikowana, zatwierdzona przez UE, pochodząca z Ameryki Południowej | Gibco (ThermoFisher Scientific) | 10270106 | |
| Rekombinowana ludzka zasada FGF (154 a.a.) | Peprotech | 100-18B | |
| Penicylina/Streptomycyna | Gibco (ThermoFisher Scientific) | 15140122 | |
| anty-mysie przeciwciało monoklonalne Notch1^ | BD Pharmingen | 552466 | |
| antyszczurze przeciwciało poliklonalne Dll1^* | N/A | N/A | |
| Lfng introniczna sonda antysensownego RNA^* | N/A | N/A | |
| 16% paraformaldehyd | Pierce (ThermoFischer Scientific) | PI28908 | |
| Proteinaza K, rekombinowana, klasa PCR | Roche (Sigma-Aldrich) | 31158 | |
| Sól fizjologiczna buforowana fosforanami (PBS), pH 7,4 | Wyprodukowano w domu | Nie dotyczy | |
| Triton-X 100 | Sigma-Aldrich | T8787 | |
| Albumina surowicy bydlęcej (BSA) | Sigma-Aldrich | 5470 | |
| Normalna surowica kozia (NGS) (poddana obróbce cieplnej) | Gibco (ThermoFisher Scientific) | 16210072 | |
| Hoechst 33342 | ThermoFischer Scientific | H3570 | |
| Tween-20 | Sigma-Aldrich | P9416 | |
| Etanol | Sigma-Aldrich | 46139 | |
| Aldehyd glutarowy | Sigma-Aldrich | 340855 | |
| Formamid | Sigma-Aldrich | F9037 | |
| Cytrynian soli fizjologicznej (SSC) | Sigma-Aldrich | 93017 | |
| EDTA | Sigma-Aldrich | 798681 | |
| tRNA | Roche (Sigma-Aldrich) | 101095 | |
| Heparyna | Sigma-Aldrich | H3149 | |
| Sól fizjologiczna buforowana trisem (TBS) | Wyprodukowany w domu | /A | |
| Blokujący odczynnik buforowy | Roche (Sigma-Aldrich) | 11096176001 | |
| przeciwciało sprzężone z peroksydazą chrzanową (HRP) anty-DIG | (Sigma-Aldrich) | 11207733910 | |
| zestaw do wzmacniania sygnału tyramidu (TSA) | Perkin Elmer | NEL744001KT | |
| *Przeciwciało Dll1 i sonda RNA użyte w tym badaniu nie są dostępne na rynku. Proszę zapoznać się z podziękowaniami dla źródeł. | |||
| ^Przeciwciała/sondy RNA powinny być uźródłowione, które mają zastosowanie do zainteresowań badawczych czytelnika. |
Bibliografia
- Oates, A. C., Morelli, L. G., Ares, S. Patterning embryos with oscillations: structure, function and dynamics of the vertebrate segmentation clock. Development. 139 (4), Cambridge, England. 625-639 (2012).
- Krol, A. J., Roellig, D., et al. Evolutionary plasticity of segmentation clock networks. Development. 138 (13), Cambridge, England. 2783-2792 (2011).
- Dequéant, M. -L., Ahnert, S., et al. Comparison of Pattern Detection Methods in Microarray Time Series of the Segmentation Clock. PLoS ONE. 3 (8), 2856(2008).
- Bailey, C., Dale, K. Somitogenesis in Vertebrate Development. , John Wiley & Sons, Ltd. Chichester, UK. 1-15 (2015).
- Maroto, M., Bone, R. A., Somitogenesis Dale, J. K. Somitogenesis. Development. 139 (14), Cambridge, England. 2453-2456 (2012).
- Kageyama, R., Masamizu, Y., Niwa, Y. Oscillator mechanism of notch pathway in the segmentation clock. Developmental Dynamics. 236 (6), 1403-1409 (2007).
- Ferjentsik, Z., Hayashi, S., et al. Notch Is a Critical Component of the Mouse Somitogenesis Oscillator and Is Essential for the Formation of the Somites. PLoS Genetics. 5 (9), 1000662(2009).
- Wiedermann, G., Bone, R. A., Silva, J. C., Bjorklund, M., Murray, P. J., Dale, J. K. A balance of positive and negative regulators determines the pace of the segmentation clock. eLife. 4, 05842(2015).
- Chapman, G., Sparrow, D. B., Kremmer, E., Dunwoodie, S. L. Notch inhibition by the ligand DELTA-LIKE 3 defines the mechanism of abnormal vertebral segmentation in spondylocostal dysostosis. Human Molecular Genetics. 20 (5), 905-916 (2011).
- Sparrow, D. B., Chapman, G., et al. A Mechanism for Gene-Environment Interaction in the Etiology of Congenital Scoliosis. Cell. 149 (2), 295-306 (2012).
- Okubo, Y., Sugawara, T., Abe-Koduka, N., Kanno, J., Kimura, A., Saga, Y. Lfng regulates the synchronized oscillation of the mouse segmentation clock via trans-repression of Notch signalling. Nature communications. 3, 1141(2012).
- Bone, R. A., Bailey, C. S. L., et al. Spatiotemporal oscillations of Notch1, Dll1 and NICD are coordinated across the mouse PSM. Development. 141 (24), Cambridge, England. 4806-4816 (2014).
- Shea, K., Geijsen, N. Dissection of 6.5 dpc mouse embryos. Journal of Visualized Experiments. (2), 160(2007).
- Denkers, N., García-Villalba, P., Rodesch, C. K., Nielson, K. R., Mauch, T. J. FISHing for chick genes: Triple-label whole-mount fluorescence in situ hybridization detects simultaneous and overlapping gene expression in avian embryos. Developmental Dynamics. 229 (3), 651-657 (2004).
- Stasiulewicz, M., Gray, S. D., et al. A conserved role for Notch signaling in priming the cellular response to Shh through ciliary localisation of the key Shh transducer Smo. Development. 142 (13), Cambridge, England. 2291-2303 (2015).
Przedruki i uprawnienia
