Obrazowanie konfokalne na żywo dostarcza biologom potężnego narzędzia do badania rozwoju. W tym miejscu przedstawiamy szczegółowy protokół obrazowania konfokalnego na żywo rozwijających się kwiatów rzodkiewnika.
Artykuł metodologiczny
Obrazowanie konfokalne na żywo rozwijających się kwiatów rzodkiewnika
W tym artykule
Podsumowanie
Streszczenie
Badania nad wzrostem i rozwojem roślin od dawna opierają się na technikach eksperymentalnych wykorzystujących martwe, utrwalone tkanki i pozbawione odpowiedniej rozdzielczości komórkowej. Ostatnie postępy w mikroskopii konfokalnej, w połączeniu z rozwojem licznych fluoroforów, przezwyciężyły te problemy i otworzyły możliwość badania ekspresji kilku genów jednocześnie, z dobrą rozdzielczością komórkową, w żywych próbkach. Obrazowanie konfokalne na żywo zapewnia biologom roślin potężne narzędzie do badania rozwoju i jest szeroko stosowane do badania wzrostu korzeni i tworzenia się narządów bocznych na bokach merystemu wierzchołkowego pędu. Jednak nie został szeroko zastosowany w badaniach nad rozwojem kwiatów, częściowo ze względu na wyzwania specyficzne dla obrazowania kwiatów, takie jak działki, które rosną nad merystemem kwiatowym i odfiltrowują fluorescencję z leżących pod nimi tkanek. W tym miejscu przedstawiamy szczegółowy protokół wykonywania obrazowania konfokalnego na żywo na żywych, rozwijających się pąkach kwiatowych rzodkiewnika, przy użyciu mikroskopu pionowego lub odwróconego.
Wprowadzenie
Większość ciała rośliny tworzy się po embrionalnym układzie z grup komórek macierzystych znajdujących się na lub blisko wierzchołka - lub merystemów wierzchołkowych - pędów i korzeni. Wszystkie nadziemne struktury dorosłej rośliny wywodzą się z merystemu wierzchołkowego pędu (SAM), który w sposób ciągły wytwarza narządy boczne na swoich bokach: liście w fazie wegetatywnej i merystemy kwiatowe (FM) po przejściu w fazę rozrodczą. FM z kolei przekształcają się w kwiaty. Podczas gdy rzodkiewnik wytwarza narządy boczne pojedynczo, w iteracyjny, spiralny wzór, FM wytwarzają cztery typy narządów kwiatowych w czterech okółkach, w sposób częściowo synchroniczny, z wieloma programami rozwojowymi rozwijającymi się jednocześnie. Sieci genetyczne leżące u podstaw specyfikacji tożsamości różnych organów kwiatowych zostały częściowo rozszyfrowane (przeglądy można znaleźć w bibliografii1,2), ale wiele aspektów rozwoju kwiatów, takich jak rozmieszczenie organów kwiatowych i określenie granic między okółkami, pozostaje słabo poznanych.
Wczesne molekularne badania genetyczne rozwoju roślin opierały się głównie na technikach takich jak hybrydyzacja in situ i raportery GUS do analizy ekspresji genów. Chociaż metody te dostarczyły wielu informacji i w znacznym stopniu przyczyniły się do naszego zrozumienia wzrostu roślin i rozwoju kwiatów, istnieją poważne ograniczenia: brakuje im dobrej rozdzielczości komórkowej, nie pozwalają na łatwą obserwację wzorca ekspresji wielu genów w tych samych próbkach i, co ważne, mogą być stosowane tylko do martwych. utrwalone tkanki. Ostatnie postępy w mikroskopii konfokalnej przezwyciężyły te ograniczenia i zapewniły biologom rozwojowym potężne narzędzie do badania procesów leżących u podstaw morfogenezy roślin. W szczególności mikroskopia konfokalna pozwala na obserwację żywych tkanek i narządów przez cały okres ich powstawania, co ma kluczowe znaczenie dla pełnego zrozumienia kwintesencji dynamicznego procesu, jakim jest rozwój.
Obrazowanie konfokalne na żywo było szeroko wykorzystywane do analizy wzrostu roślin w powietrzu i produkcji organów bocznych przez SAM (np. references3,4,5,6), ale z wyjątkiem kilku raportów (np. references7,8,9,10), nie jest szeroko stosowany do badań nad rozwojem kwiatów. Dostępne są protokoły obrazowania konfokalnego SAM na żywo (np. references11,12) i stanowią dobrą podstawę do obrazowania rozwijających się pąków kwiatowych otaczających SAM. Jednak obrazowanie pąków kwiatowych wiąże się ze szczególnymi wyzwaniami: na przykład pąki kwiatowe szybko stają się większe niż SAM, a na etapie 4 działki zaczynają pokrywać FM (etapy opisane w reference13) i przyciemniać fluorescencję z leżących poniżej tkanek (Figura 2A). W tym miejscu przedstawiamy szczegółowy protokół wyjaśniający, jak wykonać obrazowanie konfokalne na żywo na rozwijających się pąkach kwiatowych rzodkiewnika przy użyciu mikroskopu pionowego lub odwróconego i soczewki zanurzającej się w wodzie. Wcześniej opublikowaliśmy ten protokół w reference14.
Protokół
1. Przygotowanie pożywek i naczyń
- Przygotować naczynia do sekcji, wypełniając okrągłe plastikowe pudełka (o szerokości około 6 cm i głębokości 2 cm) warstwą 2% agarozy o grubości 0,5 cm.
- Przygotować naczynia do obrazowania.
- W przypadku pionowego mikroskopu konfokalnego należy wypełnić prostokątne plastikowe pudełka z zawiasami (o długości około 7 cm, szerokości 4,5 cm i głębokości 3 cm) warstwą medium do obrazowania o grubości 0,5 cm (patrz sekcja 1.3, „Medium do obrazowania”; Rysunek 1F).
- W przypadku odwróconego mikroskopu konfokalnego: wypełnić małą szalkę Petriego (o szerokości około 3,5 cm i głębokości 1 cm) medium do obrazowania dokładnie po brzegi (patrz sekcja 1.3, „Medium do obrazowania”; Rysunek 1G).
- Przygotować medium do obrazowania.
- Do obrazowania pojedynczych punktów należy użyć 1% agarozy.
- Do eksperymentów time-lapse należy użyć medium do wzrostu wierzchołkowego (0.5x podstawa soli Murashige and Skoog bez witamin, 1% sacharozy, 0.8% agarozy, pH 5.8 ustawione przy użyciu roztworu wodorotlenku potasu, uzupełnione o witaminy [0.01% myo-inozytolu, 0.001% kwasu nikotynowego, 0.001% hydrochlorku pyridoxyny, 0.01% hydrochlorku tiaminy, 0.002% glicyny] oraz cytokininę [50 nM N6-benzyladeniny])15.
2. Wzrost roślin
- Wysiać wysterylizowane nasiona na pożywkę MS (0,5 lub 1x podstawowa mieszanina soli Murashige i Skoog bez witamin, 0,8% agaru, pH 5,8 skorygowane roztworem wodorotlenku potasu) z odpowiednim czynnikiem selekcyjnym. Szalki inkubować w warunkach długiego dnia (16 h światła) lub ciągłego światła w temperaturze 16-22 °C przez dwa tygodnie.
- Przesadzić siewki do gleby, zachowując odpowiednie odstępy, aby umożliwić ich prawidłowy wzrost. Rośliny utrzymywać w warunkach krótkiego dnia w temperaturze 16-2 °C przez trzy tygodnie.
UWAGA: Uprawa roślin w warunkach długiego dnia lub ciągłego światła bezpośrednio po przesadzeniu prowadzi do przedwczesnego kwitnienia i powstania mniej wigorystycznych kwiatostanów, które są znacznie trudniejsze do sekcji. Podobnie, pozostawienie roślin w warunkach krótkiego dnia na dłużej niż trzy tygodnie skutkuje kwitnieniem niezależnym od długości dnia i powstaniem mniej wigorystycznych kwiatostanów. - Przenieść rośliny do warunków długiego dnia (16 h światła) lub ciągłego światła w temperaturze 16-22 °C aż do momentu zakwitnięcia. Wierzchołki pędów najłatwiej poddać sekcji, gdy długość kwiatostana wynosi 2-10 cm.
3. Disekcja wierzchołka pędu
- Opcjonalnie: Używając drobnoziarnistego kamienia ostrzącego i kropli lekkiego oleju, naostrz pęsetę pod stereomikroskopem tak, aby jej końce przypominały ostrza, a nie igły.
- Usuń strąki, starsze pąki kwiatowe i kwiatostany drugorzędne z kwiatostanu pierwotnego, naciskając pęsetą podstawy szypułek, aż do ich odłamania. Usuń jak najwięcej kwiatów bez użycia powiększenia (Rysunek 1, porównaj A i B).
- Za pomocą pęsety zrób pionowy otwór w agarozie w naczyniu do sekcji, odetnij ostatnie 0,5 cm kwiatostanu i wstaw go pionowo w agarozę. Pozostałe pąki kwiatowe muszą znajdować się powyżej powierzchni agarozy.
- Wypełnij naczynie do obrazowania sterylną, dejonizowaną wodą tak, aby wierzchołek pędu był całkowicie zanurzony. Umieść naczynie do sekcji pod stereomikroskopem i usuń pęcherzyki powietrza uwięzione wokół wierzchołka pędu, tworząc strumienie wody za pomocą pipety 1 0 µL (Rysunek 1, porównaj C i D).
- Pod stereomikroskopem za pomocą pęsety usuń pąki kwiatowe, których nie należy obrazować, naciskając na podstawę szypułki lub wierzchołek pąka, aż szypułka pęknie (Rysunek 1E). Ważne jest, aby szypułki odrywały się czysto w miejscu połączenia z łodygą, ponieważ pozostałości szypułek utrudniają usuwanie młodych pąków kwiatowych.
- Jeśli obrazowane są tylko pąki kwiatowe w stadium 5 i młodsze (Rysunek 2A), usuń wodę przed wycięciem pąków w stadium 6-8. Jeśli obrazowane są pąki kwiatowe w stadium 5 i starsze, przejdź do ablacji sepalów (patrz sekcja 5.1). W przeciwnym razie przejdź do kroku 3.7.
- Za pomocą pęsety zrób pionowy otwór w medium w naczyniu do obrazowania i wstaw wypreparowany wierzchołek pionowo w medium, tak aby nad powierzchnią medium znajdowały się tylko merystem wierzchołkowy pędu i otaczające go pąki kwiatowe. W zależności od tego, który pąk (lub pąki) kwiatowe mają być obrazowane, może być konieczne lekkie przechylenie próbki, ponieważ pąki kwiatowe niekoniecznie są zorientowane dokładnie tak jak łodyga (Rysunek 2A).
- W razie potrzeby przystąp do barwienia próbki. Jeśli próbka nie jest barwiona i/lub obrazowana natychmiast, dodaj wodę i zamknij naczynie do obrazowania, aby zapobiec odwodnieniu. W przypadku użycia mikroskopu odwróconego, umieść naczynie do obrazowania w przezroczystym plastikowym pudełku i zamknij je.

Rysunek 1: Przygotowanie wierzchołków pędów do konfokalnego obrazowania na żywo. (A-E) Disekcja wierzchołka pędu do obrazowania. Kwiatostan przed (A) i po (B) usunięcie strąków i starszych kwiatów. (C-D) Wierzchołek pędu zanurzony w wodzie w płytce do sekcji, z pęcherzykiem powietrza uwięzionym na końcówce (C) oraz po usunięciu pęcherzyka powietrza (D). (EWierzchołek pędu w naczyniu sekcyjnym, po wypreparowaniu pąków kwiatowych starszych niż stadium 5.F-G) Widok wierzchołków pędów w naczyniu obrazującym, znajdującym się na stole mikroskopu odwróconego (F) i odwrócone (G) mikroskop konfokalny. W (F), nad jednym z wierzchołków umieszczono obiektyw imersyjny 40X, zanurzając jego końcówkę w wodzie. W (G), wierzchołek pędu jest umieszczony odwrócony nad obiektywem imersyjnym 40X, a kolumna wody łączy medium obrazujące z końcówką obiektywu. Mniejszy panel w (F) przedstawia powiększony widok obszaru zaznaczonego czerwonym prostokątem, z wstawionym do medium obrazującego wierzchołkiem pędu; linie czerwona i niebieska wskazują odpowiednio powierzchnię medium oraz wody. (H-I) Przykłady urządzeń wykonanych na zamówienie, które umożliwiają dodanie większej ilości wody na końcówce soczewki zanurzeniowej: tuleja z gumy silikonowej wykonana z osłony świecy zapłonowej (H), oraz prowizoryczną osłonkę wykonaną z palca lateksowej rękawiczki bez proszku (G). Paski skali = 0,5 cm na (A) i (B), 0,1 cm na (C) i (D), oraz 100 µm w (E). Rysunek ten został pierwotnie opublikowany w pozycji bibliograficznej14. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
4. Barwienie
UWAGA: W celu uzyskania rozdzielczości komórkowej podczas obrazowania można barwić odpowiednio ściany komórkowe jodkiem propidyny lub błony plazmatyczne barwnikiem FM4-64. Alternatywnie można zastosować linie reporterowe z białkami fluorescencyjnymi znakującymi błonę plazmatyczną6,16.
- Usunąć wodę z naczynia do obrazowania i upewnić się, że powierzchnia medium jest sucha, aby uniknąć rozcieńczenia barwnika.
- Pod stereomikroskopem nanieść za pomocą pipety 10 µL od 20 do 30 µL roztworu jodku propidyny w stężeniu 1 mg/mL lub roztworu FM4-64 w stężeniu 80 µg/mL na wypreparowany wierzchołek. Należy upewnić się, że cała próbka jest pokryta barwnikiem, aby zapewnić jednorodne barwienie.
- Barwić przez 2 min w przypadku użycia jodku propidyny lub przez 20 min w przypadku użycia FM4-64.
- Przepłukać dwukrotnie sterylną, dejonizowaną wodą.
5. Ablacja działek kielicha
UWAGA: W stadium 4 prymordia działek kielicha zaczynają pokrywać FM. W miarę wzrostu filtrują one fluorescencję z tkanki leżącej poniżej, co utrudnia proces obrazowania. Działki kielicha można usunąć ręcznie za pomocą metalowej szpilki zamocowanej w uchwycie precyzyjnym lub zapobiec ich wzrostowi, stosując ablację laserową w obrębie wyłaniających się prymordiów działek kielicha. Alternatywnie, w niektórych przypadkach można wykorzystać mutanty takie jak apetala1-1, w których działki kielicha nie występują lub są zastąpione organami przypominającymi liście, które nie zakrywają FM, podczas gdy centralna część kwiatu rozwija się normalnie (Rysunek 2F)17.
- Ablacja działek w pąkach kwiatowych w stadium 5 i starszych przy użyciu uchwytu typu pin-vise z prostą metalową igłą (Rysunek 2, E1-E2)
- Umieść naczynie do sekcji z wypreparowanym wierzchołkiem pod stereomikroskopem i ustaw maksymalne powiększenie. Zanurz wierzchołek pędu w sterylnej, dejonizowanej wodzie lub alternatywnie użyj pipety 1 0 µL, aby regularnie nanosić wodę na wierzchołek pędu podczas usuwania działek.
- Za pomocą uchwytu pin-vise ustaw igłę na wierzchołku działki abaksjalnej, stycznie do wierzchołka pędu. Delikatnie odepchnij działkę od wierzchołka pędu, aż oddzieli się ona od pąka kwiatowego.
- Postąp analogicznie w przypadku działki adaksjalnej, jednak odepchnij działkę w stronę wierzchołka pędu.
- Postąp analogicznie w przypadku działek bocznych, jednak ustaw igłę promieniście względem wierzchołka pędu i odepchnij działki na bok, z dala od pąka kwiatowego.
- Zanurz wierzchołek pędu w sterylnej, dejonizowanej wodzie na kilka minut, aby zapobiec odwodnieniu.
- Ablacja laserowa primordiów działek w stadium 3-4 (Rysunek 2, C5-D5)
- Umieść naczynie do obrazowania z barwionym, wypreparowanym wierzchołkiem na stoliku mikroskopu konfokalnego. Zlokalizuj i ustaw ostrość na wierzchołku, przygotowując go do obrazowania (patrz sekcja 6, „konfiguracja obrazowania”).
- Używając oprogramowania systemu ablacji laserowej, zdefiniuj strefę ablacji, która odpowiada grzbietowi i czubkowi wyłaniających się primordiów działek przed momentem, gdy zaczną one zakrywać merystem kwiatowy (zazwyczaj w stadium 3 dla działek abaksjalnych i adaksjalnych oraz w późnym stadium 3/wczesnym stadium 4 dla działek bocznych).
- Ustaw moc lasera i czas przebywania na odpowiednie parametry, aby usunąć wystarczającą liczbę komórek bez wyrządzania nadmiernych szkód w tkankach podścielających. Zazwyczaj, w zależności od używanego systemu ablacji laserowej, właściwe parametry muszą zostać początkowo określone metodą prób i błędów, aby upewnić się, że usunięto wystarczającą liczbę komórek, by zapobiec późniejszemu zarastaniu FM przez działki, nie wpływając na resztę pąka kwiatowego. Zastosowanie zbyt dużej mocy lasera i zbyt długiego czasu przebywania prowadzi do uszkodzeń centrum kwiatu, co wpływa na jego wzrost i/lub przeżycie. Po ustaleniu właściwych parametrów można je wykorzystać w kolejnych eksperymentach.
UWAGA: Jeśli początkowa ablacja okaże się niewystarczająca, możliwe jest przeprowadzenie drugiej ablacji w kolejnych dniach (Rysunek 2, C4 i D2).
6. Konfiguracja obrazowania
- Użycie mikroskopu biologicznego (pionowego).
- Napełnij naczynie do obrazowania z wypreparowanymi wierzchołkami sterylną, dejonizowaną wodą tak, aby powierzchnia medium była przykryta warstwą wody o grubości 2,5-5 mm (Rycina 1F). Całkowicie zanurz próbki.
UWAGA: Podczas obrazowania za pomocą mikroskopu biologicznego w jednym naczyniu można umieścić kilka wierzchołków. Jednakże, jeśli proces obrazowania trwa dłużej niż godzinę, jodek propidyny ma tendencję do rozcieńczania się i niektóre próbki mogą wymagać ponownego barwienia przed obrazowaniem. - Umieść naczynie do obrazowania na stole mikroskopu (Rycina 1F). Opuść obiektyw zanurzeniowy i podnieś stół tak, aby końcówka obiektywu zanurzyła się w wodzie. Postępuj ostrożnie, aby nie zmiażdżyć wypreparowanych wierzchołków ani nie zanurzyć obiektywu bezpośrednio w medium obrazowania.
- Jeśli na końcówce obiektywu uwięzł pęcherzyk powietrza, usuń go, tworząc strumienie wody za pomocą pipety 1 0 µL.
- Przy oświetleniu epifluorescencyjnym ustaw jeden z wypreparowanych wierzchołków w polu widzenia obiektywu za pomocą kontrolera XY. Patrząc przez okulary, ustaw ostrość na próbce za pomocą kontrolera Z. Postępuj ostrożnie, aby nie zmiażdżyć próbki.
- Używając oprogramowania mikroskopu konfokalnego, przybliż obraz pąka kwiatowego przeznaczonego do obrazowania i przystąp do rejestracji obrazu próbki.
- Napełnij naczynie do obrazowania z wypreparowanymi wierzchołkami sterylną, dejonizowaną wodą tak, aby powierzchnia medium była przykryta warstwą wody o grubości 2,5-5 mm (Rycina 1F). Całkowicie zanurz próbki.
- Użycie mikroskopu odwróconego.
- Za pomocą pipety 1 00 µL nanieś kroplę sterylnej, dejonizowanej wody na końcówkę obiektywu.
- Trzymając naczynie do obrazowania odwróconym do góry, dodaj za pomocą pipety 1 0 µL kroplę sterylnej, dejonizowanej wody na wypreparowany wierzchołek.
- Umieść naczynie do obrazowania odwrócone do góry na stole mikroskopu (Rycina 1G). Postępuj ostrożnie, aby nie zmiażdżyć próbki.
- Przy oświetleniu epifluorescencyjnym ustaw wypreparowany wierzchołek nad końcówką obiektywu za pomocą kontrolera XY. Za pomocą kontrolera Z ostrożnie opuść stół, aż próbka dotrze do kropli wody na końcówce obiektywu. Między końcówką obiektywu a medium powinien utworzyć się słup wody.
- Jeśli słup wody nie utworzy się, ostrożnie dodaj kroplę wody do próbki za pomocą pipety 1 00 µL. Na obiektywie można zamocować prowizoryczne tuleje, aby dodać więcej wody na jego końcówce, co ułatwia utworzenie i utrzymanie słupa wody (Rycina 1H i 1I).
- Przy oświetleniu epifluorescencyjnym patrz przez okulary i ustaw ostrość na próbce za pomocą kontrolera Z. Postępuj ostrożnie, aby nie zmiażdżyć próbki.
- Używając oprogramowania mikroskopu konfokalnego, przybliż obraz pąka kwiatowego przeznaczonego do obrazowania i przystąp do rejestracji obrazu próbki.
- W przypadku przeprowadzania eksperymentów time-lapse, wylej wodę z naczynia do obrazowania i zamknij je, aby zapobiec odwodnieniu pomiędzy punktami czasowymi. Umieść naczynie z próbkami w warunkach długiego dnia (16 h światła) lub dnia ciągłego, w temperaturze 16-2 °C. Ponownie barw próbki przed każdym punktem czasowym.
UWAGA: Chociaż komórki w rozwijających się organach kwiatowych mogą dzielić się szybciej, komórki w merystemie kwiatowym dzielą się raz lub dwa razy co drugi dzień, a linie komórkowe można łatwo śledzić w odstępach 24 h. Jeśli jednak jest to konieczne, możliwe jest obrazowanie próbek co sześć godzin.
7. Uwagi dotyczące parametrów obrazowania
UWAGA: Sposób ustawienia parametrów obrazowania w znacznym stopniu zależy od używanego systemu konfokalnego. Poniżej znajdują się sugestie dotyczące niektórych z tych parametrów, które można zastosować w dowolnym mikroskopie konfokalnym. Więcej informacji na temat parametrów obrazowania znajduje się w sekcji Dyskusja oraz w literaturze14.
- W przypadku rozdzielczości XY: należy ustawić wartość 1 024 x 1 024, aby uzyskać dobrą rozdzielczość komórkową. Alternatywnie można zastosować 512 x 512 w celu skrócenia czasu obrazowania, kosztem rozdzielczości.
- W przypadku rozdzielczości Z: należy ustawić wielkość kroku na 0,5-1,5 µm. Zmniejszenie wielkości kroku zwiększa rozdzielczość Z, ale wydłuża czas obrazowania.
- W przypadku otworu (pinhole): należy ustawić otwór na 1-1,5 jednostek Airy. Zwiększenie średnicy otworu zwiększa intensywność sygnału, ale także poziom szumów z płaszczyzn poza ogniskową.
8. Wizualizacja danych konfokalnych
- Przekształcenie statycznych obrazów etapów rozwoju kwiatu w film.
- Otwórz statyczne obrazy (w formacie jpeg lub tif) w oprogramowaniu (np. FiJi).
- Wybierz Image > Stacks > Images to Stack. Otwarte obrazy zostaną zgrupowane w stos.
- Jeśli kolejność obrazów w stosie nie odpowiada kolejności chronologicznej, użyj wtyczki Stack Sorter (Plugins > Stacks > Stack Sorter), aby je uporządkować.
- Aby przekształcić stos w film, wybierz File > Save As > AVI.
Wyniki
Rysunek 2 przedstawia różne widoki confocalnych stosów Z (Z-stacks) żywych pąków kwiatowych Arabidopsis wykazujących ekspresję różnych fluorescencyjnych genów reporterowych, barwionych jodekiem propidynyum (Rysunek 2, A-C5 i G) lub FM4-64 (Rysunek 2, E1-F) w celu uzyskania wyraźnej rozdzielczości komórkowej. Większość systemów konfokalnych umożliwia obrazowanie dwóch fluoroforów o niepokrywających się widmach emisji, takich jak GFP lub YFP wraz z jodekiem propidynyum lub FM4-64 (Rysunek 2A-2F). Najlepsze systemy konfokalne są również w stanie oddzielić wiele fluoroforów o częściowo pokrywających się widmach emisji w tych samych próbkach, takich jak GFP i YFP oraz dsRed i jodek propidynyum (Rysunek 2G).
Trzy przykłady eksperymentów time-lapse przedstawiono na Rysunku 2; ukazują one prawidłowy rozwój pąków kwiatowych po przeprowadzeniu ablacji działek za pomocą systemu ablacji laserowej (Rysunek 2, C1-C5 oraz D1-D5) lub ręcznie przy użyciu uchwytu precyzyjnego i metalowej szpilki (Rysunek 2, E1-E2). Należy zauważyć, że pąk kwiatowy pokazany na Rysunku 2, E1-E2 pochodzi z rośliny mutant superman-1, dlatego w stadium 7 w centrum pąka nie obserwuje się primordiów słupków. Ablacja laserowa wyłaniających się primordiów działek w pąku kwiatowym pokazanym na Rysunku 2, C1-C5 zapobiega ich zakryciu FM, co umożliwia obrazowanie w stadium 5 (Rysunek 2, C5). Z kolei w przypadku pąka kwiatowego pokazanego na Rysunku 2, D1-D5, ablacja laserowa jedynie opóźniła wzrost działek, które ostatecznie rozrosły się i zakryły większość FM do stadium 5 (Rysunek 2, D5). Przeciwnie, jeśli podczas ablacji laserowej zastosuje się zbyt dużą moc lasera i zbyt długi czas przebywania wiązki, uszkodzenia rozprzestrzeniają się na centralną część kwiatu, wpływając na jego wzrost, co czasem prowadzi do późniejszego obumarcia całego pąka kwiatowego.
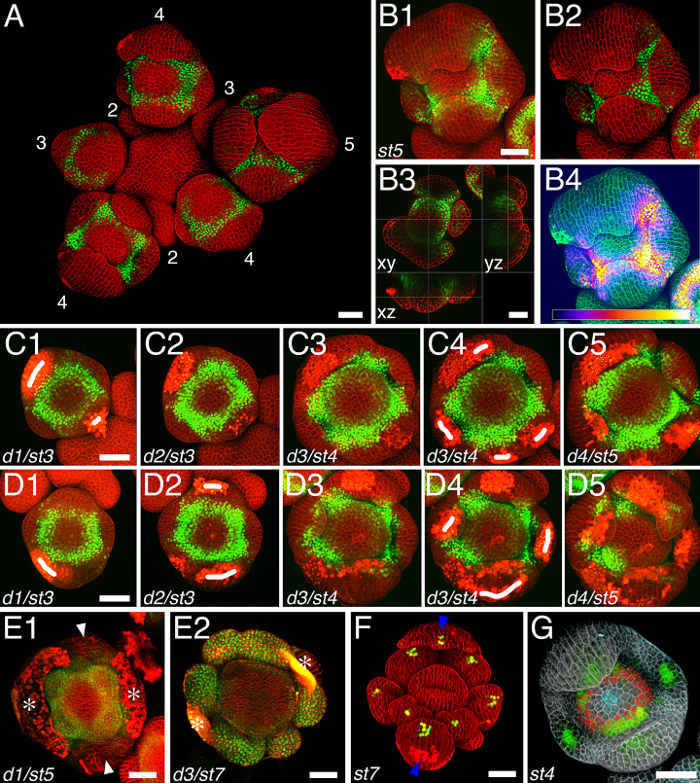
Rysunek 2: Wizualizacja stosów konfokalnych (Z-stacks) żywych pąków kwiatowych. A i B2 są widokami przejrzystości; B1 i B4-G są projekcjami maksymalnej intensywności; B3 to widok przekroju ortogonalnego. (A-E2) kwiaty wykazujące ekspresję raportora Venus dla APETALA3 gen (zielony); ściany komórkowe barwiono jodkiem propidyny (czerwony, z wyjątkiem B4, zielony). (A) Kwiatostan; liczby wskazują stadia rozwoju kwiatów; sepale w kwiatach w stadiach 4 i 5 filtrują fluorescencję reportera Venus, który zazwyczaj tworzy pierścień. Należy zauważyć, że niektóre pąki kwiatowe wydają się nachylone w stosunku do kwiatostanu. (B1-B4) Cztery różne widoki tego samego stosu Z obrazowania konfokalnego pąka kwiatowego w stadium 5: projekcje maksymalnej intensywności (B1 i B4) z intensywnością sygnału Venus zakodowaną jako intensywność pikseli w kolorze zielonym (B1) lub z kodem kolorystycznym przeciwpożarowym (B4; kod kolorystyczny znajduje się na dole panelu); widok przezroczysty (B2) oraz widok przekrojów ortogonalnych (B3; orientacja przekrojów w płaszczyznach XY, XZ i YZ jest wskazana na panelu). (C1-C5) 4-dniowy film poklatkowy pojedynczego pąka kwiatowego od stadium 3 do stadium 5; ablacje laserowe (oznaczone białymi kreskami) wykonane w dniu 1. i dniu 3. były wystarczające, aby zapobiec zakryciu centrum pąka kwiatowego przez działki w stadium 5. (D1-D5) 4-dniowy film poklatkowy pojedynczego pąka kwiatowego od stadium 3 do stadium 5; ablacje laserowe wykonane w dniu 1, 2 i 3 były niewystarczające, aby zapobiec zakryciu środka pąka kwiatowego przez działki kielicha. (E1-E2) Pojedynczy pąk kwiatowy po ręcznym usunięciu działek kielicha od strony abaksjalnej i adaksjalnej (E1), oraz wszystkich sepalów (E2); białe groty strzałek wskazują pozostałe działki kielicha; białe gwiazdki wskazują blizny powstałe w wyniku usunięcia działek kielicha. (F) stopień 7 apetala1-1 kwiat wykazujący ekspresję a DR5-3xVenusN7 gen reporterowy18 (zielony); błony plazmatyczne barwiono FM4-64 (czerwony); niebieskie groty strzałek wskazują struktury przypominające liście, które zastępują działki i nie pokrywają pąka kwiatowego. (G) Pąk kwiatowy w stadium 4 wykazujący fluorescencyjny reporter GFP dla PODOBNY DO DORNROSCHEN7 (zielony), reporter Venus dla SUPERMAN (czerwony) oraz reporter dsRed dla CLAVATA319 (cyjan); ściany komórkowe barwiono jodkiem propidium (szary). d: dzień; st: etap. Paski skali = 25 µmskala jest taka sama w B1, B2 i B4, w C1-C5 oraz w D1-D5. Rycina została zmodyfikowana na podstawie literatury14. Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.
Dyskusja
W tym miejscu przedstawiamy protokół obrazowania żywych, rozwijających się pąków kwiatowych rzodkiewnika za pomocą mikroskopu konfokalnego i soczewki zanurzającej się w wodzie. Chociaż można to zrobić za pomocą mikroskopu pionowego lub odwróconego, łatwiej i szybciej jest korzystać z tego pierwszego. Warto również zauważyć, że różne systemy konfokalne różnią się znacznie pod względem prędkości, czułości i zdolności do rozdzielania długości fal. Najlepsze mikroskopy konfokalne pozwalają obecnie na obrazowanie kilku różnych kanałów (np. GFP, YFP, dsRed i jodku propidyny; Rysunek 2G) w tych samych próbkach. Niektóre mikroskopy konfokalne są wyposażone w detektor spektralny, który może zbierać fluorescencję z kilku fluoroforów jednocześnie, a następnie je rozdzielać. Jednak w przypadku korzystania ze zwykłego detektora należy użyć zestawu laserów i filtrów do wzbudzenia i oddzielenia fluorescencji od różnych fluoroforów. Niektóre fluorofory mają w pełni odrębne widma emisyjne (np. CFP i YFP) i mogą być obrazowane jednocześnie. Inne fluorofory mają częściowo nakładające się widma emisyjne (np. GFP i YFP) i zwykle muszą być obrazowane oddzielnie, co wydłuża czas obrazowania. Obrazowanie bliskich fluoroforów często wymaga również ograniczenia ilości widma zbieranego dla każdego kanału, aby zapobiec przedostawaniu się fluorescencji z jednego fluoroforu do innego kanału. Powoduje to utratę intensywności zbieranego sygnału, która może być skompensowana przez wzrost mocy i wzmocnienia lasera. Jednak wydłużony czas obrazowania i zwiększona moc lasera mogą wybielić i/lub uszkodzić próbkę. Zwiększona moc i/lub wzmocnienie lasera może również zwiększyć szum tła. Optymalizacja intensywności sygnału, rozdzielczości i czasu obrazowania dla każdej próbki odbywa się metodą prób i błędów i wiąże się z trwałymi kompromisami.
Protokół ten wyjaśnia, w jaki sposób przeprowadzić konfokalne obrazowanie na żywo pąków kwiatowych rozwijających się na bokach wypreparowanego wierzchołka pędu. Można argumentować, że fakt, że wierzchołek pędu nie jest połączony z resztą rośliny i rośnie w pożywce zawierającej cytokininy, może wpływać na SAM i rozwój kwiatów. Jednak to podłoże zostało zaprojektowane empirycznie w procesie prób i błędów, aby zapewnić, że wypreparowane merystemy wierzchołkowe pędów wytwarzają nowe pąki kwiatowe w normalnym plastochronie i że te pąki kwiatowe rozwijają się normalnie15. Podobnie, rozwarstwienie działki kielicha nie wydaje się wpływać na wzorce ekspresji genów ani na rozwój reszty kwiatu. Inne protokoły szczegółowo opisują, jak wykonywać obrazowanie konfokalne na żywo SAM nadal przyczepionego do reszty rośliny (np. odniesienie11). Takie protokoły mogą być dostosowane i stanowić użyteczną alternatywę dla obrazowania rozwijających się kwiatów, szczególnie podczas badania procesów związanych z cytokininami. Mają jednak kilka wad: łodyga wydłuża się i skręca oraz zmienia orientację pąków kwiatowych; I chociaż obrazowanie wierzchołka pędu przyczepionego do reszty rośliny działa dobrze za pomocą mikroskopu pionowego, jest to znacznie bardziej skomplikowane za pomocą mikroskopu odwróconego.
Soczewki zanurzeniowe mają lepszą aperturę numeryczną (NA) niż soczewki "suche" (tj. soczewki, które są oddzielone od próbki powietrzem), a zatem zapewniają dokładniejszą rozdzielczość próbki, co ma kluczowe znaczenie w przypadku korzystania z mikroskopu konfokalnego. Użycie soczewki zanurzającej się w wodzie zapewnia zatem znacznie lepszą NA niż soczewka sucha, jednocześnie zapobiegając odwadnianiu wierzchołka pędu podczas procesu obrazowania. Podczas gdy soczewki glicerynowe i olejowe mają jeszcze wyższy współczynnik NA niż soczewki wodne, wymagają użycia szkiełka nakrywkowego, co jest bardzo niepraktyczne w przypadku próbki wielkości wierzchołka pędu, która również rośnie podczas eksperymentów poklatkowych. Biorąc pod uwagę wielkość próbek (w zależności od faz kwiatowych, stosy mogą mieć grubość ponad 150 μm), ważne jest również, aby używać soczewek o dużej odległości roboczej. Zazwyczaj używamy obiektywu 20 lub 40X o NA 1 i odległości roboczej 1,7-2,5 mm.
Oprogramowanie mikroskopu konfokalnego oferuje kilka sposobów wizualizacji danych konfokalnych, w tym trójwymiarowe rekonstrukcje (ryc. 2, B1, B2 i B4) oraz widoki przekrojów (ryc. 2, B3). Podczas gdy najczęściej stosowanymi widokami trójwymiarowymi są projekcje maksymalnej intensywności konfokalnych stosów Z (ryc. 2, B1 i B4), niektóre programy (np. ZEN i Imaris) oferują również widoki przezroczystości, które odfiltrowują sygnał z głębszych części próbki (ryc. 2, B2), co może być przydatne podczas patrzenia na zachodzące procesy lub geny wyrażane w, warstwa naskórka. Natężenie sygnału można zakodować za pomocą jednego koloru (rysunek 2, B1), za pomocą intensywności pikseli lub za pomocą kodu koloru (rysunek 2, B4).
Obrazowanie konfokalne na żywo nie tylko dostarcza cennych informacji jakościowych na temat rozwoju kwiatów, ale także potencjalnie dostarcza biologom rozwojowym bogactwa danych ilościowych. Różne programy (np. Imaris, FiJi, MARS-ALT, MorphographX 15,20,21) pozwalają na ilościowe określenie liczby lub objętości komórek wykazujących ekspresję jednego lub kilku reporterów lub poziomu ekspresji reportera w różnych komórkach. Takie oprogramowanie może być również wykorzystywane do automatycznej segmentacji komórek, śledzenia linii komórkowych i ilościowego określania wzrostu. To różne oprogramowanie oferuje podobne narzędzia, ale różni się również pod wieloma względami. MARS-ALT i MorphoGraphX zostały zaprojektowane specjalnie dla roślin 15,20,21, w przeciwieństwie do Imaris i FiJi. MorphoGraphX pozwala jedynie na segmentację i analizę warstwy naskórka, podczas gdy Imaris i MARS-ALT pozwalają na segmentację i analizę całej próbki. Jednak MARS-ALT wymaga wcześniejszego zobrazowania tej samej próbki pod trzema różnymi kątami15, a Imaris wymaga tylko jednego stosu. Dostęp do informacji ilościowych ma kluczowe znaczenie dla lepszego zrozumienia rozwoju kwiatów.
Oświadczenia
Autor nie ma nic do zdradzienia.
Podziękowania
Autor pragnie podziękować prof. Elliotowi M. Meyerowitzowi za wsparcie i komentarze do manuskryptu, a także Ann Lavanway z Dartmouth College i dr Andresowi Collazo z Biological Imaging Facility w Caltech za ich pomoc w rozwiązaniu problemów technicznych z obrazowaniem konfokalnym na żywo. Praca Nathanaëla Pruneta jest wspierana przez amerykańskie Narodowe Instytuty Zdrowia poprzez grant R01 GM104244 dla Elliota M. Meyerowitza.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Kleszcze | Mikroskopia elektronowa Sciences | 72701-D | Dumont Style 5 Inox, do preparacji wierzchołków |
| Pin Vise | Ted Pella, Inc. | 13560 | 80 cm długości, do ablacji działki kielicha |
| Proste igły ze stali nierdzewnej | Ted Pella, Inc. | 13561-50 | Średnica 0,1 mm, długość 1,2 cm, do ablacji działki kielicha |
| Okrągłe pudełka plastikowe | Mikroskopia elektronowa Sciences | 64332 | przezroczyste, średnica 6 cm, głębokość 2 cm, do stosowania jako naczynia preparacyjne |
| Prostokątne pudełka na zawiasach | Durphy Packaging Co. | DG-0730 | przezroczyste, 2-7/8" długości, 2" szerokości, 1-1/4" głębokości, do stosowania jako naczynia do obrazowania z pionowym mikroskopem |
| Naczynia do hodowli tkankowych, polistyren, sterylne | VWR | 25382-064 | przezroczyste, o średnicy 3,5 cm, głębokości 1 cm, do stosowania jako naczynia do obrazowania z mikroskopem odwróconym |
| Pipety P10 i P1000 | z odpowiednimi końcówkami filtrującymi | ||
| Mikroskop stereoskopowy | o maksymalnym powiększeniu 80-90X | ||
| System ablacji | laserowej do ablacji działki kielicha | ||
| System laserowego skaningowego mikroskopu | |||
| Soczewka | z NA 1 i odległością roboczą 1,7-2,5 mm | ||
| Agaroza | |||
| Sacharoza | |||
| Murashige i Skoog zasadowa mieszanina soli | Sigma-Aldrich | M5524 | bez witamin |
| Myo-inozytol | Sigma-Aldrich | I7508 | witamina |
| Kwas nikotynowy | Sigma-Aldrich | N0761 | witamina |
| Chlorowodorek pirydoksyny | Sigma-Aldrich | P6280 | |
| chlorowodorek tiaminy witaminy | Sigma-Aldrich | T1270 | witamina |
| Glicyna | Sigma-Aldrich | G8790 | witamina |
| N6-Benzyladenina | Sigma-Aldrich | B3408 | BAP, cytokinina |
| Roztwór jodku propidium | Sigma-Aldrich | P4864 | 1 mg/ml roztwór w wodzie, do barwienia ścian komórkowych |
| FM4-64 | Invitrogen | F34653 | rozcieńczyć w wodzie do 80 μ g/ml, do barwienia błon plazmatycznych |
Bibliografia
- Prunet, N., Jack, T. P. Flower Development in Arabidopsis: There Is More to It Than Learning Your ABCs. Methods Mol. Biol. 1110, 3-33 (2014).
- Stewart, D., Graciet, E., Wellmer, F. Molecular and regulatory mechanisms controlling floral organ development. FEBS J. , (2016).
- Heisler, M. G., et al. Patterns of auxin transport and gene expression during primordium development revealed by live imaging of the Arabidopsis inflorescence meristem. Curr. Biol. 15 (21), 1899-1911 (2005).
- Reddy, G. V., Meyerowitz, E. M. Stem-cell homeostasis and growth dynamics can be uncoupled in the Arabidopsis shoot apex. Science. 310 (5748), 663-667 (2005).
- Yadav, R. K., et al. WUSCHEL protein movement mediates stem cell homeostasis in the Arabidopsis shoot apex. Genes & Dev. 25 (19), 2025-2030 (2011).
- Reddy, G. V., Heisler, M. G., Ehrhardt, D. W., Meyerowitz, E. M. Real-time lineage analysis reveals oriented cell divisions associated with morphogenesis at the shoot apex of Arabidopsis thaliana. Development. 131 (17), 4225-4237 (2004).
- Chandler, J. W., Jacobs, B., Cole, M., Comelli, P., Werr, W. DORNROSCHEN-LIKE expression marks Arabidopsis floral organ founder cells and precedes auxin response maxima. Plant Mol. Biol. 76 (1-2), 171-185 (2011).
- Urbanus, S. L., et al. In planta localisation patterns of MADS domain proteins during floral development in Arabidopsis thaliana. BMC Plant Biol. 9, (2009).
- Hong, L., et al. Variable Cell Growth Yields Reproducible OrganDevelopment through Spatiotemporal Averaging. Dev. Cell. 38 (1), 15-32 (2016).
- Roeder, A. H., et al. Variability in the control of cell division underlies sepal epidermal patterning in Arabidopsis thaliana. PLoS Biol. 8 (5), e1000367(2010).
- Heisler, M. G., Ohno, C. Live-imaging of the Arabidopsis inflorescence meristem. Methods Mol. Biol. 1110, 431-440 (2014).
- Tobin, C. J., Meyerowitz, E. M. Real-Time Lineage Analysis to Study Cell Division Orientation in the Arabidopsis Shoot Meristem. Methods Mol. Biol. 1370, 147-167 (2016).
- Smyth, D. R., Bowman, J. L., Meyerowitz, E. M. Early flower development in Arabidopsis. Plant Cell. 2 (8), 755-767 (1990).
- Prunet, N., Jack, T. P., Meyerowitz, E. M. Live confocal imaging of Arabidopsis flower buds. Dev. Biol. , (2016).
- Fernandez, R., et al. Imaging plant growth in 4D: robust tissue reconstruction and lineaging at cell resolution. Nat. Methods. , (2010).
- Cutler, S. R., Ehrhardt, D. W., Griffitts, J. S., Somerville, C. R. Random GFP::cDNA fusions enable visualization of subcellular structures in cells of Arabidopsis at a high frequency. Proc. Natl. Acad. Sci. U S A. 97 (7), 3718-3723 (2000).
- Irish, V. F., Sussex, I. M. Function of the apetala-1 gene during Arabidopsis floral development. Plant Cell. 2 (8), 741-753 (1990).
- Vernoux, T., et al. The auxin signalling network translates dynamic input into robust patterning at the shoot apex. Mol. Systems Biol. 7, 508(2011).
- Zhou, Y., et al. Control of plant stem cell function by conserved interacting transcriptional regulators. Nature. 517 (7534), 377-380 (2015).
- Barbier de Reuille, P., et al. MorphoGraphX: A platform for quantifying morphogenesis in 4D. Elife. 4, 05864(2015).
- Barbier de Reuille, P. B., Robinson, S., Smith, R. S. Quantifying cell shape and gene expression in the shoot apical meristem using MorphoGraphX. Methods Mol. Biol. 1080, 121-134 (2014).
Przedruki i uprawnienia
