Ten artykuł opisuje, jak selektywność jonowa rodopsyny kanałowej jest określana za pomocą elektrofizjologicznych zapisów całokomórkowych z użyciem komórek HEK293. W tym miejscu przedstawiono eksperymentalną procedurę badania selektywności chlorkowej selektywnej dla anionów rodopsyny kanałowej. Procedura ta może być jednak przenoszona na inne rodopsyny kanałowe o wyraźnej selektywności.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Zapisy całokomórkowe patch-clamp do elektrofizjologicznego oznaczania selektywności jonowej w rodopsynach kanałowych
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
W ciągu ostatniej dekady, rodopsyny kanałowe stały się niezbędne w badaniach neuronaukowych, gdzie są używane jako narzędzia do nieinwazyjnego manipulowania procesami elektrycznymi w komórkach docelowych. W tym kontekście szczególne znaczenie ma selektywność jonowa rodopsyny kanałowej. W artykule opisano badanie selektywności chlorkowej dla niedawno zidentyfikowanej rodopsyny kanałowej przewodzącej aniony Proteomonas sulcata za pomocą elektrofizjologicznych zapisów patch-clamp na komórkach HEK293. Eksperymentalna procedura pomiaru fotoprądów bramkowanych światłem wymaga szybko przełączanego – najlepiej monochromatycznego – źródła światła sprzężonego z mikroskopem w konwencjonalnym układzie patch-clamp. Przedstawiono procedury przygotowawcze poprzedzające eksperyment, w tym przygotowanie roztworów buforowych, rozważania na temat potencjałów połączeń cieczy, wysiewanie i transfekcję komórek oraz wyciąganie pipet z plastrami. Właściwy zapis zależności prąd-napięcie w celu wyznaczenia potencjałów odwrócenia dla różnych stężeń chlorków odbywa się od 24 godzin do 48 godzin po transfekcji. Na koniec analizowane są dane elektrofizjologiczne pod kątem teoretycznych rozważań dotyczących przewodnictwa chlorków.
Wprowadzenie
Rodopsyny kanałowe (ChR) to bramkowane światłem kanały jonowe, które występują w plamce oka ruchliwych zielonych alg i służą jako główne fotosensory dla fototaksji i reakcji fobicznych1. Od czasu ich pierwszego opisu w 2002 roku2, ChR utorowały drogę dla rozwijającej się dziedziny optogenetyki i mogą być stosowane w różnych komórkach pobudliwych, np. w mięśniach szkieletowych, sercu lub mózgu3,4,5. Ekspresja ChR w komórkach docelowych powoduje kontrolowaną przez światło przepuszczalność jonów danej komórki. W kontekście neuronalnym pozwala to na aktywację6,7,8 lub inhibition9,10 potencjału czynnościowego (AP) wystrzeliwania – w zależności od przewodzonego jonu – z przestrzenną i czasową precyzją światła, podkreślając, w jaki sposób selektywność jonowa wariantu ChR determinuje jego optogenetyczne zastosowanie.
Pierwsze odkryte ChR z Chlamydomonas reinhardtii i Volvox carteri są przepuszczalne dla protonów, ale także dla kationów jednowartościowych, takich jak sód, potas, i w mniejszym stopniu dla kationów dwuwartościowych, takich jak wapń i magnez11,12,13. Obecnie ponad 70 naturalnych rodopsyn kanałowych przewodzących kationy (CCR)14,15,16,17 i kilka zaprojektowanych wariantów18,19,20 o różnych właściwościach, takich jak Dostępne są rozmiary prądów fotologicznych, czułość spektralna, kinetyka i selektywność kationowa. Podczas gdy w neurobiologii CCR są wykorzystywane do aktywacji komórek i wyzwalania AP, napędzane światłem pompy mikrobiologiczne były jedynymi dostępnymi antagonistami do wyciszania neuronów przez lata. W 2014 roku dwie grupy jednocześnie wykazały, że CCR mogą być przekształcane w przewodniki kantylacyjne (ACR) poprzez zmianę polarności wzdłuż przypuszczalnego poru przewodzącego jony za pomocą inżynierii molekularnej9,21. Następnie naturalne ACR zostały zidentyfikowane w kilku kryptofitowych algach22,23,24. Co najważniejsze, aktywacja światłem ACR pośredniczy w prądach chlorkowych w dorosłych neuronach, umożliwiając hamowanie aktywności neuronów przy znacznie niższym natężeniu światła niż pompy mikrobiologiczne, które transportują tylko pojedyncze ładunki na pochłonięty foton.
Aktywność ChR może być bezpośrednio adresowana przez elektrofizjologiczne zapisy prądów indukowanych światłem w komórkach HEK293. Technika patch-clamp została pierwotnie opracowana pod koniec lat siedemdziesiątych XX wieku25 i dalej ulepszona przez Hamilla i wsp., umożliwiając rejestrację jednostki prądów z małej komórki (tryb całego ogniwa) z wysoką rozdzielczością prądu i bezpośrednią kontrolą napięcia membrany26. Technika ta, zastosowana w hodowli komórkowej, zapewnia dokładną kontrolę warunków zapisu jonowego i elektrycznego oraz umożliwia badanie selektywności jonów wraz ze względnym udziałem jonów w całkowitym prądzie. Tutaj ilustrujemy badanie selektywności jonowej dla przewodzącej anion rodopsyny kanałowej Proteomonas sulcata (PsACR1)22,23 poprzez rejestrację relacji prąd-napięcie przy różnych zewnątrzkomórkowych stężeniach chlorków w celu udowodnienia wysokiej przewodności chlorków.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
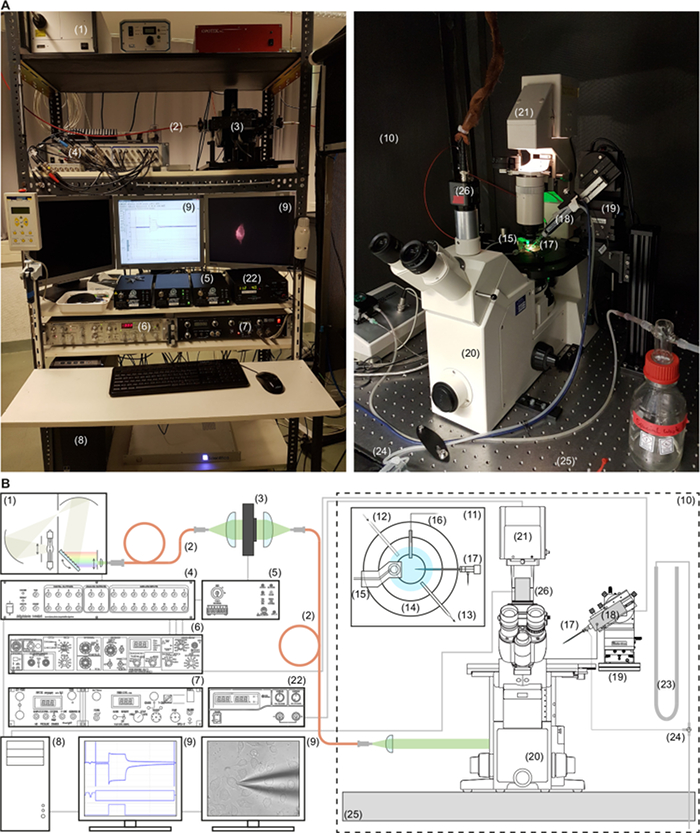
Rycina 1: Stanowisko do rejestrowania metodą patch-clamp. (1) Źródło światła, (2) światłowód, (3) programowalna przesłona, (4) cyfrowy rejestrator, (5) sterownik przesłony, (6) wzmacniacz, (7) system perfuzyjny, (8) komputer osobisty, (9) monitor, (10) klatka Faradaya, (11) stolik mikroskopu, (12) wejście perfuzji, (13) wyjście perfuzji, (14) komora do rejestracji, (15) czujnik poziomu cieczy, (16) elektroda bath z mostkiem agarowym, (17) uchwyt pipety, (18) głowica wzmacniacza, (19) mikromanipulator, (20) mikroskop odwrócony, (21) obudowa lampy mikroskopu, (22) zasilacz lampy mikroskopu, (23) napełniona wodą rurka w kształcie U, (24) trójdrożny zawór, (25) stół antywibracyjny, (26) kamera CCD. (A) Zdjęcia oraz (B) schematyczne przedstawienie układu. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
1. Przygotowanie przed nagrywaniem
| intra. | extra.1 | extra.2 | |
| wysokie stężenie chlorków | wysokie stężenie chlorków | niskie stężenie chlorków | |
| c [mM] | c [mM] | c [mM] | |
| Na-ASP | 0 | 0 | 140 |
| NaCl | 110 | 140 | 0 |
| KCl | 1 | 1 | 1 |
| CsCl | 1 | 1 | 1 |
| CaCl2 | 2 | 2 | 2 |
| MgCl2 | 2 | 2 | 2 |
| HEPES | 10 | 10 | 10 |
| EGTA | 10 | 0 | 0 |
| pH | 7.2 | 7.2 | 7.2 |
| osmolarność | 290 mOsm | 320 mOsm | 320 mOsm |
Tabela 1: Skład jonowy buforów. Skład buforów wewnętrznych (intra.) i zewnętrznych (extra.) stosowanych w eksperymentach dotyczących selektywności chlorkowej w komórkach HEK. Używane skróty: kwas etylenoglikolo-tetraoctowy (EGTA), 4-(2-hydroksyetylo)piperazynoetanosulfonowy kwas (HEPES) oraz asparaganina (ASP). Wszystkie stężenia podano w mM.
- Przygotuj roztwory pomiarowe z zawartością jonów podaną w tabeli 1.
- Przygotuj 15 mL roztworów magazynowych o stężeniu 2 M w wodzie ultraczystej dla MgCl2, CaCl2, KCl i CsCl.
- Odważ składniki stałe na 100 mL roztworu wewnętrznokomórkowego i 500 mL roztworu zewnętrzkokomórkowego buforowanego zgodnie z tabelą 1 do oddzielnych zlewek, a następnie dodaj odpowiednie ilości przygotowanych roztworów magazynowych. Na przykład, dla buforu wewnętrznokomórkowego użyj 0,3803 g (10 mM) EGTA, 0,2383 g (10 mM) HEPES i 0,6428 g (110 mM) NaCl oraz dodaj 100 µL roztworu magazynowego 2 M MgCl2 i CaCl2 oraz 50 µL roztworu magazynowego 2 M KCl i CsCl.
- Dodaj wodę ultraczystą i ostrożnie dostosuj pH za pomocą kwasów i zasad, które nie wpływają na pomiar, tzn. nie są przewodzone przez ChR, takich jak kwas cytrynowy i N-metylo-D-glukamina (NMG+).
- Dostosuj osmolalność do 290 mOsm dla roztworu wewnętrznokomórkowego i do 320 mOsm dla roztworu zewnętrzkokomórkowego za pomocą glukozy.
Uwaga: Nieznacznie hipotoniczne roztwory wewnętrznokomórkowe zwiększają skuteczność tworzenia zatrzasku26. - Przefiltruj wszystkie roztwory przez filtry o wielkości porów 0,22 µm w warunkach sterylnych. Przechowuj roztwory w temperaturze 4 °C przez dwa tygodnie lub zamrażaj w temperaturze -20 °C na dłuższy czas.
- Oblicz potencjały złącza cieczy i przygotuj protokoły pomiarowe.
Uwaga: Zmiana stężenia chlorków w roztworze zewnętrznokomórkowym po uzyskaniu konfiguracji cała komórka powoduje istotny potencjał złącza cieczy (LJP), który należy skorygować27,28. Potencjały LJP można zmierzyć bezpośrednio lub obliczyć; w niniejszym protokole stosuje się drugą metodę. W tym protokole wymagany będzie korekcyjny protokół online, co oznacza konieczność przygotowania oddzielnego protokołu dla każdego buforu zewnętrznego. Jednakże, w przypadku większej liczby roztworów zewnętrznych zaleca się korekcję LJP po pomiarze, aby uniknąć błędnej korekcji.- Otwórz kalkulator potencjału złącza (JPC)27 i otwórz okno dialogowe „Nowy eksperyment”. Następnie wybierz „Pomiary patch-clamp”, „pomiary cała komórka”, „standardowy elektrodę solowy” i wprowadź temperaturę 25 °C. Przechodź do kolejnych kroków, potwierdzając wybór przyciskiem „dalej”.
Uwaga: Eksperymenty przeprowadza się w temperaturze pokojowej 25 °C w klimatyzowanym laboratorium. Upewnij się, że roztwory buforowe mają temperaturę pokojową przed rozpoczęciem eksperymentów. Aby zmieniać temperaturę próbki, można użyć komory lub stołu inkubacyjnego. Temperaturę łaźni można regularnie mierzyć termometrem. - Dodaj wszystkie indywidualne stężenia anionów i kationów roztworu w pipecie oraz buforu o wysokim stężeniu chlorków zgodnie z wartościami podanymi w tabeli 1.
Uwaga: JPC obliczy potencjał LJP wynoszący -0,5 mV dla warunków początkowych. - Kliknij „Nowy roztwór w łaźni”, aby wprowadzić skład anionowy i kationowy buforu o niskim stężeniu chlorków.
Uwaga: JPC obliczy teraz nowy potencjał LJP wynoszący +12,6 mV zgodnie ze zmienionym roztworem pomiarowym zewnętrznokomórkowym. - Przygotuj dwa protokoły skorygowane pod względem LJP dla dwóch warunków pomiarowych poprzez odjęcie obliczonego LJP od zastosowanego potencjału utrzymywania: -0,5 mV dla roztworu o wysokim stężeniu chlorków i +12,6 mV dla roztworu o niskim stężeniu chlorków. Protokoły będą więc rozpoczynać się od -79,5 mV (wysoki chlorek) i -92,6 mV (niski chlorek), aby uzyskać skorygowany początkowy potencjał utrzymywania wynoszący -80 mV w obu przypadkach.
Uwaga: Poniższe kroki odnoszą się do oprogramowania do akwizycji danych wymienionego na liście materiałów. - Otwórz edytor protokołów w oprogramowaniu do akwizycji. Przejdź do menu „Tryb”, wybierz „Stymulację epizodyczną” i dodaj 7 przebiegów.
- Przejdź do menu „Krzywa czasowa” w edytorze i dodaj 200 ms okres z potencjałem utrzymywania 0 mV, po którym następuje 2 s okres z różnym potencjałem utrzymywania rozpoczynający się od -79,5 mV dla warunku wysokiego chlorku. Dodaj „Delta level” o wartości 20 mV dla drugiego okresu, aby zwiększać potencjał utrzymywania o 20 mV w każdym kolejnym przebiegu.
- W ramach skoków napięciowych w edytorze krzywej czasowej dodaj 500 ms okres oświetlenia światłem o długości fali 540 nm (3,10 mW/mm²). W tym celu zmień „wzór bitowy cyfrowy” podłączonego przesłony kontrolującej źródło światła, aby był aktywny 500 ms po opisanym powyżej drugim okresie (patrz 1.2.6).
Uwaga: Intensywność światła może wpływać na właściwości biofizyczne prądów kanałowych, takie jak amplituda czy inaktywacja. Dlatego gęstość mocy światła powinna być zawsze podawana. Aby zmierzyć moc światła po przejściu przez całą optykę i szkiełko, użyj kalibrowanego optometru. Aby obliczyć gęstość mocy, wyznacz pole oświetlenia obiektywu za pomocą mikrometru obiektowego i podziel zmierzoną moc światła przez wyznaczone pole oświetlenia. - Zapisz protokół dla roztworu zewnętrzkokomórkowego o wysokim stężeniu chlorków. Zmodyfikuj protokół i zastąp początkowy potencjał utrzymywania wartością -92,6 mV (niskie stężenie chlorków zewnętrznych). Zapisz ten drugi protokół do pomiaru warunku zewnętrzkokomórkowego o niskim stężeniu chlorków.
- Otwórz kalkulator potencjału złącza (JPC)27 i otwórz okno dialogowe „Nowy eksperyment”. Następnie wybierz „Pomiary patch-clamp”, „pomiary cała komórka”, „standardowy elektrodę solowy” i wprowadź temperaturę 25 °C. Przechodź do kolejnych kroków, potwierdzając wybór przyciskiem „dalej”.
- Warstwa lizyny na szkiełkach szklanych zgodnie z dostosowanym protokołem29.
- Umieść kilkaset szkiełek w szklanej płytki Petriego i dodaj 250 mL HCl (1 N).
- Umieść płytkę Petriego ze szkiełkami na wstrząsaczu liniowym i wstrząsaj z prędkością 120 rpm przez 72 h w celu oczyszczenia szkiełek, a następnie przepłucz je wodą ultraczystą, aby zneutralizować pH.
- Zanurz je w małej objętości 95% etanolu w celu dalszego oczyszczenia.
Uwaga: Oczyścić szkiełka można przechowywać w 70% etanolu przed dalszym postępowaniem. Kolejne kroki wykonuj pod osłoną przepływu laminarnego. - Używając palnika Bunsena i szczypiec, przepal płomieniem każde szkiełko i przenieś je do nowej płytki Petriego.
- Incubuj szkiełka szklane w sterylnym roztworze poli-D-lizyny o stężeniu 50 µg/mL przez co najmniej 1 h (lub całą noc) w temperaturze pokojowej, mieszając na wstrząsaczu liniowym z prędkością 150 rpm.
- Przepłucz szkiełka wodą ultraczystą, aby usunąć nadmiar poli-D-lizyny.
- Rozłóż szkiełka na sterylnym papierze, aby wyschły przez 10 min, a następnie naświetl je światłem UV w celu sterylizacji (przynajmniej 20 min).
- Zbierz szkiełka do sterylnej płytki Petriego przykrytej folią aluminiową i przechowuj do czasu użycia.
- Przygotuj DNA genu PsACR1 z fuzją z mCherry, stosując standardowe techniki biologii molekularnej.
- Klonuj zoptymalizowaną pod względem kodonów ludzkich sekwencję genu kodującą PsACR1 do wektora peGFP-C1 (promotor CMV, oporność na kanamycynę) zgodnie z ramką odczytu z fluoroforem mCherry, używając enzymów restrykcyjnych lub innych uznanych metod klonowania.
Uwaga: Można również użyć innych fluoroforów, ale upewnij się, że masz odpowiednie zestawy filtrów, aby obserwować ich fluorescencję w mikroskopie w danym układzie. - Przetransfekuj DNA plazmidowe do chemicznie kompetentnych komórek XL1Blue E. coli metodą szoku cieplnego zgodnie z standardowym protokołem i posiej na szalach z agarzem (30 µg/mL kanamycyny)30. Inkubuj bakterie całą noc w temperaturze 37 °C.
- Następnego dnia zasiej 4 mL pożywki lizogennej uzupełnionej o 30 µg/mL kanamycyny komórkami z pojedynczych kolonii i inkubuj całą noc w temperaturze 37 °C i 180 rpm w inkubatorze.
- Po inkubacji nocnej oczyść DNA plazmidowe z kultur, stosując komercyjny zestaw (patrz tabela materiałów) zgodnie z instrukcjami producenta.
- Klonuj zoptymalizowaną pod względem kodonów ludzkich sekwencję genu kodującą PsACR1 do wektora peGFP-C1 (promotor CMV, oporność na kanamycynę) zgodnie z ramką odczytu z fluoroforem mCherry, używając enzymów restrykcyjnych lub innych uznanych metod klonowania.
- Zasiej komórki
Uwaga: Wykonuj kroki pod osłoną przepływu laminarnego.- Umieść do trzech szkiełek szklanych pokrytych lizyną obok siebie w płytkę Petriego o średnicy 35 mm.
Uwaga: Delikatnie przyciśnij je do dna płytki, aby nie przesuwały się po sobie. - Zasiej 1,5 x 10⁵ komórek HEK w 2 mL standardowego medium Dulbecco’s Modified Eagle Medium (DMEM) uzupełnionego o 10 % surowicy cielęcej (FBS) do każdej płytki.
- Uzupełnij roztwór all-trans retinaldehydem w końcowym stężeniu 1 µM. Hoduj komórki przez co najmniej jeden dzień przed przejściem do kroku 1.6.
- Umieść do trzech szkiełek szklanych pokrytych lizyną obok siebie w płytkę Petriego o średnicy 35 mm.
- Przetransfekuj komórki tymczasowo metodą lipofekcji31.
- Przygotuj dla każdej płytki z komórkami roztwór zawierający 2 µg DNA plazmidowego (przygotowanego w kroku 1.4) w 250 µL DMEM bez FBS i 6 µL odczynnika do transfekcji (patrz tabela materiałów).
- Po 15 min inkubacji delikatnie (kroplami) dodaj roztwór do komórek.
- Przygotuj mostki agarowe
- Dodaj 0,75 g agarozy do 50 mL sterylnego roztworu chlorku sodu (140 mM) i rozpuść, podgrzewając w mikrofalówce.
Uwaga: Użycie 2–3 M KCl do przygotowania mostków agarowych dalsze zmniejsza LJP dzięki wyższemu stężeniu (np. stały dyfuzji z mostka) oraz równym ruchomości jonów K+ i Cl-, jednakże zostało pominięte, aby zminimalizować wyciek jonów (szczególnie Cl-) do roztworu w łaźni32. - Wypełnij końcówki pipety o pojemności 10 µL (lub wężyk o małej średnicy) gorącym roztworem agarozowym za pomocą strzykawki.
Uwaga: Unikaj pęcherzyków powietrza w mostku. - Po schłodzeniu i stwardnieniu mostków agarowych przechowuj je w sterylnym roztworze chlorku sodu o stężeniu 140 mM.
- Dodaj 0,75 g agarozy do 50 mL sterylnego roztworu chlorku sodu (140 mM) i rozpuść, podgrzewając w mikrofalówce.
- Przygotuj elektrody pomiarowe i do łaźni.
- Wyjmij druty srebrne z elektrody do łaźni i elektrody pomiarowej układu patch-clamp.
- Wypoleruj druty papierem ściernym, aby usunąć chlorek srebra z poprzednich eksperymentów. Zanurz czysty drut srebrny w 3 M KCl i podłącz go do bieguna dodatniego baterii 1,5 V w celu elektrolitycznego pokrycia chlorkiem srebru.
Uwaga: Zamiast baterii można użyć zasilacza laboratoryjnego.
- Wyciągnij pipety o niskim oporze (1,5–3,0 MΩ) z kapilar szklanych za pomocą wyciągarki mikropipet i wypoleruj je płomieniem zgodnie z opisem Brown i in.33. Przechowuj pipety w sposób chroniący przed kurzem do dnia pomiaru.
- Włącz wszystkie komponenty układu pomiarowego 30 minut przed pomiarami, aby mogły się ogrzać do temperatury roboczej. Upewnij się, że roztwory mają temperaturę pokojową.
2. Pomiary selektywności
- Rozpocząć rejestrację 24–48 godzin po przejściowym transfekcji komórek opisanej w punkcie 1.6.
- Umieść jeden szkiełko nakrywkowe w komorze pomiarowej i uszczelnij je silikonem, aby zapobiec wyciekaniu zewnętrznego buforu. Przechowuj szkiełka nakrywkowe w naczyniu Petriego w inkubatorze na potrzeby kolejnej serii eksperymentów.
- Uważnie wypełnij komorę buforem pozakomórkowym (wysokie stężenie [Cl⁻])-]) aby zapobiec odłączaniu się komórek, a następnie umieścić pod mikroskopem i obserwować komórki przy użyciu obiektywu 40X.
- Umieść mostek żelatynowy nad elektrodą łaźni i wraz z czujnikiem poziomu cieczy oraz wylotem perfuzji z urządzenia do obsługi łaźni umieść go w komorze.
- Wymień dwukrotnie roztwór zewnętrzny, stosując po 1 mL świeżego roztworu zewnętrznego (o wysokim stężeniu [Cl-]) w celu usunięcia resztek pożywki hodowlanej oraz odłączonych komórek.
- Ustaw komórki w ostrości i poszukaj komórki transfekowanej (fluorescencyjnej), którą należy wyizolować z innych komórek. Aby wzbudzić i zwizualizować mCherry, użyj zestawu filtrów trójpasowych oraz pomarańczowego światła (590 nm; szerokość pasma 15 nm; natężenie 100%).
UWAGA: Komórki HEK mogą być sprzężone elektrycznie ze swoimi sąsiadami za pośrednictwem połączeń szczelinowych34 co prowadzi do niskiej oporności błony w konfiguracji whole-cell. - Napełnij jedną z wyciąganych pipet roztworem wewnętrznym i usuń pęcherzyki powietrza, kilkakrotnie odwracając pipetę.
- Umieść pipetę w uchwycie do pipety i zastosuj niewielkie ciśnienie dodatnie, aby zapobiec zatkaniu końcówki.
- Znajdź koniec pipety patch pod mikroskopem i za pomocą mikromanipulatora przesuń ją blisko komórki.
UWAGA: Poniższe kroki odnoszą się do wzmacniacza, oprogramowania do pozyskiwania i analizy danych wymienionych na liście materiałów. - Rozpocznij "test membranowy" w oprogramowaniu do pozyskiwania danych i zastosuj impuls napięciowy (impuls testowy; np. 5 mV przez 10 ms, linia odniesienia przy 0 mV), ręcznie lub automatycznie za pomocą określonego oprogramowania, używając "tryb kąpieli" podczas działania "test błonowy" w oprogramowaniu do akwizycji danych
- Sprawdź, czy opór pipety mieści się w pożądanym zakresie (1,5–3,0 MΩ)Ω).
- Skoryguj prądy offsetu do zera poprzez dostrojenie potencjału pipety za pomocą pokrętła offsetu pipety na wzmacniaczu podczas pracy w "tryb kąpieli" z "test membranowy".
- Utworzyć zatyczkę w konfiguracji typu cała komórka26.
UWAGA: W poniższych krokach konieczne jest zastosowanie ciśnienia dodatniego i ujemnego doprowadzanego do bocznego otworu używanego uchwytu do pipety. Można to zrobić za pomocą strzykawki, ustnika lub elektronicznie sterowanego regulatora ciśnienia. W niniejszym protokole stosuje się ciśnienie dodatnie i ujemne poprzez słuchawka- Powoli podejdź do komórki pipetą patch od góry i usuń nadciśnienie tuż przed jej dotknięciem.
UWAGA: Gdy końcówka jest blisko komórki, opór nieco wzrasta; objawia się to zmniejszeniem się wielkości impulsu testowego. - Zmień "test błonowy" od "tryb kąpieli" do "tryb patch" tak więc potencjał podtrzymywania do oczekiwanego potencjału spoczynkowego komórek (-30 do -40 mV).
- W niektórych przypadkach konfiguracja typu cell-attached tworzy się samoczynnie po usunięciu ciśnienia dodatniego (2.13.1); jeśli nie, delikatnie zastosuj ciśnienie ujemne w celu wspomagania formowania się złącza gigaseal.
UWAGA: Konfigurację przyłączoną do komórki ustanawia się, gdy impuls testowy zmniejsza się do dwóch małych szczytów pojemnościowych na początku i na końcu impulsu, a oporność błonowa osiąga wartość w zakresie GΩ zakres; napięcia ujemne do -60 mV mogą ułatwiać tworzenie gigazatkania. - Skompensuj pojemność pipety, obracając "kompensacja pojemności pipety" gałki, aby uzyskać płaską odpowiedź impulsu testowego.
- Rozpocznij przebicie błony, nie niszcząc uszczelnienia, poprzez stosowanie krótkich impulsów ciśnienia ujemnego lub ciśnienia ujemnego o rosnącej sile, aby uzyskać konfigurację całąkomórkową.
UWAGA: Pomyślna zmiana z konfiguracji przylegającej do komórki na konfigurację całąkomórkową objawia się wzrostem szczytów pojemnościowych. - Zastosuj kompensację oporu szeregowego, ustawiając parametr stanu całe komórki oraz korekty kompensacji wzmacniacza w celu dokładnego ustalenia potencjału błonowego na pożądanym napięciu podtrzymywania.
- Przełącz "test błonowy" do "komórkowy" tryb, w "Kompensacja oporu szeregowego" panel włączony "przewidywanie" i "korekta" do 90% unikając przekłamań i oscylacji odpowiedzi pojemnościowej, włącz przełącznik kompensacji całą komórką i dostosuj parametry całej komórki odpowiednimi pokrętłami na panelu czołowym ("pojemność całego komórki" i "opór szeregowy") wzmacniacza w sposób iteracyjny, aby uzyskać idealnie płaską odpowiedź uszczelnienia testowego.
UWAGA: Szczegółowy opis kompensacji i korekcji oporu szeregowego można znaleźć w instrukcji lub wytycznych dotyczących wzmacniacza, ponieważ procedura ta różni się w zależności od producenta.
- Przełącz "test błonowy" do "komórkowy" tryb, w "Kompensacja oporu szeregowego" panel włączony "przewidywanie" i "korekta" do 90% unikając przekłamań i oscylacji odpowiedzi pojemnościowej, włącz przełącznik kompensacji całą komórką i dostosuj parametry całej komórki odpowiednimi pokrętłami na panelu czołowym ("pojemność całego komórki" i "opór szeregowy") wzmacniacza w sposób iteracyjny, aby uzyskać idealnie płaską odpowiedź uszczelnienia testowego.
- Po uzyskaniu konfiguracji whole-cell odczekaj przynajmniej 2 min przed rozpoczęciem rejestracji, aby zapewnić wystarczające wymycie roztworu wewnętrznego przez pipetę patch35.
- Powoli podejdź do komórki pipetą patch od góry i usuń nadciśnienie tuż przed jej dotknięciem.
- Rejestruj prądy wywołane światłem przy różnych potencjałach holdingowych, stosując protokoły skonfigurowane wcześniej (w punkcie 1.2).
- Wymień bufor pozakomórkowy na o niskim stężeniu [Cl⁻]-] w komorze co najmniej pięć razy, nie niszcząc plamki, i zarejestruj kolejną zależność prąd-napięcie (por. krok 1.2) przy nowym stężeniu chlorków.
UWAGA: System perfuzyjny do automatycznej wymiany buforu ułatwia ten proces, ale nie jest konieczny. - Powtarzaj punkt 2.15. dla każdego warunku jonowego, który ma zostać przetestowany, ale wielokrotnie sprawdzaj jakość zatapiania między pomiarami poprzez "test błonowy" opisane powyżej.
UWAGA: Aby zagwarantować dokładny potencjał membranowy i stabilny skład jonów wewnątrzkomórkowych, opór membrany powinien wynosić powyżej 500 MΩΩ podczas gdy opór dostępu nie powinien przekraczać 10 MΩΩ, zobacz. 2.12.6) Nie zapomnij wyłączyć kompensacji parametrów dla komórki całkowitej podczas testu błony. - Powtórz kroki od 2.2. do 2.15. dla kilku komórek, ale używaj nowego szkiełka nakrywkowego dla każdej serii testów, aby zapewnić zdrowie komórek.
3. Ocena danych
- Dopasuj linię bazową każdego przebiegu prądu, odejmując średni prąd przed oświetleniem.
- Oblicz średni stacjonarny prąd fotoelektryczny Is (Ryc. 2A), uśredniając prąd w ostatnich 40 ms oświetlenia.
PRZYPIS: Aby określić stacjonarny prąd fotoelektryczny, w zależności od protokołu lub pytania naukowego, przeanalizuj prądy szczytowe lub zmieniaj długość okresu uśredniania. - Powtórz kroki 3.1) i 3.2) dla wszystkich testowanych warunków i różnych komórek.
- Wykreśl wyznaczone prądy fotoelektryczne w funkcji odpowiedniego potencjału podtrzymywania.
PRZYPIS: Jeśli uśredniono wiele pomiarów, poszczególne rejestracje można znormalizować do określonego warunku lub pojemności komórkowej. - Punkt przecięcia zależności prąd-napięcie z osią napięcia odpowiada potencjałowi odwracalnemu (prąd wypadkowy wynosi zero). Wyznacz go za pomocą interpolacji liniowej między dwoma sąsiednimi punktami danych.
PRZYPIS: Jeśli nie występuje zmiana polaryzacji prądów fotoelektrycznych, dokonaj ekstrapolacji liniowej z dwóch ostatnich punktów bliskich zeru, aby uzyskać przybliżenie punktu przecięcia. - Uśrednij wyznaczone potencjały odwracalne dla tych samych warunków i wykreśl je w funkcji stężenia chlorków w zewnętrznych roztworach buforowych (por. Ryc. 2B).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Rycina 2 przedstawia reprezentatywne wyniki uzyskane z pomiarów przeprowadzonych zgodnie z opisanym protokołem. Podczas naświetlania zielonym światłem PsACR1 wykazuje szybki prąd przejściowy, który gwałtownie zanika do poziomu prądu stacjonarnego. Po wyłączeniu światła prądy fotoprzewodzące zanikają do zera w ciągu milisekund (Rycina 2A). Zmiana zewnętrznego stężenia chlorków powoduje przesunięcie potencjału odwrócenia, co można bezpośrednio zaob...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Wyznaczanie potencjałów odwrócenia w określonych warunkach jonowych i elektrycznych dostarcza informacji o formach jonów transportowanych po aktywacji światłem ChR. Jeśli tylko jeden rodzaj jonów jest zmieniany w złożonym ośrodku fizjologicznym, a uzyskany potencjał odwrócenia zmienia się zgodnie z teoretycznym potencjałem Nernsta, ten rodzaj jonu jest jedynym transportowanym.
Jednak w przypadku ChR przesunięcia potencjału odwrócenia są zwykle mniej wyraźne niż oczekiwano na podstawie równania...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy Maila Reh, Tharsana Tharmalingam, a szczególnie Altinie Klein za doskonałą pomoc techniczną. Prace te były wspierane przez Niemiecką Fundację Badawczą (DFG) (SFB1078 B2, FOR1279 SPP1665 do P. H.) oraz Cluster of Excellence Unifying Concepts in Catalysis, UniCat, BIG-NSE (J.V.) i E4 (P.H.).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Komórki HEK293 | Sigma Aldrich | 85120602 | Ludzkie embrionalne komórki nerkowe |
| Retinal | Sigma Aldrich | R2500 | all-trans retinal |
| FuGENE HD | Promega | E2312 | Odczynnik do transfekcji |
| DMEM | Biochrom | FG 0445 | Dulbecco's Modified Eagle Medium |
| Agaroza | Roth | 3810 | Mostki agarowe |
| CaCl2 | Roth | 5239 | CaCl2 2H2O |
| CsCl | Biomol | 2452 | |
| EGTA | Roth | 3054 | |
| FBS | Biochrome | S0615 | Hodowla komórkowa |
| Glukoza | Roth | HN06 | D(+)-Glukoza |
| KCl | Roth | 6781 | |
| MgCl2 | Roth | 2189 | MgCl2 6H2O |
| NaCl | Roth | 3957 | |
| NMG | Sigma Aldrich | M2004 | N-metylo-D-glukamina |
| Na-asparaginian | Sigma | Aldrich A6683 | Kwas L-asparaginowy sól sodowa jednowodna |
| Kwas cytrynowy | Roth | 6490 | |
| AgeI | ThermoFischerScientific | ER1462 | Enzym restrykcyjny |
| XhoI | ThermoFischerScientific | ER0695 | Enzym restrykcyjny |
| NheI | ThermoFischerScientific | ER0975 | Enzym restrykcyjny |
| XL1Blue E. coli | Agilent Technologies | 200249 | Chemocompetent E. coli |
| Kanamycyna | Roth | T832 | |
| Pożywka bulionowa lizogenna | Roth | X964 | |
| Agar-Agar | Roth | 6494 | Płytki agarowe |
| Zestaw do oczyszczania plazmidu | Marchery-Nagel | 740727.25 | |
| Penicyna/Streptomycyna | Biochrom | A 2213 | Hodowla komórkowa |
| Bromowodorek poli-D-lizyny | Sigma Aldrich | P6407-5MG | Powłoka szkiełkowa nakrywkowa |
| Microforge | Wykonane | Polerowanie ogniowe | |
| Pipety serologiczne | TPP | Różne rozmiary | |
| Czysta ławka | Kojair | Biowizard SL130 | |
| Mieszadło | IKA | RCT klasyczne | |
| Srebrny drut | Science Products | AG-T25; AG-T10 | Elektrody, 0,64 mm (kąpiel); 0,25 mm (elektroda) |
| pH-metr | Osmometr kalimetryczny | 765 Mikroskop | |
| Vogel | OM 815 | ||
| Carl Zeiss | ID03 | Polerowanie ogniowe | |
| Inkubator CO2 | Binder | CB150 | |
| Naczynia do hodowli komórkowych | TPP | 93040 | 34 mm wewnętrzne średnica |
| Szkiełka nakrywkowe | Roth | P232 | Termometr o średnicy 15 mm |
| R | ö ssel Messtechnik | MTM12 | |
| Beamsplitter | Chroma | 21011 | 90/10 transmisja |
| Uchwyt na pipety | ALA Scientific Instruments | PPH-1P-AXU-0-1.5 | |
| Headstage Molecular Devices | CV203BU | ||
| Amplifier | Urządzenia molekularne | AxoPatch200B | |
| Digitizer | Urządzenia molekularne | DigiData1400 | Przetwornik cyfrowo-analogowy |
| Źródło światła | TILL Photonics | Polychrome V | Zestaw na pełną intensywność 540 nm |
| Carl Zeiss | Axiovert 100 | ||
| Shutter | Vincent Associates | VS25 | |
| Shutter Vincent | Associates | VCM-D1 | |
| Szklane kapsle | Warner Instruments | G150F-3 | Kapilary borokrzemianowe z ogniowo polerowanymi końcami OD 1,5 mm ID 0,86 mm |
| Ściągacz do mikropipet | Sutter Instruments | P1000 | |
| Manipulator wannowy | Lorenz Messgerä tebau | MPCU | |
| Trzypasmowy zestaw filtrów | Chroma | 69008 | Filtr fluorescencyjny ECFP/EYFP/mWiśnia |
| Kamera CCD | Watec | Wat-221SCCD | |
| Optometr | Gigahertz Optik | P9710 | Pomiar natężenia światła |
| Obiektyw | Carl Zeiss | 421462-9900-000 | W Plan-Apochromat 40X/1.0 DIC |
| Mikromanipulator | Scientifica | PatchStar | |
| Komora nagraniowa | Zasilacz | ||
| Manson | HCS-3202 | Unika szumów elektrycznych z mikroskopu Wbudowany zasilacz | |
| Stół z izolacją drgań | Newport | M-VW-3636-OPT-01 | |
| Klatka Faradaya | Wykonany na zamówienie lub dowolny komercyjny stół | ||
| Węże | Dowolna komercjalność; np. Roth | Różne rozmiary i materiały do kąpieli i stosowania ciśnienia w pipetach; mostki agarowe | |
| Liniowy Wytrząsarka | Sunlab Instruments | SU 1000 | |
| Kalkulator potencjału złącza cieczowego | Urządzenia molekularne lub bezpośrednio od Petera H. Barry'ego | Program jest zawarty w oprogramowaniu akwizycyjnym Clampex lub można go uzyskać z p.barry@unsw.edu.au Oprogramowanie | |
| akwizycji danych | Urządzenia molekularne | Clampex 10.X | |
| Oprogramowanie do oceny danych | Urządzenia molekularne | Clampfit 10.X | |
| PsACR1 | GenBank lub Addgene | KF992074.1 lub plazmid Addgene #85465 | Kodowanie genów dla PsACR1 |
| Przewodnik po | wzmacniaczu Urządzenia molekularne | Przewodnik |
Bibliografia
- Hegemann, P. Algal sensory photoreceptors. Annu. Rev. Plant Biol. 59, 167-189 (2008).
- Nagel, G., et al. Channelrhodopsin-1: a light-gated proton channel in green algae. Science. 296 (5577), 2395-2398 (2002).
- Bruegmann, T., et al. Optogenetic control of contractile function in skeletal muscle. Nat. Commun. 6 (7153), 1-8 (2015).
- Bruegmann, T., et al. Optogenetic control of heart muscle in vitro and in vivo. Nat. Methods. 7 (11), 897-900 (2010).
- Zhang, F., et al. The microbial opsin family of optogenetic tools. Cell. 147 (7), 1446-1457 (2011).
- Nagel, G., et al. Light activation of channelrhodopsin-2 in excitable cells of Caenorhabditis elegans triggers rapid behavioral responses. Curr. Biol. 15 (24), 2279-2284 (2005).
- Li, X., et al. Fast noninvasive activation and inhibition of neural and network activity by vertebrate rhodopsin and green algae channelrhodopsin. Proc. Natl. Acad. Sci. U. S. A. 102 (49), 17816-17821 (2005).
- Ishizuka, T., Kakuda, M., Araki, R., Yawo, H. Kinetic evaluation of photosensitivity in genetically engineered neurons expressing green algae light-gated channels. Neurosci. Res. 54 (2), 85-94 (2006).
- Wietek, J., et al. Conversion of channelrhodopsin into a light-gated chloride channel. Science. 344 (6182), 409-412 (2014).
- Berndt, A., et al. Structural foundations of optogenetics: Determinants of channelrhodopsin ion selectivity. Proc. Natl. Acad. Sci. U. S. A. 113 (4), 822-829 (2016).
- Tsunoda, S. P., Hegemann, P. Glu 87 of Channelrhodopsin-1 Causes pH-dependent Color Tuning and Fast Photocurrent Inactivation. Photochem. Photobiol. 85 (2), 564-569 (2009).
- Schneider, F., Gradmann, D., Hegemann, P. Ion selectivity and competition in channelrhodopsins. Biophys. J. 105 (1), 91-100 (2013).
- Prigge, M. Über die elektrophysiologische Untersuchung und Entwicklung von farbverschobenen Kanalrhodopsinchimären aus der Grünalge Volvox carteri. , Diss. Humboldt-Universität zu Berlin. Available from: http://nbn-resolving.de/urn:nbn:de:kobv:11-100203476 (2012).
- Govorunova, E. G., Spudich, E. N., Lane, C. E., Sineshchekov, O. A., Spudich, J. L. New Channelrhodopsin with a Red-Shifted Spectrum and Rapid Kinetics from Mesostigma viride. MBio. 2 (3), 1-9 (2011).
- Govorunova, E. G., Sineshchekov, O. A., Li, H., Janz, R., Spudich, J. L. Characterization of a highly efficient blue-shifted channelrhodopsin from the marine alga Platymonas subcordiformis. J. Biol. Chem. 288 (41), 29911-29922 (2013).
- Hou, S. -Y., et al. Diversity of Chlamydomonas Channelrhodopsins. Photochem. Photobiol. 88 (1), 119-128 (2012).
- Klapoetke, N. C., et al. Independent optical excitation of distinct neural populations. Nat. Methods. 11 (3), 338-346 (2014).
- Lin, J. Y., Lin, M. Z., Steinbach, P., Tsien, R. Y. Characterization of engineered channelrhodopsin variants with improved properties and kinetics. Biophys. J. 96 (5), 1803-1814 (2009).
- Yizhar, O., et al. Neocortical excitation/inhibition balance in information processing and social dysfunction. Nature. 477 (7363), 171-178 (2011).
- Berndt, A., Yizhar, O., Gunaydin, L. a, Hegemann, P., Deisseroth, K. Bi-stable neural state switches. Nat. Neurosci. 12 (2), 229-234 (2009).
- Berndt, A., Lee, S. Y., Ramakrishnan, C., Deisseroth, K. Structure-Guided Transformation of Channelrhodopsin into a Light-Activated Chloride Channel. Science. 344 (6182), 420-424 (2014).
- Govorunova, E. G., Sineshchekov, O. A., Spudich, J. L. Proteomonas sulcata ACR1: A Fast Anion Channelrhodopsin. Photochem. Photobiol. 92 (2), 257-263 (2016).
- Wietek, J., Broser, M., Krause, B. S., Hegemann, P. Identification of a Natural Green Light Absorbing Chloride Conducting Channelrhodopsin from Proteomonas sulcata. J. Biol. Chem. 291 (8), 4121-4127 (2016).
- Govorunova, E. G., Sineshchekov, O. A., Janz, R., Liu, X., Spudich, J. L. Natural light-gated anion channels: A family of microbial rhodopsins for advanced optogenetics. Science. 349 (6248), 647-650 (2015).
- Neher, E., Sakmann, B., Steinbach, J. H. The extracellular patch clamp: A method for resolving currents through individual open channels in biological membranes. Pflügers Arch. Eur. J. Physiol. 375 (2), 219-228 (1978).
- Hamill, O. P., Marty, A., Neher, E., Sakmann, B., Sigworth, F. J. Improved patch-clamp techniques for high-resolution current recording from cells and cell-free membrane patches. Pflügers Arch. Eur. J. Physiol. Arch. Eur. J. Physiol. 391 (2), 85-100 (1981).
- Barry, P. H. JPCalc, a software package for calculating liquid junction potential corrections in patch-clamp, intracellular, epithelial and bilayer measurements and for correcting junction potential measurements. J. Neurosci. Methods. 51 (1), 107-116 (1994).
- Amtmann, A., Sanders, D. A unified procedure for the correction of liquid junction potentials in patch clamp experiments on endo- and plasma membranes. J. Exp. Bot. 48, (Special) 361-364 (1997).
- Kaech, S., Banker, G. Culturing hippocampal neurons. Nat. Protoc. 1 (5), 2406-2415 (2006).
- Sanders, E. R. Aseptic laboratory techniques: plating methods. J. Vis. Exp. (63), e1-e18 (2012).
- Felgner, P. L., et al. Lipofection: a highly efficient, lipid-mediated DNA-transfection procedure. Proc. Natl. Acad. Sci. U. S. A. 84 (21), 7413-7417 (1987).
- Halliwell, J., Whitaker, M., Ogden, D. Using microelectrodes. Microelectrode Tech. Plymouth Work. Handb. 3, 1-15 (1949).
- Brown, A. L., Johnson, B. E., Goodman, M. B. Making patch-pipettes and sharp electrodes with a programmable puller. J. Vis. Exp. (20), e1-e2 (2008).
- Thomas, P., Smart, T. G. HEK293 cell line: A vehicle for the expression of recombinant proteins. J. Pharmacol. Toxicol. Methods. 51 (3), 187-200 (2005).
- Pusch, M., Neher, E. Rates of diffusional exchange between small cells and a measuring patch pipette. Pflügers Arch. Eur. J. Physiol. 411 (2), 204-211 (1988).
- Berndt, A. Mechanismus und anwendungsbezogene Optimierung von Channelrhodopsin-2. , Diss Humboldt-Universität zu Berlin. Available from: http://nbn-resolving.de/urn:nbn:de:kobv:11-100191266 (2011).
- Prigge, M., et al. Color-tuned channelrhodopsins for multiwavelength optogenetics. J. Biol. Chem. 287 (38), 31804-31812 (2012).
- Gradmann, D., Berndt, A., Schneider, F., Hegemann, P. Rectification of the channelrhodopsin early conductance. Biophys. J. 101 (5), 1057-1068 (2011).
- Beppu, K., et al. Optogenetic countering of glial acidosis suppresses glial glutamate release and ischemic brain damage. Neuron. 81 (2), 314-320 (2014).
- Wietek, J., Prigge, M. Enhancing Channelrhodopsins: An Overview. Methods Mol. Biol. 1408, 141-165 (2016).
- Ferenczi, E. A., et al. Optogenetic approaches addressing extracellular modulation of neural excitability. Sci. Rep. 6, 1-20 (2016).
- Zhang, F., et al. Red-shifted optogenetic excitation: a tool for fast neural control derived from Volvox carteri. Nat. Neurosci. 11 (6), 631-633 (2008).
- Sugiyama, Y., et al. Photocurrent attenuation by a single polar-to-nonpolar point mutation of channelrhodopsin-2. Photochem. Photobiol. Sci. 8 (3), 328-336 (2009).
- Kleinlogel, S., et al. Ultra light-sensitive and fast neuronal activation with the Ca2+-permeable channelrhodopsin CatCh. Nat. Neurosci. 14 (4), 513-518 (2011).
- Wang, H., et al. Molecular determinants differentiating photocurrent properties of two channelrhodopsins from chlamydomonas. J. Biol. Chem. 284 (9), 5685-5696 (2009).
- Gradinaru, V., Thompson, K. R., Deisseroth, K. eNpHR: a Natronomonas halorhodopsin enhanced for optogenetic applications. Brain Cell Biol. 36 (1-4), 129-139 (2008).
- Berglund, K., et al. Luminopsins integrate opto- and chemogenetics by using physical and biological light sources for opsin activation. Proc. Natl. Acad. Sci. 113 (3), 358-367 (2016).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
