Kompetencja metaboliczna systemów in vitro jest kluczowym wymogiem dla biotransformacji i dystrybucji leków i substancji toksycznych. W niniejszym protokole opisano zastosowanie referencyjnych sond metabolicznych do oceny metabolizmu fazy I w hodowlach komórkowych.
Artykuł metodologiczny
Spektrometria mas i podejścia oparte na luminogenice w celu scharakteryzowania kompetencji metabolicznych fazy I kultur komórkowych in vitro
W tym artykule
Podsumowanie
Streszczenie
Enzymy metabolizujące ksenobiotyki odgrywają kluczową rolę w biotransformacji leków i substancji toksycznych, dodając grupy funkcyjne, które zwiększają rozpuszczalność i ułatwiają wydalanie. W niektórych przypadkach te modyfikacje strukturalne prowadzą do powstawania nowych toksycznych produktów. Aby ograniczyć liczbę testów na zwierzętach, ryzyko chemiczne można ocenić przy użyciu komórek kompetentnych metabolicznie. Ekspresja enzymów metabolicznych nie jest jednak stabilna w czasie w wielu systemach hodowli pierwotnej in vitro i często jest częściowa lub nieobecna w liniach komórkowych. Dlatego badania metabolizmu leków, dodatków i zanieczyszczeń środowiska in vitro powinny być najlepiej prowadzone w układach komórkowych, w których scharakteryzowano aktywność metaboliczną. Wyjaśniamy tutaj podejście do pomiaru aktywności klasy enzymów metabolicznych (faza I u człowieka) w liniach komórkowych 2D i pierwotnych kulturach 3D przy użyciu sond chemicznych i ich produktów metabolicznych kwantyfikowalnych za pomocą spektrometrii mas i luminometrii UPLC. Metoda może być stosowana do badania aktywności metabolicznej w liniach komórkowych i komórkach pierwotnych pochodzących z różnych tkanek.
Wprowadzenie
Metabolizm ksenobiotyków to proces, w którym substancje chemiczne obce dla organizmu są modyfikowane poprzez dodawanie grup hydrofilowych i koniugatów, aby ułatwić ich wydalanie1. Zazwyczaj metabolizm ksenobiotyków jest procesem dwuetapowym, w którym faza I składa się głównie z utleniania z dodatkiem jednej lub wielu grup hydroksylowych1,2. W fazie II grupy hydroksylowe służą jako akceptory dla koniugatu hydrofilowego, takiego jak grupa glukuronidowa lub siarczanowa1,2. Jeśli grupa akceptorowa jest już obecna w cząsteczkach, etap koniugacji może zachodzić niezależnie od metabolizmu w fazie I. Każda reakcja jest przeprowadzana przez specyficzną grupę enzymów, np. CYPs (cytochromy P450), które katalizują hydroksylację (Rycina 1) i dealkilację substratów chemicznych3. Koniugacja jest katalizowana przez sulfotransferazy, UDP-glukuronozylotransferazy (Rycina 1), transferazy S-glutationowe i N-acetylotransferazy4. Każda tkanka i organ wykazuje specyficzny profil ekspresji enzymów metabolicznych, przy czym wątroba wykazuje ekspresję większości tych białek.
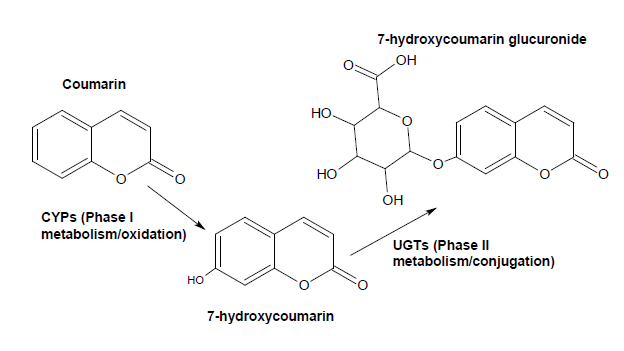
Rysunek 1: Przykład metabolizmu fazy I i fazy II kumaryny. CYP2A6/CYP2A13 katalizują 7-hydroksylację kumaryny. 7-hydroksykumaryna jest konjugowana z resztą glukuronidową przez enzymy fazy II UGT, przy czym UGT1A6 i UGT1A9 wykazują najwyższą aktywność.
Zrozumienie metabolizmu ksenobiotyków ma kluczowe znaczenie w ocenie bezpieczeństwa leków oraz w ocenie ryzyka chemicznego z dwóch powodów: kinetyka reakcji determinuje, jak długo lek lub substancja chemiczna pozostanie w organizmie w formie aktywnej lub nieaktywnej przed wydaleniem, a związek macierzysty może zostać przekształcony przez enzymy metaboliczne w gatunek bardziej reaktywny, niestabilny i toksyczny. Takie reakcje, znane również jako „bioaktywacja”, są w większości napędzane przez enzymy CYP fazy I, ale rzadziej także przez konjugację fazy II5.
W związku z tym zdolność modelu in vitro do dokładnego przewidywania ryzyka związanego z lekiem lub substancją chemiczną jest w dużym stopniu zależna od kompetencji metabolicznej systemu komórkowego. Linie komórkowe pochodzące z tkanek chorobowych lub z transformacji prawidłowych komórek często tracą część, a niekiedy całość profilu enzymów metabolicznych reprezentatywnego dla tkanki pochodzenia6. Utrzymanie prawidłowego profilu enzymów metabolicznych wydaje się być lepsze w pierwotnych kulturach komórkowych (przynajmniej w kulturach krótkoterminowych), a ulega dalszej poprawie, jeśli tkanka jest hodowana w macierzy pozwalającej na zachowanie jej struktury 3D1. Dlatego też charakterystyka kompetencji metabolicznej systemu komórkowego in vitro jest istotnym krokiem wstępnym, pomagającym w podjęciu decyzji o wyborze odpowiedniego modelu komórkowego do przeprowadzenia oceny bezpieczeństwa chemicznego.
W niniejszej pracy przedstawiamy protokół do profilowania aktywności i ekspresji enzymów CYP fazy I in vitro, na przykładach ich zastosowania w linii komórkowej wątroby7 oraz w trójwymiarowych (3D) kulturach pierwotnych komórek płuc8. Opisano specyficzne substraty CYP, ich produkty metaboliczne oraz kontrole inhibitorowe, a także metody ilościowe oparte na spektrometrii mas i luminogenezie. Ponieważ niektóre CYP są indukowalne, a inne konstytutywne, przedstawione zostaną również przykłady dla obu tych scenariuszy.
Protokół
UWAGA: Ogólny schemat badania aktywności metabolicznej przedstawiono na Rysunku 2. Każdy etap tego schematu został szczegółowo opisany w kolejnych akapitach. Szczegółowe tabele odczynników i sprzętu znajdują się w Tabeli materiałów.
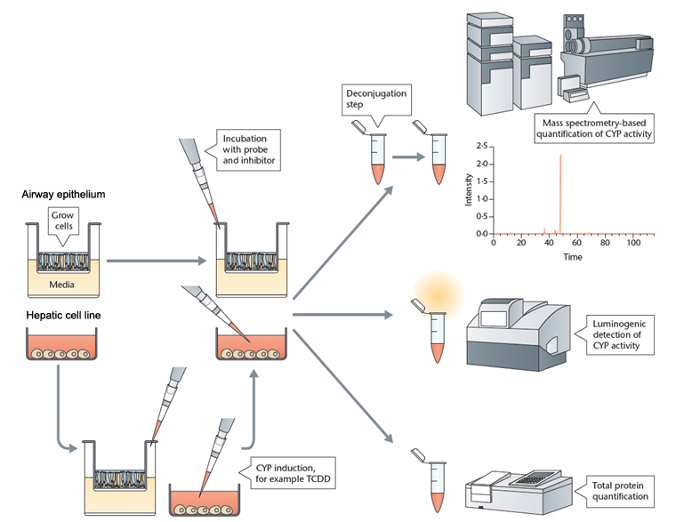
Rycina 2: Schemat analizy sondy metabolicznej. Komórki są wysiewane i hodowane do osiągnięcia odpowiedniej gęstości. W zależności od analizowanej aktywności enzymu może być wymagany etap indukcji CYP. Do hodowli komórkowej dodaje się substrat sondy oraz inhibitor. Po okresie inkubacji pobiera się pożywkę do analizy, a komórki poddaje się lizie w celu ilościowego oznaczenia białek. Pożywkę przetwarza się w celu analizy metabolicznego produktu substratu sondy za pomocą spektrometrii mas lub luminometrii. Aby zobaczyć powiększoną wersję tej ryciny, kliknij tutaj.
1. Hodowla komórkowa
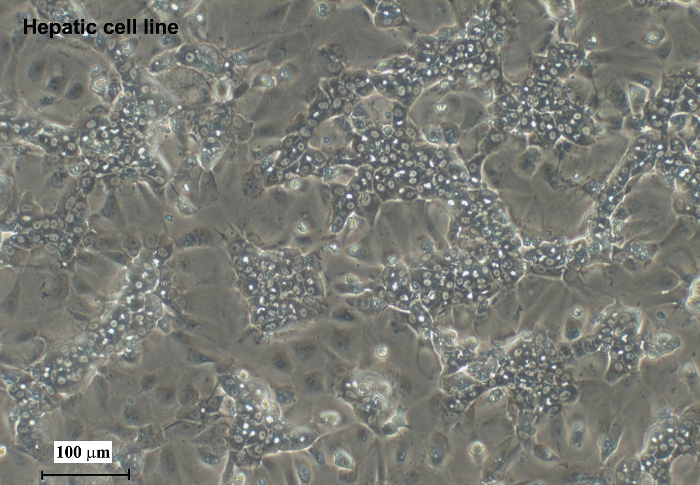
Rysunek 3: Mikrografia transmisyjna linii komórek wątroby. Linia komórek opisana w niniejszym protokole5 zazwyczaj różnicuje się w hodowli w proporcji 50% cholangiocytów i hepatocytów (100x). Pasek skali = 100 μm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Kultura linii komórkowej wątroby
UWAGA: Jako przykład komórek kompetentnych metabolicznie wykorzystano komercyjnie dostępną linię komórkową wątroby. Linia ta pochodzi z raka wątrobowy wywołanego infekcją wirusową7. Po osiągnięciu konfluencji linia ta różnicuje się w komórki przypominające cholangiocyty i hepatocyty (Rysunek 3), a więcej szczegółów znajduje się w pracy Guillouzo7. Dodatek 2% DMSO do pożywki hodowlanej wspomaga różnicowanie tej linii komórkowej oraz ekspresję różnych CYP-ów.- Wyjąć fiolki kriogeniczne z komórkami z ciekłego azotu i umieścić na suchym lodzie w celu transportu. Przenieść fiolkę do kąpieli wodnej podgrzanej do 37 °C na 1-2 min, a następnie zdezynfekować zewnętrzną stronę fiolki 70% etanolem przed umieszczeniem jej w komorze z laminarnym przepływem powietrza.
- Pracując w warunkach sterylnych, ostrożnie otworzyć fiolkę kriogeniczną, aby zwolnić nadmiar ciśnienia, a następnie pipetować zawartość fiolki do probówki 10 mL wypełnionej 9 mL podgrzanej do 37 °C pożywki Williams' E.
- Wirować roztwór przez 10 min przy 400 x g w temperaturze pokojowej, odrzucić nadsącz i resuspendować komórki w 5 mL podgrzanej do 37 °C zastrzeżonej pożywki do rozmrażania, uzupełnionej o glutaminę lub suplement glutaminowy (stężenie końcowe 2 mM) (Williams' E + suplement glutaminowy + suplementy do rozmrażania).
- Policzyć żywe komórki, wykorzystując aliquot 500 μL za pomocą licznika komórek lub innej odpowiedniej techniki liczenia komórek.
- Zasiać komórki na 24-dołkowej płytce powlekanej kolagenem w gęstości 0,6 x 10⁶ żywych komórek/dołek w końcowej objętości 0,5 mL pożywki do rozmrażania.
- Umieścić płytkę(i) w inkubatorze w temperaturze 37 °C przy 5%/95% CO2/powietrze i 100% wilgotności względnej.
- 24 h po zasianiu komórek wymienić pożywkę na 0,5 mL podgrzanej pożywki roboczej do utrzymania/metabolizmu (Williams' E + suplement glutaminowy + suplement metaboliczny (pożywka ta zawiera już DMSO)). Wymieniać pożywkę co dwa dni.
- Po kilku dniach hodowli komórki tworzą subkonfluencyjną strukturę beleczkową (Rysunek 3). Optymalna aktywność metaboliczna jest zazwyczaj obserwowana między 7. a 10. dniem i jest najniższa w 4. dniu.
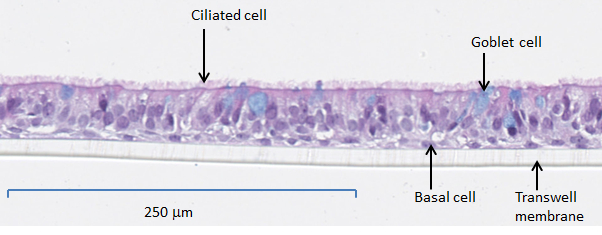
Rysunek 4: Przekrój poprzeczny komórek dróg oddechowych barwionych błękitem Alcian, hodowanych na granicy powietrze-ciecz8.
Wyraźnie widoczne są komórki rzęskowe, mucynogenne oraz podstawowe. Pasek skali = 250 μm.
- Kultury zróżnicowanego nabłonka dróg oddechowych
UWAGA: Protokół został zaprezentowany z wykorzystaniem komercyjnie dostępnego, w pełni zróżnicowanego pierwotnego nabłonka dróg oddechowych hodowanego na granicy faz powietrze-ciecz (ALI) na wkładkach (insertach)8 (Rysunek 4). Hodowla tkankowa zachowuje fenotyp rzęskowo-śluzowy oraz polaryzację komórkową8. Komórki mogą pochodzić z nosa lub oskrzeli. W tym przypadku należy użyć ludzkich komórek nosa. Komórki są dostarczane w formacie płytki hodowlanej z 24 wkładkami na granicy faz powietrze-ciecz. Aby ułatwić transport i zapobiec rozlaniu medium, wkładki są wysyłane z sekcją bazalną zatopioną w macierzy agarozowej zmieszanej z medium hodowlanym.- Po otrzymaniu komórek należy wysterylizować płytki zawierające 24 wkładki 70% roztworem etanolu przed umieszczeniem ich w czystej komorze z laminarnym przepływem powietrza.
- Przygotować sterylną płytkę 24-dołkową, dodając podgrzane wcześniej 700 μL zastrzeżonego medium hodowlanego.
- Za pomocą sterylnej pęsety przenieść wkładki z komórkami do nowej płytki wypełnionej medium, delikatnie uwalniając wkładkę z macierzy agarozowej.
- Umieścić płytkę(i) w inkubatorze w temperaturze 37 °C przy 5% / 95% CO2/powietrza i 100% wilgotności względnej.
- Co 2 dni przenosić wkładki do nowej sterylnej płytki 24-dołkowej, wypełnionej 700 μL ciepłego zastrzeżonego medium do hodowli komórek dróg oddechowych.
- Ocenić integralność tkanki dróg oddechowych, stosując metody takie jak pomiar oporności transepitelialnej (TEER) lub częstotliwość uderzeń rzęsek (CBF) przy użyciu mikroskopu wyposażonego w system obrazowania wideo na żywo9. Pomiar TEER i CBF został opisany w pracy Kuehn10.
2. Ilościowe oznaczenie aktywności CYP w hodowlach komórkowych
UWAGA: Co do zasady, do przygotowania roztworów zapasowych dla różnych sond metabolicznych i inhibitorów przedstawionych w niniejszej pracy można stosować rozpuszczalniki takie jak DMSO i metanol. Zaleca się jednak, aby końcowe stężenie DMSO w pożywce hodowlanej było minimalne (1% lub mniej), ponieważ wysokie stężenia mogą hamować działanie enzymów metabolicznych. W miarę możliwości zaleca się również stosowanie pożywek bez czerwieni fenolowej i bez surowicy podczas inkubacji z sondami metabolicznymi, ponieważ czerwień fenolowa może interferować z aktywnością CYPów i enzymów Fazy II, a składniki surowicy, takie jak albuminy, mogą zmniejszać dostępność sond. Nie zawsze jest możliwe ścisłe przestrzeganie tych wytycznych. Na przykład pożywka do hodowli komórek dróg oddechowych jest zastrzeżona i zawiera czerwień fenolową. Zastrzeżona pożywka do metabolizmu linii komórek wątrobowych7 już zawiera DMSO w stężeniu powyżej 1%, co jest niezbędne do przyjęcia przez komórki fenotypu hepatocytopodobnego.
UWAGA: Na koniec należy zaznaczyć, że w niniejszym tekście użyto terminu „sonda/inhibitor specyficzny”, jednak terminologię tę należy traktować z ostrożnością. W rzeczywistości zdarza się bardzo rzadko, aby sonda metaboliczna była wyłącznym substratem dla danego enzymu. Opisane tutaj sondy wykazują jednak wysokie powinowactwo do swojego celu enzymatycznego, przez co uznaje się je za wiarygodne markery aktywności.
- Sondy metaboliczne, induktory i inhibitory
- Sondy z wykorzystaniem metod opartych na spektrometrii mas
UWAGA: Sondy i inhibitory opisane w tej sekcji nadają się do badania aktywności CYP2As11, CYP1A212,13, CYP2B67,14, CYP2F115,16 oraz CYP2E117 za pomocą UPLC-spektrometrii mas. Sondy, inhibitory i odpowiadające im CYP opisano w Tabeli 1 wraz z odpowiednimi referencjami. Tabela 1 zawiera również listę produktów metabolicznych aktywności CYP, które są ilościowo oznaczane za pomocą spektrometrii mas. Wszystkie prace związane z kulturami tkankowymi i roztworami do ich hodowli muszą być prowadzone w sterylnej komorze do kultur tkankowych. Dla wszystkich substratów sond może zostać przygotowany roztwór zapasowy w DMSO.- Przed eksperymentem przygotuj dwie serie insertów komórkowych lub studzienek; jedną serię wykorzystaj do eksperymentu z inhibicją, a drugą wyłącznie dla sondy metabolicznej. Przygotuj trzecią serię komórek jako kontrolę ślepą medium. Mogą one znajdować się na oddzielnych płytkach lub na tych samych płytkach, z minimum trzema powtórzeniami. Przykład układu płytki przedstawiono na Rysunku 5.
- W dniu eksperymentu zastąp medium hodowlane 450 μL świeżego medium.
- W sterylnej komorze przygotuj 10-krotne stężenie następujących roztworów, używając medium do hodowli komórkowej. Wymieszaj 10x sondę CYP, 10x inhibitor CYP oraz 10x inhibitor CYP z 10x sondą.
UWAGA: Główne roztwory zapasowe inhibitora i sondy można przygotować w 100% DMSO (np. zapasy 1000x) i dalej rozcieńczać w mediach do uzyskania roztworu 10x, aby uniknąć końcowego stężenia DMSO przekraczającego 1% w hodowli komórkowej. Końcowe stężenia 1x docelowe dla inkubacji z komórkami przedstawiono w Tabeli 1. - Przefiltruj poszczególne roztwory sondy 10x za pomocą filtra strzykawkowego 0,2 μm.
- Dodaj 50 μL medium zawierającego 10x inhibitor CYP do serii komórek przygotowanych do eksperymentu z inhibicją i inkubuj wstępnie przez 30 min.
- Zastąp medium komórek w serii z inhibicją 450 μL świeżego medium i dodaj 50 μL medium zawierającego zarówno 10x inhibitor CYP, jak i 10x substrat sondy.
- Do pozostałych komórek dodaj 50 μL medium z 10x substratem sondy, a do kontrolnych komórek ślepych dodaj równoważną ilość rozpuszczalnika rozcieńczonego w medium (np. DMSO), jak pokazano na Rysunku 5.
- Inkubuj komórki przez 0-5 min (czas 0, kontrola tła) oraz 16 h w inkubatorze komórkowym.
UWAGA: Ten czas inkubacji został z powodzeniem zastosowany w przypadku komórek dróg oddechowych i linii komórkowej wątroby; jednakże świeże pierwotne hepatocyty wykazują wysoką sprawność metaboliczną, zależną od jakości preparatu komórkowego i genetyki dawcy, dlatego odpowiednie mogą być krótsze czasy (np. 2-4 h). Zawsze zaleca się przeprowadzenie eksperymentu z przebiegiem czasowym przy testowaniu różnych linii lub typów komórek. - Po zakończeniu okresu inkubacji zbierz medium do oddzielnych, oznakowanych probówek w celu ilościowego oznaczenia produktu metabolicznego sond.
- Zlizuj komórki do ilościowego oznaczenia białka.
UWAGA: Do tego kroku nadaje się dowolny standardowy zestaw i protokół do oznaczania białka. Odpowiednią opcją jest metoda BCA. Krok ten jest opcjonalny, jeśli komórki mają zostać użyte w innym teście.
- Obróbka medium
UWAGA: Medium zebrane z etapu inkubacji zawiera zarówno substancję wyjściową sondy, jak i jej produkty metaboliczne. Aby zmierzyć specyficzną aktywność CYP, należy oznaczyć ilościowo tylko produkt reakcji katalizowanej przez interesujący nas CYP. Produkty metabolizmu fazy I są często przetwarzane tandemowo w metabolizmie fazy II (sprzęganie) i dlatego nie mogą być wykrywane w takiej formie. Zatem w celu uzyskania najdokładniejszego oznaczenia ilościowego aktywności CYP wymagany jest etap odsprzęgania, aby usunąć modyfikacje metabolizmu fazy II. Ponieważ sprzęganie metabolitów fazy I często obejmuje glukuronidację lub sulfatację, odsprzęganie uzyskuje się poprzez traktowanie próbek glukuronidazami i sulfatazami18. Aktywność glukuronidazy i sulfatazy jest zależna od pH, przy czym najwyższą aktywność glukuronidazy uzyskuje się przy pH 4,5-5,0, a najwyższą aktywność sulfatazy przy pH 6,0-6,5. Dlatego krok ten wymaga regulacji pH. W opisanej tutaj metodzie mierzymy pH za pomocą pasków wskaźnikowych z przyczyn praktycznych, ponieważ większość sond pH-metrów nie mieści się w probówce do mikrocentryfugi o pojemności 1,5 mL. W sprzedaży dostępne są paski pH o rozdzielczości od 0,3 do 0,2 jednostki pH.- Przenieś 250 μL medium z inkubacji do mikroprobówki 1,5 mL i dodaj roztwór zapasowy standardu wewnętrznego 4-metylumbeliferonu, aby uzyskać końcowe stężenie 100 nM.
- Dostosuj pH medium do poziomu 4,5-5,0, dodając 1 M HCl. Dodawaj HCl po 1 μL i sprawdzaj pH, nanieząc 2 μL medium na pasek pH. Osiągnięcie pH 5,0 zazwyczaj wymaga nie więcej niż 5-10 μL 1 M HCl.
- Dodaj 150 jednostek (1,8 μL zapasu 85 000 jednostek/mL) β-glukuronidazy/arylsulfatazy z Helix pomatia i inkubuj przez 1 h w 37 °C. Zatrzymaj reakcję, dodając 250 μL zimnego metanolu (-20 °C). Przechowuj próbki w -20 °C lub przetwarzaj dalej.
- Odparuj rozpuszczalnik za pomocą wirówki próżniowej w 45 °C. Rekonstytuuj próbki w 500 μL roztworu 30% acetonitrylu w wodzie. Próbki są gotowe do analizy spektrometrią mas i mogą być przechowywane w -20 °C w bursztynowych fiolkach szklanych.
- Ilościowe oznaczanie oparte na spektrometrii mas
UWAGA: Wszystkie ustawienia UPLC i spektrometru mas szczegółowo opisano w dedykowanej Uzupełniającej Tabeli 1. Do analizy ilościowej wymagane jest wyznaczenie krzywej kalibracyjnej. Krzywą kalibracyjną uzyskuje się poprzez analizę znanego zakresu rozcieńczeń związku podlegającego oznaczeniu. W tym przypadku krzywe kalibracyjne wygenerowano dla 10 różnych stężeń (Tabela 2), z których co najmniej 6 powinno mieścić się w 20% zakresu liniowego19. Najniższy poziom detekcji określa się jako najniższe stężenie, które daje sygnał większy niż lub równy 3-krotności średniego sygnału tła. Najniższy poziom oznaczania ilościowego określa się jako próbkę o najniższym stężeniu, która daje sygnał większy lub równy 10-krotności średniego sygnału tła; oba parametry są wyznaczane w co najmniej 3 niezależnych pomiarach z próbkami w trzech powtórzeniach.- Przygotuj rozcieńczenia szeregowe syntetycznego metabolitu w medium do hodowli tkankowej zgodnie z Tabelą 2, w tym standard wewnętrzny. Odpowiednia jest końcowa objętość 250 μL na każde rozcieńczenie standardu.
- Odparuj rozcieńczenia szeregowe standardu zgodnie z opisem w kroku 2.1.2.4 i zawieś ponownie w objętości 30% acetonitrylu w wodzie odpowiadającej objętości medium przed odparowaniem (np. 250 μL 30% acetonitrylu w wodzie, jeśli początkowy roztwór standardu wynosił 250 μL medium).
- Dodaj 250 μL każdego standardu z rozcieńczenia szeregowego do bursztynowej szklanej fiolki UPLC w celu wstrzyknięcia do autoposyłacza UPLC-MS.
- Dodaj próbki testowe (250 μL) do bursztynowych fiolek UPLC i umieść je w autoposyłaczu UPLC.
- Zrandomizuj wszystkie fiolki.
UWAGA: Konfiguracja spektrometru mas, której użyliśmy, to hybrydowy spektrometr mas potrójny kwadrupol/liniowa pułapka jonowa sprzężony z UPLC, szczegółowo opisany w Uzupełniającej Tabeli 1. Inne platformy będą miały inne oprogramowanie i konfigurację, ale będą postępować według podobnych kroków w celu wykonania ilościowego oznaczenia. - Uruchom UPLC-MS, korzystając z ustawień szczegółowo opisanych w Uzupełniającej Tabeli 1, w zależności od konkretnej sondy do oznaczenia.
- Użyj narzędzia „Quantitate - Build Quantitation method” w narzędziach do ilościowego oznaczania spektrometrem mas (Tabela Materiałów), aby wygenerować krzywą kalibracyjną z pozyskanego standardu syntetycznego i standardu wewnętrznego.
- Użyj „Quantitation Wizard”, aby wybrać partię próbek i próbki do oznaczenia, a następnie wykonaj „Quantitation Method”. Oprogramowanie do ilościowego oznaczania spektrometrem mas wyświetla arkusz z wartościami ilościowymi docelowego związku w każdej próbce testowej.
- Sondy z wykorzystaniem metod opartych na luminescencji
UWAGA: Komercyjnie dostępne są sondy luminogeniczne do pomiaru szeregu aktywności CYP; jednak nie wszystkie nadają się do testów opartych na komórkach. Przedstawiono tutaj protokół pomiaru aktywności CYP1A1/CYP1B1. CYP1A1/1B1 wybrano, aby zilustrować sposób badania aktywności indukowalnych CYP i podać przykład wykorzystania sond luminogenicznych jako alternatywy dla metod opartych na spektrometrii mas. Tabela 3 podsumowuje stężenia i czas inkubacji, których użyliśmy dla komórek dróg oddechowych i linii komórkowej wątroby; mogą one jednak wymagać dostosowania do innych typów komórek. Inne sondy luminogeniczne są dostępne komercyjnie i mogą być stosowane jako substraty dla różnych CYP.- Przygotuj wystarczającą liczbę komórek, aby objąć kontrolę nieindukowaną, test indukowany oraz test indukowany + inhibitor. Przykład układu płytki pokazano na Rysunku 5B.
- Aby indukować CYP1A1/1B1, inkubuj komórki w medium z końcowym stężeniem 10 nM TCDD przez okres 72 h (odpowiednie mogą być również krótsze okresy od 24 do 48 h).
OSTROŻNIE: TCDD jest kancerogenem i teratogenem. Stosuj odpowiedni sprzęt ochronny, zapoznaj się z kartą charakterystyki (MSDS) dostawcy i przeprowadź ocenę ryzyka przed użyciem. - Po tym okresie usuń medium, wypłucz studzienki PBS-em 3 razy i dodaj świeże medium.
- Przed inkubacją komórek z luminogeniczną sondą reporterową, inkubuj wstępnie wyznaczoną podgrupę indukowanych komórek przez 30 min w medium z końcowym stężeniem 10 μM inhibitora CYP1A1/1B1, α-naftoflavonu.
- Dodaj sondę luminogeniczną LUC-CEE (lucyferyna 6'-chloroetylu eter) w końcowym stężeniu 50 μM do komórek nieindukowanych, indukowanych oraz indukowanych + inhibitor.
- Inkubuj przez 4 h w inkubatorze do hodowli komórkowej. Po zakończeniu czasu inkubacji zbierz medium do ilościowego oznaczenia sondy luminogenicznej.
- Przenieś 25 μL medium hodowlanego na białą, nieprzezroczystą płytkę 96-dołkową i dodaj 25 μL odczynnika do detekcji lucyferyny dostarczonego przez producenta. Inkubuj przez 20 min w temperaturze pokojowej. Odczytaj płytkę natychmiast za pomocą luminometru.
- Wypłucz komórki PBS-em i zlizuj je w celu całkowitego ilościowego oznaczenia białka.
UWAGA: Krok ten jest opcjonalny, jeśli żywe komórki są zachowywane do przyszłych eksperymentów. Należy jednak zauważyć, że induktory takie jak TCDD są toksyczne i uszkadzają komórki.
- Sondy z wykorzystaniem metod opartych na spektrometrii mas
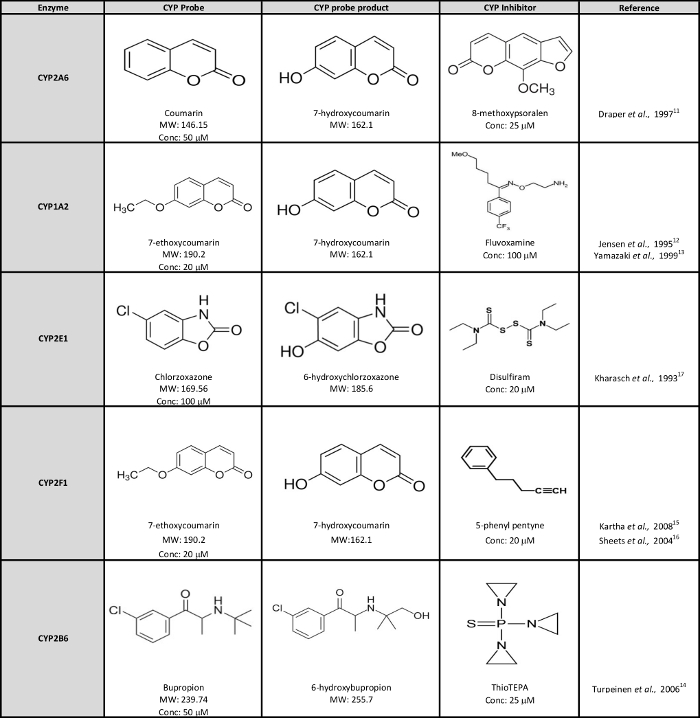
Tabela 1: Lista sond metabolicznych, produktów i inhibitorów wraz z odpowiadającymi im enzymami. Wskazano również masę cząsteczkową oraz zalecane stężenia stosowane w przypadku komórek dróg oddechowych i komórek wątroby. Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.
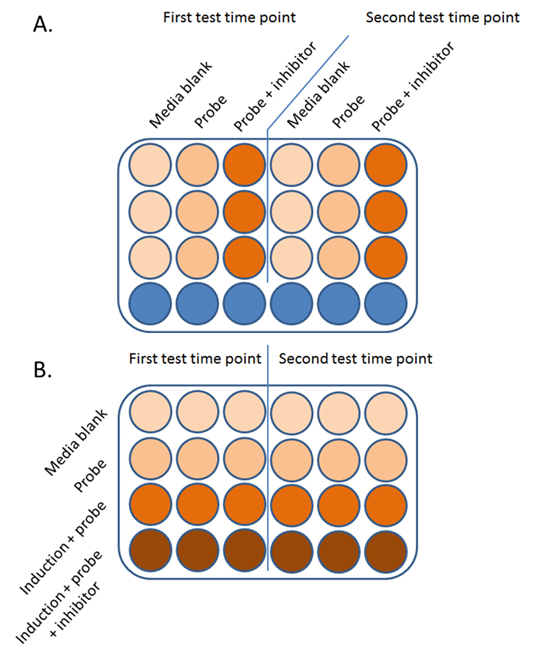
Rysunek 5: Sugerowany układ płytki 24-dołkowej do przeprowadzenia analizy CYP. (A) Zalecany układ dla CYP wykazujących konstytutywną ekspresję obejmuje serię dołków na próbę ślepą medium, sondę metaboliczną oraz sondę metaboliczną z inhibitorem. Układ ten można powielić w zależności od liczby testowanych punktów czasowych. (B) Przykładowy układ dla indukowalnych CYP obejmuje serię dołków na próbę ślepą medium, kontrolę z samą sondą metaboliczną, komórki indukowane (np. za pomocą TCDD) inkubowane z sondami oraz inkubowane z sondami i inhibitorem.
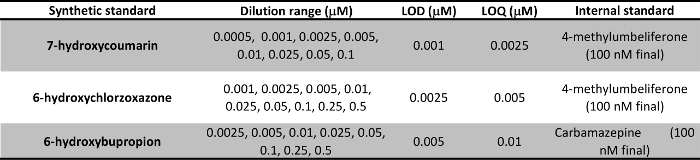
Tabela 2: Rozcieńczenia standardów syntetycznych użytych do krzywych kalibracyjnych oraz odpowiadające im LOD i LOQ. Zakres rozcieńczeń może się różnić w zależności od platformy spektrometrii mas i jej czułości. W tym przypadku zastosowano hybrydowy spektrometr mas z potrójnym kwadruplem i liniową pułapką jonową połączony z UPLC. Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.
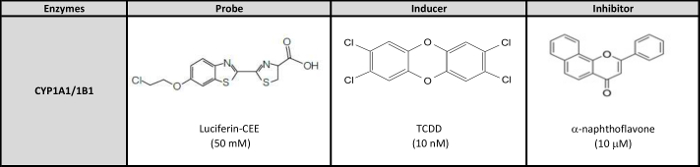
Tabela 3: Sonda luminogeniczna, induktor i inhibitor do testu CYP1A1/1B1. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Wyniki
Przykłady aktywności metabolicznej zmierzonej dla dwóch par CYP (CYP1A1/1B1 oraz CYP2A6/2A13) w hodowlach komórek dróg oddechowych od trzech różnych dawców (drogi oddechowe M360, M370, M417) i linii komórkowej wątroby (Hep line) przedstawiono na Rysunku 620.
Pomiar aktywności CYP metodą luminometrii
Rycina 6A przedstawia względną luminescencję generowaną przez aktywność O-dealkilacji Luc-CEE (Luciferin 6'-chloroethyl ether) przez CYP1A1/1B1 w komórkach dróg oddechowych (3 dawcy) oraz komórkach wątrobowych, z indukcją TCDD i bez niej. CYP1A1/1B1 są enzymami silnie indukowalnymi i zazwyczaj nie wykazują ekspresji konstytutywnej w większości tkanek. Jak widać na Rycynie 6A, w przypadku braku indukcji komórek nie wykryto sygnału luminogenicznego. Po preinkubacji obu typów komórek z TCDD, silnym induktorem CYP1A1/1B1, wykryto wyraźny sygnał luminogeniczny w porównaniu z kontrolą (Rycina 6A). Świadczy to o tym, że sonda Luc-CEE została zmetabolizowana, co doprowadziło do uwolnienia frakcji lucyferyny, która została następnie ilościowo określona. Ogólnie aktywność w linii komórkowej wątrobowej traktowanej TCDD jest niższa niż w komórkach dróg oddechowych, nawet po normalizacji do całkowitej zawartości białka. Nie jest to zjawisko nietypowe, ponieważ linie komórkowe wykazują tendencję do niższej aktywności metabolicznej niż komórki pierwotne. Dodatek α-naftoflawonu wykazuje wyraźny efekt hamujący aktywność CYP1A1/1B1 we wszystkich typach komórek, co dodatkowo potwierdza zależność metabolizmu Luc-CEE od CYP.
Ilościowe oznaczenie metabolitów CYP450 za pomocą UPLC-MS
Rysunek 6B przedstawia ilościowe oznaczenie aktywności CYP2A6/2A13 w komórkach dróg oddechowych od 3 dawców (Airway M343, M345, M347) oraz w komórkach wątroby (linia Hep) po inkubacji z kumaryną w obecności i w nieobecności inhibitora 8-metoksypsoralenu. Dane zostały znormalizowane względem całkowitej zawartości białka. W kontroli z 0 min inkubacji z kumaryną nie wykryto 7-hydroksykumaryny (Rysunek 6B). CYP2A6/2A13 wykazują ekspresję konstytutywną w niektórych tkankach, dlatego po 16 h inkubacji z kumaryną tworzenie 7-hydroksykumaryny jest wykrywalne w różnych badanych typach komórek, nawet bez indukcji. Po dodaniu 8-metoksypsoralenu, będącego inhibitorem CYP2A (Rysunek 6B), tworzenie 7-hydroksykumaryny jest znacznie zredukowane.
Należy zauważyć, że w obecności inhibitora CYP normalne jest wykrycie pewnej aktywności resztkowej, ponieważ inhibicja rzadko jest całkowita, a inne izoformy CYP mogą również rozpoznawać substrat, choć przetwarzają go znacznie mniej wydajnie. Można również zaobserwować, że odnotowana aktywność metaboliczna może różnić się pomiędzy dawcami przy użyciu komórek pierwotnych, co jest widoczne dla CYP2A6 w komórkach dróg oddechowych (Rysunek 6B). Jest to oczekiwane, ponieważ aktywność CYP zależy od genotypu i polimorfizmów każdego dawcy.
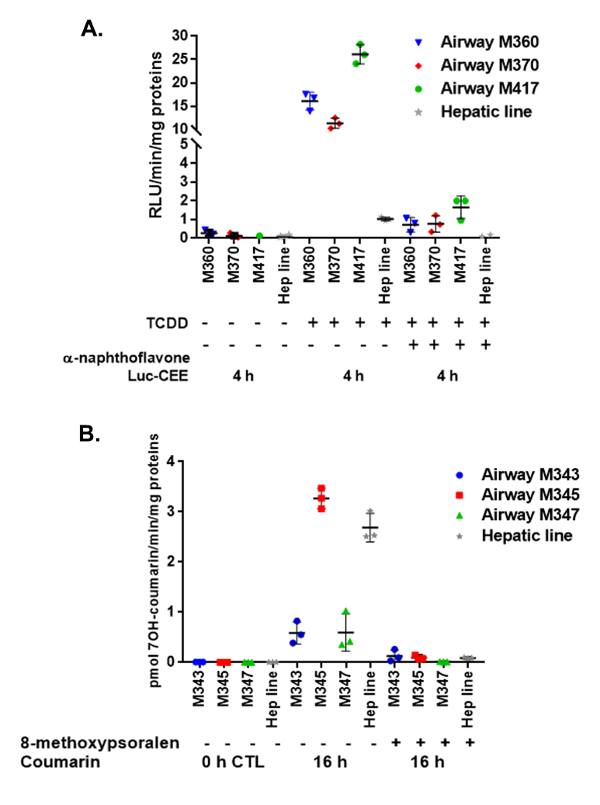
Rysunek 6: Wynik testu aktywności dla aktywności CYP1A1/1B1 (A) oraz aktywności CYP2A6/2A13 (B) w linii komórkowej wątroby oraz u trzech dawców komórek dróg oddechowych (M360, M370, M417). (A) Przedstawiono aktywność dealcylacji Luc-CEE z indukcją i bez indukcji CYP1A1/1B1 za pomocą TCDD. Jako inhibitor CYP1A1/1B1 zastosowano α-naftoflavon. Aktywność wyrażono w relatywnych jednostkach luminescencji (RLU) znormalizowanych przez czas inkubacji w minutach (min) oraz całkowitą zawartość białka (mg). (B) CYP2A6/2A13 nie wymagają indukcji, ponieważ są one eksponowane konstytutywnie. Aktywność 7-hydroksylacji kumaryny w pmol/min/mg białek przedstawiono w różnych punktach czasowych z inhibitorem 8-metoksypsoralenem i bez niego. Wszystkie wyniki przedstawiono jako średnią z trzech niezależnych pomiarów z odchyleniem standardowym średniej. Rysunek zmodyfikowano na podstawie pracy Baxter20.
Tabela uzupełniająca 1: Ustawienia UPLC i spektrometru mas. Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Obecnie wiele znormalizowanych systemów badań toksykologicznych wykorzystuje zmodyfikowane bakterie, linie komórkowe lub komórki embrionalne, które nie są reprezentatywne dla normalnego metabolizmu człowieka1. Może to prowadzić do niedokładnych przewidywań potencjalnej toksycznej aktywności substancji chemicznej lub leku. Innowacyjne modele in vitro, takie jak hodowle komórkowe 3D i narządy na chipie, są opracowywane w celu lepszego odtworzenia normalnej morfologii i aktywności metabolicznej tkanek ludzkich 21,22,23. Kompetencja metaboliczna jest jednym z kryteriów, które można wykorzystać do rozszyfrowania, które modele najlepiej nadają się do oceny toksykologicznej i badań nad biotransformacją leków.
Protokół, który przedstawiliśmy w tym artykule, ma na celu pomiar aktywności enzymów CYP przy użyciu żywych komórek. Jest elastyczny i może być stosowany w różnych systemach komórkowych w hodowlach 2D lub 3D i oferuje możliwość zastosowania podejścia opartego na sondzie luminogenicznej lub spektrometrii mas. Obie metody są wystarczająco czułe, aby wykryć nanogramowe ilości materiałów i wymagają jedynie niewielkiej liczby komórek hodowanych w formacie wielodołkowym. Mogą być również stosowane do komórek sferoidalnych lub hodowanych w złożonych matrycach. Wybór podłoża sondy jest oczywiście krytycznym elementem protokołu. Specyficzność testu opiera się na tym, że sonda jest selektywna w stosunku do enzymu CYP, a kolejną warstwę pewności można uzyskać poprzez zastosowanie selektywnego inhibitora CYP. Substraty i inhibitory wymienione w tej pracy to tylko kilka przykładów, ale inne można znaleźć w literaturze.
Ważne jest, aby wziąć pod uwagę wielokrotne czasy inkubacji podczas pracy z nowym typem komórki, ponieważ ujemny wynik aktywności CYP może być spowodowany ekspresją enzymu na niskim poziomie. Dodanie typu ogniwa, które może być użyte jako kontrola pozytywna, jest wskazane, aby upewnić się, że wynik ujemny nie jest związany z problemem technicznym i pomóc w rozwiązywaniu problemów. Pierwotne komórki wątroby są metabolicznie kompetentne i mogą być stosowane jako kontrola, na przykład pierwotne hepatocyty w zawiesinie są bardzo łatwe w użyciu, ale ich żywotność jest ograniczona w czasie. Linie komórkowe wątroby są możliwą alternatywą, która jest stosunkowo łatwa w użyciu, jak opisano w niniejszym protokole, ale niektóre są lepsze od innych pod względem aktywności metabolicznej 6,21.
Ponieważ test jest nieniszczący, o ile białko całkowite nie zostanie określone ilościowo, możliwe jest śledzenie aktywności CYP w czasie w badaniach podłużnych20. Jest to ważny punkt, ponieważ niektóre komórki będą miały zmienną aktywność CYP w czasie w hodowli. Wynik ujemny może być związany z brakiem zbieżności, postępem w różnicowaniu lub odróżnicowaniu in vitro. W takim przypadku podejście jest półilościowe, ponieważ dane nie są normalizowane przez całkowitą ilość białka w każdej kulturze komórkowej. Nie zawsze jest możliwe lub zalecane ponowne wykorzystanie tkanki po zmierzeniu aktywności CYP, ponieważ narażenie na sondy, inhibitory lub induktory może mieć toksyczny wpływ na tkankę, jak ma to miejsce w przypadku TCDD.
Frakcje komórkowe, takie jak mikrosomy, mogą być również wykorzystane do scharakteryzowania aktywności CYP danego typu komórki. Preparaty mikrosomowe wymagają jednak dużej ilości materiału komórkowego, dodania odpowiednich kofaktorów i buforu, aby enzymy pozostały aktywne. Korzystanie z żywych komórek eliminuje skomplikowany etap przygotowania mikrosomów i ustalenia, które i kofaktory działają najlepiej.
Ogólnie rzecz biorąc, najlepszą praktyką jest dalsze scharakteryzowanie profilu ekspresji CYP w hodowlach komórkowych w celu sprawdzenia, czy odpowiada on aktywności enzymatycznej. Ten dodatkowy poziom weryfikacji jest zalecany, biorąc pod uwagę, że sondy metaboliczne nie są całkowicie specyficzne dla pojedynczego CYP i daje to większą pewność, że zmierzona aktywność metaboliczna jest dopasowana do odpowiedniej ekspresji enzymu. Ponieważ CYP są białkami błonowymi, stosunkowo trudno jest je przygotować do zachodnich plam, dlatego preferowanym podejściem do profilowania tych enzymów jest ilościowy RT-PCR20.
Należy zauważyć, że protokół ten opisuje metodę oznaczania aktywności enzymu CYP, która reprezentuje tylko jedną rodzinę enzymów metabolicznych, aczkolwiek ważną. Elastyczność podejścia opartego na spektrometrii mas pozwala na opracowanie metod akwizycji dla innych przemian metabolicznych substratów sondy. Muszą one być jednak opracowywane pojedynczo, a obecnie znanych jest mniej specyficznych sond i selektywnych inhibitorów dla innych rodzin enzymów metabolicznych. Luka ta powinna zostać wypełniona, aby umożliwić kompleksową ocenę kompetencji metabolicznych systemów komórkowych in vitro .
Oświadczenia
A.B. i E.M. byli pracownikami British American Tobacco w czasie, gdy ten rękopis został napisany. Praca opisana w tym manuskrypcie została sfinansowana przez British American Tobacco, a opłaty za publikację tego artykułu zostały opłacone przez British American Tobacco.
Podziękowania
Autorzy dziękują Epithelix Sarl i Biopredic International za dostarczenie mikrofotografii komórek dróg oddechowych i komórek wątroby oraz Neilowi Smithowi za rysunek ilustrujący procedurę eksperymentalną.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Odczynnik & Komórki | |||
| 2 μ m filtr strzykawkowy | Whatman | UN203NPEORG | |
| 24-dołkowa płytka | Corning | 3524 | |
| 4-metylolumbelliferon | Sigma Aldrich | M1381 | |
| 5-fenylopentyn | Sigma Aldrich | CD5001437 | |
| 6-hydroksybupropion | Sigma Aldrich | H3167 | |
| 6-hydroksychloroksazamid | Sigma Aldrich | UC148 | |
| 7-etoksykumaryna | Sigma Aldrich | 195642 | |
| 7-hydroksykumaryna | Sigma Aldrich | H24003 | |
| 8-metoksypsoralen | Sigma Aldrich | M3501 | |
| kwas octowy | Sigma Aldrich | 695092 | |
| acetonitryl | Fisher | A/0626/17 | |
| &alfa;-naftoflawon | Sigma Zestaw BCA Aldrich | N5757 | |
| Thermo Scientific | 23227 | ||
| b-glukuronidaza/arylosulfataza | Sigma | Aldrich G0876 | |
| Bupropion | Sigma Aldrich | B102 | |
| Karbamazepina | Sigma Aldrich | C4024 | |
| chlorzoksazon | Sigma Aldrich | C4397 | |
| kolagen | Cell Systems | 5005-B | |
| kumaryna | Sigma Aldrich | C4261 | |
| disulfiram | Sigma Aldrich | 86720 | |
| fluwoksamina | Sigma Aldrich | F2802 | |
| Glutamax (suplement glutaminy) | Fisher | 35050061 | |
| Suplement metabolizmu HepaRG | Merck | MMAD621 | |
| Rozmrażanie HepaRG suplement diety | Merck | MMADD671 | |
| HepaRG | Merck | MMHPR116 | |
| Luciferin-CEE | Promega | V8751 | |
| metanol | Fisher | M/4056/17 | |
| Komórki dróg oddechowych MucilAir | Nabłonek | EP01 | |
| Pożywka do konserwacji komórek dróg oddechowych MucilAir | Nabłonek | EP04MM | |
| Phenomenex Kinetex 2.6 μ m, PFP 100A | Phenomenex | 00B-4477-AN | |
| TCDD | Sigma Aldrich | 48599 | |
| thioTEPA | Sigma Aldrich | T6069 | |
| Waters Acquity UPLC HSS T3 1.8 µ m 2,1 x 50 mm | Wody | 86003538 | |
| Williamsa E media | Fisher | 17704-024 | |
| Nazwa | Firma | Numer katalogowy | Uwagi |
| Equipment | |||
| UPLC | Waters Acquity | ||
| QTRAP MS | Sciex | Oprogramowanie ABI Sciex 4000 | |
| QTRAP MS | Sciex | Analityk 1.4.2 | |
| luminometr | Urządzenia molekularne | SpectraMax M3 | |
| Urządzenia molekularne | Licznik komórek SpectraMax M3 | ||
| Beckman Coulter | Vi-Cell XR | ||
| Eppendorf | Eppendorf-5301 |
Bibliografia
- Garcia-Canton, C., Minet, E. Metabolic Characterization of Cell Systems Used in In Vitro Toxicology Testing. Encyclopedia of Drug Metabolism and Interactions. , 1-31 (2016).
- Croom, E. Metabolism of xenobiotics of human environments. Prog. Mol. Biol. Transl. Sci. 112, 31-88 (2012).
- Lewis, D. F. 57 varieties: the human cytochromes P450. Pharmacogenomics. 5, 305-318 (2004).
- Jancova, P., Anzenbacher, P., Anzenbacherova, E. Phase II drug metabolizing enzymes. Biomed. Pap. Med. Fac. Univ Palacky. 154, Olomouc. Czech. Repub. 103-116 (2010).
- Dekant, W. The role of biotransformation and bioactivation in toxicity. EXS. 99, 57-86 (2009).
- Donato, M. T., Lahoz, A., Castell, J. V., Gomez-Lechon, M. J. Cell lines: a tool for in vitro drug metabolism studies. Curr. Drug Metab. 9, 1-11 (2008).
- Guillouzo, A., et al. The human hepatoma HepaRG cells: a highly differentiated model for studies of liver metabolism and toxicity of xenobiotics. Chem. Biol. Interact. 168, 66-73 (2007).
- Huang, S., Wiszniewski, L., Constant, S., Roggen, E. Potential of in vitro reconstituted 3D human airway epithelia (MucilAir) to assess respiratory sensitizers. Toxicol. In Vitro. 27, 1151-1156 (2013).
- Sisson, J. H., Stoner, J. A., Ammons, B. A., Wyatt, T. A. All-digital image capture and whole-field analysis of ciliary beat frequency. J. Microsc. 211, 103-111 (2003).
- Kuehn, D., et al. Impact assessment of repeated exposure of organotypic 3D bronchial and nasal tissue culture models to whole cigarette smoke. J. Vis. Exp. , (2015).
- Draper, A. J., Madan, A., Parkinson, A. Inhibition of coumarin 7-hydroxylase activity in human liver microsomes. Arch. Biochem. Biophys. 341, 47-61 (1997).
- Jensen, K. G., Poulsen, H. E., Doehmer, J., Loft, S. Kinetics and inhibition by fluvoxamine of phenacetin O-deethylation in V79 cells expressing human CYP1A2. Pharmacol. Toxicol. 76, 286-288 (1995).
- Yamazaki, H., Tanaka, M., Shimada, T. Highly sensitive high-performance liquid chromatographic assay for coumarin 7-hydroxylation and 7-ethoxycoumarin O-deethylation by human liver cytochrome P450 enzymes. J. Chromatogr. B. Biomed. Sci. Appl. 721, 13-19 (1999).
- Turpeinen, M., Raunio, H., Pelkonen, O. The functional role of CYP2B6 in human drug metabolism: substrates and inhibitors in vitro, in vivo and in silico. Curr. Drug Metab. 7, 705-714 (2006).
- Kartha, J. S., Yost, G. S. Mechanism-based inactivation of lung-selective cytochrome P450 CYP2F enzymes. Drug Metab. Dispos. 36, 155-162 (2008).
- Sheets, P. L., Yost, G. S., Carlson, G. P. Benzene metabolism in human lung cell lines BEAS-2B and A549 and cells overexpressing CYP2F1. J. Biochem. Mol. Toxicol. 18, 92-99 (2004).
- Kharasch, E. D., Thummel, K. E., Mhyre, J., Lillibridge, J. H. Single-dose disulfiram inhibition of chlorzoxazone metabolism: a clinical probe for P450 2E1. Clin. Pharmacol. Ther. 53, 643-650 (1993).
- Graef, V., Furuya, E., Nishikaze, O. Hydrolysis of steroid glucuronides with beta-glucuronidase preparations from bovine liver, Helix pomatia, and E. coli. Clin. Chem. 23, 532-535 (1977).
- Guide to achieving reliable quantitative LC-MS measurements. RSC Analytical Methods Committee. , Available from: http://www.lgcgroup.com/LGCGroup/media/PDFs/Our%20science/NMI%20landing%20page/Publications%20and%20resources/Guides/AMC_LCMS_Guide.pdf (2013).
- Baxter, A., et al. Targeted omics analyses, and metabolic enzyme activity assays demonstrate maintenance of key mucociliary characteristics in long term cultures of reconstituted human airway epithelia. Toxicol. In Vitro. 29, 864-875 (2015).
- Gomez-Lechon, M. J., Tolosa, L., Conde, I., Donato, M. T. Competency of different cell models to predict human hepatotoxic drugs. Expert. Opin. Drug Metab. Toxicol. 10, 1553-1568 (2014).
- Li, Z., et al. Assessment of metabolism-dependent drug efficacy and toxicity on a multilayer organs-on-a-chip. Integr. Biol. 8, Camb. 1022-1029 (2016).
- Takahashi, Y., et al. Three-dimensional (3D) spheroid cultures improve the metabolic gene expression profiles of HepaRG cells. Biosci. Rep. , (2015).
Przedruki i uprawnienia
