Ten manuskrypt szczegółowo opisuje wytwarzanie mikro-tkankowych sieci neuronowych: trójwymiarowe konstrukcje o rozmiarach mikronów, składające się z długich, wyrównanych dróg aksonalnych, obejmujących zagregowane populacje neuronów, zamknięte w rurkowym hydrożelu. Te żywe rusztowania mogą służyć jako funkcjonalne przekaźniki do rekonstrukcji lub modulacji obwodów nerwowych lub jako biofideliczne stanowiska testowe naśladujące neuroanatomię istoty szarej i białej.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Inspirowane anatomią trójwymiarowe sieci neuronowe oparte na inżynierii mikrotkankowej do rekonstrukcji, modulacji i modelowania układu nerwowego
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Powrót do funkcjonalności rzadko następuje po urazie lub wywołanym chorobą zwyrodnieniu w obrębie ośrodkowego układu nerwowego (OUN) z powodu hamującego środowiska i ograniczonej zdolności do neurogenezy. Opracowujemy strategię, która ma na celu jednoczesne zajęcie się utratą szlaków neuronalnych i aksonalnych w obrębie uszkodzonego OUN. Niniejszy manuskrypt przedstawia protokół wytwarzania mikrotkankowych sieci neuronowych (mikro-TENN), wszczepialnych konstruktów składających się z neuronów i wyrównanych dróg aksonalnych obejmujących światło macierzy zewnątrzkomórkowej (ECM) wstępnie uformowanego cylindra hydrożelowego o średnicy setek mikronów, który może rozciągać się na centymetry długości. Agregaty neuronalne są ograniczone do skrajności trójwymiarowej obudowy i są rozpięte przez projekcje aksonalne. Mikro-TENNY są wyjątkowo dobrze przygotowane jako strategia rekonstrukcji ośrodkowego układu nerwowego, naśladując aspekty cytoarchitektury konektomu mózgu i potencjalnie dostarczając środków do wymiany sieci. Agregaty neuronalne mogą łączyć się w synapsę z tkanką gospodarza, tworząc nowe funkcjonalne przekaźniki w celu przywrócenia i/lub modulacji brakujących lub uszkodzonych obwodów. Konstrukty te mogą również działać jako proregeneracyjne "żywe rusztowania" zdolne do wykorzystywania mechanizmów rozwojowych do migracji komórek i odnajdywania ścieżek aksonalnych, dostarczając synergicznych strukturalnych i rozpuszczalnych wskazówek w oparciu o stan regeneracji. Micro-TENN są wytwarzane przez wlanie płynnego hydrożelu do cylindrycznej formy zawierającej wzdłużnie wyśrodkowaną igłę. Gdy hydrożel zżeluje się, igła jest usuwana, pozostawiając pustą mikrokolumnę. Roztwór ECM jest dodawany do światła, aby zapewnić środowisko odpowiednie do adhezji neuronów i wzrostu aksonów. Zdysocjowane neurony są mechanicznie agregowane w celu precyzyjnego wysiewu w obrębie jednego lub obu końców mikrokolumny. Metodologia ta niezawodnie tworzy samodzielne miniaturowe konstrukty z długimi wystającymi drogami aksonalnymi, które mogą podsumowywać cechy neuroanatomii mózgu. Immunoznakowanie synaptyczne i genetycznie kodowane wskaźniki wapnia sugerują, że mikro-TENNY mają rozległą dystrybucję synaptyczną i wewnętrzną aktywność elektryczną. W związku z tym mikro-TENN stanowią obiecującą strategię celowanej neurochirurgicznej rekonstrukcji ścieżek mózgowych i mogą być również stosowane jako modele biofideliczne do badania zjawisk neurobiologicznych in vitro.
Wprowadzenie
Wspólną cechą zaburzeń i chorób ośrodkowego układu nerwowego (OUN), takich jak urazy czaszkowo-mózgowe (TBI), urazy rdzenia kręgowego (SCI), udar mózgu, choroba Alzheimera oraz choroba Parkinsona, jest przerwanie szlaków aksonalnych oraz utrata komórek neuronalnych1,2,3,4,5,6. Na przykład szacuje się, że w przypadku nieleczonego udaru niedokrwiennego aksony zanikają w tempie 7 mil aksonów na minutę5. W przypadku TBI, których doświadcza około 1,7 miliona osób rocznie w samych Stanach Zjednoczonych, degeneracja aksonalna może postępować lata po urazie, ponieważ pierwotne uszkodzenie wywołuje długotrwały stan neurodegeneracyjny4. Sytuację pogarsza fakt, że OUN wykazuje bardzo ograniczoną zdolność do regeneracji1,7,8,9. Po urazie powstaje środowisko hamujące, które charakteryzuje się brakiem ukierunkowanego prowadzenia do odległych celów, obecnością inhibitorów związanych z mieliną, które utrudniają wzrost neurytów, oraz formowaniem się blizny glejowej przez reaktywne astrocyty8,10,11,12. Blizna glejowa stanowi biochemiczną i fizyczną barierę dla regeneracji, a cząsteczki takie jak chondroitynosiarczanowe proteoglikany blokują wzrost aksonów8,11. Ponadto, mimo że w dorosłym OUN odkryto neuralne komórki macierzyste, produkcja nowych neuronów jest ograniczona, gdyż spójne dowody na neurogenezę znaleziono jedynie w opuszce węchowej, strefie podziarnistej hipokampa, obszarze okołokomorowym oraz kanale środkowym rdzenia kręgowego13,14. Przeszkody te uniemożliwiają funkcjonalną regenerację utraconych neuronów i architektury istoty białej po urazie lub chorobie, co prowadzi do często drastycznych i długotrwałych skutków tych schorzeń.
Pomimo braku zdolności regeneracyjnych w dorosłym OUN, wykazano, że regeneracja aksonalna jest możliwa, jeśli neurony gospodarza otrzymają odpowiednie sygnały środowiskowe15,16,17,18. Badacze próbowali dostarczać i manipulować czynnikami wzrostu (np. czynnik wzrostu nerwów, czynnik wzrostu naskórka, glialny czynnik wzrostu oraz neurotrofinę-3) oraz innymi cząsteczkami naprowadzającymi w celu stymulacji plastyczności i regeneracji aksonów14,18,19. Chociaż badania te potwierdziły, że dorosłe aksony są zdolne do reagowania na czynniki wzrostu, strategie te są ograniczone przez niską przepuszczalność bariery krew-mózg oraz specyficzne gradienty przestrzenne i czasowe wymagane do promowania regeneracji14,18,19. Inne podejścia opierają się na hiperaktywacji czynników transkrypcyjnych związanych z regeneracją w neuronach OUN. Na przykład nadekspresja czynnika transkrypcyjnego Stat3 stymulowała regenerację aksonalną w nerwie wzrokowym20. Niemniej jednak zarówno dostarczanie biomolekuł, jak i nadekspresja czynników transkrypcyjnych nie zastępują utraconych populacji neuronów. Strategie komórkowe koncentrowały się głównie na transplantacji neuralnych komórek macierzystych (NSCs) do OUN, wykorzystując ich zdolność do zastępowania neuronów OUN, uwalniania czynników troficznych i wspierania prób neurogenezy zachodzących po urazie17. Mimo to wciąż istnieją palące problemy utrudniające to podejście, w tym ograniczona zdolność przeszczepionych komórek neuralnych do przeżycia, integracji z organizmem gospodarza i pozostania ograniczonymi przestrzennie do obszaru urazu6,14,17,21. Ponadto samo dostarczenie komórek nie jest w stanie przywrócić cytoarchitektury uszkodzonych lub utraconych szlaków aksonalnych. Alternatywnym podejściem, które rozwiązuje problemy strategii dostarczania komórek oraz leków/substancji chemicznych, jest łączenie tych metod z zastosowaniem biomateriałów14,22,23. Biomateriały, takie jak hydrożele, są zdolne do naśladowania biochemicznych i fizycznych właściwości macierzy zewnątrzkomórkowej (ECM), wspomagając dostarczanie i utrzymanie komórek w obrębie obszaru urazu, a także dostarczanie czynników wzrostu i innych cząsteczek bioaktywnych z kontrolowanym uwalnianiem22. Atrakcyjne cechy tych strategii opartych na biomateriałach dostarczyły dowodów na regenerację aksonalną in vivo po transplantacji rusztowań do obszaru uszkodzenia24,25,26,27,28,29,30. Jednak strategie z wykorzystaniem biomateriałów acelularnych nie zastępują utraconych populacji neuronów; gdy biomateriały są stosowane jako nośniki dla komórek neuronalnych, glejowych lub prekursorów neuronalnych, nie są one w stanie odtworzyć długodystansowych sieci aksonalnych. Wyzwaniem pozostaje opracowanie podejścia, które zwalczyłoby zarówno degenerację szlaków aksonalnych, jak i utratę neuronów związaną z urazami i chorobami OUN31.
Nasza grupa badawcza opisała wcześniej opracowanie implantowalnych mikro-tkankowych sieci neuronalnych (micro-TENNs), które stanowią rodzaj „żyjącego rusztowania” składającego się z ciał komórek neuronalnych ograniczonych do jednego lub obu końców mikrokolumny z hydrożelu agarozowego i ECM, z wyrównanymi pęczkami aksonów rozciągającymi się wewnątrz tej trójwymiarowej (3D) obudowy1,10,31,32. Jedną z głównych różnic między tą techniką a wcześniejszymi podejściami jest to, że cytoarchitektura micro-TENNs jest tworzona całkowicie in vitro, a następnie transplantowana33,34,35,36,37,38,39,40,41. Produkcja in vitro oferuje szeroką przestrzenną i czasową kontrolę nad fenotypem i orientacją komórek, właściwościami mechanicznymi i fizycznymi, sygnałami biochemicznymi oraz czynnikami egzogennymi, co sprzyja integracji tych rusztowań z organizmem gospodarza po implantacji41,42. Micro-TENNs są inspirowane anatomicznie, ponieważ naśladują neuroanatomię mózgu, wykazując pęczki aksonów podobne do tych, które łączą odrębne funkcjonalne obszary mózgu (Rysunek 1A)1. W związku z tym strategia ta może umożliwić fizyczne zastąpienie utraconych pęczków istoty białej i neuronów po implantacji w obszarze uszkodzonym. Technika ta jest również inspirowana mechanizmami rozwojowymi, w których „naturalne żyjące rusztowania” utworzone przez radialne komórki glejowe i aksony pionierskie pełnią rolę przewodników podczas migracji komórek ze strefy podkomorowej oraz wzrostu aksonów, odpowiednio43. Mechanizmy te są odwzorowane w wyrównanych pęczkach aksonów micro-TENNs, które mogą stanowić żywe ścieżki dla migracji komórek neuronalnych i regeneracji aksonów poprzez aksonowy wzrost aksonów (Rysunek 1C)43. Ponadto strategia ta wykorzystuje integrację synaptyczną między neuronami micro-TENN a natywnymi obwodami, tworząc nowe przekaźniki, które mogą przyczynić się do powrotu funkcji (Rysunek 1B)43. Zdolność do tworzenia synaps może również nadać temu podejściu możliwość modulowania OUN i reagowania na tkankę gospodarza zgodnie z informacją zwrotną z sieci. Na przykład neurony aktywne optogenetycznie w żyjących rusztowaniach mogą być stymulowane w celu modulowania neuronów gospodarza poprzez interakcje synaptyczne (Rysunek 1D).
Ponadto rurkowata konstrukcja micro-TENNs oparta na biomateriałach zapewnia odpowiednie środowisko dla adhezji komórek, ich wzrostu, wydłużania neurytów oraz sygnalizacji, podczas gdy miniaturowe wymiary konstruktów potencjalnie umożliwiają małoinwazyjną implantację i zapewniają częściowo odizolowane mikrośrodowisko sprzyjające stopniowej integracji z mózgiem. Rzeczywiście, w niedawnych publikacjach wykazano potencjał micro-TENNs do naśladowania szlaków neuronalnych po implantacji do mózgu szczura. Po mikroiniekcji stereotaktycznej wcześniej zgłosiliśmy dowody na przeżycie neuronów micro-TENN, zachowanie architektury traktów aksonalnych oraz wydłużanie neurytów do kory gospodarza przez co najmniej 1 miesiąc in vivo10,31. Co więcej, znakowanie synapsyną dostarczyło histologicznych dowodów na integrację synaptyczną z rodzimą tkanką10,31. Podsumowując, micro-TENNs mogą być wyjątkowo odpowiednie do rekonstrukcji i modulacji uszkodzonego OUN poprzez zastępowanie utraconych neuronów, integrację synaptyczną z obwodami gospodarza, przywracanie utraconej cytoarchitektury aksonalnej, a w pewnych przypadkach dostarczanie regenerującym się aksonom odpowiednich sygnałów kierunkowych.
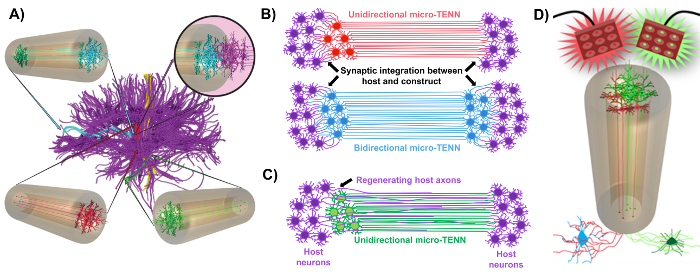
Rysunek 1: Zasady i inspiracje stojące za opracowaniem mikro-tkankowych inżynieryjnych sieci neuronalnych (micro-TENNs). (A) Micro-TENNs naśladują cytoarchitekturę konektomu mózgu (fioletowy), w którym funkcjonalnie odrębne obszary są połączone długimi, uporządkowanymi szlakami aksonalnymi w sposób jednokierunkowy (czerwony, zielony) lub dwukierunkowy (niebieski). Przykładowo, micro-TENNs mogłyby odtworzyć utracone połączenia w szlakach kora-wzgórze i prążkowie-istota czarna lub w szlaku perforującym z kory entorynalnej do hipokampa (zaadaptowano z Struzyna et al., 2015)1. (B) Schemat jednokierunkowego i dwukierunkowego micro-TENN (odpowiednio czerwonego i niebieskiego), integrującego się synaptycznie z obwodami gospodarza (fioletowy), aby służyć jako funkcjonalny przekaźnik między oboma końcami uszkodzenia. (C) Schemat szlaków aksonalnych jednokierunkowego micro-TENN (zielony), służący jako prowadnica dla regeneracji aksonów gospodarza (fioletowy) ułatwionej przez aksony w kierunku celu, z którym oddziałuje micro-TENN. (D) Koncepcyjny schemat wykorzystania optogenetycznie aktywnych micro-TENNS jako neuromodulatorów, wykorzystujący integrację synaptyczną z neuronami pobudzającymi lub hamującymi (dół). Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Niniejszy artykuł szczegółowo opisuje metodologię wykorzystaną do wytwarzania mikro-TENN z wykorzystaniem neuronów kory mózgowej pochodzenia embrionalnego. Co istotne, mikro-TENN mogą być wytwarzane z innych typów komórek neuronalnych. Na przykład pierwsze raporty o pomyślnym opracowaniu mikro-TENN dotyczyły neuronów z zwojów korzeni grzbietowych (DRG)32. Hydrożelowe mikrokolumny można wytworzyć (Ryc. 2A) poprzez dodanie ciekłego agarozu do specjalnie wykonanej, wycinanej laserowo matrycy kanałów cylindrycznych lub do rurek kapilarnych, z których obie zawierają wyrównane igły do akupunktury. Igła tworzy światło i określa średnicę wewnętrzną (ID) mikrokolumny, podczas gdy ID rurki kapilarnej oraz średnica cylindrów w urządzeniu wycinanym laserowo determinują średnicę zewnętrzną (OD) konstruktów. OD i ID mogą być dobierane w zależności od pożądanego zastosowania poprzez wybór różnych średnic odpowiednio dla urządzenia/rurek kapilarnych i igieł do akupunktury. Można również zmieniać długość mikrokolumn; do tej pory opisaliśmy konstrukcję mikro-TENN o długości do 20 mm10 i aktywnie dążymy do uzyskania jeszcze większych długości. Po usunięciu żeli agarozowych i igieł do akupunktury, do światła konstruktów dodaje się roztwór ECM, składający się zazwyczaj z kolagenu typu I i lamininy (Ryc. 2C). Rdzeń ECM stanowi rusztowanie wspierające adhezję komórek neuronalnych i wzrost aksonalny. Początkowo pierwotne neurony kory szczura wysiewano w mikrokolumnach z użyciem zawiesin komórek dysocjowanych10,31,32. Jednak podejście to nie zawsze pozwalało uzyskać docelową cytoarchitekturę, zdefiniowaną jako ograniczenie ciał komórek neuronalnych do końców mikrokolumn, przy jednoczesnym wypełnieniu centralnego światła wyłącznie uporządkowanymi pęczkami aksonów. Od tego czasu zastosowanie metody wymuszonej agregacji neuronalnej (opartej na protokołach zaadaptowanych od Ungrina et al) umożliwiło bardziej niezawodne i spójne wytwarzanie mikro-TENN o idealnej strukturze (Ryc. 2B)44. Oprócz opisu aktualnej metodologii, artykuł ten zaprezentuje reprezentatywne obrazy w kontraście fazowym i konfokalnym mikro-TENN, demonstrujące formowanie się pęczków aksonalnych w czasie oraz finalną docelową cytoarchitekturę. Niniejszy artykuł rozwinie również istotne aspekty protokołu oraz omówi pozostałe wyzwania i przyszłe kierunki rozwoju technologii mikro-TENN.
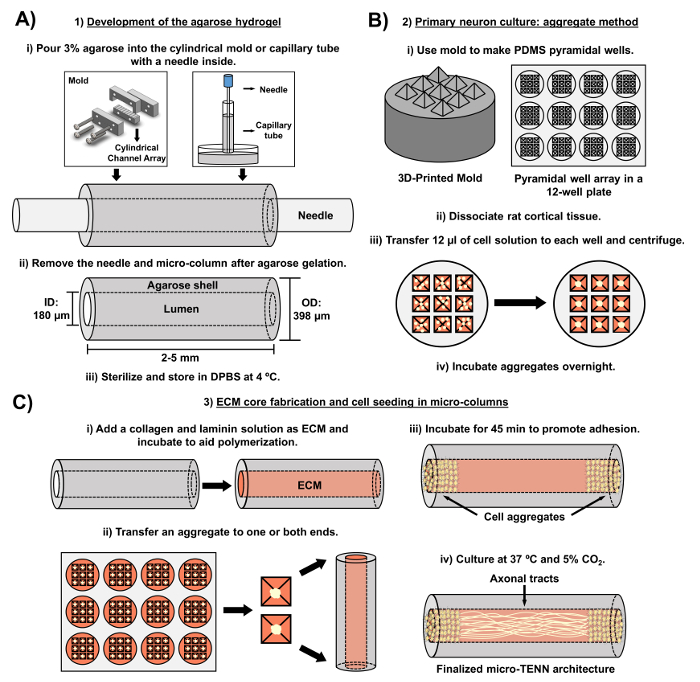
Rysunek 2: Schemat procesu wytwarzania mikro-TENN w trzech etapach. (A) Tworzenie hydrożelu agarowego: (i) Początkowo cienka igła do akupunktury (np. o średnicy 180-350 µm) jest wprowadzana do kanałów cylindrycznych wykonanej na zamówienie, wycinanej laserowo formy lub rurki kapilarnej (np. o średnicy 380-700 µm). W kolejnym kroku do kanałów cylindrycznych lub rurek kapilarnych wprowadza się ciekły agar w DPBS. (ii) Po żelowaniu agaru igłę się usuwa, a formę rozmontowuje, aby uzyskać puste w środku mikrokolumny agarowe. (iii) Konstrukcje te są następnie sterylizowane i przechowywane w DPBS. (B) Pierwotna hodowla neuronów i metoda agregacji: (i) Agregacja neuronów jest przeprowadzana w piramidalnych matrycach mikrootworów, odlewanych z form wydrukowanych w 3D, które pasują do otworów płytki hodowlanej z 12 dołkami. (ii) Mikro-TENN zawierają pierwotne neurony szczura wyizolowane z mózgów płodowych szczurów w 18. dniu embrionalnym. Po dysocjacji tkanki za pomocą trypsyny-EDTA i DNazy I przygotowuje się zawiesinę komórkową o gęstości 1,0-2,0 x 10⁶ komórek/mL. (iii) 12 µL tej zawiesiny przenosi się do każdego mikrootworu w piramidalnej matrycy mikrootworów. Płytka zawierająca te mikrootwory jest wirowana w celu wytworzenia agregatów komórkowych. (iv) Następnie są one inkubowane przez noc przed wysianiem do mikrokolumn. (C) Wytwarzanie rdzenia ECM i siew komórek: (i) Przed siewem komórek do wnętrza mikro-TENN przenosi się roztwór ECM zawierający 1 mg/mL kolagenu typu I oraz 1 mg/mL lamininy i pozwala mu spolimeryzować. (ii) W zależności od tego, czy wytwarzane są mikro-TENN jednokierunkowe czy dwukierunkowe, agregat umieszcza się odpowiednio na jednym lub obu końcach mikrokolumny. (iii) Po okresie inkubacji w celu promowania adhezji, mikro-TENN hoduje się w szalkach Petriego wypełnionych suplementowaną podstawową pożywką dla embrionalnych neuronów. (iv) Po 3-5 dniach hodowli końcowa struktura mikro-TENN powinna wykazywać agregaty komórkowe na końcach mikrokolumny, z pęczkami aksonalnymi rozciągającymi się na całej jej długości. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie procedury dotyczące zwierząt zostały zatwierdzone przez Instytucjonalne Komitety ds. Opieki i Użytkowania Zwierząt na Uniwersytecie Pensylwanii oraz Centrum Medyczne ds. Weteranów Michaela J. Crescenza i przestrzegały wytycznych zawartych w Polityce Publicznej Służby Zdrowia NIH dotyczącej humanitarnej opieki i wykorzystania zwierząt laboratoryjnych (2015).
1. Opracowanie hydrożelu agarozowego (bezkomórkowego składnika mikro-TENNs)
- Przygotowanie roztworu agarozy
- W komorze bezpieczeństwa biologicznego przygotuj zbiorniki na mikrokolumny, przenosząc 20 ml soli fizjologicznej buforowanej fosforanami (DPBS) firmy Dulbecco na każdą z dwóch 10-centymetrowych szalek Petriego. Sterylizuj drobne kleszcze i mikroskalpele za pomocą sterylizatora z gorącymi kulkami.
- Odważyć 3 g agarozy i przenieść ją do sterylnej zlewki wewnątrz komory bezpieczeństwa biologicznego. Dodać 100 ml DPBS, aby uzyskać końcowe stężenie 3% wagowo-objętościowe (w/v). Dołącz czysty pręt magnetyczny i przykryj zlewkę folią aluminiową.
- Za pomocą płyty grzejnej/mieszadła ogrzej zlewkę w temperaturze 100 °C i mieszaj z prędkością 120-200 obr./min, aby całkowicie rozpuścić agarozę (roztwór zmieni kolor z mętnego na klarowny). Utrzymuj ogrzewanie i mieszaj, aby zapobiec żelowaniu i zmień temperaturę ogrzewania w razie potrzeby, aby uniknąć spalenia agarozy.
UWAGA: Wytwarzanie zarówno za pomocą urządzenia wycinanego laserowo, jak i rurek kapilarnych przedstawiono poniżej odpowiednio w podrozdziałach 1.2 i 1.3. Przejść do podsekcji 1.4 po wykonaniu czynności opisanych w każdej z tych podsekcji. W przypadku obu metod wytwarzania mikrokolumn szybko dodaj ciekłą agarozę, ponieważ agaroza szybko krzepnie podczas stygnięcia. Podczas sterylizacji w autoklawie w którymkolwiek z poniższych kroków należy stosować standardowe warunki stosowane do naczyń szklanych.
- Przygotowanie mikrokolumny za pomocą urządzenia wycinanego laserowo
UWAGA: Urządzenie wycinane laserowo jest wycinane z przezroczystego akrylu za pomocą komercyjnej wycinarki laserowej CO2 . Wytwarzanie konstrukcji i urządzeń za pomocą cięcia laserowego jest dobrze udokumentowane dla szeregu zastosowań inżynieryjnych i badawczych45,46,47. Forma ta (rysunek 3) składa się z szeregu pięciu cylindrycznych kanałów, każdy o średnicy 398 μm i długości 6,35 mm. Te cylindryczne tablice są utworzone wzdłuż ich długości przez dwa części: dolną połowę (długość: 25,4 mm, szerokość: 6,35 mm, wysokość: 6,0 mm) i górną połowę (długość: 31,5 mm, szerokość: 6,35 mm, wysokość: 12,7 mm), jak pokazano odpowiednio na rysunkach 3A i 3B. Dwie połówki mogą być zaciśnięte razem za pomocą przedniej i tylnej pokrywy obserwowanej na rysunku 3C (długość: 31,5 mm, szerokość: 6,35 mm, wysokość: 12,7 mm), które mają cztery otwory wyrównujące, które pokrywają się z dwoma otworami na górnej i dolnej części i które pomagają zabezpieczyć wszystkie części razem po przykręceniu. Czapki te zawierają również pięć otworów, koncentrycznych do cylindrycznych kanałów, do których można wprowadzić igły do akupunktury, aby utworzyć światło mikrokolumn.- Wysterylizuj urządzenie pokazane na rysunku 3, przykrywając je folią aluminiową i sterylizując w autoklawie. Zamontuj urządzenie, jak pokazano na rysunku 3D, wyrównując przednią i tylną nasadkę tylko z dolną połową części i zabezpieczając trzy części dwiema i nakrętkami #4-40 (średnica gwintu: 3.05 mm) w dolnych otworach wyrównujących.
- Całkowicie wprowadzić igłę do akupunktury (średnica: 180 μm, długość: 30 mm) do otworów na igły w przedniej lub tylnej osłonie urządzenia (ryc. 3D). Za pomocą mikropipety wlej tyle płynnej agarozy (~ 1 ml na pięć kanałów) na dolną połowę, aby całkowicie wypełnić każdą z cylindrycznych połówek kanału.
- Natychmiast umieść górną połowę urządzenia na dolnej połowie i dociśnij, aż zostanie mocno osadzona, aby zakończyć cylindryczne kanały (tarcie między nasadkami a górną częścią utrzyma tę ostatnią na miejscu). Odczekaj ~5 min w temperaturze pokojowej po dodaniu agarozy, aby umożliwić jej żelowanie wewnątrz kanałów urządzenia.
- Ręcznie wyjmij igłę z każdego z otworów w nasadkach urządzenia. Wykręć i ręcznie oddziel dwie nasadki i górną połowę od dolnej połowy, gdzie ta ostatnia będzie trzymać mikrokolumny hydrożelowe.
- Za pomocą drobnych kleszczyków delikatnie usuń mikrokolumny z kanałów na dolnej połowie części i umieść je na wcześniej przygotowanej szalce Petriego zawierającej DPBS (krok 1.1.1). Wykorzystaj ponownie urządzenie do kolejnej rundy produkcji mikrokolumn. Przejść do podsekcji 1.4.
- Wytwarzanie mikrokolumn za pomocą rurek kapilarnych
- Przenieś szklane rurki kapilarne (średnica: 398,78 μm, długość: 32 mm) do wnętrza komory bezpieczeństwa biologicznego. Ręcznie rozbij długie rurki na fragmenty o długości 2,0–2,5 cm i całkowicie włóż jedną igłę do akupunktury (średnica: 180 μm, długość: 30 mm) do każdego fragmentu (ryc. 2A).
- Przenieść 1 ml płynnej agarozy ze zlewki na powierzchnię pustej szalki Petriego. Trzymając rurkę kapilarną i wprowadzoną igłę, umieść jeden koniec rurki w kontakcie z płynną kałużą agarozy, aby napełnić ją przez działanie kapilarne. Porusz rurkę, aby przyspieszyć wzrost naczyń włosowatych.
UWAGA: Napełnij rurki kapilarne ciekłą agarozą tak wysoko, jak pozwala na to działanie kapilarne; Następnie te mikrokolumny można pociąć na mniejsze konstrukcje w zależności od pożądanej długości. Basen agarozowy o pojemności 1 ml jest zwykle używany tylko do jednej probówki, ponieważ agaroza szybko się ochładza i żeluje, zapobiegając dalszemu działaniu kapilarnemu. - Gdy ciecz przestanie się unosić, wyjmij rurkę kapilarną z basenu i umieść ją poziomo na powierzchni szalki Petriego. Odczekaj 5 minut, aby żel agarozowy znalazł się w probówkach.
- Umieść kciuk i palec wskazujący po obu stronach rurki i dociśnij do niej. Drugą ręką szybko wyciągnij igłę, używając kciuka i palca wskazującego, aby zapobiec wysunięciu się samej mikrokolumny z tuby. Włóż igłę o rozmiarze 30 do rurki kapilarnej, aby powoli wypchnąć mikrokolumnę do naczynia zawierającego DPBS (krok 1.1.1).
- Przycinanie i sterylizacja mikrokolumn
- Delikatnie przenieś jedną mikrokolumnę z DPBS do pustego naczynia za pomocą drobnych kleszczyków. Dodać 10 μl DBPS do górnej części mikrokolumny za pomocą mikropipety, aby zapobiec wysuszeniu. Umieść tę ostatnią miskę pod stereoskopem, aby uzyskać wizualne wskazówki.
UWAGA: W całym protokole suszenie lub odwadnianie mikrokolumn odnosi się do uzyskania pogniecionej struktury, która jest wizualnie odróżnialna od typowego, uwodnionego wyglądu tych konstruktów. Odwodnione mikrokolumny mocno przylegają do powierzchni szalek Petriego i nie można ich łatwo przenieść, podczas gdy uwodnione konstrukcje mają tendencję do ślizgania się po powierzchni po manipulowaniu kleszczami. Obraz z kontrastem fazowym całkowicie wysuszonej mikrokolumny pokazano na rysunku 8A. - Przytnij mikrokolumnę mikroskalpelem, aby skrócić ją do pożądanej długości (tutaj 2-5 mm). Przenieść przyciętą mikrokolumnę za pomocą drobnych kleszczyków na drugą płytkę Petriego DPBS przygotowaną w kroku 1.1.1.
- Powtórz kroki 1.4.1 i 1.4.2 dla każdej wyprodukowanej mikrokolumny.
- Wysterylizować mikrokolumny na płytkach Petriego zawierających DPBS w świetle ultrafioletowym (UV) przez 1 godzinę. Przechowywać szalki Petriego w temperaturze 4 °C przed dodaniem ECM i posiewem komórek.
- Delikatnie przenieś jedną mikrokolumnę z DPBS do pustego naczynia za pomocą drobnych kleszczyków. Dodać 10 μl DBPS do górnej części mikrokolumny za pomocą mikropipety, aby zapobiec wysuszeniu. Umieść tę ostatnią miskę pod stereoskopem, aby uzyskać wizualne wskazówki.
2. Pierwotna hodowla neuronów i metoda wymuszonej agregacji komórek
- Przygotowanie piramidalnej matrycy mikrostudziennej
UWAGA: W tej sekcji wykorzystano wydrukowaną w 3D formę składającą się z cylindrycznej podstawy (średnica: 2,2 cm, wysokość: 7,0 mm) i dziewięciu kwadratowych ostrosłupów na górze (długość boku: 4,0 mm, kąt nachylenia: 60°), zorganizowanych w układzie 3 x 3, jak pokazano na rysunku 3E. Proces wytwarzania przyrostowego z wykorzystaniem dostępnych na rynku drukarek 3D jest dobrze udokumentowany. Do zaprojektowania formy można użyć oprogramowania do projektowania wspomaganego komputerowo. Powstały w ten sposób plik projektowy można następnie cyfrowo przekształcić w ścieżkę narzędzia dla drukarki 3D. Każda drukarka ma inną specyfikację, a instrukcje dotyczące konfiguracji i obsługi drukarki 3D różnią się odpowiednio.- Za pomocą wiertła 3/32" przebij 16 otworów w układzie 4 x 4 (długość boku: 4 cm, odstęp między otworami: 1 cm), wyśrodkowanych w pokrywie szalki Petriego o średnicy 10 cm. Wewnątrz dygestorium chemicznego użyj dolnej części szalki Petriego, aby zważyć 27 g polidimetylosiloksanu (PDMS) i 3 g utwardzacza (w stosunku 1:10). Wymieszaj mikroszpatułką, aby równomiernie rozprowadzić środek.
- Przykryj PDMS/utwardzacz przebitą pokrywką. Podłącz jeden koniec węża do króćca podciśnieniowego dygestoria, a drugi koniec włóż do trzpienia lejka (średnica otworu: 10 cm, długość trzpienia: 3 cm, średnica trzpienia: 1.5 cm).
- Wykonaj otwór wiertłem 3/32" w górnej części bańki do pipet o pojemności 1 ml, a następnie włóż i zamocuj końcówkę mikropipety o pojemności 1 000 μl w otworze (spiczastym końcem do góry). Umieść żarówkę i końcówkę w wężu i pociągnij wąż do góry, aż żarówka uszczelni wąż w trzpieniu lejka.
- Umieść lejek na przebitej pokrywie naczynia i zabezpiecz wąż dostępnym solidnym wspornikiem. Otwórz zawór podciśnieniowy na 5 minut, aby zassać i wyprowadzić pęcherzyki powietrza na powierzchnię.
- Zamknij zawór, wyjmij lejek i uderz szalką Petriego o powierzchnię dygestorium ~3 razy, aby rozerwać pozostałe pęcherzyki powietrza.
- Umieść piramidalną formę wydrukowaną w 3D w każdej ze studzienek na 12-dołkowej płytce hodowlanej, z piramidami skierowanymi do góry. Wlej PDMS/utwardzacz na wierzch form, aż każda studzienka płytki zostanie wypełniona. Przykryj 12-dołkową płytkę pokrywką i przenieś ją do piekarnika na 1 godzinę w temperaturze 60 °C do wyschnięcia.
- Ostrożnie wyjmij każdą matrycę mikrostudzienek PDMS (Rysunek 3F) z płytki za pomocą mikroszpatułki. Przykryj macierze PDMS folią aluminiową i sterylizuj w autoklawie. Wewnątrz komory bezpieczeństwa biologicznego włóż jedną matrycę mikrodołków do każdej studzienki 12-dołkowej płytki (rysunek 2B).
- Izolacja neuronów korowych od płodów szczurów
- Dodaj ~ 20 ml zbilansowanego roztworu soli Hanka (HBSS) do każdej z czterech do sześciu 10-centymetrowych szalek Petriego (po jednej na każdą wyciętą tkankę) w komorze bezpieczeństwa biologicznego. Przenieś te naczynia do okapu preparacyjnego i umieść je na lodzie. Sterylizuj narzędzia preparacyjne, takie jak mikroskalpele, nożyczki i kleszcze, za pomocą sterylizatora do gorących kulek.
- Wstępnie ogrzane podłoże podstawowe neuronów embrionalnych + 2% suplement bez surowicy + 0,4 mM L-glutaminy (zwanej dalej "pożywką hodowlaną") i 0,25% trypsyny + 1 mM kwas etylenodiaminotetraoctowy (EDTA) w temperaturze 37 °C. Rozmrozić dezoksyrybonukleazę (DNazę) I, umieszczając ją w temperaturze pokojowej. Przygotować 1,5 ml roztworu o stężeniu 0,15 mg/ml DNAzy I w HBSS i utrzymywać roztwór na lodzie.
- Poddaj eutanazji szczura w ciąży w wieku 18 lat przez wdychanie dwutlenku węgla i potwierdź śmierć przez ścięcie. Przenieść tuszę do sterylnego kaptura preparacyjnego i położyć ją brzusznie do góry. Dokładnie spłucz brzuch 70% etanolem.
- Otwórz macicę i usuń płody (zwykle ~11) z worków owodniowych za pomocą nożyczek i przenieś je kleszczami na szalkę Petriego zawierającą zimny HBSS, zgodnie z opisem48. Umieść schłodzony (-20 °C) blok granitowy pod stereoskopem. Umieść szalkę Petriego na powierzchni tego zimnego bloku, aby zachować niską temperaturę HBSS przez cały czas trwania procedury preparacji.
- Opłucz szczenięta, potrząsając HBSS, a następnie przenieś je do następnego czystego naczynia zawierającego HBSS. Za pomocą stereoskopu i narzędzi preparacyjnych sekwencyjnie usuwaj głowy, półkule mózgowe i korę płodów i przenieś każdą tkankę za pomocą kleszczy do nowego naczynia wypełnionego HBSS po każdej sekcji48.
- Odessać tylko korę za pomocą pipety Pasteura i umieścić tkankę w sterylnej probówce wirówkowej o pojemności 15 ml. Wyrzuć inne wypreparowane tkanki. Przepłukać korę trzykrotnie, kolejno dodając i usuwając ~5 ml HBSS za pomocą pipety serologicznej. Umieść rurkę na lodzie, gdy nie jest używana.
- Przenieś korę za pomocą pipety Pasteura do 15 ml probówki zawierającej wstępnie podgrzaną trypsynę-EDTA (4-6 kory na 5 ml trypsyny-EDTA). Ręcznie wymieszaj probówkę raz i umieść ją w temperaturze 37 °C. Odwróć probówkę co 3 minuty, aby zapobiec zbrylaniu się tkanki.
- Przerwij ekspozycję na trypsynę po ~10 minutach, usuwając tkankę pipetą Pasteura i przenosząc ją do czystej probówki wirówkowej o pojemności 15 ml. Dodać 0,15 mg/ml roztworu DNazy I (1,5 ml) do probówki za pomocą pipety.
- Za pomocą pipety Pasteura ręcznie rozbij grudki tkanek, a następnie wiruj (~30 s), aż roztwór stanie się jednorodny i w płynie nie pozostaną żadne fragmenty tkanki. Jeśli nie jest możliwe całkowite zhomogenizowanie roztworu, należy wyekstrahować nierozpuszczalne fragmenty, wciągając je do końcówki pipety Pasteura.
- Odwirować jednorodny roztwór komórek otrzymany w kroku 2.2.9 przy 200 x g przez 3 minuty. Usunąć supernatant za pomocą pipety Pasteura, uważając, aby nie naruszyć granulowanych komórek. Dodać 2 ml pożywki hodowlanej za pomocą pipety serologicznej i wprowadzić wir w celu ponownego zawieszenia komórek.
- Policz liczbę komórek w roztworze przygotowanym w kroku 2.2.10 za pomocą hemocytometru; oczekiwana wydajność wynosi 3,0-5,0 x 10⁶ komórek/półkulę korową. Przygotować 1 ml lub więcej zawiesiny komórkowej w pożywce hodowlanej o gęstości 1,0-2,0 x 10⁶ komórek/ml.
- Tworzenie agregatów komórek nerwowych
- Za pomocą mikropipety dodać 12 μl zawiesiny komórek 1,0-2,0 x 10⁶/ml do każdej mikrostudzienki układu PDMS (umieszczonej na płytce w kroku 2.1.7).
UWAGA: Stężenie ogniw można regulować w zależności od identyfikatora mikrokolumny i pożądanej wielkości agregatu komórek, ponieważ wyższe stężenia dają większe agregaty. - Odwirować płytkę o masie 200 x g przez 5 minut, aby wymusić agregację komórek na dnie mikrostudzienek (rysunek 2B). Ostrożnie dodaj ~ 2 ml pożywki hodowlanej na wierzch każdej matrycy PDMS, aby pokryć wszystkie zasiane mikrodołki, uważając, aby nie naruszyć zagregowanych komórek.
- Jeżeli komórki nie będą transdukowane za pomocą wektora wirusowego, należy inkubować płytkę przez 12-24 godziny w temperaturze 37 °C i 5% CO2 , a następnie przejść do sekcji 3. Jeżeli agregaty będą poddawane transdukcji, należy pominąć inkubację i przejść do sekcji 2.4.
- Za pomocą mikropipety dodać 12 μl zawiesiny komórek 1,0-2,0 x 10⁶/ml do każdej mikrostudzienki układu PDMS (umieszczonej na płytce w kroku 2.1.7).
- Transdukcja wektorem wirusowym w celu obserwacji sygnalizacji wapniowej
Uwaga: Te kroki są wykonywane w celu transdukcji neuronów za pomocą wektora wirusowego zawierającego genetycznie kodowany wskaźnik wapnia (GECI). Wyniki przedstawione w tym artykule uzyskano przy użyciu komercyjnie dostępnego wirusa związanego z adenowirusem (AAV) (serotyp 1) z GCaMP6f, GECI o szybkiej kinetyce składającej się z białka zielonej fluorescencji (GFP), kalmoduliny (CaM) i peptydu M13, napędzanego przez ludzki promotor synapsyny I. Roztwór wektora wirusowego może wymagać rozcieńczenia w sterylnym DPBS przed transdukcją, w zależności od stężenia roztworu podstawowego. Zdrowie/morfologia komórek i siła sygnału GCaMP6f muszą być obserwowane w czasie dla zakresu stężeń wektorów. Ta procedura optymalizacyjna musi zostać wykonana przez każdego badacza w celu określenia odpowiedniego miana dla własnych kultur komórkowych. Typowy czas ekspresji GCaMP6f wynosi 7-8 dni po transdukcji, która zachodzi podczas inkubacji wykonanej w kroku 2.4.2.- Za pomocą mikropipety dodać wymaganą objętość roztworu wektora wirusowego (dla końcowego stężenia ~3,0 x 10⁹ kopii genomowych na agregat) do pożywki hodowlanej, pokrywając agregaty. Powoli pipetować w górę i w dół, aby upewnić się, że roztwór wektora jest równomiernie rozprowadzony w pożywce hodowlanej.
- Inkubować płytkę z zasianymi mikrodołkami piramidalnymi przez 24 godziny w temperaturze 37 °C i 5% CO2 , aby umożliwić transdukcję wirusa GCaMP6f.
3. Rozwój komponentu komórkowego mikro-TENN
- Produkcja rdzenia ECM
- Po inkubacji zagregowanej dodać kolagen typu I i lamininę do pożywki hodowlanej (dla stężenia 1 mg/ml każdy) w probówce mikrowirówkowej w celu przygotowania roztworu ECM. Wykonaj czynności 3.1.2-3.1.4 w temperaturze pokojowej, ale utrzymuj probówkę z ECM na lodzie, gdy nie jest używana, aby zapobiec przedwczesnemu żelowaniu.
UWAGA: Typowy wydatek to 4 μl roztworu ECM na każdą mikrokolumnę (długość: 5 mm, ID: 180 μm). - Dostosować pH roztworu ECM, przenosząc 1-2 μl na papierek lakmusowy w celu sprawdzenia początkowego pH, dodając 1 μl 1 N wodorotlenku sodu (NaOH) i/lub 1 N kwasu solnego (HCl) do ECM, w razie potrzeby, i powtarzając do momentu, aż pH osiągnie 7,2-7,4. Zapewnić homogenizację roztworu ECM, pipetując w górę i w dół, unikając tworzenia się pęcherzyków powietrza.
- Przenieść mikrokolumny za pomocą wysterylizowanych kleszczyków z szalek w kroku 1.4.3 na puste płytki Petriego o średnicy 35 lub 60 mm. Pracuj na 4-5 mikrokolumnach na raz, aby zapobiec odwodnieniu. Przymocuj końcówkę o pojemności 10 μl dołączoną do końcówki o pojemności 1 000 μl do mikropipety. Używając stereoskopu do wskazówek wizualnych, umieść końcówkę na jednym końcu mikrokolumn i ssąc, aby wydobyć resztki DPBS i pęcherzyki powietrza ze światła.
- Szybko pobrać 4-5 μl ECM do mikropipety. Obserwując pod stereoskopem, umieść końcówkę mikropipety na jednym z końców mikrokolumn i rozprowadź wystarczającą ilość ECM, aby wypełnić światło. Potwierdź brak pęcherzyków powietrza w świetle, ponieważ mogą one hamować wzrost aksonów przez ECM. Jeśli występują pęcherzyki powietrza, wyjmij ECM, jak wyjaśniono w kroku 3.1.3, i ponownie dodaj ECM.
- Aby zapobiec odwodnieniu, dodaj ~2 μL ECM wokół każdej mikrokolumny. Inkubować mikrokolumny hydrożel/ECM na szalkach Petriego w temperaturze 37 °C i 5% CO2 przez 25 minut. Przystąp do wysiewu komórek natychmiast po inkubacji.
UWAGA: Okres inkubacji w kroku 3.1.5 ma na celu zapewnienie czasu na polimeryzację kolagenu i lamininy wewnątrz mikrokolumn.
- Po inkubacji zagregowanej dodać kolagen typu I i lamininę do pożywki hodowlanej (dla stężenia 1 mg/ml każdy) w probówce mikrowirówkowej w celu przygotowania roztworu ECM. Wykonaj czynności 3.1.2-3.1.4 w temperaturze pokojowej, ale utrzymuj probówkę z ECM na lodzie, gdy nie jest używana, aby zapobiec przedwczesnemu żelowaniu.
- Wysiewanie komórek nerwowych w mikrokolumnach
UWAGA: Aby zmienić pożywkę hodowlaną transdukowanych agregatów, przechylić płytkę, użyć mikropipety, aby usunąć pożywkę, która gromadzi się na ścianie studzienki, a następnie powoli dodać ~1 ml do ściany (aby uniknąć zakłócenia agregatów w piramidalnych mikrostudzienkach). Powtórz tę zmianę podłoża po raz drugi.- Po okresie inkubacji opisanym w kroku 3.1.5 przenieść około 10-20 μl pożywki hodowlanej do dwóch wolnych obszarów na szalkach Petriego, w których znajdują się mikrokolumny. Za pomocą mikropipety przenieś agregaty na szalkę Petriego zawierającą konstrukty i przenieś je kleszczami do jednej z małych pul pożywki hodowlanej, aby zachować zdrowie komórek.
- Podczas obserwacji pod stereoskopem umieść agregat na każdym końcu mikrokolumn w przypadku dwukierunkowych mikro-TENN lub na jednym końcu w przypadku architektury jednokierunkowej (w zależności od potrzeb) za pomocą kleszczy. Potwierdzić rozmieszczenie agregatów wewnątrz mikrokolumn za pomocą stereoskopu. Użyj kleszczy, aby przenieść wysiane mikrokolumny do drugiej małej puli pożywki hodowlanej, aby uniknąć odwodnienia i zachować zagregowane zdrowie.
- Inkubować w temperaturze 37 °C i 5% CO2 przez 45 minut, aby agregaty przylgnęły do ECM. Sprawdzić, czy agregaty pozostały na końcach mikrokolumn za pomocą stereoskopu; Ponownie wprowadzić agregaty komórkowe i w razie potrzeby powtórzyć etap inkubacji.
- Ostrożnie zalać szalki Petriego zawierające mikro-TENN pożywką hodowlaną (odpowiednio 3 lub 6 ml dla szalki Petriego o średnicy 35 i 60 mm) za pomocą pipety serologicznej. Umieść naczynia w inkubatorze w temperaturze 37 °C i 5% CO2 w celu długotrwałej hodowli.
- Wykonuj zmiany półpożywki co 2 dni z pożywką hodowlaną. Ostrożnie usuń połowę starego podłoża za pomocą pipety i użyj stereoskopu do wizualnej orientacji, aby uniknąć zasysania mikro-TENN. Zastąp, powoli dodając świeże, wstępnie podgrzane podłoże za pomocą pipety.
- Aby ponownie wykorzystać matryce mikrostudzienek PDMS, usuń pożywkę hodowlaną, gotuj matryce w wodzie dejonizowanej przez 30 minut i sterylizuj w autoklawie do kolejnej rundy tworzenia agregatu i hodowli.
UWAGA: W żądanych punktach czasowych cytoarchitekturę mikro-TENN można zweryfikować za pomocą mikroskopii z kontrastem fazowym. W tym przypadku do uchwycenia obrazów z kontrastem fazowym wykorzystano czas naświetlania 5-8 ms oraz obiektywy 10X (0,64 μm/piksel) i 20X (0,32 μm/piksel). Fluorescencję związaną ze zmianami stężenia wapnia w mikro-TENN transdukowanych przez wirusa uchwycono za pomocą szybkiego mikroskopu fluorescencyjnego o czasie naświetlania 50 ms, obiektywie 10X (0,64 μm / piksel) i świetle półprzewodnikowym z filtrami pasmowo-przepustowymi ~ 480 nm i ~ 510 nm odpowiednio dla wzbudzenia i emisji, w celu wizualizacji sygnału fluorescencji GCaMP6f.
4. Immunocytochemia do badań in vitro
Uwaga: Dla pokazanych tutaj obrazów użyto następujących podstawowych przeciwciał: mysiej tubuliny anty-Tuj-1/beta-III (1:500) i króliczej anty-synapsyny-1 (1:500) do znakowania odpowiednio aksonów i pre-synaptycznych boutonów. Przeciwciałami drugorzędowymi były przeciwciała przeciwko myszom 568 (1:500) i przeciwko królikom 488 (1:500). Wymagane objętości przygotowanych pierwszorzędowych i drugorzędowych roztworów przeciwciał, a także objętości formaldehydu, surowicy końskiej i roztworów detergentów, zależą od objętości wymaganej do całkowitego pokrycia konstruktów. Objętości te można zminimalizować za pomocą hydrofobowego pisaka barierowego, aby ograniczyć obszar otaczający każdą mikrokolumnę.
UWAGA: Ta sekcja wykorzystuje formaldehyd i Hoechst. Formaldehyd jest toksycznym związkiem, o którym wiadomo, że jest rakotwórczy, a Hoechst jest znanym mutagenem. Dlatego związki te należy wyrzucać do odpowiedniego pojemnika na odpady. Zawsze należy obchodzić się z nimi w dygestoriach chemicznych, używając odpowiednich środków ochrony osobistej, takich jak fartuch laboratoryjny, okulary ochronne i rękawice.
- Przygotować 4,0% objętościowo-objętościowy (v/v) roztwór formaldehydu w 1x soli fizjologicznej buforowanej fosforanami (PBS) wewnątrz dygestorii chemicznej.
- Usunąć pożywkę hodowlaną z szalek Petriego zawierających mikro-TENN za pomocą mikropipety. Dodaj wystarczającą ilość roztworu formaldehydu do naczyń, aby całkowicie pokryć mikro-TENN. Zanurzyć mikro-TENN w roztworze formaldehydu na 35 minut w temperaturze 18-24 °C, aby utrwalić komórki w mikrokolumnach.
- Usunąć 4,0% roztwór formaldehydu z szalek Petriego za pomocą pipety i wyrzucić zgodnie z odpowiednimi wytycznymi dotyczącymi usuwania materiałów niebezpiecznych.
- Wykonaj dwa szybkie płukania, dodając tyle PBS, aby całkowicie pokryć stałe mikro-TENN, a następnie usuwając PBS za pomocą pipety. Wykonaj trzecie długie płukanie, mocząc konstrukty w PBS przez 10 min.
UWAGA: Wyrzuć PBS używany do płukania, ponieważ może zawierać śladowe ilości formaldehydu. - Przygotować 0,3% v/v roztwór niejonowego detergentu w 4% v/v surowicy końskiej w PBS. Usunąć PBS z szalek Petriego zawierających utrwalone mikro-tenny i dodać wystarczającą ilość 0,3% roztworu detergentu, aby pokryć konstrukcje. Moczyć przez 60 minut w temperaturze 18-24 °C, aby komórki przeniknęły.
- Usuń roztwór detergentu za pomocą pipety. Wykonaj dwa szybkie płukania, dodając, a następnie usuwając PBS. Następnie wykonaj trzy dłuższe płukania, mocząc konstrukty w PBS przez 5 minut podczas każdego płukania.
- Rozcieńczyć przeciwciała pierwszorzędowe w 4% surowicy końskiej. Usunąć PBS z szalek Petriego zawierających stałe i przepuszczalne mikro-TENN. Dodaj wystarczającą ilość roztworu przeciwciał pierwszorzędowych do mikrokolumn, aby całkowicie je pokryć. Uszczelnić szalki Petriego parafilmem, aby zapobiec parowaniu, i inkubować przez noc (12-16 godzin) w temperaturze 4 °C.
- Usuń roztwór przeciwciała pierwotnego z naczyń i spłucz zgodnie z opisem w kroku 4.6. W ciemności przygotuj drugorzędowy roztwór przeciwciała w 4,0% surowicy końskiej. Dodać tyle roztworu przeciwciał drugorzędowych, aby całkowicie pokryć konstrukcje, przykryć naczynia folią aluminiową i inkubować przez 2 godziny w temperaturze 18-24 °C.
- Przygotować roztwór Hoechsta (1:10 000) w PBS w celu wybarwienia jąder.
- Usunąć roztwór przeciwciał drugorzędowych i inkubować mikro-TENNS w roztworze Hoechsta przez 10 minut w temperaturze 18-24 °C. Wykonać pięć płukań PBS, każde przez 5-10 minut. Zalać szalkę Petriego PBS, aby przykryć zabarwione mikro-TENN, zawinąć naczynie w folię aluminiową i przechowywać w temperaturze 4 °C do czasu przeprowadzenia obrazowania.
UWAGA: Obrazy dla znakowanych immunologicznie mikro-TENN wykonano za pomocą laserowego mikroskopu konfokalnego o rozdzielczości 2,048 (~8 s/klatkę), obiektywie 10X (0,64 μm / piksel), wzbudzeniu 487 nm i długościach fal emisji ~525 nm dla zielonej fluorescencji, 561 nm wzbudzenia i długości fali emisji ~595 nm dla czerwonej fluorescencji oraz ~3,22 μm / plaster z ~60 warstwami średnio dla stosów z.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Mikro-TENNy monitorowano za pomocą mikroskopii kontrastowej w celu oceny ich cytoarchitektury oraz wzrostu aksonów (Rycina 4). W jednokierunkowych mikro-TENNach o długości 2 mm agregaty neuronalne były ograniczone do jednego końca mikrokolumny i emitowały pęk aksonów przez rdzeń wewnętrzny. Aksony przebyły całą długość kolumny do 5 dnia in vitro (DIV) (Rycina 4A). W dwukierunkowych mikro-TENNach o długości 2 mm odnotowano szybsze początkowe tempo...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Uszkodzenie i choroba OUN zazwyczaj powodują utratę lub dysfunkcję długodystansowych ścieżek aksonalnych, które składają się na konektom mózgu, z jednoczesnym zwyrodnieniem neuronów lub bez niego. Jest to spotęgowane przez ograniczoną zdolność OUN do promowania neurogenezy i regeneracji. Pomimo dążenia do strategii naprawczych, takich jak dostarczanie czynnika wzrostu, komórek i biomateriałów, jako podejść indywidualnych lub kombinatorycznych, techniki te nie uwzględniają jednocześnie zarówno degeneracji komórek neuronal...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Wsparcie finansowe zostało zapewnione przez National Institutes of Health U01-NS094340 (Cullen), T32-NS043126 (Harris) i F31-NS090746 (Katiyar)), Fundację Michaela J. Foxa (Therapeutic Pipeline Program #9998 (Cullen)), Penn Medicine Neuroscience Center Pilot Award (Cullen), National Science Foundation (Graduate Research Fellowships DGE-1321851 (Struzyna i Adewole)), Departament ds. Weteranów (RR&D Merit Review #B1097-I (Cullen)), Amerykańskie Stowarzyszenie Chirurgów Neurologicznych i Kongres Chirurgów Neurologicznych (2015-2016 Codman Fellowship in Neurotrauma and Critical Care (Petrov)) oraz U.S. Army Medical Research and Materiel Command (#W81XWH-13-207004 (Cullen) i W81XWH-15-1-0466 (Cullen)).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Wycinarka laserowa | Universal Laser Systems | PLS4.75 | Służy do wytwarzania wycinanej laserowo formy mikrokanałowej. |
| Laserowo wycinane urządzenie do produkcji mikrokolumn | Wykonane na zamówienie | -------------- | Skontaktuj się z naszą grupą badawczą, jeśli jesteś zainteresowany. Wymiary i plany podane w rękopisie. |
| -------------- | -------------- | #4-40 o średnicy gwintu 3,05 mm | |
| Nakrętki | -------------- | -------------- | #4-40 o średnicy gwintu 3,05 mm |
| Igła do akupunktury (180 &mikro; m średnicy) | Lhasa Medical | sj.16X40 | Średnica może być zmieniana w zależności od pożądanego rozmiaru światła mikrokolumny. |
| szalka Petriego | Fisher | 08772B | |
| Sól fizjologiczna buforowana fosforanem Dulbecco (DPBS) | Invitrogen | 14200075 | |
| Polistyrenowa jednorazowa pipeta serologiczna | Fisher | 13-678-11D | |
| Agaroza | Sigma | A9539-50G | |
| Rurka kapilarna (398 &mikro; m średnicy) | Fisher | 21170D | Średnica może być zmieniana w zależności od pożądanego rozmiaru powłoki mikrokolumny. |
| Płyta grzejna | Fisher | SP88857200 | |
| Listwa magnetyczna | Fisher | 1451352 | |
| Mikropipeta | Sigma | Z683884-1EA | |
| Igła o rozmiarze 25 mm | Fisher | 14-826-49 | |
| Mikroskalpel | Roboz Chirurgiczne | RS-6270 | |
| Nożyczki | Narzędzia do nauki | 14081-09 | |
| Kleszcze | World Precision Instruments | 501985 | |
| Sterylizator gorących koralików | Sigma | Z378550-1EA | |
| Stereoskop | Nikon | SMZ800N | Używany do wszystkich etapów preparacji i do produkcji mikro-TENN. |
| Ogon szczura typu I kolagen | Corning | 354236 | Utrzymuj na poziomie 4 º C i usuwaj tylko wtedy, gdy jest to potrzebne. Używaj lodu, aby utrzymać jego temperaturę podczas użytkowania. |
| Probówka do mikrowirówek | Fisher | 02-681-256 | |
| Laminina myszy | Corning | 354232 | Utrzymuj na poziomie 4 & ordm; C i usuwaj tylko wtedy, gdy jest to potrzebne. Używaj lodu, aby utrzymać jego temperaturę podczas użytkowania. |
| Pożywka neuropodstawowa | Invitrogen | 21103049 | Podłoże bazowe do hodowli prenatalnych i embrionalnych komórek neuronalnych. Sklep w 4º C i ciepły na 37 º C przed użyciem. |
| Wodorotlenek sodu (NaOH) | Fisher | SS2661 | |
| Kwas solny (HCl) | Fisher | SA48-1 | |
| Papierek lakmusowy | Fisher | 09-876-18 | |
| Zrównoważony roztwór soli Hanka (HBSS) | Invitrogen | 14170112 | Przechowywać w temperaturze 4 &C. |
| 0,25% Trypsin-EDTA | Invitrogen | 25200056 | Przechowywać w temperaturze -20 º C i ciepły na 37 º C przed użyciem. |
| Bydlęca deoksyrybonukleaza trzustkowa (DNaza) I | Sigma | 10104159001 | Przechowywać w temperaturze -20 º C i ciepły na 37 º C przed użyciem. |
| B-27 Suplement | Invitrogen | 12587010 | Suplement dodawany do podłoża neurobazalnego do hodowli neuronów hipokampa i kory mózgowej. Przechowywać w temperaturze -20 º C i ciepły na 37 º C przed użyciem. |
| L-glutamina | Invitrogen | 35050061 | Sklep pod adresem -20 º C i ciepły na 37 º C przed użyciem. |
| Sprague Dawley embrionalny dzień 18 szczurów | Charles River | Szczep 001 | |
| Pipeta Pasteura | Fisher | 22-042816 | |
| Probówka wirówkowa 15 ml | EMESCO | 1194-352099 | |
| Vortex | Fisher | 02-215-414 | |
| Wirówka | Fisher | 05-413-115 | |
| Hemocytometr | Fisher | 02-671-6 | |
| Drukarka 3D Objet30 | Stratasys | -------------- | Służy do wytwarzania piramidalnych form mikro-studzienek. |
| Wydrukowana w 3D piramidalna forma studni | Wykonane na zamówienie | -------------- | Skontaktuj się z naszą grupą badawczą, jeśli jesteś zainteresowany. Wymiary i plany podane w rękopisie. |
| Polidimetylosiloksan (PDMS) i utwardzacz | Fisher | NC9285739 | W zestawie z elastomerem i utwardzaczem. Stosować wewnątrz dygestorium chemicznego. |
| Lejek | Fisher | 10-348C | |
| 1 ml gruszka do pipety | Sigma | Z509035 | |
| Mikroszpatułka | Fisher | S50821 | |
| 12-dołkowa płytka hodowlana | EMESCO | 1194-353043 | |
| Piekarnik | Fisher | 11-475-154 | |
| Inkubator | Fisher | 13 998 076 | |
| AAV1. Syn.GCaMP6f.WPRE.SV40 | UPenn Vector Core | 36373 | Przechowywać w temperaturze -80ºC. Dostępny w handlu wirus związany z adenowirusem (AAV) ze wskaźnikiem wapnia GCaMP6f. |
| Formaldehyd 40% | Fisher | F77P-4 | Formaldehyd jest toksycznym związkiem, o którym wiadomo, że jest rakotwórczy i należy go wyrzucić do osobnego pojemnika. |
| Triton X-100 | Sigma | T8787 | Niejonowy środek powierzchniowo czynny stosowany do przepuszczalności błon komórkowych. |
| Surowica końska | Gibco | 16050-122 | |
| Mysie przeciwciało pierwotne tubuliny anty-Tuj-1 / beta-III | Sigma | T8578-200UL | Przechowywać w temperaturze -20ºC. |
| Królicze przeciwciało pierwszorzędowe antysynapsyny 1 | Układy synaptyczne | 106-001 | Przechowywać w temperaturze -20ºC. |
| Przeciwciało drugorzędowe przeciwko myszom osła 568 | Invitrogen | A10037 | Przechowywać w 4ºC. |
| Przeciwciało drugorzędowe przeciwko królikowi 488 | Invitrogen | A21206 | Przechowywać w 4ºC. |
| Hoechst 33342, Trichlorowodorek | Invitrogen | H3570 | Przechowywać pod adresem 4ºC. Hoechst jest znanym mutagenem, który powinien być traktowany jako czynnik rakotwórczy. Dlatego należy go wyrzucić do osobnego pojemnika. |
| Laserowy skaningowy mikroskop konfokalny A1RSI | Nikon | -------------- | Służy do wykonywania konfokalnych rekonstrukcji konstruktów znakowanych immunologicznie. |
| Mikroskop Eclipse Ti-S | Nikon | -------------- | Służy do robienia zdjęć z kontrastem fazowym. Z cyfrową akwizycją obrazu za pomocą aparatu QiClick połączonego z oprogramowaniem Nikon Elements Basic Research (4.10.01). |
| Szybki mikroskop fluorescencyjny | Mikroskop Nikon | -------------- | Nikon Eclipse Ti w połączeniu z aparatem ANDOR Neo/Zyla do obrazowania wapnia. |
| Oprogramowanie NIS Elements AR 4.50.00 | Nikon Instruments | -------------- | Służy do identyfikacji stanów przejściowych wapnia na podstawie nagrań wykonanych za pomocą szybkiego mikroskopu fluorescencyjnego. |
Bibliografia
- Struzyna, L. A., Harris, J. P., Katiyar, K. S., Chen, H. I., Cullen, D. K. Restoring nervous system structure and function using tissue engineered living scaffolds. Neural Regen. Res. 10 (5), 679-685 (2015).
- Tallantyre, E. C., Bø, L., et al. Clinico-pathological evidence that axonal loss underlies disability in progressive multiple sclerosis. Mult. Scler. 16 (4), 406-411 (2010).
- Cheng, H. C., Ulane, C. M., Burke, R. E. Clinical Progression in Parkinson Disease and the Neurobiology of Axons. Ann. Neurol. 67 (6), 715-725 (2010).
- Johnson, V. E., Stewart, W., Smith, D. H. Axonal pathology in traumatic brain injury. Exp. Neurol. 246, 35-43 (2013).
- Hinman, J. D. The back and forth of axonal injury and repair after stroke. Curr. Opin. Neurol. 27 (6), 615-623 (2014).
- Li, X., Katsanevakis, E., Liu, X., Zhang, N., Wen, X. Engineering neural stem cell fates with hydrogel design for central nervous system regeneration. Prog. Polym. Sci. 37 (8), 1105-1129 (2012).
- Horner, P. J., Gage, F. H. Regenerating the damaged central nervous system. Nature. 407 (6807), 963-970 (2000).
- Yiu, G., He, Z. Glial inhibition of CNS axon regeneration. Nat. Rev. Neurosci. 7 (8), 617-627 (2006).
- Montani, L., Petrinovic, M. M. Targeting Axonal Regeneration: The Growth Cone Takes the Lead. J. Neurosci. 34 (13), 4443-4444 (2014).
- Struzyna, L. A., Wolf, J. A., et al. Rebuilding Brain Circuitry with Living Micro-Tissue Engineered Neural Networks. Tissue Eng. Part A. 21 (21-22), 2744-2756 (2015).
- Huebner, E. a, Strittmatter, S. M. Axon Regeneration in the Peripheral and Central Nervous Systems. Results Probl. Cell Differ. 48, 339-351 (2009).
- Benowitz, L. I., Yin, Y. Combinatorial Treatments for Promoting Axon Regeneration in the CNS: Strategies for Overcoming Inhibitory Signals and Activating Neurons' Intrinsic Growth State. Dev. Neurobiol. 67 (9), 1148-1165 (2007).
- Lie, D. C., Song, H., Colamarino, S. A., Ming, G., Gage, F. H. Neurogenesis in the Adult Brain: New Strategies for Central Nervous System Diseases. Annu. Rev. Pharmacol. Toxicol. 44, 399-421 (2004).
- Gao, Y., Yang, Z., Li, X. Regeneration strategies after the adult mammalian central nervous system injury-biomaterials. Regen. Biomater. 3 (2), 115-122 (2016).
- Benfey, M., Aguayo, A. J. Extensive elongation of axons from rat brain into peripheral nerve grafts. Nature. 296 (11), 150-152 (1982).
- David, S., Aguayo, A. J. Axonal Elongation into Peripheral Nervous System "Bridges" after Central Nervous System Injury in Adult Rats. Science. 214 (4523), 931-933 (1981).
- Shoichet, M. S., Tate, C. C., Baumann, M. D., LaPlaca, M. C. Strategies for Regeneration and Repair in the Injured Central Nervous System. Indwelling Neural Implant. Strateg. Contend. with Vivo Environ. , at http://www.ncbi.nlm.nih.gov/books/NBK3941/ (2008).
- Lu, P., Tuszynski, M. H. Growth factors and combinatorial therapies for CNS regeneration. Exp. Neurol. 209 (2), 313-320 (2008).
- Curinga, G., Smith, G. M. Molecular/genetic manipulation of extrinsic axon guidance factors for CNS repair and regeneration. Exp. Neurol. 209 (2), 333-342 (2008).
- Mehta, S. T., Luo, X., Park, K. K., Bixby, J. L., Lemmon, V. P. Hyperactivated Stat3 boosts axon regeneration in the CNS. Exp. Neurol. 280, 115-120 (2016).
- Elliott Donaghue, I., Tam, R., Sefton, M. V., Shoichet, M. S. Cell and biomolecule delivery for tissue repair and regeneration in the central nervous system. J. Control. Release. 190, 219-227 (2014).
- Tam, R. Y., Fuehrmann, T., Mitrousis, N., Shoichet, M. S. Regenerative therapies for central nervous system diseases: a biomaterials approach. Neuropsychopharmacology. 39 (1), 169-188 (2014).
- Cullen, D. K., Wolf, J. A., Smith, D. H., Pfister, B. J. Neural Tissue Engineering for Neuroregeneration and Biohybridized Interface Microsystems In vivo (Part 2). Crit. Rev. Biomed. Eng. 39 (3), 243-262 (2011).
- Han, Q., Jin, W., et al. The promotion of neural regeneration in an extreme rat spinal cord injury model using a collagen scaffold containing a collagen binding neuroprotective protein and an EGFR neutralizing antibody. Biomaterials. 31 (35), 9212-9220 (2010).
- Suzuki, H., Kanchiku, T., et al. Artificial collagen-filament scaffold promotes axon regeneration and long tract reconstruction in a rat model of spinal cord transection. Med. Mol. Morphol. 48 (4), 214-224 (2015).
- Silva, N. A., Salgado, A. J., et al. Development and Characterization of a Novel Hybrid Tissue Engineering-Based Scaffold for Spinal Cord Injury Repair. Tissue Eng. Part A. 16 (1), 45-54 (2009).
- Moore, M. J., Friedman, J. A., et al. Multiple-channel scaffolds to promote spinal cord axon regeneration. Biomaterials. 27 (3), 419-429 (2006).
- Tsai, E. C., Dalton, P. D., Shoichet, M. S., Tator, C. H. Synthetic hydrogel guidance channels facilitate regeneration of adult rat brainstem motor axons after complete spinal cord transection. J. Neurotrauma. 21 (6), 789-804 (2004).
- Chen, B. K., Knight, A. M., et al. Axon regeneration through scaffold into distal spinal cord after transection. J. Neurotrauma. 26 (10), 1759-1771 (2009).
- Jain, A., Kim, Y. -T., McKeon, R. J., Bellamkonda, R. V. In situ gelling hydrogels for conformal repair of spinal cord defects, and local delivery of BDNF after spinal cord injury. Biomaterials. 27 (3), 497-504 (2006).
- Harris, J. P., Struzyna, L. A., Murphy, P. L., Adewole, D. O., Kuo, E., Cullen, D. K. Advanced biomaterial strategies to transplant preformed micro-tissue engineered neural networks into the brain. J. Neural Eng. 13 (1), 16019-16037 (2016).
- Cullen, D. K., Tang-Schomer, M. D., et al. Microtissue engineered constructs with living axons for targeted nervous system reconstruction. Tissue Eng. Part A. 18 (21-22), 2280-2289 (2012).
- Tate, M. C., Shear, D. A., Hoffman, S. W., Stein, D. G., Archer, D. R., LaPlaca, M. C. Fibronectin promotes survival and migration of primary neural stem cells transplanted into the traumatically injured mouse brain. Cell Transplant. 11 (3), 283-295 (2002).
- Denham, M., Parish, C. L., et al. Neurons derived from human embryonic stem cells extend long-distance axonal projections through growth along host white matter tracts after intra-cerebral transplantation. Front. Cell. Neurosci. 6 (11), (2012).
- Fawcett, J. W., Barker, R. A., Dunnet, S. B. Dopaminergic neuronal survival and the effects of bFGF in explant, three dimensional and monolayer cultures of embryonic rat ventral mesencephalon. Exp. Brain Res. 106 (2), 275-282 (1995).
- Mine, Y., Tatarishvili, J., Oki, K., Monni, E., Kokaia, Z., Lindvall, O. Grafted human neural stem cells enhance several steps of endogenous neurogenesis and improve behavioral recovery after middle cerebral artery occlusion in rats. Neurobiol. Dis. 52, 191-203 (2013).
- Ren, H., Chen, J., Wang, Y., Zhang, S., Zhang, B. Intracerebral neural stem cell transplantation improved the auditory of mice with presbycusis. Int. J. Clin. Exp. Pathol. 6 (2), 230-241 (2013).
- Sinclair, S. R., Fawcett, J. W., Dunnett, S. B. Dopamine cells in nigral grafts differentiate prior to implantation. Eur. J. Neurosci. 11 (12), 4341-4348 (1999).
- Tate, C. C., Shear, D. A., Stein, D. G., Tate, M., LaPlaca, M. C., Archer, D. R. Laminin and fibronectin scaffolds enhance neural stem cell transplantation into the injured brain. J. Tissue Eng. Regen. Med. 3 (3), 208-217 (2009).
- Yoo, S. J., Kim, J., Lee, C. -S., Nam, Y. Simple and novel three dimensional neuronal cell culture using a micro mesh scaffold. Exp. Neurobiol. 20 (2), 110-115 (2011).
- Chen, H. I., Jgamadze, D., Serruya, M. D., Cullen, D. K., Wolf, J. A., Smith, D. H. Neural Substrate Expansion for the Restoration of Brain Function. Front. Syst. Neurosci. 10, (2016).
- Cullen, D. K., Wolf, J. A., Vernekar, V. N., Vukasinovic, J., LaPlaca, M. C. Neural tissue engineering and biohybridized microsystems for neurobiological investigation in vitro (Part 1). Crit. Rev. Biomed. Eng. 39 (3), 201-240 (2011).
- Struzyna, L. A., Katiyar, K., Cullen, D. K. Living scaffolds for neuroregeneration. Curr. Opin. Solid State Mater. Sci. 18 (6), 308-318 (2014).
- Ungrin, M. D., Joshi, C., Nica, A., Bauwens, C., Zandstra, P. W. Reproducible, ultra high-throughput formation of multicellular organization from single cell suspension-derived human embryonic stem cell aggregates. PLoS One. 3 (2), (2008).
- Dahotre, N. B., Harimkar, S. Laser fabrication and machining of materials. , Springer Science & Business Media. (2008).
- Kutter, J. P., Klank, H., Snakenborg, D. Microstructure fabrication with a CO2 laser system. J. Micromechanics Microengineering. 14 (2), (2004).
- Spicar-Mihalic, P., Houghtaling, J., Fu, E., Yager, P., Liang, T., Toley, B. CO2 laser cutting and ablative etching for the fabrication of paper-based devices. J. Micromechanics Microengineering. 23 (6), (2013).
- Pacifici, M., Peruzzi, F. Isolation and culture of rat embryonic neural cells: a quick protocol. J. Vis. Exp. (63), (2012).
- Cullen, D. K., Gilroy, M. E., Irons, H. R., Laplaca, M. C. Synapse-to-neuron ratio is inversely related to neuronal density in mature neuronal cultures. Brain Res. 1359, 44-55 (2010).
- Huang, J. H., Cullen, D. K., et al. Long-Term Survival and Integration of Transplanted Engineered Nervous Tissue Constructs Promotes Peripheral Nerve Regeneration. Tissue Eng. Part A. 15 (7), 1677-1685 (2009).
- Katiyar, K. S., Winter, C. C., Struzyna, L., Harris, J. P., Cullen, D. K. Mechanical elongation of astrocyte processes to create living scaffolds for nervous system regeneration. J. Tissue Eng. Regan. Med. , (2016).
- Howard, M. A., Baraban, S. C. Synaptic integration of transplanted interneuron progenitor cells into native cortical networks. J. Neurophysiol. 116 (2), 472-478 (2016).
- Wernig, M., Benninger, F., et al. Functional Integration of Embryonic Stem Cell-Derived Neurons In Vivo. J. Neurosci. 24 (22), 5258-5268 (2004).
- Ganguly, K., Poo, M. Activity-dependent neural plasticity from bench to bedside. Neuron. 80 (3), 729-741 (2013).
- Dancause, N. Extensive Cortical Rewiring after Brain Injury. J. Neurosci. 25 (44), 10167-10179 (2005).
- Winter, C. C., Katiyar, K. S., et al. Transplantable living scaffolds comprised of micro-tissue engineered aligned astrocyte networks to facilitate central nervous system regeneration. Acta Biomater. 38, 44-58 (2016).
- Adewole, D. O., Serruya, M. D., et al. The Evolution of Neuroprosthetic Interfaces. Crit. Rev. Biomed. Eng. 44 (1-2), 123-152 (2016).
- Cullen, D. K., Patel, A., Doorish, J. F., Smith, D. H., Pfister, B. J. Developing a tissue-engineered neural-electrical relay using encapsulated neuronal constructs on conducting polymer fibers. J. Neural Eng. 5 (4), 374-384 (2008).
- Cullen, D. K., Stabenfeldt, S. E., Simon, C. M., Tate, C. C., LaPlaca, M. C. In Vitro Neural Injury Model for Optimization of Tissue-Engineered Constructs. J. Neurosci. Res. 85, 3642-3651 (2007).
- Irons, H. R., Cullen, D. K., Shapiro, N. P., Lambert, N. A., Lee, R. H., Laplaca, M. C. Three-dimensional neural constructs: a novel platform for neurophysiological investigation. J. Neural Eng. 5 (3), 333-341 (2008).
- Morrison, B. I., Cullen, D. K., LaPlaca, M. In Vitro Models for Biomechanical Studies of Neural Tissues. Stud. Mechanobiol. Tissue Eng. Biomater. 3, 247-285 (2011).
- Vukasinovic, J., Cullen, D. K., Laplaca, M. C., Glezer, A. A microperfused incubator for tissue mimetic 3D cultures. Biomed. Microdevices. 11 (6), 1155-1165 (2009).
- Cullen, D. K., Lessing, M. C., Laplaca, M. C. Collagen-dependent neurite outgrowth and response to dynamic deformation in three-dimensional neuronal cultures. Ann. Biomed. Eng. 35 (5), 835-846 (2007).
- LaPlaca, M. C., Vernekar, V. N., Shoemaker, J. T., Cullen, D. K. Three-dimensional neuronal cultures. Methods Bioeng. 3D Tissue Eng. , (2010).
- Chwalek, K., Tang-Schomer, M. D., Omenetto, F. G., Kaplan, D. L. In vitro bioengineered model of cortical brain. Nat. Protoc. 10 (9), 1362-1373 (2015).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
