Ludzkie indukowane pluripotencjalne komórki macierzyste (hiPSC) są uważane za potężne narzędzie do badań przesiewowych leków i substancji chemicznych oraz do rozwoju nowych modeli in vitro do testowania toksyczności, w tym neurotoksyczności. W tym miejscu opisano szczegółowy protokół różnicowania hiPSC w neurony i komórki glejowe.
Artykuł metodologiczny
Protokół różnicowania ludzkich indukowanych pluripotencjalnych komórek macierzystych w mieszane kultury neuronów i gleju do badań neurotoksyczności
W tym artykule
Podsumowanie
Streszczenie
Ludzkie pluripotencjalne komórki macierzyste mogą różnicować się w różne typy komórek, które mogą być stosowane do testów toksyczności in vitro na ludziach. Jedną z głównych zalet jest to, że przeprogramowanie komórek somatycznych w celu wytworzenia ludzkich indukowanych pluripotencjalnych komórek macierzystych (hiPSC) pozwala uniknąć problemów etycznych i legislacyjnych związanych z wykorzystaniem ludzkich embrionalnych komórek macierzystych (hESC). Komórki HiPSC mogą być namnażane i skutecznie różnicowane w różne typy komórek nerwowych i glejowych, służąc jako systemy testowe do badania toksyczności, a w szczególności do oceny różnych szlaków zaangażowanych w neurotoksyczność. W pracy opisano protokół różnicowania hiPSC w mieszane kultury komórek neuronalnych i glejowych. Zdefiniowano szlaki sygnałowe, które są regulowane i/lub aktywowane przez różnicowanie neuronów. Informacje te mają kluczowe znaczenie dla zastosowania modelu komórkowego do nowego paradygmatu badania toksyczności, w którym substancje chemiczne są oceniane na podstawie ich zdolności do zakłócania szlaków biologicznych. Jako dowód słuszności koncepcji, rotenon, inhibitor mitochondrialnego kompleksu oddechowego I, został wykorzystany do oceny aktywacji szlaku sygnałowego Nrf2, kluczowego regulatora mechanizmu obrony komórkowej przed stresem oksydacyjnym napędzanego przez element odpowiedzi przeciwutleniającej (ARE).
Wprowadzenie
Raport Narodowej Rady ds. Badań Naukowych Stanów Zjednoczonych1 przewidział nowy paradygmat testowania toksyczności, w którym regulacyjne testy toksyczności zostałyby zmienione z podejścia polegającego na zmianach fenotypowych obserwowanych u zwierząt na podejście skupiające się na mechanistycznych testach in vitro z wykorzystaniem ludzkich komórek. Pochodne pluripotencjalnych komórek macierzystych (PSC) mogą stanowić alternatywę dla modeli komórek nowotworowych, ponieważ uzyskane komórki mogą bardziej przypominać warunki fizjologiczne tkanek ludzkich i dostarczać bardziej odpowiednich narzędzi do badania niepożądanych skutków wywołanych chemikaliami. Dwa główne typy kultur PSC, które są najbardziej obiecujące do badań toksyczności, to ludzkie embrionalne komórki macierzyste (hESC) i ludzkie indukowane pluripotencjalne komórki macierzyste (hiPSC), które są obecnie szeroko stosowane w obszarach badań podstawowych i medycyny regeneracyjnej2,3. Wiedza ta może być teraz wykorzystana do opracowania nowej klasy badań toksykologicznych in vitro, których celem jest identyfikacja zaburzonych szlaków fizjologicznych związanych z rozwojem niekorzystnych skutków in vivo. Jest jednak mało prawdopodobne, aby metody badawcze do regulacyjnej oceny bezpieczeństwa oparte na hESC były akceptowane przez wszystkie państwa członkowskie UE i kraje na całym świecie ze względu na możliwe obawy etyczne i zróżnicowane krajowe polityki legislacyjne regulujące wykorzystanie komórek pochodzących z zarodków.
hiPSCs mają cechy podobne do hESCs4,5 i mają duży potencjał dla metod in vitro, zarówno do identyfikacji celów terapeutycznych, jak i do oceny bezpieczeństwa. Ponadto technologia hiPSC łagodzi ograniczenia związane z ograniczoną pulą dawców oraz obawy etyczne związane z komórkami pochodzącymi z zarodków. Głównym wyzwaniem dla hiPSC jest wykazanie, że komórki te mogą w sposób powtarzalny wytwarzać znaczny zakres istotnych z toksykologicznego punktu widzenia pochodnych komórkowych, o cechach i reakcjach typowych dla tkanek ludzkich. Predefiniowane poziomy wybranych markerów są zazwyczaj wykorzystywane do charakteryzowania populacji komórek po procesie różnicowania oraz do zapewnienia wglądu w stabilność procesu różnicowania.
Poprzednie prace oceniały przydatność hiPSC do generowania mieszanych kultur komórek neuronalnych i glejowych oraz do oceny wpływu rotenonu, inhibitora mitochondrialnego kompleksu oddechowego I, na aktywację szlaku Nrf2, kluczowego regulatora mechanizmów obrony przed antyoksydantami w wielu typach komórek6,7.
Ta praca opisuje protokół używany do różnicowania hiPSC na mieszane kultury neuronalne i glejowe, dostarczając szczegółów na temat szlaków sygnałowych (poziom genów i białek), które są aktywowane podczas różnicowania neuronalnego/glejowego. Ponadto praca przedstawia reprezentatywne wyniki pokazujące, w jaki sposób ten model komórek neuronalnych i glejowych pochodzący z hiPSC może być wykorzystany do oceny aktywacji sygnalizacji Nrf2 indukowanej ostrym (24-godzinnym) leczeniem rotenonem, co pozwala na ocenę indukcji stresu oksydacyjnego.
IMR90 fibroblasty zostały przeprogramowane na hiPSC w I-Stem (Francja) przez wirusową transdukcję 2 czynników transkrypcyjnych (Oct4 i Sox2) przy użyciu wektorów pMIG6. Można również zastosować analogiczne modele hiPSC. Opisane poniżej protokoły podsumowują wszystkie etapy różnicowania się hiPSC w nerwowe komórki macierzyste (NSC), a następnie w mieszane hodowle postmitotycznych neuronów i komórek glejowych (kroki 1 i 2, szczegółowy opis protokołu można znaleźć również na stronie internetowej EURL ECVAM DBALM)8.
Dodatkowy protokół do izolacji, ekspansji, krioprezerwacji i dalszego różnicowania NSC na mieszane neurony i komórki glejowe jest szczegółowo opisany w krokach 3 i 4 (zobacz również na stronie EURL ECVAM DBALM w celu szczegółowego opisu tego protokołu)9. Krok 5 opisuje analizy, które można przeprowadzić, aby ocenić tożsamość fenotypową komórek podczas kilku etapów zaangażowania i różnicowania.
Protokół
1. Ekspansja ludzkich indukowanych pluripotencjalnych komórek macierzystych (hiPSC)
UWAGA: hiPSC można hodować na odpowiednim podłożu z mieszanki białek w obecności pożywki mTeSR1 zawierającej suplementy mTeSR1 5x (przygotowane zgodnie z instrukcjami producenta; wysiewać ok. 10 fragmentów kolonii na szalkę Petriego 60 mm). Gdy kolonie hiPSC osiągną odpowiednią wielkość (przykład kolonii przedstawiono na Rysunku 2A), należy przeprowadzić pasażowanie komórek zgodnie z poniższym opisem (raz w tygodniu).
- Pokrycie naczyń macierzą błony podstawnej zakwalifikowaną dla hESC (dalej nazywaną „macierzą zakwalifikowaną”) lub innym odpowiednim podłożem białkowym.
- Przechowywać macierz zakwalifikowaną (patrz Tabela materiałów) w temperaturze -80 °C w alikwotach po 200 µL w schłodzonych probówkach 1,5 mL oraz schłodzonych pipetach 5 lub 10 mL.
- Przed pasażowaniem rozmrozić 20 µL macierzy zakwalifikowanej na lodzie.
- Rozcieńczyć 20 µL macierzy zakwalifikowanej w 20 mL pożywki DMEM/F12 (rozcieńczenie 1:10).
- Pokryć szalki Petriego o średnicy 60 mm tym roztworem (5 mL/szalka).
- Inkubować pokryte naczynia w temperaturze 37 °C przez co najmniej 1 h.
- Kriokonserwacja i rozmrażanie fragmentów kolonii hiPSC
- Po pocięciu kolonii hiPSC (patrz krok 1.3 w celu poznania procedury cięcia kolonii hiPSC), delikatnie i powoli resuspendować fragmenty kolonii hiPSC w pożywce do zamrażania komórek macierzystych, ok. 10 fragmentów/250 µL (patrz Tabela materiałów).
- Rozdzielić fragmenty kolonii do odpowiednich fiolek do kriokonserwacji (250 µL/fiolka).
- Umieścić fiolki w pojemniku wypełnionym 2-propanolem i pozostawić pojemnik w temperaturze -80 °C przez minimum 2 h, maksymalnie do 2 tygodni.
- Przenieść fiolki do fazy parowej zbiornika z ciekłym azotem.
- Aby wznowić hodowlę, rozmrozić 1 zamrożoną fiolkę w kąpieli wodnej w temperaturze 37 °C.
- Delikatnie zebrać fragmenty kolonii hiPSC w 7 mL uprzednio ogrzanej pełnej pożywki dla hiPSC (patrz Tabela materiałów) do probówki 15 mL, używając pipety 1, 2 lub 5 mL.
- Wirować fragmenty kolonii hiPSC przy 130 x g przez 3 min.
- Usunąć supernatant i delikatnie resuspendować fragmenty kolonii hiPSC w 1 mL pełnej pożywki dla hiPSC, używając pipety 1, 2 lub 5 mL.
- Dalej rozcieńczyć zawiesinę komórkową w 3 lub 4 mL pełnej pożywki dla hiPSC.
- Wysiać fragmenty kolonii hiPSC do szalki Petriego o średnicy 60 mm pokrytej macierzą zakwalifikowaną (~10 fragmentów/szalka; pokryć naczynia zgodnie z opisem w kroku 1.1).
- Inkubować hiPSC w temperaturze 37 °C i 5% CO2.
- Codziennie przeprowadzać całkowitą wymianę pożywki.
- Pasażowanie kolonii hiPSC
UWAGA: Niezróżnicowane hiPSC powinny mieć okrągły kształt, duże jąderka i mało cytoplazmy. Kolonie niezróżnicowane powinny charakteryzować się płaską i ciasno upakowaną morfologią. Do dalszego pasażowania należy wycinać tylko kolonie niezróżnicowane (o średnicy ok. 1 mm).- Pociąć kolonie komórek macierzystych na kwadraty o wymiarach ok. 20 µm x 20 µm, używając strzykawki 1 mL z igłą 30G lub innych dostępnych handlowo narzędzi (patrz Tabela materiałów). Użyć mikroskopu stereoskopowego z powiększeniem 4x w komorze z laminarnym przepływem powietrza w temperaturze pokojowej.
- Odczepić fragmenty kolonii z powierzchni naczynia za pomocą pipety 20-µL, delikatnie pipetując pożywkę pod fragmentami, aby je unieść.
- Przenieść fragmenty kolonii (~10 sztuk) na płytkę pokrytą macierzą zakwalifikowaną-DMEM/F12, wypełnioną 4 mL pełnej pożywki dla hiPSC (patrz Tabela materiałów; pokryć naczynia zgodnie z opisem w kroku 1.1).
- Inkubować nową płytkę (płytki) w temperaturze 37 °C i 5% CO2.
- Codziennie przeprowadzać całkowitą wymianę pożywki i kontrolować morfologię kolonii za pomocą mikroskopu fazowo-kontrastowego przy powiększeniach 4X i 10X.
2. Różnicowanie hiPSC w mieszane neurony i glej
UWAGA: Procedura trwa około 28 dni, a jej główne etapy przedstawiono na Rysunku 1 (część górna).

Rysunek 1: Schematyczny przedstawienie protokołu różnicowania neuronalnego. (Górna część) Kolonie IMR90-hiPSC można pociąć na fragmenty w celu utworzenia ciała embrioidalnego (EB). Po 2 dniach in vitro (DIV), ciałka inkluzyjne (EBs) można wysiać na płytki pokryte lamininą lub standardową macierzą i hodować w obecności medium do indukcji neuroepithelialnej (NRI), aby uzyskać pochodne neuroektodermalne (rozetki, tutaj zabarwione na nestynę (zielony) i β-III-tubulinę (czerwony)). Rozetki można zdysocjować, zebrać, ponownie wysiać na płytki pokryte lamininą lub standardową macierzą i dalej różnicować w dojrzałe komórki neuronalne (NF20, czerwony) i glejowe (GFAP, zielony) w obecności medium do różnicowania neuronalnego (ND). (Dolna część) NSCs pochodzące z rozetek (nestyna, czerwony) mogą być namnażane w obecności medium do indukcji neuronalnej (NI), kriokonserwowane lub dalej różnicowane w obecności medium ND w celu utworzenia mieszanych kultur neuronalnych (NF20, zielony) i glejowych (GFAP, czerwony). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
- Generowanie ciałek zarodkowych (EBs) (Dzień 0 → 1)
UWAGA: Procedura ta wymaga dużej sprawności manualnej i precyzji. Fragmenty kolonii hiPSC powinny być równej wielkości, aby w kolejnych krokach uzyskać jednorodne ciałka zarodkowe (EBs). Kolonie zróżnicowane morfologicznie (z dużymi frakcjami cytoplazmatycznymi i małymi jąderkami) należy odrzucić.- Odświeżyć medium hiPSC (3 mL/60-mm szalka Petriego) przed pocięciem niezdiferencjowanych kolonii hiPSC (o średnicy około 1 mm, patrz Rysunek 2A) w warunkach sterylnych (zgodnie z opisem w kroku 1).
- Pociąć niezdiferencjowane kolonie (jak pokazano na Rysunku 2A i Rysunku 2B) na fragmenty o wymiarach około 20 µm x 20 µm, używając strzykawki 1-mL z igłą 30G. Użyć mikroskopu stereoskopowego przy powiększeniu 4X w komorze z laminarnym przepływem powietrza w temperaturze pokojowej.
- Oddzielić fragmenty kolonii od powierzchni szalki za pomocą pipety 20-µL, delikatnie pipetując medium pod spód, aby unieść fragmenty.
- Przenieść wszystkie oddzielone fragmenty wraz z medium do probówki 15-mL za pomocą pipety 1, 2 lub 5 mL.
- Przepłukać szalkę 2 mL kompletnego medium hiPSC, aby odzyskać wszystkie fragmenty.
- Wirować przy 12 x g przez 1 min.
- Odssać supernatant i delikatnie resuspendować fragmenty w 5 mL kompletnego medium hiPSC EB (patrz Tabela Materiałów).
- Przenieść fragmenty kolonii na 60-mm szalkę Petriego o ultra-niskiej adhezji (5 mL/60-mm szalka Petriego).
- Inkubować szalkę Petriego przez noc w temperaturze 37 °C i przy 5% CO2.
- Następnego dnia (Dzień 1) zebrać EBs wraz z medium do probówki 15 mL za pomocą pipety 1, 2 lub 5 mL.
- Wirować EBs przy 112 x g przez 1 min.
- Ostrożnie odessać supernatant i delikatnie resuspendować EBs w 5 mL kompletnego medium hiPSC EB za pomocą pipety 1, 2 lub 5 mL.
- Ponownie przenieść EBs na nową 60-mm szalkę Petriego o ultra-niskiej adhezji (5 mL/60 mm szalka Petriego).
- Inkubować szalkę Petriego przez noc w temperaturze 37 °C i przy 5% CO2.
- W Dniu 1 pokryć szalki macierzą błony podstawnej (np. matrigel, dalej określaną jako „macierz standardowa”) lub innym odpowiednim podłożem białkowym (np. lamininą).
- Przechowywać macierz standardową (patrz Tabela Materiałów) w temperaturze -80 °C w alikwotach 20-µL, używając schłodzonych probówek 1,5 mL oraz schłodzonych pipet 5 lub 10 mL.
- Rozmrozić 20 µL macierzy standardowej na lodzie.
- Rozcieńczyć 20 µL macierzy standardowej w 20 mL medium DMEM/F12 (rozcieńczenie 1:10).
- Pokryć 60-mm szalki Petriego tym roztworem (5 mL/szalka).
- Inkubować pokryte szalki w temperaturze 37 °C przez noc.
UWAGA: Szalki te zostaną użyte do wysiania EBs (około 50 EBs/szalka) i generowania agregatów neuroepithelialnych (rozet); patrz krok 2.3.
- Generowanie agregatów neuroepithelialnych (rozet) (Dni 2 → 7)
- W Dniu 2 usunąć roztwór pokrywający z macierzy standardowej z 60-mm szalek Petriego (nie ma potrzeby płukania płytek) i wypełnić je 5 mL/szalka kompletnego medium do indukcji neuroepithelialnej (NRI); patrz Tabela Materiałów.
- Przenieść pływające EBs (z kroku 2.1.14) na pokryte szalki (~50 EBs/szalka) za pomocą pipety 20 µL pod mikroskopem stereoskopowym przy powiększeniu 4x, w komorze z laminarnym przepływem powietrza.
UWAGA: Kluczowe jest wybranie jednorodnych EBs o średniej wielkości (~20-30 µm średnicy). Zbyt małe EBs mogą nie przetrwać prawidłowo podczas różnicowania neuroektodermalnego, natomiast zbyt duże EBs mają tendencję do przechodzenia w nekrozę rdzenia. - Inkubować szalki w temperaturze 37 °C i przy 5% CO2.
- Dzień później (Dzień 3) sprawdzić szalki pod mikroskopem przy powiększeniu 10x, aby upewnić się, że wszystkie EBs przywarły do powierzchni.
- Przeprowadzić delikatną całkowitą wymianę medium na kompletne medium NRI.
- Wymieniać medium NRI co drugi dzień aż do dnia 7, kiedy powinny stać się widoczne agregaty neuroepithelialne (rozety).
- W Dniu 7 nanieść macierz standardową (lub lamininę), zgodnie z opisem w kroku 2.2, na wymagany format płytek lub szalek: płytki 96-dołkowe (10 µL/dołek), płytki 24-dołkowe (250 µL/dołek), płytki 12-dołkowe (50 µL/dołek), chipy MEA (do pomiaru aktywności elektrycznej, 1 mL/chip jednodołkowy) lub 60-mm szalki Petriego (4 mL/szalka).
- Inkubować pokryte płytki/szalki przez co najmniej 2 h w temperaturze 37 °C i przy 5% CO2.
- Dysocjacja rozet i różnicowanie neuronalne (Dni 8 → 28)
UWAGA: Procedura ta wymaga dużej sprawności manualnej i precyzji. Aby uniknąć zebrania komórek mezodermalnych i endodermalnych, należy dysocjować i zbierać wyłącznie ektodermalne struktury przypominające rozety.- W Dniu 8 pociąć struktury przypominające rozety na fragmenty pod mikroskopem stereoskopowym przy powiększeniu 10X w warunkach sterylnych. Użyć strzykawki 1 mL z igłą 30G. Należy zauważyć, że rozety mają tendencję do łatwego odrywania się od szalki przy dotknięciu igłą.
- Dopełnić oddzielanie fragmentów rozet za pomocą pipety 20-µL.
- Przenieść szalkę pod wyciąg z laminarnym przepływem powietrza i zebrać fragmenty rozet wraz z medium do stożkowatej probówki 15 mL za pomocą pipety 1, 2 lub 5 mL. Przepłukać szalkę 2 mL medium NRI, aby odzyskać wszystkie fragmenty.
- Odwirować fragmenty rozet przy 12 x g przez 2 min.
- Odssać supernatant.
- Delikatnie resuspendować osad w 1 mL 1x DPBS (bez wapnia i magnezu) i delikatnie pipetować fragmenty rozet w górę i w dół za pomocą pipety 10-µL, aby częściowo je zdysocjować.
- Dodać 4 mL kompletnego medium NRI i policzyć komórki przy użyciu błękitu trypanu oraz automatycznego licznika komórek (patrz Tabela Materiałów)
UWAGA: Rozcieńczyć 20 µL zawiesiny komórkowej w 20 µL błękitu trypanu. Ten krok można pominąć, jeśli nie uda się uzyskać zawiesiny pojedynczych komórek. Jeśli fragmenty rozet nie wyglądają na całkowicie zdysocjowane, fragmenty pochodzące z około 50 EBs/szalka 60-mm można resuspendować w 50 mL kompletnego medium NRI i wysiać, zgodnie ze wskazówkami w Tabeli 1. - Odssać roztwór pokrywający z macierzy standardowej (lub lamininy) z szalek Petriego, płytek i/lub chipów MEA (z kroku 2.3.7). Nie dopuścić do ich wyschnięcia.
- Wysiać komórki w kompletnym medium NRI zgodnie z planem badania (około 15 0 komórek/cm2; patrz Tabela 1 w celu uzyskania informacji o objętościach wysiewu).
- Inkubować płytki przez noc w temperaturze 37 °C i przy 5% CO2.
- W Dniu 10 przeprowadzić całkowitą wymianę medium na kompletne medium do różnicowania neuronalnego (ND); patrz Tabela Materiałów.
- Odświeżać kompletne medium ND dwa razy w tygodniu aż do Dnia 28.
- Przeprowadzić charakterystykę pochodnych komórek neuronalnych/glejowych, zgodnie z opisem w kroku 5 (patrz Tabela 2 w celu sprawdzenia ogólnych kryteriów akceptacji).
3. Ekspansja neuronalnych komórek macierzystych (NSC) pochodzących z HiPSC oraz ich różnicowanie w mieszane neurony i glej
UWAGA: NSC pochodzące z fragmentów rozet mogą być namnażane i utrzymywane zgodnie z procedurą opisaną poniżej (Rysunek 1, część dolna). Pozwala to na zwiększenie liczby komórek do celów różnicowania i testów chemicznych.
- Poczekaj 60-mm czarenkę Petriego (lub kolbę T-25) 5 mL standardowym roztworem powlekającym DMEM/F12 i inkubuj przez co najmniej 2 h w 37 °C i 5% CO2 (zgodnie z opisem w kroku 2.2).
- Odwiruj fragmenty rozet uzyskane w krokach 1-2 (patrz krok 2.4.) w stożkowej probówce 15 mL przy 12 x g przez 2 min.
- Kawałkami resuspenduj osad w 5 mL pożywki do indukcji neuronalnej (NI); patrz Tabelę Materiałów.
- Przenieś komórki na standardową czarenkę Petriego 60 mm (lub do kolby T-25) powleczoną macierzą.
- Hoduj NSCs pochodne z rozet w obecności pożywki NI, wymieniając pożywkę co drugi dzień, aż komórki osiągną konfluencję.
- Po osiągnięciu konfluencji pasażuj NSCs zgodnie z opisem w poniższych krokach.
UWAGA: Pasażuj NSCs około raz w tygodniu; rozważ użycie świeżo powlekanych czarenek, kolb lub płytek, w zależności od planu badania. - Usuń kompletną pożywkę NI i delikatnie wypłucz NSCs za pomocą DPBS (bez wapnia i magnezu).
- Dodaj 1,5 mL 0,05% trypsyny-EDTA uprzednio ogrzanej do 37 °C do 60-mm czarenki Petriego (lub kolby T-25) zawierającej komórki i umieść ją w inkubatorze na 1 min.
- Delikatnie opukaj czarenkę (lub kolbę), aby odkleić komórki.
- Dodaj 1,5 mL inhibitora trypsyny uprzednio ogrzanego do 37 °C i przenieś komórki do probówki 15 mL.
- Wypłucz czarenkę Petriego (lub kolbę T-25) równą objętością pożywki NI (1,5 mL) i zbierz tę objętość do tej samej probówki 15 mL.
- Odwiruj komórki przy 130 x g przez 3 min.
- Usuń supernatant i delikatnie resuspenduj komórki w 1 mL kompletnej pożywki NI za pomocą pipety 1 0-µL.
- Dalej rozcieńcz zawiesinę komórkową w 3 lub 4 mL kompletnej pożywki NI i policz komórki przy użyciu błękitu trypanu oraz automatycznego licznika komórek.
- Wysiej NSCs na 60-mm czarenkę Petriego (lub do kolby T-25) z kroku 3.1 z gęstością około 50 0 komórek/cm2.
- Wykonuj całkowitą wymianę pożywki na kompletną pożywkę NI co drugi dzień.
- Zcharakteryzuj komórki pod kątem obecności pochodnych komórek neuronalnych/glejowych, zgodnie z opisem w kroku 5.
UWAGA: NSCs mogą być różnicowane w mieszane kultury neuronów i gleju w kompletnej pożywce ND (zgodnie z opisem w krokach 2.4.1-2.4.13), odświeżając kompletną pożywkę ND dwa razy w tygodniu przez 21 dni.
4. Kriokonserwacja i rozmrażanie NSC pochodzących z HiPSC
UWAGA: Po pasażowaniu NSCs można zamrozić i ponownie rozmrozić zgodnie z poniższą procedurą.
- Odwiruj pasażowane NSC (z kroku 3.12) przy 130 x g przez 3 min.
UWAGA: Komórki należy policzyć w kroku 3.14. - Ostrożnie i powoli resuspenduj komórki NSC w stężeniu 3 x 10⁶/ml medium do zamrażania (patrz w Tabela materiałów).
- Przenieś komórki w odpowiednich dawkach (alikvotach) do probówek przystosowanych do kriokonserwacji (około 0,5 ml = 1,5 x 10⁶/fiolka).
- Umieść fiolki w naczyniu wypełnionym 2-propanolem i umieść naczynie w temperaturze -80 °C przez minimum 2 h i do 2 tygodni.
- Przenieść probówki do fazy gazowej zbiornika z ciekłym azotem.
- Aby wznowić hodowlę komórkową, rozmrozić jedną zamrożoną fiolkę w kąpieli wodnej w temperaturze 37 °C.
- Ostrożnie przenieś komórki do probówki 15-ml zawierającej 7 ml uprzednio ogrzanego kompletnego medium NI, używając pipety o objętości 100-µL pipeta
- Wirować komórki przy 130 x g przez 3 min.
- Usunąć supernatant i delikatnie resuspendować komórki w 1 ml pełnej pożywki NI, używając końcówki 10-µL pipeta
- Dalsze rozcieńczenie zawiesiny komórkowej należy przeprowadzić w 3 lub 4 ml kompletnej pożywki NI, a następnie policzyć komórki z użyciem błękitu trypanowego i automatycznego licznika komórek (uwaga: rozcieńczenie 20 µL zawiesiny komórkowej w 20 µL błękitu trypanowego; żywotność po rozmrożeniu powinna wynosić ≥ 80%).
- Wysiać NSC w pokrytej szalkę Petriego o średnicy 60 mm (lub do kolby T25) z gęstością około 50 00 komórek/cm²2.
5. Charakterystyka neuronów i komórek glejowych pochodzących z hiPSC
UWAGA: Po różnicowaniu pochodne neuronalne i glejowe można scharakteryzować przy użyciu różnych technik, takich jak te opisane w następnych sekcjach.
- Analizy ilościowej PCR w czasie rzeczywistym (qPCR)10
- Odwiruj fragmenty kolonii hiPSC, ciała embryoidalne (EB) i/lub komórki macierzyste neuronów (NSC) przy 130 x g przez 3 min.
- Resuspenduj osad komórkowy w 10 µL zimnego buforu do lizy RNA dostarczonego w odpowiednim zestawie do ekstrakcji RNA.
- Alternatywnie, pobierz pochodne neuronalne/glejowe bezpośrednio z płytek poprzez odessanie medium i dodanie zimnego buforu do lizy RNA do studni w celu zebrania komórek.
- Wyizoluj RNA zgodnie z instrukcją producenta.
- Przeprowadź odwrotną transkrypcję 50 ng całkowitego RNA za pomocą odpowiedniego zestawu do retrotranskrypcji RNA na cDNA.
- Wykonaj reakcje qPCR w duplikacie, używając odpowiedniego master mixu i zestawów starterów (patrz Tabela materiałów).
- Rejestruj emisję fluorescencji w czasie rzeczywistym: 45 cykli z przyłączaniem starterów w temperaturze 60 °C.
- Znormalizuj względne ilości RNA względem genów referencyjnych GAPDH i β-actin i użyj niezróżnicowanych hiPSC lub komórek niepoddanych działaniu czynników w celu kalibracji warunków (metoda ΔΔCt). Alternatywnie, zastosuj inną odpowiednią metodę.
- Immunocytochemia i obrazowanie wysokotreściowe (HCI)6,1
- Utrwal kolonie hiPSC, NSC i/lub pochodne neuronalne/glejowe w zimnej 4% parafomaldehydzie przez 15 min w temperaturze pokojowej.
- Delikatnie przemyj komórki w 1X PBS i przechowuj płytki w temperaturze 4 °C do 1 miesiąca.
- Przed barwieniem przeprowadź permeabilizację komórek w buforze do permeabilizacji (1x DPBS zawierający 0,1% triton-X-10 i 3% BSA) przez 15 min w temperaturze pokojowej.
- Usuń bufor do permeabilizacji i inkubuj komórki w buforze blokującym (3% BSA/1X DPBS) przez 15 min w temperaturze pokojowej, aby zapobiec niespecyficznemu wiązaniu przeciwciał.
- Usuń bufor blokujący i inkubuj komórki przez noc w temperaturze 4 °C w buforze blokującym zawierającym odpowiednie przeciwciała pierwszorzędowe (patrz Tabela materiałów).
- Przemyj komórki 3 razy 1x PBS.
- Inkubuj komórki przez 45 min w temperaturze pokojowej w buforze blokującym zawierającym przeciwciała wtórne sprzężone z fluorochromem (patrz Tabela materiałów), barwiąc przeciwbarwą jądra za pomocą barwnika DAPI.
- Ilościowo określ średnią intensywność fluorescencji i względne procenty typów komórek, korzystając z odpowiedniej platformy do obrazowania wysokotreściowego, jeśli jest dostępna (patrz Tabela materiałów).
UWAGI: Aby określić poziom intensywności tła fluorescencyjnego, inkubuj część komórek/studni z samymi przeciwciałami wtórnymi. Analizę cytometryczną przepływową żywych (nieutrwalonych), niezróżnicowanych hiPSC można przeprowadzić w celu oceny ekspresji markerów specyficznych dla PSC, takich jak SSEA4 (patrz Tabela materiałów). Kolonie niezróżnicowanych hiPSC można analizować pod kątem aktywności fosfatazy alkalicznej przy użyciu komercyjnie dostępnych zestawów BCIP/NBT, zgodnie z instrukcjami producentów (patrz Tabela materiałów). Dodatkowo można przeprowadzić analizy i testy metodą macierzy białek w odwróconej fazie (RPPA), jak opisano w punkcie 12 (listę przetestowanych przeciwciał można znaleźć w Tabela materiałów).
- Pomiary elektrofizjologiczne13
- Wysiej dysocjowane fragmenty rozetek (po 7 DIV) lub NSC pochodzące z rozetek na powlekane matryce wieloelektrodowe (MEA; patrz Tabela materiałów) w kompletnym medium ND (~1 x 10⁵ komórek/pojedynczy chip MEA).
- Różnicuj komórki przez 3 tygodnie w kompletnym medium ND, odświeżając medium dwa razy w tygodniu.
- Pod koniec różnicowania uszczelnij chipy MEA półprzepuszczalną membraną pod laminarnym dyfuzorem, aby zachować sterylność kultur podczas powtarzanych pomiarów.
- Zastąp jedną z elektrod elektrodą odniesienia (masą), co umożliwi rejestrację z pozostałych elektrod.
- Zarejestruj średnią częstotliwość wyładowań (MFR; liczba impulsów/min) za pomocą wzmacniacza MEA zintegrowaną kontrolą temperatury ustawioną na 37 °C i 5% CO2.
- Wykrywaj piki z surowych danych MEA, stosując próg limitu -4,7σ (σ oznacza odchylenie standardowe szumu bazowego).
- Przetwórz dane po rejestracji za pomocą odpowiedniego oprogramowania.
Wyniki
Charakterystyka niezróżnicowanych hiPSC
Aby ocenić fenotyp hiPSC, należy przeprowadzić analizę morfologii kolonii/komórek, oznaczenie markerów swoistych dla PSC oraz badanie ekspresji genów i aktywności fosfatazy alkalicznej. Niediferencjowane hiPSC powinny być okrągłe, z dużymi jąderkami i bez obfitej cytoplazmy. Większość kolonii powinna charakteryzować się płaską i gęstą morfologią, co wskazuje na fenotyp niediferencjowany (Rycina 2A i Rycina 2B). Ponadto ponad 80% kolonii powinno wykazywać pozytywny wynik w barwieniu na aktywność fosfatazy alkalicznej (Rycina 2C).
Około 80% komórek powinno być pozytywnych pod kątem klasycznych markerów związanych z pluripotencją, takich jak Oct4, SSEA3, SSEA4 i Tra1-60 (Rysunek 2D-H), co wykazano w badaniu immunocytochemicznym i przepływowej cytometrii, podczas gdy odsetek komórek nestin+ i β-III-Tubulin+ powinien być znacząco niski (odpowiednio około 8% i 3%, jak pokazano na Rysunku 2H). Wyniki te powinny być powtarzalne w kolejnych pasażach.

Rycina 2. Charakterystyka niezróżnicowanych IMR90-hiPSC. (A i B) Reprezentatywne obrazy w kontraście fazowym (powiększenia 10X i 20X) kolonii niezróżnicowanych IMR90-hiPSC. (C) reprezentatywne obrazy kolonii barwionych fosfatazą alkaliczną (powiększenie 4X). (D-F) Reprezentatywne obrazy immunocytochemiczne dla (D) Oct4 (czerwony), (E) SSEA3 (zielony) oraz (F) Tra1-60 (zielony). (G) Reprezentatywny wykres kropkowy barwienia SSEA1 (CD15) i SSEA4, analizowany metodą cytometrii przepływowej. (H) Wykres słupkowy przedstawia procenty komórek Oct4+ (~75 - 80%), Tra1-60+ (~75 - 80%), SSEA3+ (~75 - 80%), nestin+ (~10 - 15%) oraz β-III-tubulin+ (~3 - 7%), przeciwbarwionych DAPI i ilościowo określonych za pomocą HCI, z średnią z 3 do 5 powtórzeń biologicznych ± S.E.M. (wykres zmodyfikowany na podstawie Odniesienia 6). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Ocena pluripotencji poprzez tworzenie ciałek zarodkowych (EB)
HiPSC są pluripotencjalne, co oznacza, że w odpowiednich warunkach wykazują ekspresję genów związanych z trzema listkami zarodkowymi. Aby ocenić pluripotencjalność hiPSC, można zastosować powszechne podejście oparte na spontanicznym tworzeniu ciałek zarodkowych (EB), co indukuje powstawanie trzech listków zarodkowych14. Analizy genów specyficznych dla poszczególnych listków zarodkowych powinny wykazać zależny od czasu wzrost ekspresji genów związanych z endodermą (α-fetoproteina (AFP) i cytokeratyna 18 (KRT18)), ektodermą (nestyna, SRY-box 1 (Sox1) i paired box 6 (Pax6)) oraz mezodermą (natriuretyczny peptyd A (NPPA) i Brachyury-T) (Rycina 3A i Rycina 3B); patrz Tabela materiałów.

Rycina 3. Ocena pluripotencji poprzez formowanie EB. (A) Reprezentatywny obraz w kontraście fazowym EB w 1. dniu. (B) Wykres słupkowy przedstawia analizy qPCR genów mezodermalnych (NPPA i brachyury), ektodermalnych (Pax6, Sox1 i nestin) oraz endodermalnych (AFP i KRT18), znormalizowane względem genów referencyjnych β-actin i GAPDH oraz skalibrowane do komórek nieróżnicujących się (Dzień 0). Zastosowano metodę ΔΔCt; wyniki przedstawiono jako średnią z 5 niezależnych analiz ± S.E.M. * p < 0,05, ** p < 0.01, *** p < 0.001; wykres zmodyfikowany na podstawie Źródła 6. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Indukcja różnicowania neuronów i gleju
Komórki IMR90-iPSCs mogą być różnicowane w mieszane hodowle postmitotycznych neuronów i komórek glejowych zgodnie z krokami podsumowanymi na Rysunku 1 oraz w sekcjach protokołu. Od 5 do 8 dni po wysianiu ciał embroidalnych (EB) na standardowe płytki powlekane macierzą lub lamininą w obecności pełnej pożywki NRI powinny zacząć pojawiać się struktury przypominające rozety (Rysunek 4A). Rozety charakteryzują się obecnością komórek nestin+ (prekursory neuronalne, ~90%) oraz niewielką liczbą komórek β-III-tubulin+ (zróżnicowane komórki neuronalne, ~5 - 10%), przy czym te ostatnie są zazwyczaj zlokalizowane głównie na obwodzie rozet (Rysunek 4B, rozety w 12. dniu).
Po dysocjacji rozetkach i ponownym wysianiu na szalki lub płytki powlekane lamininą lub macierzą standardową w obecności kompletnego pożywki ND, komórki zaczynają różnicować się w mieszane kultury neuronów i gleju, stopniowo tworząc skupiska ciał komórek neuronalnych połączonych pęczkami neurytów (Rycina 4C i Rycina 4D). Podobne wyniki należy uzyskać podczas analizy populacji neuronalnych otrzymanych poprzez namnażanie NSC pochodzących z rozetek i ich różnicowanie w neurony oraz glej. NSCs namnażane z rozetek powinny być nestin+ (Rycina 4E, wstawka pokazująca komórki nestin+).
Po 21 dniach różnicowania komórki powinny być pozytywne pod kątem β-III-tubuliny, NF200, Tau oraz MAP2, późnego markera dendrytów (Rycina 4D, 4F oraz Rycina 4H), przy czym co najmniej 10 – 15% komórek powinno być pozytywnych pod kątem kwaśnego białka glejowego (GFAP), markera astroglialnego (Rycina 4G oraz Rycina 4H). Ponadto około 20 – 30% komórek powinno zachować ekspresję nestyny po różnicowaniu (Rycina 4H). Należy wziąć pod uwagę, że odsetek każdego typu komórek (t.j. neuronów, astrocytów, komórek nestin+) może się różnić w zależności od pasażu i może wystąpić zmienność zależna od użytkownika.
Analiza konkretnych subpopulacji neuronalnych wykazała, że neurony GABAergiczne stanowią ~15 - 20% wszystkich komórek, neurony dopaminergiczne ~13 - 20%, a neurony glutamatergiczne ~35 - 42%, co potwierdzono odpowiednio poprzez immunostaining na kwas gamma-aminomaślanowy (GABA), hydroksylazę tyrozynową (TH) oraz pęcherzykowy transporter glutaminianu 1 (VGlut1) (reprezentatywna kwantyfikacja przedstawiona jest na Rysunku 4H). Indukcję różnicowania można również ocenić poprzez analizę markerów związanych z pluripotencją (np. Oct4, Tra1-60 i SSEA3), których poziom powinien być znacznie obniżony w komórkach zróżnicowanych w porównaniu do niezróżnicowanych hiPSC (brak danych, patrz Referencja 6). Można to również potwierdzić analizą ekspresji genów metodą qPCR, która powinna wykazać spadek poziomu Oct4 i Nanog oraz wzrost ekspresji genów neuronalnych, takich jak cząsteczka adhezyjna komórek neuronalnych 1 (NCAM1) i białko MAP2 (microtubule-associated protein 2); genu presynaptycznego synaptofyzyny (SYP) oraz genu postsynaptycznego białka tau (MAPT), jak pokazano na Rysunku 4I. Ponadto w zróżnicowanych komórkach neuronalnych stwierdzono zwiększoną ekspresję genów związanych z neuronami dopaminergicznymi (TH i NR4A1), noradrenergicznymi (PHOX2A i PHOX2B), glutamatergicznymi (NARG2, GRIA1 i GAP43), GABAergicznymi (GABRA1 i GABRA3), ruchowymi (ISL1 i LHX3) oraz cholinergicznymi (SLC5A7 i SLC18A13) w porównaniu do komórek niezróżnicowanych (Rysunek 4J).
Analiza spontanicznej aktywności elektrycznej za pomocą MEA stanowi cenny odczyt pozwalający ocenić funkcjonalność sieci neuronalnej w zróżnicowanych hiPSC. Pod koniec okresu różnicowania pochodne neuronalne charakteryzują się zazwyczaj średnią częstotliwością wyładowań (MFR) na poziomie co najmniej 60 spikes/min (patrz reprezentacyjny wykres rastrowy na Ryc. 4K). Jednakże nie obserwuje się występowania serii impulsów (bursts).
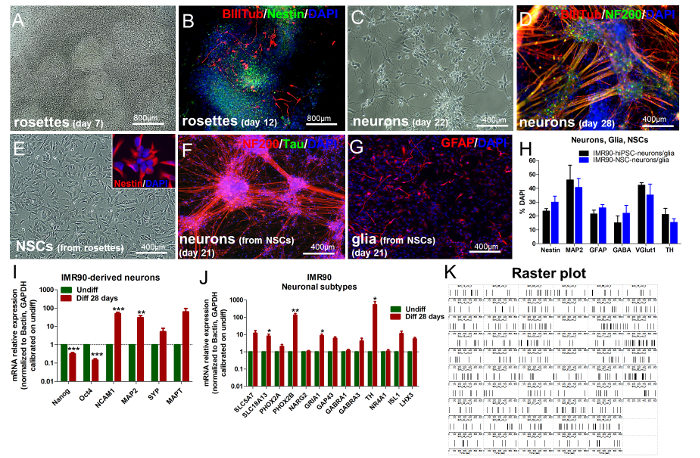
Rycina 4. Różnicowanie IMR90-hiPSC w mieszane kultury neuronów i gleju. (A i B) Reprezentatywne obrazy rozetek po 7 DIV (A) oraz po 12 DIV (B), barwionych na nestin (zielony) i β-III-tubulinę (czerwony). (C i D) Reprezentatywne obrazy zróżnicowanych komórek po 22 DIV (C) i 28 DIV (D), barwionych na β-III-tubulinę (czerwony) i NF200 (zielony). (E) Reprezentatywny obraz NSC pochodzących z dysocjacji i ekspansji rozetek (wstawka pokazuje komórki nestin+, czerwone). (F i G) Reprezentatywne obrazy komórek neuronalnych (F, barwionych na NF200 (czerwony) i Tau (zielony)) oraz komórek glejowych (G, barwionych na GFAP (czerwony)) zróżnicowanych z NSC (po 21 DIV). (H) Ilościowe oznaczenie komórek wykazujących ekspresję nestyny, MAP2, GFAP, kwasu gamma-aminomasłowego (GABA), pęcherzykowego transportera glutaminianu 1 (VGlut1) oraz tyrozynowej hydroksylazy (TH) metodą HCI, z porównaniem pochodnych IMR90-hiPSC oraz komórek zróżnicowanych z NSC pochodzących z IMR90-hiPSC (wykres zmodyfikowany z publikacji 7). (I i J) Wykresy słupkowe przedstawiające analizy qPCR genów pluripotencji (Oct4 i Nanog) oraz genów neuronalnych (NCAM1, MAP2, SYP i MAPT) (I) oraz genów związanych z neuronami dopaminergicznymi (TH i NR4A1), noradrenergicznymi (PHOX2A i PHOX2B), glutaminergicznymi (NARG2, GRIA1 i GAP43), GABAergicznymi (GABRA1 i GABRA3), neuronami ruchowymi (ISL1 i LHX3) oraz cholinergicznymi (SLC5A7 i SLC18A13) (J). Wszystkie analizy zostały znormalizowane względem genów referencyjnych, β-aktyny i GAPDH, i skalibrowane do komórek niezróżnicowanych (zielone słupki). Zastosowano metodę ΔΔCt, ze średnią z 5 niezależnych analiz ± S.E.M. * p < 0,05, ** p < 0.01, *** p < 0.001. Wykresy w I i J zostały zmodyfikowane z publikacji 6. (K) Reprezentatywny wykres rastrowy neuronów pochodzących z IMR90-NSC (rejestracja trwała minimum 600 s; pionowe linie reprezentują pojedyncze impulsy). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Specyficzny zestaw markerów neuronalnych ulega nadekspresji w zróżnicowanych IMR90-hiPSC
W nowym paradygmacie badań toksyczności kluczowe jest zdefiniowanie zdarzeń molekularnych i komórkowych zachodzących w komórce po ekspozycji na dany toksykant. Dlatego istotne jest scharakteryzowanie, które szlaki sygnalizacyjne zostają aktywowane i/lub ulegają nadekspresji w badanym modelu komórkowym.
Do porównania niezróżnicowanych hiPSC z komórkami zróżnicowanymi można wykorzystać dostępne komercyjnie macierze do analizy ekspresji genów kinaz białkowych. Zróżnicowane IMR90-hiPSC wykazują zwiększoną ekspresję genów zaangażowanych w kontrolę receptorów neurotrofin, regulację prowadzenia aksonów, modulację wzrostu neurytów, receptory czynnika neurotroficznego pochodzenia glejowego (GDNF), szlak białek morfogenetycznych kości (BMP)/TGF-beta oraz receptory czynnika wzrostu pochodzenia płytkowego (PDGF) (Rysunek 5A i Rysunek 5B).
Analiza RPPA wykazuje nadekspresję specyficznej sygnatury neuronalnej w zróżnicowanych IMR90-hiPSCs. W szczególności szlaki sygnałowe Erk/CREB, Akt/PDK1/mTOR oraz Notch1 ulegają aktywacji podczas różnicowania (Rysunek 5C).

Rysunek 5. Zróżnicowane komórki neuronalne i glejowe wykazują aktywację szlaków związanych z neuronami. (A i B) Wykresy słupkowe przedstawiają analizy qPCR dla kinaz związanych z neuronami (A) or inne geny związane z kinazami (B)Dane dotyczące ekspresji genów znormalizowano względem genów referencyjnych 18S i GAPDH (zawartych w matrycy) oraz skalibrowano do komórek niezróżnicowanych. W analizach tych uznano, że gen wykazuje istotną nadekspresję, gdy jego ekspresja była co najmniej 2-krotnie wyższa niż w komórkach niezróżnicowanych (2-ΔΔCt≥ 2); średnia z 3 niezależnych analiz ± błąd standardowy średniej (S.E.M.)). (C) Wykres słupkowy przedstawia bezwzględne ilości białek wyznaczone za pomocą analizy RPPA, w porównaniu komórek zróżnicowanych (słupki czerwone) i niezróżnicowanych (słupki zielone). Białka należące do tych samych kaskad szlaków sygnałowych zostały pogrupowane w następujący sposób: CREB/Erk/Akt, PDK1/mTOR/Erk/Akt, Notch1, Shh i Wnt, SAPK/JNK oraz BMP/SMAD. Średnia ± błąd standardowy średniej (S.E.M.) z 4 niezależnych analiz. * p < 0,05, ** p < 0,01, *** p < 0,001; wykres zmodyfikowany na podstawie źródła 6. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Kultury neuronalne/glejowe pochodzące z IMR90-hiPSC mogą być wykorzystane do oceny efektów działania rotenonu
Rotenon, inhibitor kompleksu I mitochondrialnego łańcucha oddechowego, wywołuje stres oksydacyjny poprzez aktywację szlaku Nrf2. W warunkach spoczynku Nrf2 jest zakotwiczony w cytoplazmie przez Keap1 (białko 1 powiązane z ECH typu Kelch), represor Nrf2, który ułatwia ubikwitynację i proteolizę Nrf215. Po indukcji stresu oksydacyjnego Nrf2 przemieszcza się do jądra komórkowego i aktywuje ekspresję genów docelowych Nrf2-ARE16.
Neurony i komórki glejowe pochodzące z IMR90-hiPSC mogą być wykorzystane do oceny wpływu rotenonu na aktywację Nrf2 poprzez poddanie komórek działaniu różnych stężeń rotenonu (np. 1, 10 i 100 nM) przez 24 h. Stężenia te ustalono na podstawie poprzednich badań17,18.
Przy tych stężeniach i czasach ekspozycji rotenon nie wywołał cytotoksyczności, co wykazała kwantyfikacja żywych komórek z użyciem DAPI+ jądra komórkowe (Rysunek 6A). Rotenon indukował translokację jądrową Nrf2, szczególnie po poddaniu komórek działaniu 100 nM rotenonu (Rycina 6B i Rycina 6E). Przy tym samym stężeniu zaobserwowano istotny spadek poziomu cytoplazmatycznego Keap1 (Rycina 6C), wraz ze wzrostem poziomu zarówno reduktazy chinonowej NAD(P)H 1 (NQO1), jak i sulfiredoksyny 1 (SRXN1), dwóch enzymów będących celami Nrf219,20 (Rycina 6D).

Rycina 6. Wpływ rotenonu na translokację jądrową Nrf2 oraz poziom białek Keap1, SRXN1 i NQO1. (A) Ilościowe oznaczenie żywych komórek DAPI+ (tj. jąder niepiknotycznych) po 24 h traktowania rotenonem w stężeniach 1, 10, 100 nM, znormalizowane do komórek nietraktowanych (Kontrola, Ctr). (B) Translokacja jądrowa białka Nrf2 (tj. stosunki jądro/cytoplazma) po 24 h ekspozycji na rotenon, oceniana poprzez pomiary intensywności fluorescencji za pomocą analizy HCI. (C) Ilościowe oznaczenie poziomów białka Keap1 w cytoplazmie po traktowaniu rotenonem, oceniane za pomocą analizy HCI. (D) Ilościowe oznaczenie reduktazy chinonowej NAD(P)H 1 (NQO1) oraz sulfiredoksyny 1 (SRXN1) za pomocą immunofluorescencji i HCI po 24 h traktowania rotenonem. (E) Reprezentatywne obrazy lokalizacji białka Nrf2 (zielony). Wszystkie wartości przedstawiono jako średnia ± S.E.M. z 3 powtórzeń biologicznych. * p < 0,05, ** p < 0.01; rycina zmodyfikowana na podstawie literatury 7. Aby zobaczyć powiększoną wersję tej ryciny, kliknij tutaj.
Przy tych stężeniach i czasach ekspozycji rotenon wywołał również zależny od stężenia wzrost odsetka komórek astroglialnych (GFAP+) (Rysunek 7A i Rysunek 7B), nie wpływając na proporcje NSCs (nestin+) oraz neuronów (MAP2+) (Rysunek 7B). Analiza proporcji specyficznych podtypów neuronów wykazała, że traktowanie rotenonem (10 nM i 100 nM) znacząco zmniejszyło liczbę neuronów dopaminergicznych (TH+) (Rysunek 7C i D), podczas gdy odsetki neuronów GABAergicznych (GABA+) i glutaminergicznych (VGlut1+) nie uległy zmianie (Rysunek 7D). Analogicznie, poprzednie badania in vivo i in vitro opisano zależną od rotenonu i selektywną śmierć neuronów dopaminergicznych21,22,23.

Rysunek 7. Wpływ rotenonu na komórki glejowe i neurony dopaminergiczne. (A) Reprezentatywne zdjęcia komórek GFAP+ (czerwone), z powiększeniem 40X w insertach, nieleczonych lub traktowanych 100 nM rotenonu przez 24 h. (B) Ilościowe oznaczenie komórek nestin+, MAP2+ i GFAP+, znormalizowane do komórek nieleczonych (kontrola, Ctr). (C) Reprezentatywne zdjęcia dopaminergicznych neuronów TH+ (zielone), z powiększeniem 40X w insertach, nieleczonych lub traktowanych 100 nM rotenonu przez 24 h. (D) Ilościowe oznaczenie komórek neuronalnych GABA+, VGlut1+ i TH+, znormalizowane do komórek nieleczonych (Ctr). Wszystkie wartości przedstawiono jako średnią ± S.E.M. z 3 powtórzeń biologicznych. * p < 0,05, ** p < 0.01, *** p < 0.001; rysunek zmodyfikowany na podstawie źródła 7. Aby wyświetlić powiększoną wersję tego rysunku, kliknij tutaj.
Istotność statystyczną oceniano za pomocą jednoczynnikowej analizy wariancji (ANOVA) z testem wielokrotnych porównań Dunnetta jako testem post-hoc (porównując wszystkie kolumny z kolumną kontrolną)24 lub za pomocą dwustronnego nieparzystego bądź parzystego testu t-Studenta, w zależności od rodzaju analizy. Wszystkie dane reprezentują średnią z co najmniej trzech powtórzeń biologicznych ± błąd standardowy średniej (S.E.M.). Gwiazdka nad słupkiem oznacza istotną różnicę w stosunku do grupy kontrolnej. * p < 0.05, ** p < 0.01, *** p < 0.001.
Tabela 1.
Uwaga dotycząca gęstości wysiewu rozproszonych rozetek: jeśli fragmenty rozetek nie wyglądają na całkowicie rozproszone, aby osiągnąć gęstość wysiewu komórek na poziomie około 15.000 komórek/cm2, fragmenty rozproszonych rozetek pochodzące z około 50 EB/1 płytkę 60mm można resuspenderować w 50 mL pełnej pożywki NRI i wysiać w następujący sposób (w zależności od formatu płytki):
| Płytki wielodołkowe / MEA | Powierzchnia wzrostu (cm²2/do dołka) | Objętość zawiesiny komórkowej wysiewanej na studnię (lub chip MEA) | Maksymalna liczba płytek, które można zasiać (przy użyciu 50 ml zawiesiny komórek) |
| 96 dołków | 0.3 | 100 µl | 5 |
| 48 dołków | 0.7 | 220 µl | 4 |
| 24 dołki | 2 | 625 µl | 3 |
| 12 dołków | 4 | 1,25 ml | 3 |
| 6 dołków | 10 | 3,125 ml | 2 |
| Chip MEA z jedną studzienką | 3.5 | 1,1 ml | 45 |
Tabela 2: Kryteria akceptacji
| Marker / Przeciwciało | Procent (w odniesieniu do komórek DAPI+ (żywych)) po 28 dniach in vitro (DIV) |
| β-III-tubulina (Tuj1) | 35-45% |
| MAP2 | 50-60% |
| NF200 | 45-55% |
| GFAP | 10-25% |
| Nestyna | 15-25% |
Dyskusja
W niniejszej pracy opisano solidny i stosunkowo szybki protokół różnicowania IMR90-hiPSC w neurony postmitotyczne i komórki glejowe. Wcześniej opublikowane protokoły różnicowania neuronów oparte na hESC i hiPSC zwykle dają wysoki odsetek prekursorów neuronalnych25,26 i znaczną liczbę neuronalnych komórek docelowych 27,28,29,30,31,32,33. Analogicznie, opisany tutaj protokół różnicowania jest odpowiedni do generowania heterogenicznych kultur komórek neuronalnych GABA-ergicznych, glutaminergicznych i dopaminergicznych, wraz z glejem i dyskretną proporcją komórek nestin+. Obecność komórek nerwowych glutaminergicznego (~35-42%) i GABAergicznego (~15-20%) sugeruje, że kultura ta posiada przodomózgowie, cechy podobne do kory mózgowiowej, a obecność dyskretnej liczby neuronów dopaminergicznych (~13-20%) może również wskazywać na specyficzność śródmózgowia. Dodatkowo, trwałość skromnej proporcji komórek nestin+ może okazać się odpowiednia do badania neurogenezy i możliwego wpływu substancji chemicznych na NSC, które są głównie ograniczone zarówno do hipokampa, jak i strefy podkomorowej (SVZ) przodomózgowia34. Dalsze analizy immunocytochemiczne i ekspresji genów pomogłyby lepiej określić regionalną specyficzność zróżnicowanych pochodnych komórek.
Dwa najbardziej krytyczne etapy w protokole różnicowania opisanym w niniejszym dokumencie to: (i) cięcie kolonii hiPSC na jednorodne fragmenty (co ma kluczowe znaczenie dla wytwarzania EB o jednorodnych rozmiarach) oraz (ii) cięcie struktur neuroektodermalnych (rozet) w celu różnicowania NSC, co wymaga znacznych umiejętności manualnych i precyzji, aby uniknąć pobierania komórek mezodermalnych i endodermalnych, które mogą zmniejszyć proporcje neuronów i komórek glejowych uzyskanych po różniczkowanie.
Kluczowe znaczenie ma scharakteryzowanie fenotypów komórek podczas ekspansji (jako niezróżnicowanych kolonii lub NSC) oraz podczas wszystkich etapów różnicowania. W szczególności profile ekspresji genów i białek pochodnych komórek neuronalnych/glejowych powinny wykazywać regulację w górę i aktywację szlaków sygnałowych związanych z neuronami, podczas gdy ekspresja markerów pluripotencji powinna być zmniejszona.
Generowanie EB i pochodnych neuroektodermalnych (rozet) może być trudne manualnie i podatne na zmienność. Z tego powodu opracowaliśmy protokół ekspansji NSC pochodzących z rozety i ich dalszego różnicowania w komórki neuronalne/glejowe.
Możliwymi ograniczeniami tego protokołu różnicowania są głównie (i) stosunkowo niski odsetek zróżnicowanych pochodnych gleju oraz (ii) brak dojrzałych funkcji sieci neuronalnej (na co wskazuje brak impulsów). Co więcej, określone subpopulacje astrocytów mogą funkcjonować jako pierwotni pregentorzy lub NSC35. Chociaż w tej zróżnicowanej hodowli komórkowej nie zaobserwowano podwójnie dodatnich komórek nestyny/GFAP (dane nie pokazane), przypuszcza się, że komórki GFAP + w tych mieszanych kulturach są astrocytami progenitorowymi i astrocytami. Jest prawdopodobne, że wydłużając czas różnicowania, liczba astrocytów może wzrosnąć, a ich morfologia może stać się bardziej dojrzała, na co wskazują już wcześniejsze prace z grupyZhanga 36,37.
W nowym paradygmacie badania toksyczności wiedza na temat wywołanych chemikaliami zaburzeń szlaków biologicznych ma ogromne znaczenie przy ocenie przeciwności chemicznych. W związku z tym systemy badań in vitro powinny być w stanie powiązać niekorzystne skutki z zakłóceniami szlaków sygnałowych, zgodnie z koncepcją ścieżki niepożądanych skutków (AOP). Jako dowód słuszności koncepcji, rotenon może być wykorzystany do oceny aktywacji szlaku Nrf2, który bierze udział w obronie komórkowej przed stresem oksydacyjnym lub elektrofilowym38, a stres oksydacyjny jest ważnym i powszechnym kluczowym zdarzeniem w różnych AOP istotnych dla neurotoksyczności rozwojowej i dorosłej39.
Rotenon powinien wywołać aktywację szlaku Nrf2, co można wykazać poprzez translokację jądrową białka Nrf2 i zwiększoną ekspresję enzymów docelowych Nrf2, w tym NQO1 i SRXN1. Stwierdzono, że rotenon indukuje zależny od dawki wzrost poziomu białka GFAP, co wskazuje na aktywację astrocytów40,41. Rotenon zmniejsza również liczbę komórek dopaminergicznych (TH+), co jest zgodne z wcześniejszymi badaniami in vitro i in vivo wykazującymi zależną od rotenonu śmierć komórek dopaminergicznych, ponieważ ten typ neuronów jest szczególnie wrażliwy na stres oksydacyjny 21,22,23.
Podsumowując, ten model hodowli neuronów i komórek glejowych pochodzący z hiPSC jest cennym narzędziem do oceny neurotoksycznych skutków substancji chemicznych, które wywołują stres oksydacyjny powodujący aktywację szlaku Nrf2. Ponieważ ten protokół różnicowania pozwala na generowanie mieszanych kultur komórek neuronalnych (neuronów GABA-ergicznych, dopaminergicznych i glutaminergicznych) i astrocytów, może okazać się odpowiedni do badania przesłuchów między neuronami a glejem w stanach fizjologicznych i patologicznych, takich jak choroby neurodegeneracyjne (np . Choroba Parkinsona). Co więcej, obecność znacznej części NSC może pomóc w ocenie możliwego wpływu substancji chemicznych na progenitory nerwowe, o których wiadomo, że są głównym celem mutacji indukowanych chemicznie lub infekcji wirusowych42.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy chcieliby podziękować Dr. Marc Peschanski (I-Stem, Évry, Francja) za dostarczenie IMR90-hiPSCs; Dr. Giovanna Lazzari i Dr. Silvia Colleoni (Avantea srl, Cremona, Włochy); Dr. Simone Haupt (Uniwersytet w Bonn, Niemcy); Dr. Tiziana Santini (Włoski Instytut Technologii, Rzym), za udzielenie porad dotyczących oceny barwienia immunofluorescencyjnego; Dr. Benedetta Accordi, Dr. Elena Rampazzo, oraz dr Luca Persano (Uniwersytet w Padwie, Włochy) za wkład w analizę RPPA i walidację przeciwciał. Finansowanie: prace te były wspierane przez finansowany ze środków UE projekt "SCR&Tox" (Grant Agreement No. 266753).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Complete hiPSC medium: | |||
| mTeSR1 Basal Medium Stem | Cell Technologies | 05851 | (krok 1.2.6). Kompletny mTeSR1 jest stabilny, gdy jest przechowywany w temperaturze 2 - 8 stopni; C do 2 tygodni. 5x Suplementy mogą być dozowane do porcji roboczych i przechowywane w temperaturze -20 stopni Celsjusza. Zamrożone porcje należy zużyć w ciągu 3 miesięcy. |
| mTeSR1 5x Suplementy | Stem Cell Technologies | 05852 | |
| Matrigel z kwalifikacją hESC Matrix | Corning | 354277 | 1:100 (krok 1.1). Rozmrozić Matrigel na lodzie, przygotować 200 μ L i przechowywać je w temperaturze -80 stopni Celsjusza. Do powlekania rozcieńczyć 200 μ L podwielokrotność w 20 ml pożywki DMEM/F12. |
| CryoStem Freezing Medium | Stemgent | 01-0013-50 | Zamrażanie ~ 100 fragmentów/250 μ L / fiolka (krok 1.2.1) |
| < silny> Nazwa< / silny> | Firma< / silny> | Numer katalogowy | Komentarze< / silny> |
| hiPSC EB średni:< / silny> | |||
| Knockout DMEM | Thermo-Fisher | 10829-018 | (Krok 2.1.7) |
| Zamiennik surowicy do nokautowania ( KOSR) | Thermo-Fisher | 10828-028 | 20% stężenie końcowe (krok 2.1.7) |
| Aminokwasy endogenne | Thermo-Fisher | 11140-035 | (Krok 2.1.7) |
| Penicylina/Streptomycyna | Thermo-Fisher | 15140-122 | 50 U/ml stężenie końcowe (krok 2.1.7) |
| L-glutamina 200 mM roztwór | Thermo-Fisher | 25030-081 | 2 mM stężenie końcowe (krok 2.1.7) |
| β-Merkaptoetanol | Thermo-Fisher | 31350-010 | 50 &mikro; Końcowe stężenie M (krok 2.1.7) |
| Nazwa | Firma | Numer katalogowy | Komentarze |
| Kompletny środek do indukcji neuroepitelialnej (NRI): | |||
| DMEM/F12 | Thermo-Fisher | 3133-038 | (Krok 2.3.1) |
| Aminokwasy endogenne | Thermo-Fisher | 11140-035 | (krok 2.3.1) |
| Suplement N2 | Thermo-Fisher | 17502-048 | (krok 2.3.1) |
| Penicylina / Streptomycyna | Thermo-Fisher | 15140-122 | 50 U / ml stężenie końcowe (etap 2.3.1) |
| Heparyna klasa I-A, ≥ 180 jednostek USP/mg | Sigma-Aldrich | H3149-100KU | 2 i mikro; g / ml końcowe stężenie (krok 2.3.1) |
| bFGF | Thermo-Fisher | 13256-029 | 20 ng / ml końcowe stężenie dodane przed użyciem (krok 2.3.1) |
| Matrigel Basement Membrane Matrix | Corning | 354234 | 1:100 (krok 2.2). Rozmrozić Matrigel na lodzie, przygotować 200 μ L i przechowywać je w temperaturze -80 stopni Celsjusza. Do powlekania rozcieńczyć 200 μ L podwielokrotność w 20 ml zimnego podłoża DMEM/F12. |
| Laminin | Sigma-Aldrich | L2020 | 1:100 (krok 2.2). Rozcieńczyć w PBS 1x. |
| Nazwa | Firma | Numer katalogowy | Komentarze |
| Complete Neuronal Differentiation medium (ND): | |||
| Neurobasal Medium | Thermo-Fisher | 21103049 | (Krok 2.4.11) |
| Suplementy B-27 (50x) | Thermo-Fisher | 17504044 | (Krok 2.4.11) |
| Suplement N2 | Thermo-Fisher | 17502-048 | (Krok 2.4.11) |
| Penicylina/Streptomycyna | Thermo-Fisher | 15140-122 | 50 U/ml stężenie końcowe (Krok 2.4.11) |
| GDNF | Thermo-Fisher | PHC7045 | 1 ng/ml stężenie końcowe. Dodano przed użyciem. (Krok 2.4.11) |
| BDNF | Thermo-Fisher | PHC7074 | stężenie końcowe 2,5 ng/ml. Dodano przed użyciem. (Krok 2.4.11) |
| Nazwa | Firma | Numer katalogowy | Komentarze |
| Podłoże do indukcji neuronów (NI): | |||
| DMEM/F12 | Thermo-Fisher | 3133-038 | (Krok 3.3) |
| Aminokwasy endogenne | Thermo-Fisher | 11140-035 | (Krok 3.3) |
| Suplement N2 | Thermo-Fisher | 17502-048 | (Krok 3.3) |
| Penicylina / Streptomycyna | Thermo-Fisher | 15140-122 | 50 U / ml Końcowe stężenie (Krok 3.3) |
| Heparyna Stopień I-A, ≥ 180 jednostek USP/mg | Sigma-Aldrich | H3149-100KU | 2 i mikro; g / ml końcowe stężenie (krok 3.3) |
| Suplement B-27 (50 razy), bez witaminy A | Thermo-Fisher | 12587010 | (krok 3.3) |
| L-glutamina 200 mM roztwór | Thermo-Fisher | 25030-081 | 2 mM stężenie końcowe (krok 3.3) |
| bFGF | Thermo-Fisher | 13256-029 | 10 ng / ml stężenie końcowe. Dodano przed użyciem (krok 3.3) |
| EGF | Thermo-Fisher | PHG6045 | stężeniu końcowym 10 ng/ml. Dodano przed użyciem (Krok 3.3) |
| BDNF | Thermo-Fisher | PHC7074 | stężenie końcowe 2,5 ng/ml. Dodano przed użyciem (Krok 3.3) |
| Zdefiniowany inhibitor trypsyny (DTI) | Thermo-Fisher | R007-100 | Wstępnie podgrzany w temperaturze 37 & stopni C. Dodaj równą ilość DTI do Trypsin-EDTA (Krok 3.10) |
| Trypsyna-EDTA (0,5%), bez czerwieni fenolowej | Thermo-Fisher | 15400054 | 1:10. Rozcieńczyć Trypsynę-EDTA w PBS 1x (bez wapnia i magnezu), wstępnie podgrzać roztwór w temperaturze 37 °; C (Krok 3.8) |
| Pożywka do kriokonserwacji komórek CryoStor | Sigma-Aldrich | C2874-100ML( | Krok 4.2) |
| Trypan Blue (0,4%) | Sigma-Aldrich | T8154-100ML | wielu producentów / dostawców |
| Nazwa | Firma | Numer katalogowy | Komentarze |
| TaqMan Zestawy sond i odczynniki do analizy ekspresji genów: | |||
| RNAqueous-Micro kit | Thermo-Fisher | AM1931 | (Step 5.1.6) |
| Zestawy do odwrotnej transkrypcji cDNA o dużej pojemności | Thermo-Fisher | 4368814 | |
| TaqMan Gene Expression Master Mix | Thermo-Fisher | 4369016 | |
| GFAP | Thermo-Fisher | Hs00909233_m1 | |
| MAP2 | Thermo-Fisher | Hs00258900_m1 | |
| NQO1 | Thermo-Fisher | Hs02512143_s1 | |
| SRXN1 | Thermo-Fisher | Hs00607800_m1 | |
| HMOX1 | Thermo-Fisher | Hs01110250_m1 | |
| GSR | Thermo-Fisher | Hs00167317_m1 | |
| PAX6 | Thermo-Fisher | Hs01088112_m1 | |
| NES | Thermo-Fisher | Hs00707120_s1 | |
| GRIA1 | Thermo-Fisher | Hs00181348_m1 | |
| GAP43 | Thermo-Fisher | Hs00967138_m1 | |
| GABRA3 | Thermo-Fisher | Hs00968132_m1 | |
| GABRA1 | Thermo-Fisher | Hs00168058_m1 | |
| NR4A2 | Thermo-Fisher | Hs00428691_m1 | |
| TH | Thermo-Fisher | Hs00165941_m1 | |
| GAPDH | Thermo-Fisher | Hs02758991_g1 | |
| ACTB | Thermo-Fisher | Hs99999903_m1 | |
| MAPT | Thermo-Fisher | Hs00902194_m1 | |
| SYP | Thermo-Fisher | Hs00300531_m1 | |
| NANOG | Thermo-Fisher | Hs04260366_g1 | |
| POU5F1 (PAŹ 4) | Thermo-Fisher | Hs04195369_s1 | |
| SOX1 | Thermo-Fisher | Hs01057642_s1 | |
| AFP | Thermo-Fisher | Hs00173490_m1 | |
| KRT18 | Thermo-Fisher | Hs01941416_g1 | |
| NPPA | Thermo-Fisher | Hs00383230_g1 | |
| T | Thermo-Fisher | Hs00610080_m1 | |
| NCAM1 | Thermo-Fisher | Hs00941821_m1 | |
| NR4A1 | Thermo-Fisher | Hs00374226_m1 | |
| PHOX2A | Thermo-Fisher | Hs00605931_mH | |
| PHOX2B | Thermo-Fisher | Hs00243679_m1 | |
| NARG2 | Thermo-Fisher | Hs00973298_g1 | |
| SLC18A3 | Thermo-Fisher | Hs00268179_s1 | |
| SLC5A7 | Thermo-Fisher | Hs00222367_m1 | |
| ISL1 | Thermo-Fisher | Hs00158126_m1 | |
| LHX3 | Thermo-Fisher | Hs01033412_m1 | |
| TaqMan Matryca kinaz białkowych | Thermo-Fisher | 4418721 | |
| Nazwa | Company | Numer katalogowy | Uwagi |
| Przeciwciała i odczynniki do barwienia immunologicznego: | |||
| B-III-tubulina (Tuj1) | Covance | MMS-435P | 1:500 (krok 5.2.5). Można również stosować inne przeciwciała. |
| MAP2 | Sigma Aldrich | M4403 | 1:500 |
| NF200 | Sigma Aldrich | N4142 | 1:1000 |
| GFAP | Acris Antibodies GmbH | AP02002SU-N | 1:500 |
| Nestin | Sigma-Aldrich | N5413 | 1:200 |
| synaptofizyna (SYN) | Abcam | AB14692 | 1:200 |
| Tau | Thermo-Fisher | MA5-12808 | 1:100 |
| Nrf2 | Abcam | AB62352 | 1:200 |
| Keap1 | Abcam | AB66620 | 1:200 |
| sulfiredoxin1 (SRXN1) | Abcam | AB92298 | 1:200 |
| NAD(P)H oksydoreduktaza chinonowa 1 (NQO1) | Abcam | AB2346 | 1:200 |
| OCT4 | milipory | MAB4401 | 1:100 |
| SSEA3 | milipory | MAB4303 | 1:100 |
| Tra1-60 | Milipore | MAB4360 | 1:250 |
| Hydroksylaza tyrozyny (TH) | Milipora | AB152 | 1:200 |
| Kwas gamma-aminomasłowy (GABA) | Sigma-Aldrich | A0310 | 1:100 |
| Pęcherzykowy transporter glutaminianu 1 (VGlut1) | Abcam | AB72311 | 1:500 |
| Paraformaldehyd | Sigma-Aldrich | P6148-500G | 4% (4% Można również stosować formaldehyd) |
| DPBS, bez wapnia, bez magnezu | Thermo-Fisher | 14190144 | |
| Triton-X-100 Roztwór | Sigma-Aldrich | 93443-100ML | 0,1% |
| BSA 35% | Sigma-Aldrich | A7979-50ML | 3,5% |
| Przeciwciało wtórne adsorbowane krzyżowo przeciwko królikowi IgG (H + L), koniugat DyLight 594 | Thermo-Fisher | SA5-10040 | 1:500. (Krok 5.2.7) Można również stosować inne przeciwciała drugorzędowe sprzężone z fluorochromem. W takim przypadku odpowiednie rozcieńczenia powinny zostać przetestowane przez użytkownika końcowego. |
| Przeciwciało wtórne adsorbowane krzyżowo przeciwko myszemu IgG (H + L), koniugat DyLight 488 | Thermo-Fisher | SA5-10166 | 1:500 |
| Przeciwciało wtórne adsorbowane krzyżowo przeciwko kozom IgG (H + L), koniugat DyLight 488 | Thermo-Fisher | SA5-10086 | 1:500 |
| Roztwór DAPI (1 mg / ml) | Thermo-Fisher | 62248 | 1:1000 (krok 5.2.7) |
| Nazwa | Company | Numer katalogowy | Komentarze |
| Przeciwciała dla macierzy białek odwróconej fazy (RPPA): | |||
| 4E-BP1 (S65) | Abcam | AB81297 | 1:250 (Uwaga po kroku 5.2.8) |
| Akt (T308) | Sygnalizacja komórkowa | 9275 | 1:100 |
| Akt (S473) | Sygnalizacja komórkowa | 9271 | 1:100 |
| AMPKalpha (T172) | Sygnalizacja komórkowa | 2531 | 1:100 |
| AMPKbeta1 (S108) | Sygnalizacja komórkowa | 4181 | 1:100 |
| ATF-2 (T71) | Sygnalizacja komórkowa | 9221 | 1:100 |
| C-JUN (S63) | Sygnalizacja komórkowa | 9261 | 1:200 |
| C-JUN (S73) | Sygnalizacja komórkowa | 9164 | 1:200 |
| c-Kit (Y719) | Sygnalizacja komórkowa | 3391 | 1:250 |
| CREB (S133) | Sygnalizacja komórkowa | 9191 | 1:100 |
| EGFR (Y1068) | Sygnalizacja komórkowa | 2234 | 1:50 |
| ErbB2/HER2 (Y1248) | Sygnalizacja komórkowa | 2247 | 1:100 |
| ERK 1/2, p44/42 (T202/Y204) | Sygnalizacja komórkowa | 9101 | 1:2000 |
| GSK-3alpha (S21) | Sygnalizacja komórkowa | 9337 | 1:50 |
| Jak1 (Y1022/1023) | Sygnalizacja komórkowa | 3331 | 1:100 |
| Lck (Y505) | Sygnalizacja komórkowa | 2751 | 1:500 |
| LKB1 (S428) | Sygnalizacja komórkowa | 3051 | 1:100 |
| mTOR (S2448) | Sygnalizacja komórkowa | 5536 | 1:100 |
| NFkB p65 (S536) | Sygnalizacja komórkowa | 3031 | 1:50 |
| p70 Kinaza S6 (T389) | Sygnalizacja komórkowa | 9205 | 1:200 |
| PDK1 (S241) | Sygnalizacja komórkowa | 3061 | 1:100 |
| PKA C (T197) | Sygnalizacja komórkowa | 4781 | 1:250 |
| PRAS40 (T246) | BioSource | 44-1100 | 1:2000 |
| PTEN (S380) | Sygnalizacja komórkowa | 9551 | 1:500 |
| Smad1 (S463/465), Smad5 (S463/465), Smad8 (S426/428) | Sygnalizacja komórkowa | 9511 | 1:500 |
| Src (Y527) | Sygnalizacja komórkowa | 2105 | 1:500 |
| Rodzina Src (Y416) | Sygnalizacja komórkowa | 2101 | 1:200 |
| Stat1 (Y701) | Sygnalizacja komórkowa | 9171 | 1:200 |
| Stat3 (S727) | Sygnalizacja komórkowa | 9134 | 1:200 |
| Zap-70 (Y319) | Enogene | E011159 | 1:100 |
| β Katenina (S33/37/T41) | Sygnalizacja komórkowa | 9561 | 1:250 |
| CREB | Upstate Biotechnologies | 06-863 | 1:100 |
| Sygnalizacja komórkowa Fos B | 2251 | 1:200 | |
| Sygnalizacja komórkowa | GRB2 | 3972 | 1:2000 |
| HSP70 | Stressgen | SPA-810 | 1:100 |
| Sygnalizacja komórkowa | c-jun | 9165 | 1:100 |
| Kip1 / p27 | BD | 610241 | 1:100 |
| Sygnalizacja komórkowa | Lck | 2984 | 1:250 |
| Sygnalizacja komórkowa | Mcl-1 | 4572 | 1:80 |
| Sygnalizacja komórkowa | Musashi | 2154 | 1:100 |
| Sygnalizacja komórkowa | NOTCH1 | 3439 | 1:100 |
| Sygnalizacja komórkowa | PTEN | 9552 | 1:500 |
| SGK1 | Abnova | PAB4590 | 1:250 |
| Sygnalizacja komórkowa | Zap-70 | 2705 | 1:250 |
| β-Catenin | Abcam | AB32572 | 1:1000 |
| Dll4 | Abcam | AB7280 | 1:500 |
| Shh | Abcam | AB53281 | 1:250 |
| HIF-1&alfa; | BD | 610958 | 1:50 |
| NUMB PAN-ISO | Upstate Biotechnologies | 07-207 | 1:400 |
| NUMB-L | Chemicon | AB15145 | 1:750 |
| Cyklina B | BD | 610220 | 1:75 |
| c-Myc | Calbiochem | OP-10 | 1:100 |
| Zestaw BCIP/NBT | Thermo-Fisher | 002209 | (Uwaga po kroku 5.2.8). Zestaw służy do pomiaru aktywności fosfatazy alkalicznej, można stosować podobne zestawy. |
| Nazwa | Firma | Numer katalogowy | >Komentarze |
| Przeciwciała do cytometrii przepływowej: | |||
| SSEA1 Przeciwciało, koniugat Pacific Blue | Thermo-Fisher | MHCD1528 | 1:100 (Uwaga po kroku 5.2.8) |
| Przeciwciało SSEA4 (MC813-70), Alexa Fluor 647 | Thermo-Fisher | SSEA421 | 1:100 |
| Nazwa | Firma | Numer katalogowy | Uwagi |
| Specyficzne instrumenty, narzędzia i oprogramowanie: | |||
| Można zastosować automatyczny licznik komórek Countess | Thermo-Fisher | C10227 | Komora Neubauera lub inny odpowiedni hemocytometr szklany. |
| MEA1060-Inv-BC | Systemy wielokanałowe | MEA1060-Inv-BC | (krok 5.3) |
| MEA1060-BC oprogramowanie sterujące | Systemy wielokanałowe | MEA1060-BC( | krok 5.3) |
| Systemy wielokanałowe | NeuroExplorer (NE) | (krok 5.3) Do przetwarzania końcowego danych MEA | |
| Matryce wieloelektrodowe (MEA) | Systemy wielokanałowe | 60MEA100/10iR-Ti-gr | (krok 5.3) Jednodołkowy chip MEA |
| ArrayScan XTI High Content Platform | Thermo-Fisher | ASN00002P | (Krok 5.2.8) Średnią fluorescencję można określić ilościowo przy użyciu określonych algorytmów ArrayScan (np. Bioaplikacje Cytotoksyczność V.4 i NucTrans V.4). Zaleca się wykonanie co najmniej 20 zdjęć / studnię i wykonanie 7-8 wewnętrznych powtórzeń na warunek |
| 7900HT Szybki system PCR w czasie rzeczywistym | Thermo-Fisher | 4351405 | (krok 5.1.6) |
| Strzykawka do insuliny BD ULTRA-THIN (z igłą 30G) | BD | 328280 | (kroki 1.3.1, 2.1.2 i 2.4.1) |
| StemPro EZPassage Jednorazowe narzędzie do pasowania komórek macierzystych | ThermoFisher | 23181010 | To narzędzie do cięcia kolonii może być używane jako alternatywa dla użycia strzykawek 30G z igłą 1 ml (Krok 1.3.1) |
| Szalka Petriego z ultra-niską nasadką (60 mm) | Corning | 10010582 | (Krok 2.1.8) Można również użyć innych marek. |
| Mr. Frosty Pojemnik do zamrażania | Sigma-Aldrich | C1562-1EA |
Bibliografia
- NRC. Toxicity Testing in the 21st Century: A Vision and a Strategy. , National Academy Press. Washington, DC. (2007).
- Drews, K., Jozefczuk, J., Prigione, A., Adjaye, J. Human induced pluripotent stem cells--from mechanisms to clinical applications. J Mol Med (Berl). 90 (7), 735-745 (2012).
- Ho, P. J., Yen, M. L., Yet, S. F., Yen, B. L. Current applications of human pluripotent stem cells: possibilities and challenges. Cell Transplant. 21 (5), 801-814 (2012).
- Krueger, W. H., Swanson, L. C., Tanasijevic, B., Rasmussen, T. P. Natural and artificial routes to pluripotency. Int J Dev Biol. 54 (11-12), 1545-1564 (2010).
- Pistollato, F., Bremer-Hoffmann, S., Healy, L., Young, L., Stacey, G. Standardization of pluripotent stem cell cultures for toxicity testing. Expert Opin Drug Metab Toxicol. 8 (2), 239-257 (2012).
- Pistollato, F., et al. Development of a pluripotent stem cell derived neuronal model to identify chemically induced pathway perturbations in relation to neurotoxicity: effects of CREB pathway inhibition. Toxicol Appl Pharmacol. 280 (2), 378-388 (2014).
- Zagoura, D., Canovas-Jorda, D., Pistollato, F., Bremer-Hoffmann, S., Bal-Price, A. Evaluation of the rotenone-induced activation of the Nrf2 pathway in a neuronal model derived from human induced pluripotent stem cells. Neurochem Int. , (2016).
- Standard operating procedure for differentiation of human induced pluripotent stem cells into post-mitotic neurons and glial cells. EURL ECVAM. , Available from: https://ecvam-dbalm.jrc.ec.europa.eu/methods-and-protocols/protocol/standard-operating-procedure-for-differentiation-of-human-induced-pluripotent-stem-cells-into-post-mitotic-neurons-and-glial-cells-%28mixed-culture%29-protocol-no.-165/key/p_1570 (2016).
- Standard operating procedure for expansion of rosette-derived neural stem cells. EURL ECVAM. , Available from: https://ecvam-dbalm.jrc.ec.europa.eu/methods-and-protocols/protocol/standard-operating-procedure-for-expansion-of-rosette-derived-neural-stem-cells-protocol-no.-166/key/p_1571 (2016).
- Schmittgen, T. D., Livak, K. J. Analyzing real-time PCR data by the comparative C(T) method. Nat Protoc. 3 (6), 1101-1108 (2008).
- Brien, P. J., et al. High concordance of drug-induced human hepatotoxicity with in vitro cytotoxicity measured in a novel cell-based model using high content screening. Arch Toxicol. 80 (9), 580-604 (2006).
- Accordi, B., et al. Functional protein network activation mapping reveals new potential molecular drug targets for poor prognosis pediatric BCP-ALL. PLoS One. 5 (10), e13552(2010).
- Vassallo, A., et al. A multi-laboratory evaluation of microelectrode array-based measurements of neural network activity for acute neurotoxicity testing. Neurotoxicology. , (2016).
- Shamblott, M. J., et al. Human embryonic germ cell derivatives express a broad range of developmentally distinct markers and proliferate extensively in vitro. Proc Natl Acad Sci U S A. 98 (1), 113-118 (2001).
- Bryan, H. K., Olayanju, A., Goldring, C. E., Park, B. K. The Nrf2 cell defence pathway: Keap1-dependent and -independent mechanisms of regulation. Biochem Pharmacol. 85 (6), 705-717 (2013).
- Tufekci, K. U., Civi Bayin, E., Genc, S., Genc, K. The Nrf2/ARE Pathway: A Promising Target to Counteract Mitochondrial Dysfunction in Parkinson's Disease. Parkinsons Dis. , 314082(2011).
- Kovac, S., et al. Nrf2 regulates ROS production by mitochondria and NADPH oxidase. Biochim Biophys Acta. 1850 (4), 794-801 (2015).
- Lee, J. M., Shih, A. Y., Murphy, T. H., Johnson, J. A. NF-E2-related factor-2 mediates neuroprotection against mitochondrial complex I inhibitors and increased concentrations of intracellular calcium in primary cortical neurons. J Biol Chem. 278 (39), 37948-37956 (2003).
- Itoh, K., et al. An Nrf2/small Maf heterodimer mediates the induction of phase II detoxifying enzyme genes through antioxidant response elements. Biochem Biophys Res Commun. 236 (2), 313-322 (1997).
- Li, L., et al. Nrf2/ARE pathway activation, HO-1 and NQO1 induction by polychlorinated biphenyl quinone is associated with reactive oxygen species and PI3K/AKT signaling. Chem Biol Interact. , 56-67 (2014).
- Cannon, J. R., et al. A highly reproducible rotenone model of Parkinson's disease. Neurobiol Dis. 34 (2), 279-290 (2009).
- Sherer, T. B., Kim, J. H., Betarbet, R., Greenamyre, J. T. Subcutaneous rotenone exposure causes highly selective dopaminergic degeneration and alpha-synuclein aggregation. Exp Neurol. 179 (1), 9-16 (2003).
- Testa, C. M., Sherer, T. B., Greenamyre, J. T. Rotenone induces oxidative stress and dopaminergic neuron damage in organotypic substantia nigra cultures. Brain Res Mol Brain Res. 134 (1), 109-118 (2005).
- Tukey and Dunnett methods. GraphPad. , Available from: http://www.graphpad.com/guides/prism/7/statistics/index.htm?stat_the_methods_of_tukey_and_dunne.htm (2017).
- Zhou, J., et al. High-efficiency induction of neural conversion in human ESCs and human induced pluripotent stem cells with a single chemical inhibitor of transforming growth factor beta superfamily receptors. Stem Cells. 28 (10), 1741-1750 (2010).
- Topol, A., Tran, N. N., Brennand, K. J. A Guide to Generating and Using hiPSC Derived NPCs for the Study of Neurological Diseases. J Vis Exp. (96), e52495(2015).
- Jiang, Y., Zhang, M. J., Hu, B. Y. Specification of functional neurons and glia from human pluripotent stem cells. Protein Cell. 3 (11), 818-825 (2012).
- Parsons, X. H., et al. Efficient derivation of human neuronal progenitors and neurons from pluripotent human embryonic stem cells with small molecule induction. J Vis Exp. (56), e3273(2011).
- Shi, Y., Kirwan, P., Livesey, F. J. Directed differentiation of human pluripotent stem cells to cerebral cortex neurons and neural networks. Nat Protoc. 7 (10), 1836-1846 (2012).
- Zeng, H., et al. Specification of region-specific neurons including forebrain glutamatergic neurons from human induced pluripotent stem cells. PLoS One. 5 (7), e11853(2010).
- Zeng, X., et al. An in vitro model of human dopaminergic neurons derived from embryonic stem cells: MPP+ toxicity and GDNF neuroprotection. Neuropsychopharmacology. 31 (12), 2708-2715 (2006).
- Paşca, A. M., et al. Functional cortical neurons and astrocytes from human pluripotent stem cells in 3D culture. Nat Methods. 12 (7), 671-678 (2015).
- Almeida, S., et al. Modeling key pathological features of frontotemporal dementia with C9ORF72 repeat expansion in iPSC-derived human neurons. Acta Neuropathol. 126 (3), 385-399 (2013).
- Urbán, N., Guillemot, F. Neurogenesis in the embryonic and adult brain: same regulators, different roles. Front Cell Neurosci. 8, 396(2014).
- Kriegstein, A., Alvarez-Buylla, A. The glial nature of embryonic and adult neural stem cells. Annu Rev Neurosci. 32, 149-184 (2009).
- Krencik, R., Weick, J. P., Liu, Y., Zhang, Z. J., Zhang, S. C. Specification of transplantable astroglial subtypes from human pluripotent stem cells. Nat Biotechnol. 29 (6), 528-534 (2011).
- Krencik, R., Zhang, S. C. Directed differentiation of functional astroglial subtypes from human pluripotent stem cells. Nat Protoc. 6 (11), 1710-1717 (2011).
- Nguyen, T., Nioi, P., Pickett, C. B. The Nrf2-antioxidant response element signaling pathway and its activation by oxidative stress. J Biol Chem. 284 (20), 13291-13295 (2009).
- Bal-Price, A., et al. Putative adverse outcome pathways relevant to neurotoxicity. Crit Rev Toxicol. 45 (1), 83-91 (2015).
- Cabezas, R., El-Bacha, R. S., Gonzalez, J., Barreto, G. E. Mitochondrial functions in astrocytes: neuroprotective implications from oxidative damage by rotenone. Neurosci Res. 74 (2), 80-90 (2012).
- Swarnkar, S., et al. Astrocyte activation: a key step in rotenone induced cytotoxicity and DNA damage. Neurochem Res. 37 (10), 2178-2189 (2012).
- Canovas-Jorda, D., Louisse, J., Pistollato, F., Zagoura, D., Bremer, S. Regenerative toxicology: the role of stem cells in the development of chronic toxicities. Expert Opin Drug Metab Toxicol. 10 (1), 39-55 (2014).
Przedruki i uprawnienia
