Prezentujemy nowatorską metodę, która wykorzystuje fotoczułe kopolimery blokowe do bardziej efektywnej czasoprzestrzennej kontroli wyciszania genów bez wykrywalnych efektów poza celem. Ponadto zmiany w ekspresji genów można przewidzieć za pomocą prostych testów uwalniania siRNA i prostego modelowania kinetycznego.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Przewidywanie wyciszania genów poprzez czasoprzestrzenną kontrolę uwalniania siRNA z reagujących na światło nanonośników polimerowych
W tym artykule
Podsumowanie
Streszczenie
Potrzebne są nowe materiały i metody, aby lepiej kontrolować wiązanie i uwalnianie kwasów nukleinowych dla szerokiego zakresu zastosowań, które wymagają precyzyjnej regulacji aktywności genów. W szczególności nowatorskie materiały reagujące na bodźce, o ulepszonej czasoprzestrzennej kontroli ekspresji genów, odblokują translacyjne platformy w zakresie odkrywania leków i technologii medycyny regeneracyjnej. Co więcej, zwiększona zdolność do kontrolowania uwalniania kwasów nukleinowych z materiałów umożliwiłaby opracowanie uproszczonych metod przewidywania a priori skuteczności nanonośników, co doprowadziłoby do przyspieszonych badań przesiewowych pojazdów dostawczych. W niniejszym artykule przedstawiamy protokół przewidywania skuteczności wyciszania genów i osiągania czasoprzestrzennej kontroli nad ekspresją genów za pomocą modułowego systemu nanonośników reagującego na światło. Małe interferujące RNA (siRNA) są skompleksowane z polimerami mPEG-b-poli(5-(3-(amino)propoksy)-2-nitrobenzyl metakrylan) (mPEG-b-P(APNBMA)) w celu utworzenia stabilnych nanonośników, które można kontrolować za pomocą światła, aby ułatwić dostrajanie uwalniania siRNA w zależności od tego, co można dostroić. Przedstawiamy dwa uzupełniające się testy wykorzystujące spektroskopię korelacji fluorescencji i elektroforezę żelową w celu dokładnego określenia ilościowego uwalniania siRNA z roztworów naśladujących środowiska wewnątrzkomórkowe. Informacje uzyskane z tych testów zostały włączone do prostego modelu kinetycznego interferencji RNA (RNAi) w celu przewidzenia dynamicznych reakcji wyciszania na różne warunki fotobodźca. Z kolei te zoptymalizowane warunki napromieniania pozwoliły na udoskonalenie nowego protokołu czasoprzestrzennego wyciszania genów. Ta metoda może generować wzorce komórkowe w ekspresji genów z rozdzielczością komórka-komórka i bez wykrywalnych efektów poza celem. Podsumowując, nasze podejście oferuje łatwą w użyciu metodę przewidywania dynamicznych zmian w ekspresji genów i precyzyjnego kontrolowania aktywności siRNA w przestrzeni i czasie. Ten zestaw testów można łatwo dostosować do testowania szerokiej gamy innych systemów reagujących na bodźce w celu sprostania kluczowym wyzwaniom związanym z wieloma zastosowaniami w badaniach biomedycznych i medycynie.
Wprowadzenie
Małe interferujące RNA (siRNA) pośredniczą w potranskrypcyjnym wyciszaniu genów poprzez katalityczny szlak RNAi, który jest wysoce specyficzny, silny i możliwy do dostosowania do praktycznie każdego docelowego genu1. Te obiecujące cechy umożliwiły postęp terapii siRNA w badaniach klinicznych na ludziach w leczeniu wielu chorób, w tym czerniaka z przerzutami i hemofilii2,3. Nadal jednak występują poważne problemy z dostarczaniem, które utrudniają tłumaczenie4. W szczególności pojazdy dostawcze muszą pozostać stabilne i chronić siRNA przed degradacją zewnątrzkomórkową, a jednocześnie uwalniać ładunek do cytoplasm5. Co więcej, wiele zastosowań RNAi wymaga ulepszonych metod regulacji wyciszania genów w przestrzeni i czasie6, co zmniejszy skutki uboczne w terapiach siRNA7 i umożliwi transformacyjny postęp w zastosowaniach od mikromacierzy komórkowych do odkrywania leków8 do modulacji odpowiedzi komórek w rusztowaniach regeneracyjnych9. Wyzwania te podkreślają potrzebę opracowania nowych materiałów i metod, aby lepiej kontrolować wiązanie i uwalnianie w nanonośnikach siRNA.
Jedną z najbardziej obiecujących strategii kontrolowania uwalniania siRNA i poprawy regulacji czasoprzestrzennej jest wykorzystanie materiałów reagujących na bodźce10. Na przykład, szeroka gama biomateriałów została zaprojektowana ze zmiennym powinowactwem do wiązania kwasów nukleinowych w odpowiedzi na zmieniony potencjał redoks lub pH, lub zastosowane pola magnetyczne, ultradźwięki lub światło11. Chociaż wiele z tych systemów wykazuje lepszą kontrolę nad aktywnością kwasów nukleinowych, użycie światła jako wyzwalacza jest szczególnie korzystne ze względu na jego natychmiastową reakcję czasową, precyzyjną rozdzielczość przestrzenną i łatwość dostrajania12. Co więcej, wykazano potencjał technologii światłoczułych w zakresie regulacji ekspresji genów dzięki najnowocześniejszym indukowalnym systemom promotorów i regulatorów optogenetycznych; Jednak systemy te borykają się z licznymi wyzwaniami, w tym ograniczonymi możliwościami regulacji genów endogennych, obawami dotyczącymi bezpieczeństwa, takimi jak immunogenność, oraz trudnościami w dostarczaniu zestawów wieloskładnikowych13,14,15. Fotoczułe nanonośniki siRNA idealnie nadają się do przezwyciężenia tych wad i zapewniają prostsze i bardziej niezawodne podejście do czasoprzestrzennej modulacji ekspresji genów16,17,18. Niestety, metody pozwalające na dokładne przewidywanie wynikowej odpowiedzi na knockdown białek pozostają nieuchwytne.
Kluczowym wyzwaniem jest to, że ilościowe oceny uwalniania siRNA są rzadkie19,20, a nawet gdy te oceny są wykonywane, nie zostały one połączone z analizami dynamiki obrotu siRNA/białka. Zarówno ilość uwalnianego siRNA, jak i jego trwałość/czas życia są ważnymi determinantami wynikającej dynamiki wyciszania genów; w związku z tym brak takich informacji jest poważnym rozłączeniem, które uniemożliwia dokładne przewidzenie odpowiedzi na dawkę w RNAi21. Sprostanie temu wyzwaniu przyspieszyłoby formułowanie odpowiednich relacji struktura-funkcja w nanonośnikach i pozwoliłoby lepiej informować o projektach biomateriałów22. Co więcej, takie podejścia umożliwiłyby opracowanie skuteczniejszych protokołów dawkowania siRNA. Próbując zrozumieć dynamiczną reakcję wyciszania, kilka grup zbadało modele matematyczne RNAi23,24,25. Ramy te z powodzeniem dostarczyły informacji na temat zmian w ekspresji genów za pośrednictwem siRNA i zidentyfikowały kroki ograniczające szybkość26. Jednak modele te zostały zastosowane tylko do komercyjnych systemów dostarczania genów (np. Lipofektaminy i polietyleniminy (PEI)), które nie są zdolne do kontrolowanego uwalniania siRNA, a złożoność modeli poważnie ograniczyła ich użyteczność27. Niedociągnięcia te uwypuklają niezaspokojone zapotrzebowanie na nowe materiały zdolne do precyzyjnego uwalniania siRNA w połączeniu z usprawnionymi i łatwymi w użyciu predykcyjnymi modelami kinetycznymi.
Nasza metoda rozwiązuje wszystkie te wyzwania poprzez integrację światłoczułej platformy nanonośników z sprzężonymi metodami do ilościowego określania dynamiki wolnego siRNA i modelowej dynamiki RNAi. W szczególności precyzyjnie kontrolowane uwalnianie siRNA na naszej platformie28 jest monitorowane za pomocą dwóch uzupełniających się metod dokładnego ilościowego określania sherpsulowanego i niezwiązanego siRNA. Dane eksperymentalne z tych testów są wprowadzane do prostego modelu kinetycznego w celu przewidywania skuteczności wyciszania genów a priori29. Wreszcie, charakter włączania/wyłączania nanonośników można łatwo wykorzystać do generowania wzorców komórkowych w ekspresji genów z kontrolą przestrzenną na skali długości komórki. W związku z tym metoda ta zapewnia łatwą do dostosowania metodę kontrolowania i przewidywania wyciszania genów w różnych zastosowaniach, które skorzystałyby na czasoprzestrzennej regulacji zachowania komórek.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Formułowanie nanonośników siRNA
- Przygotować oddzielne roztwory siRNA oraz mPEG-b-P(APNBMA) o równych objętościach, rozcieńczone w 20 mM buforze z kwasem 4-(2-hydroksyetylo)piperazyno-1-etanosulfonowym (HEPES) o pH 6,0.
- Dodać siRNA w stężeniu 32 µg/mL do roztworu 20 mM HEPES.
UWAGA: Wykorzystane siRNA było nietargetowaną, uniwersalną sekwencją kontrolną negatywną; siRNA można jednak zaprojektować tak, aby targetowało dowolny wybrany gen. - Rozpuścić polimery mPEG-b-P(APNBMA) w roztworze 20 mM HEPES. Dodać odpowiednią ilość mPEG-b-P(APNBMA), aby otrzymać roztwór o stężeniu 20 µg/mL, tak aby stosunek N/P (N – grupy aminowe w mPEG-b-P(APNBMA); P – grupy fosforanowe w siRNA) wynosił 4.
UWAGA: Protokół syntezy polimerów mPEG-b-P(APNBMA) został opisany w innym opracowaniu30.
- Dodać siRNA w stężeniu 32 µg/mL do roztworu 20 mM HEPES.
- Dodawać roztwór mPEG-b-P(APNBMA) kroplami do równej objętości roztworu siRNA, delikatnie mieszając na wortexie. Po dodaniu polimeru kontynuować mieszanie na wortexie przez 30 s. Inkubować próbki w ciemności w temperaturze pokojowej przez 30 min.
2. Pomiar uwalniania siRNA za pomocą elektroforezy w żelu
- Przygotować nanonośniki zgodnie z krokami 1.1-1.2, skalując objętości w zależności od pożądanej liczby próbek.
- Wymieszaj nanonośnik z dodecylosiarczanem sodu (SDS).
- Przygotuj roztwór SDS w wodzie o stężeniu 1 mg/mL. Odmierz taką ilość roztworu SDS, która pozwoli na przygotowanie roztworów o stosunku S/P (S – grupy siarczanowe w SDS; P – grupy fosforanowe w siRNA) równym 15.
UWAGA: Jeśli roztwór polipleksów zawiera 1 µg siRNA, 13 µg należy dodać SDS, aby uzyskać stosunek S/P równy 15. - Do każdego roztworu nanonośnika dodawaj kroplami roztwór SDS, delikatnie mieszając na wstrząsarce wiorowej. Po dodaniu SDS kontynuuj wstrząsanie przez 30 s.
- Odwiruj próbki przy 3 0 x g przez 5 s. Inkubuj próbki w ciemności w temperaturze pokojowej przez 30 min.
- Przygotuj roztwór SDS w wodzie o stężeniu 1 mg/mL. Odmierz taką ilość roztworu SDS, która pozwoli na przygotowanie roztworów o stosunku S/P (S – grupy siarczanowe w SDS; P – grupy fosforanowe w siRNA) równym 15.
- Zkalibrować i ustawić laser UV z filtrem 365 nm na natężenie 20 W/m. Należy upewnić się, że natężenie światła jest mierzone w miejscu, w którym znajdzie się dno naczynia z roztworem próbki.
- Należy wprowadzić roztwór nanonośnika/SDS do komory szklanej, składającej się ze szkiełek przedmiotowych oddzielonych uszczelką gumową.
- Wstępnie umyj szkiełka przedmiotowe w roztworze etanolu i wody o proporcjach 7:3 (v/v), a następnie całkowicie osusz. W gumowej uszczelce wytnij otwór (prostokąt o wymiarach ok. 2 x 3 cm). Umieść gumową uszczelkę na szkiełku przedmiotowym.
- Nanieś pipetą roztwór nanonośnika/SDS na szkiełko przedmiotowe, wewnątrz otworu uszczelki gumowej. Nalej nadmiar roztworu (20 µL (z nadmiarem) na szkiełko przedmiotowe, unikając kontaktu z gumową uszczelką).
UWAGA: W kolejnych krokach nastąpi ubytek części cieczy. - Umieść drugie szkiełko przedmiotowe na uszczelce. Aby uniknąć powstania pęcherzyków powietrza, opuść najpierw jeden koniec szkiełka, a następnie powoli opuść drugi koniec.
- Przymocuj żabki biurowe do każdej strony komory szklanej, aby utrzymać ją w zamknięciu.
- Naświetlaj próbki przez pożądany czas (np., 0–60 min) przy użyciu lasera UV z filtrem 365 nm o intensywności 20 W/m. Zdjąć żabki zaciskowe i otworzyć komorę.
- Pipeta 25 µL próbek napromieniowanego nanonośnika/SDS do probówki do mikrocentryfugi. Inkubować roztwory w ciemności w temperaturze pokojowej przez 30 min.
- Przygotuj żel agarozowy o stężeniu 2% wag. wstępnie zabarwiony za pomocą 0.5 µg/mL bromek etydyny w buforze Tris/boran/EDTA (TBE) zgodnie ze standardowymi protokołami31Przygotować bufor do nakładania próbek składający się z glicerolu i wody w stosunku 3:7 (v/v).
- Dodaj 5 µL buforu do nakładania próbek do 25 µL każdej próbki nanonośnika/SDS. Inkubować próbki w ciemności w temperaturze pokojowej przez 10 min.
- Załaduj 30 µL każdej próbki nanonośnika/SDS do 2% żelu agarozy. Elektroforezę przeprowadzać w ciemności przy napięciu 10 V przez 30 min. Obraz żelu należy zarejestrować za pomocą systemu obrazowania żeli z filtrami do bromku etydynianu. Zachować pliki obrazów żelu i przejść do kroku 2.10 w celu ilościowego oznaczenia intensywności prążków. Należy upewnić się, że intensywność prążków jest wystarczająca do ich wyraźnej wizualizacji, ale nie na tyle duża, aby sygnały były nasycone.
- Ilościowo określ intensywność prążków, korzystając z ogólnodostępnego oprogramowania ImageJ32.
- Za pomocą narzędzia ROI w programie ImageJ należy wyznaczyć intensywność fluorescencji prążków wolnego siRNA w każdej ścieżce, obrysowując każdy prążek prostokątem. Należy wykreślić krzywe intensywności dla każdej ścieżki, a następnie obliczyć całkę z pola pod krzywymi, prowadząc poziomą linię przez krzywe intensywności i klikając narzędziem tracing wand wewnątrz obszarów zamkniętych.
- Oblicz względną intensywność każdej ścieżki, dzieląc pole pod krzywą każdej próbki przez pole pod krzywą dodatniej kontroli siRNA (bez mPEG-b-P(APNBMA) dodano i nie dodano SDS). Procent uwolnionego siRNA należy raportować jako znormalizowaną intensywność prążka dla każdej próbki.
3. Pomiar uwalniania siRNA za pomocą spektroskopii korelacyjnej fluorescencji (FCS)
- Należy uzyskać siRNA oznakowane pojedynczym fluorophorem na końcu 5' nici sensu.
UWAGA: siRNA można zakupić w formie wstępnie wyżądżonej z koniugatami znaczników w pożądanej lokalizacji. Fluorophore powinien być fotostabilny i absorbować/emitować w zakresie od 450 do 750 nm, aby uniknąć gaszenia światłem UV i transferu energii z mPEG-b-P(APNBMA). - Przygotować nanonośniki zgodnie z krokami 1.1-1.2, wykorzystując oznakowane siRNA. Skalować objętości, aby dostosować je do pożądanej liczby próbek.
- Inkubować roztwory w SDS i naświetlać przez pożądany czas zgodnie z krokami 2.2-2.6.
- Przygotowanie komory próbki FCS.
- Umyć szkiełko przedmiotowe roztworem etanolu/wody 7:3 (v/v) i całkowicie osuszyć szkło za pomocą chusteczki i strumienia powietrza.
- Zdjąć kawałki papieru z dwustronnego dystansera adhezyjnego, aby odsłonić warstwę klejącą. Przytwierdzić dystanser do szkiełka nakrywki.
- Nanieść pipetą roztwór nanonośnika/SDS na szkiełko nakrywki w środek otworu utworzonego przez dystanser adhezyjny.
- Położyć szkiełko przedmiotowe na szkiełku nakrywce. Docisnąć szkiełko przedmiotowe, aby upewnić się, że szkiełko przedmiotowe i nakrywka są dobrze połączone i tworzą szczelne zamknięcie.
- Do pomiarów FCS należy użyć mikroskopu konfokalnego3. Należy zastosować 40X apochromatyczny obiektyw imersyjny z wodą o aperturze numerycznej 1,2. Należy użyć odpowiedniego kanału lasera wzbudzającego (48 nm), aby zebrać co najmniej 30 pomiarów trwających 10 s każdy dla każdej próbki34. Należy upewnić się, że natężenie lasera i ustawienie detektora pozostają takie same dla każdej próbki.
- Oprócz próbek doświadczalnych należy zmierzyć kontrole, w tym: próbkę pustą bez oznakowanego siRNA oraz próbkę wolnego siRNA z oznakowanym siRNA, ale bez mPEG-b-P(APNBMA).
- Przeanalizować dane za pomocą oprogramowania dedykowanego do FCS. Wyznaczyć bazową szybkość zliczania dla każdej próbki, określając stabilną szybkość zliczania w czasie, gdy przez objętość konfokalną nie przechodzą żadne nanonośniki29.
- Od każdego wartości bazowej szybkości zliczania próbek odjąć szybkość zliczania próbki pustej. Znormalizować otrzymane wartości względem kontroli wolnego siRNA, aby obliczyć procent wolnego siRNA35.
4. Modelowanie kinetyczne w celu przewidywania wyciszania genów
- Tworzenie skryptów w języku programowania matematycznego z wykorzystaniem prostego zestawu równań różniczkowych zwyczajnych w celu przewidywania wyciszania genów29.
UWAGA: Skrypty mogą zostać udostępnione na żądanie.- Zapisz układ zwyczajnych równań różniczkowych w postaci:
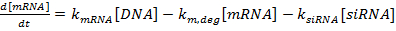 (1)
 (2)
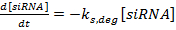 (3)
UWAGA: W równaniach 1–3 terminy kmRNA, ksiRNA, oraz kprot są odpowiednio stałymi szybkości produkcji mRNA, siRNA i białka. Terminy km, stopień, ks, stopień, oraz kp, stopień są odpowiednio stałymi szybkości degradacji mRNA, siRNA i białka. Stałe szybkości degradacji oblicza się na podstawie okresów półtrwania poszczególnych składników, natomiast stałe szybkości produkcji dopasowuje się tak, aby w przypadku braku siRNA osiągnięto wartości stanu stacjonarnego dla mRNA i białka.- Wyznaczyć okresy półtrwania mRNA i białka dla analizowanego genu (genów), albo eksperymentalnie, zgodnie z opisem w literaturze przedmiotu 36 lub z literatury (patrz w Dyskusja). Należy również wyznaczyć czas podwojenia linii komórkowej. Wartości te należy wprowadzić do odpowiednich wyrażeń określających szybkość degradacji.
- Dostrój stałe szybkości produkcji tak, aby poziomy ekspresji genów pozostały stabilne przy znormalizowanej wartości 10 w przypadku braku wprowadzenia siRNA. W szczególności przyjmij wartość [siRNA] równą zero i zmieniaj wartości kmRNA, ksiRNA, i kprot stałe szybkości produkcji, aż do momentu, gdy [mRNA] i [białko] pozostaną w granicach 1% początkowej znormalizowanej wartości 10% przez cały czas trwania symulacji.
- Przyjmując wzglólne ilości siRNA uwolnionego z wcześniej opisanych analiz elektroforezy żelowej i testów FCS jako wartości szacunkowe, dostosuj początkowe względne stężenie siRNA w skrypcie. W szczególności należy zmieniać [siRNA] tak, aby było proporcjonalne do względnej ilości uwolnionego siRNA, przyjmując wartość 10 dla ilości maksymalnej.29.
- Zapisz układ zwyczajnych równań różniczkowych w postaci:
5. Hodowla komórkowa i dostarczanie siRNA in vitro
- Hodować mysie embrionalne fibroblasty NIH/3T3 zgodnie z protokołami dostawcy.
- hodować komórki w pożywce wzrostowej (Dulbecco's Modified Eagle Medium (DMEM) uzupełnionej o 10% inaktywowanej ciepłem płatkowej surowicy bydlęcej oraz 1% penicyliny i streptomycyny). Przechowywać komórki w temperaturze 37 °C w humidyfikatorze z zawartością 5% CO2.
- Wysiać komórki na 6-dołkowe płytki do hodowli tkankowych.
- Postępować zgodnie z zalecaną przez dostawcę procedurą subkultury. Policzyć komórki za pomocą hemocytometru. Rozcieńczyć komórki w uzupełnionej pożywce wzrostowej do stężenia 75 00 komórek/mL.
- Do każdego dołka płytki 6-dołkowej dodać 2 mL zawiesiny komórkowej (75 00 komórek/mL). Pozostawić komórki w inkubatorze na 24 h w celu adhezji i regeneracji.
- Przygotować komórki do transfekcji poprzez przemycie ich solą fizjologiczną z buforem fosforanowym (PBS), a następnie dodać 1,5 mL pożywki do transfekcji bez surowicy i antybiotyków (patrz Tabela Materiałów) do każdego dołka.
- Przygotować nanonośniki siRNA zgodnie z krokami 1.1-1.2. Do każdego dołka dodać 25 µL roztworu nanonośnika zawierającego 30 pmol siRNA. Delikatnie pipetować pożywkę w górę i w dół w celu wymieszania. Umieścić komórki w inkubatorze na 3 h.
- Usunąć pożywkę do transfekcji i przemyć każdy dołek PBS. Dodać 1 mL uzupełnionej pożywki wzrostowej i umieścić komórki w inkubatorze na 30 min w celu regeneracji.
- Aby przygotować komórki doy poddania bodźcowi świetlnemu, usunąć uzupełnioną pożywkę wzrostową. Do każdego dołka dodać 1 mL pożywki do transfekcji (bez czerwieni fenolowej).
UWAGA: Należy upewnić się, że pożywka do transfekcji nie zawiera czerwieni fenolowej. - Zkalibrować i ustawić laser UV z filtrem 365 nm na natężenie 20 W/m. Upewnić się, że natężenie światła jest mierzone w miejscu, w którym znajdzie się dno płytki z komórkami.
- Umieścić komórki na płycie grzewczej ustawionej na 37 °C. Zdjąć pokrywę z płytki z komórkami. Naświetlać komórki od góry przez wymagany czas (do 20 min), używając lasera UV z filtrem 365 nm przy natężeniu 20 W m-2.
- Usunąć pożywkę do transfekcji i dodać 2 mL uzupełnionej pożywki wzrostowej. Inkubować do czasu dalszej analizy (np. 24 h dla qPCR i 48 h dla Western blottingu).
- Zmiany w ekspresji genów zmierzyć przy użyciu różnych technik, takich jak Western blotting37 oraz qPCR.38 W przypadku genów z widocznym sygnałem, takich jak GFP, zastosować mikroskopię fluorescencyjną29.
UWAGA: Techniki te są sugerowane ze względu na łatwość użycia i dokładność w ilościowym określaniu ekspresji genów
- Zmiany w ekspresji genów zmierzyć przy użyciu różnych technik, takich jak Western blotting37 oraz qPCR.38 W przypadku genów z widocznym sygnałem, takich jak GFP, zastosować mikroskopię fluorescencyjną29.
6. Kontrolowanie wyciszania genów w sposób przestrzennie i czasowo zależny
- Kulturować, wysiać i przetransfekować komórki zgodnie z krokami 5.1-5.7.
- Przygotować fotomaskę, która całkowicie blokuje światło o długości fali 365 nm i minimalizuje odbicia.
UWAGA: W tym przypadku do blokowania światła i redukcji odbić użyto odpowiednio kawałków folii aluminiowej oraz czarnego brystolu o wymiarach 10 x 10 cm. Folię aluminiową i brystol przyklejono do siebie, tworząc jedną całość.- Wyciąć/wybić/obrobić w fotomascie pożądany kształt. Na przykład użyć ostrego ostrza i dziurkacza, aby w fotomasce utworzyć odpowiednio wzór w linii prostej (długość ~5 cm) oraz wzór kolisty (średnica ~7 mm).
- Przykleić fotomaskę do dna płytki 6-dołkowej w taki sposób, aby wzór znajdował się na środku pod dołkiem zawierającym komórki, a strona antyrefleksyjna (np. czarny brystol) była skierowana w stronę płytki. Należy upewnić się, że klej nie został naniesiony w pobliżu krawędzi wzoru (w odległości ~3 mm).
- Ustawić dwa statywy laboratoryjne w odległości około 25 cm od siebie i przymocować do każdego z nich platformę tak, aby platformy znajdowały się na tej samej wysokości. Zawiesić płytkę z komórkami pomiędzy dwoma statywami, opierając ją na platformach. Upewnić się, że płytka jest wypoziomowana.
- Naświetlać komórki od dołu próbki przez wybrany czas (do 20 min) przy użyciu lasera UV z filtrem 365 nm przy intensywności 20 W/m2.
- Usunąć pożywkę do transfekcji i dodać 2 mL uzupełnionej pożywki wzrostowej. Umieścić w inkubatorze w celu regeneracji przez co najmniej 24 h. Wykonać obrazowanie komórek za pomocą mikroskopii fluorescencyjnej zgodnie z opisem29.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Po sformułowaniu nanonośników przeprowadzono testy uwalniania siRNA, aby określić warunki napromieniowania, które zostaną zastosowane podczas transfekcji in vitro. Zastosowano różne dawki światła, aby określić procent uwolnionego siRNA. W pierwszym teście wykorzystano elektroforezę żelową w celu oddzielenia wolnych cząsteczek siRNA od cząsteczek siRNA nadal tworzących kompleksy lub związanych z polimerem. Nanonośniki, które nie były poddane działaniu światła, pozostały stabilne i...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Jest kilka kroków w metodzie, które są szczególnie krytyczne. Przy formułowaniu nanonośników, kolejność dodawania składników i szybkość mieszania to dwa ważne parametry wpływające na skuteczność39. Protokół ten wymaga, aby składnik kationowy, mPEG-b-P (APNBMA), był dodawany do składnika anionowego, siRNA, w sposób kroplowy podczas wirowania. W zależności od całkowitej objętości preparatu, proces mieszania trwa 3-6 sekund. Aby sprawdzić, czy nanonośniki zostały prawidłowo uformowane, zmier...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Autorzy dziękują Narodowemu Instytutowi Ogólnych Nauk Medycznych Narodowych Instytutów Zdrowia (NIH) za wsparcie finansowe poprzez Nagrodę Rozwoju Instytucjonalnego (IDeA) w ramach grantu numer P20GM103541 oraz grant numer P20GM10344615. Oświadczenia zawarte w niniejszym dokumencie nie odzwierciedlają poglądów NIH. Dziękujemy również Delaware Biotechnology Institute (DBI) i Delaware Economic Development Office (DEDO) za wsparcie finansowe w postaci nagrody Bioscience Center for Advanced Technology (Bioscience CAT) (12A00448).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| siRNA | Sigma-Aldrich | SIC001 | niecelowana, uniwersalna kontrola ujemna |
| mPEG-b-P(APNBMA) | zsyntetyzowany w naszym laboratorium | N/A | światłoczuły polimer |
| HEPES | Fisher Scientific | BP310-100 | |
| dodecylosiarczan sodu | Uszczelka gumowa Sigma-Aldrich | 436143 | |
| McMaster-Carr | 3788T21 | o grubości 0,5 mL | |
| Excelitas Technologies | Omnicure S2000 | i filtrze 365 nm zastosowano | |
| bromek etydyny | |||
| na zamówienie | fluorofor sprzężony z 5' szkiełkiem mikroskopowym końca pasma zmysłu | ||
| Fisher Scientific | 12-550-A3 | wstępnie oczyszczone szkło | |
| Secure-Seal Spacer | Life Technologies | S24735 | dwustronny klej |
| LSM 780 | Mikroskop konfokalny | Carl Zeiss | N/A |
| ZEN 2010 | Carl Zeiss | N/A | FCS oprogramowanie |
| MATLAB | MathWorks | N/A | język programowania |
| NIH/3T3 komórki | ATCC | ATCC CRL-1658 | |
| DMEM | Mediatech | 10-013-CV | pożywka wzrostowa |
| płodowa surowica bydlęca | Mediatech | 35-011-CV | inaktywowana termicznie |
| penicylina-streptomycyna | Mediatech | 30-002-CI | |
| Płytki 6-dołkowe | Fisher Scientific | 08-772-1B | |
| Opti-MEM | Life Technologies | 11058021 | podłoża transfekcyjne |
Bibliografia
- Forbes, D. C., Peppas, N. A. Oral delivery of small RNA and DNA. J Control Release. 162 (2), 438-445 (2012).
- Davis, M. E., et al. Evidence of RNAi in humans from systemically administered siRNA via targeted nanoparticles. Nature. 464 (7291), 1067-1070 (2010).
- Bouchie, A. Companies in footrace to deliver RNAi. Nat Biotechnol. 30 (12), 1154-1157 (2012).
- Burke, P. A., Pun, S. H., Reineke, T. M. Advancing Polymeric Delivery Systems Amidst a Nucleic Acid Therapy Renaissance. ACS Macro Lett. 2 (10), 928-934 (2013).
- Gooding, M., Browne, L. P., Quinteiro, F. M., Selwood, D. L. siRNA Delivery: From Lipids to Cell-penetrating Peptides and Their Mimics. Chem Biol Drug Des. 80 (6), 787-809 (2012).
- Motta-Mena, L. B., et al. An optogenetic gene expression system with rapid activation and deactivation kinetics. Nat Chem Biol. 10 (3), 196-202 (2014).
- Wang, X., Chen, X., Yang, Y. Spatiotemporal control of gene expression by a light-switchable transgene system. Nat Methods. 9 (3), 266-269 (2012).
- Ziauddin, J., Sabatini, D. M. Microarrays of cells expressing defined cDNAs. Nature. 411 (6833), 107-110 (2001).
- Saltzman, W. M., Olbricht, W. L. Building drug delivery into tissue engineering. Nat Rev Drug Discov. 1 (3), 177-186 (2002).
- Mura, S., Nicolas, J., Couvreur, P. Stimuli-responsive nanocarriers for drug delivery. Nat Mater. 12 (11), 991-1003 (2013).
- Shim, M. S., Kwon, Y. J. Stimuli-responsive polymers and nanomaterials for gene delivery and imaging applications. Adv Drug Delivery Rev. 64 (11), 1046-1058 (2012).
- Kelley, E. G., Albert, J. N. L., Sullivan, M. O., Epps, T. H. Stimuli-responsive copolymer solution and surface assemblies for biomedical applications. Chem Soc Rev. 42 (17), 7057-7071 (2013).
- Weber, W., Fussenegger, M. Emerging biomedical applications of synthetic biology. Nat Rev Genet. 13 (1), 21-35 (2012).
- Konermann, S., et al. Optical control of mammalian endogenous transcription and epigenetic states. Nature. 500 (7463), 472-476 (2013).
- Shimizu-Sato, S., Huq, E., Tepperman, J. M., Quail, P. H. A light-switchable gene promoter system. Nat Biotechnol. 20 (10), 1041-1044 (2002).
- Huschka, R., et al. Gene Silencing by Gold Nanoshell-Mediated Delivery and Laser-Triggered Release of Antisense Oligonucleotide and siRNA. ACS Nano. 6 (9), 7681-7691 (2012).
- Li, H. -J., Wang, H. -X., Sun, C. -Y., Du, J. -Z., Wang, J. Shell-detachable nanoparticles based on a light-responsive amphiphile for enhanced siRNA delivery. R Soc Chem Adv. 4 (4), 1961-1964 (2014).
- Braun, G. B., et al. Laser-Activated Gene Silencing via Gold Nanoshell-siRNA Conjugates. ACS Nano. 3 (7), 2007-2015 (2009).
- Gilleron, J., et al. Image-based analysis of lipid nanoparticle-mediated siRNA delivery, intracellular trafficking and endosomal escape. Nat Biotechnol. 31 (7), 638-646 (2013).
- Wittrup, A., et al. Visualizing lipid-formulated siRNA release from endosomes and target gene knockdown. Nat Biotechnol. 33 (8), 870-876 (2015).
- Roth, C. M. Quantitative measurements and rational materials design for intracellular delivery of oligonucleotides. Biotechnol Prog. 24 (1), 23-28 (2008).
- Mao, S., et al. Influence of polyethylene glycol chain length on the physicochemical and biological properties of poly(ethylene imine)-graft-poly(ethylene glycol) block copolymer/SiRNA polyplexes. Bioconjugate Chem. 17 (5), 1209-1218 (2006).
- Raab, R. M., Stephanopoulos, G. Dynamics of gene silencing by RNA interference. Biotechnol Bioeng. 88 (1), 121-132 (2004).
- Cuccato, G., et al. Modeling RNA interference in mammalian cells. BMC Systems Biology. 5, 1(2011).
- Varga, C. M., Hong, K., Lauffenburger, D. A. Quantitative analysis of synthetic gene delivery vector design properties. Mol Ther. 4 (5), 438-446 (2001).
- Chen, H. H., et al. Quantitative comparison of intracellular unpacking kinetics of polyplexes by a model constructed from quantum Dot-FRET. Mol Ther. 16 (2), 324-332 (2008).
- Bartlett, D. W., Davis, M. E. Insights into the kinetics of siRNA-mediated gene silencing from live-cell and live-animal bioluminescent imaging. Nucleic Acids Res. 34 (1), 322-333 (2006).
- Foster, A. A., Greco, C. T., Green, M. D., Epps, T. H., Sullivan, M. O. Light-Mediated Activation of siRNA Release in Diblock Copolymer Assemblies for Controlled Gene Silencing. Adv Healthc Mater. 4 (5), 760-770 (2015).
- Greco, C. T., Epps, T. H., Sullivan, M. O. Mechanistic Design of Polymer Nanocarriers to Spatiotemporally Control Gene Silencing. ACS Biomater Sci Eng. 2 (9), 1582-1594 (2016).
- Green, M. D., et al. Catch and release: photocleavable cationic diblock copolymers as a potential platform for nucleic acid delivery. Polym Chem. 5 (19), 5535-5541 (2014).
- Lee, P. Y., Costumbrado, J., Hsu, C. Y., Kim, Y. H. Agarose Gel Electrophoresis for the Separation of DNA Fragments. J Vis Exp. (62), e3923(2012).
- Schneider, C. A., Rasband, W. S., Eliceiri, K. W. NIH Image to ImageJ: 25 years of image analysis. Nat Methods. 9 (7), 671-675 (2012).
- Marquer, C., Leveque-Fort, S., Potier, M. C. Determination of Lipid Raft Partitioning of Fluorescently-tagged Probes in Living Cells by Fluorescence Correlation Spectroscopy (FCS). J Vis Exp. (62), (2012).
- Staaf, E., Bagawath-Singh, S., Johansson, S. Molecular Diffusion in Plasma Membranes of Primary Lymphocytes Measured by Fluorescence Correlation Spectroscopy. J Vis Exp. (120), e54756(2017).
- Buyens, K., et al. Monitoring the disassembly of siRNA polyplexes in serum is crucial for predicting their biological efficacy. J Control Release. 141 (1), 38-41 (2010).
- Eden, E., et al. Proteome Half-Life Dynamics in Living Human Cells. Science. 331 (6018), 764-768 (2011).
- Towbin, H., Staehelin, T., Gordon, J. Electrophoretic transfer of proteins from polyacrylamide gels to nitrocellulose sheets: procedure and some applications. Proc Natl Acad. Sci U S A. 76 (9), 4350-4354 (1979).
- Wittwer, C. T., Herrmann, M. G., Moss, A. A., Rasmussen, R. P. Continuous Fluorescence Monitoring of Rapid Cycle DNA Amplification. Biotechniques. 54 (6), 314-320 (2013).
- Cho, S. K., Dang, C., Wang, X., Ragan, R., Kwon, Y. J. Mixing-sequence-dependent nucleic acid complexation and gene transfer efficiency by polyethylenimine. Biomater Sci. 3 (7), 1124-1133 (2015).
- Liu, Y. M., Reineke, T. M. Poly(glycoamidoamine)s for gene delivery: Stability of polyplexes and efficacy with cardiomyoblast cells. Bioconjugate Chem. 17 (1), 101-108 (2006).
- Schwanhausser, B., et al. Global quantification of mammalian gene expression control. Nature. 473 (7347), 337-342 (2011).
- Greco, C. T., Muir, V. G., Epps, T. H., Sullivan, M. O. Efficient tuning of siRNA dose response by combining mixed polymer nanocarriers with simple kinetic modeling. Acta Biomater. 50, 407-416 (2017).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
