Ten protokół opisuje implementację systemu mikroskopii optycznej z asymetrycznym wykrywaniem i rozciąganiem w czasie do obrazowania pojedynczych komórek w ultraszybkim przepływie mikroprzepływowym oraz jego zastosowania w obrazowaniu cytometrii przepływowej.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Obrazowanie mikroprzepływowe Cytometria przepływowa za pomocą mikroskopii optycznej z asymetrycznym wykrywaniem i rozciąganiem w czasie (ATOM)
W tym artykule
Podsumowanie
Streszczenie
Skalowanie liczby mierzalnych parametrów, co pozwala na wielowymiarową analizę danych, a tym samym na uzyskanie większej pewności wyników statystycznych, było głównym trendem w zaawansowanym rozwoju cytometrii przepływowej. Warto zauważyć, że dodanie możliwości obrazowania w wysokiej rozdzielczości pozwala na złożoną analizę morfologiczną struktur komórkowych/subkomórkowych. Nie jest to możliwe w przypadku standardowych cytometrów przepływowych. Jest jednak cenny dla pogłębiania naszej wiedzy na temat funkcji komórkowych i może przynieść korzyści badaniom z zakresu nauk przyrodniczych, diagnostyce klinicznej i monitorowaniu środowiska. Włączenie możliwości obrazowania do cytometrii przepływowej pogarsza przepustowość testu, głównie ze względu na ograniczenia szybkości i czułości technologii kamer. Aby sprostać temu wyzwaniu polegającemu na szybkości lub przepustowości, przed którym stoi obrazowa cytometria przepływowa, przy jednoczesnym zachowaniu jakości obrazu, wykazano, że mikroskopia optyczna z asymetrycznym wykrywaniem w czasie i rozciągnięciem w czasie (ATOM) umożliwia obrazowanie pojedynczych komórek o wysokim kontraście i rozdzielczości subkomórkowej przy przepustowości obrazowania wynoszącej nawet 100 000 komórek/s. Opierając się na koncepcji obrazowania konwencjonalnego obrazowania rozciągającego w czasie, która opiera się na całkowicie optycznym kodowaniu i odzyskiwaniu obrazu za pomocą ultraszybkich szerokopasmowych impulsów laserowych, ATOM jeszcze bardziej zwiększa wydajność obrazowania, zwiększając kontrast obrazu nieznakowanych/niebarwionych komórek. Osiąga się to poprzez dostęp do informacji o gradinie fazowym komórek, które są kodowane spektralnie w pojedynczych impulsach szerokopasmowych. W związku z tym ATOM jest szczególnie korzystny w wysokoprzepustowych pomiarach morfologii i tekstury pojedynczych komórek – informacji wskazujących na typy, stany, a nawet funkcje komórek. Ostatecznie może to stać się potężną platformą obrazowania cytometrii przepływowej do biofizycznego fenotypowania komórek, uzupełniając obecny stan wiedzy na temat biochemicznych testów komórkowych opartych na markerach. W pracy opisano protokół służący do ustanowienia kluczowych modułów systemu ATOM (od frontendu optycznego do zaplecza przetwarzania i wizualizacji danych), a także przebieg pracy obrazowania cytometrii przepływowej opartej na ATOM, na przykładzie komórek ludzkich i mikroalg.
Wprowadzenie
Obrazowanie optyczne stanowi potężne narzędzie i test oparty na komórkach, który pozwala (prawie) nieinwazyjnie wizualizować szczegółowy rozkład przestrzenny wielu komponentów komórkowych/subkomórkowych, odkrywając w ten sposób mnogość morfologicznych, biofizycznych i biomolekularnych sygnatur komórek. Jednak ta zdolność do wydobywania informacji o wysokiej zawartości z pojedynczych komórek była na ogół zagrożona, gdy trzeba było zbadać ogromną i niejednorodną populację komórek. Oznacza to powszechny kompromis w testach komórkowych między wydajnością pomiaru a zawartością. Godnym uwagi przykładem jest to, że dodanie możliwości obrazowania do cytometrii przepływowej spowodowało zmniejszenie przepustowości o co najmniej 1-2 rzędy wielkości w porównaniu z klasycznymi cytometrami przepływowymi bez obrazowania. Chociaż może zaoferować złożoną morfologiczną analizę pojedynczych komórek, która nie jest możliwa przy użyciu standardowych cytometrów przepływowych1, obrazowa cytometria przepływowa na ogół nie ma wystarczającej przepustowości, aby zidentyfikować heterogeniczność komórkową z dużą pewnością statystyczną. Jest to niezbędne do nowych odkryć w biologii i do zrozumienia patogenezy chorób. Kluczowym wyzwaniem technicznym jest nieodłączne ograniczenie prędkości narzucone przez powszechne strategie obrazowania optycznego: skanowanie wiązką laserową (np. za pomocą zwierciadeł galwanometrycznych) i/lub czujniki obrazu (np. urządzenie ze sprzężeniem ładunkowym (CCD) i komplementarny półprzewodnik metalowo-tlenkowy (CMOS)). Szybkość skanowania laserowego jest z natury ograniczona przez bezwładność mechaniczną luster skanujących, podczas gdy liczba klatek na sekundę CCD lub CMOS jest ograniczona przez podstawowy kompromis między szybkością obrazowania a czułością (tj. zwiększenie liczby klatek na sekundę prowadzi do zmniejszenia czułości wykrywania sygnału i odwrotnie).
Bazując na całkowicie optycznym, ultraszybkim mechanizmie kodowania obrazu, optyczne obrazowanie w czasie zostało uznane za atrakcyjną platformę dla wysokoprzepustowych cytometrów przepływowych do obrazowania, bez potrzeby stosowania konwencjonalnych czujników obrazu lub mechanicznego skanowania laserowego2,3. Szczegółowe opisy zasady działania obrazowania rozciągającego czas można znaleźć w references4,5,6,7. Krótko mówiąc, składa się z dwóch wymiennych etapów mapowania: (i) kodowania spektralnego (mapowanie długości fali i przestrzeni), w którym współrzędne przestrzenne obrazowanej próbki są odwzorowywane na różne długości fal w całym widmie wiązki impulsów świetlnych8,9, oraz (ii) dyspersyjna transformacja Fouriera (mapowanie długości fali-czasu)9, w którym składowe długości fal poszczególnych impulsów laserowych są przekształcane (rozciągane) za pomocą grupowej dyspersji prędkości (GVD) w przebiegi czasowe (przemiatane przez długość fali) (rysunek 1). Ważną cechą obrazowania rozciągliwego w czasie jest wzmocnienie optyczne, które odgrywa kluczową rolę w zwalczaniu utraty czułości spowodowanej ultraszybką fotodetekcją i utratą GVD, poprawiając w ten sposób stosunek sygnału do szumu obrazu (SNR) bez zanieczyszczenia szumem fotodetektora9. Ponieważ każdy impuls laserowy koduje skan liniowy obrazowanej próbki, który jest prostopadły do jednokierunkowego przepływu komórek, efektywna szybkość skanowania liniowego jest określana przez częstotliwość powtarzania lasera, która zwykle przekracza 10 MHz. Ta ultraszybka operacja umożliwia przechwytywanie obrazu pojedynczej komórki bez rozmycia z przepustowością 10 000-100 000 komórek/s (tj. 10-100 razy wyższą niż konwencjonalna obrazowa cytometria przepływowa). W rezultacie, obrazowanie rozciągnięte w czasie może znaleźć unikalne zastosowania w wysokoprzepustowych, jednokomórkowych badaniach przesiewowych opartych na obrazie, zwłaszcza gdy istnieje potrzeba identyfikacji nieznanej heterogeniczności lub rzadkich/nieprawidłowych komórek w dużej populacji (tysiące do milionów komórek), takich jak badania przesiewowe rzadkich komórek nowotworowych10 lub klasyfikacja mikroglonów11.
Obrazowanie rozciągające w czasie opiera się głównie na przechwytywaniu obrazu w jasnym polu (BF), z którego kontrast obrazu jest generowany przez rozpraszanie i absorpcję światła z komórek2,3,9,10,11. Takie bezznacznikowe możliwości obrazowania pojedynczych komórek mogą ominąć szkodliwe skutki związane ze znacznikami fluorescencyjnymi, takie jak cytotoksyczność i fotowybielanie, a jednocześnie dostarczyć cennych informacji do analizy pojedynczych komórek w oparciu o strukturę i morfologię komórkową i subkomórkową. Udowodniono, że te bezznacznikowe parametry są skuteczne w głębokiej klasyfikacji obrazów komórek, zwłaszcza gdy dostępna jest ogromna populacja komórek11,12. Jednak w wielu przypadkach obrazowanie BF nie zapewnia wystarczającego kontrastu, aby ujawnić szczegółową morfologię przezroczystych komórek bez znaczników. Opracowano różne metody obrazowania bez znaczników, kontrastu fazowego i rozciągnięcia w czasie w celu zwiększenia kontrastu obrazowania przy ultradużej liczbie klatek na sekundę13,14,15. Wśród tych technik opracowano mikroskopię optyczną z asymetryczną detekcją i rozciągnięciem w czasie (ATOM), aby ujawnić kontrast podobny do gradientu fazowego (różnicowo-interferencyjno-kontrastowego (DIC)) w oparciu o koncepcję podobną do fotografii Schlierena, umożliwiając bezznacznikowe, wysokokontrastowe obrazowanie pojedynczych komórek z ultrawysoką prędkością mikroprzepływową (do 10 m/s)16. Efekt ten można łatwo wygenerować poprzez detekcję ukośną lub oświetlenie poprzez częściowe zablokowanie ścieżki wiązki zakodowanej w obrazie lub przechylenie wiązki przed fotodetekcją. Kolejną zaletą ATOM jest jego zdolność do jednoczesnego uzyskiwania dwóch kontrastów gradientu fazowego wzdłuż przeciwnych orientacji. Odejmowanie intensywności i sumowanie dwóch obrazów o przeciwnym kontraście daje odpowiednio kontrast różnicowy gradientu fazowego i kontrast absorpcyjny z tego samego skanu liniowego. W pracy przedstawiono szczegółowy protokół opisujący implementację ATOM, w tym ustalenie układu optycznego, przygotowanie próbki oraz akwizycję i wizualizację danych. W szczególności praca ta demonstruje działanie ATOM z obrazowaniem pojedynczych komórek ludzkich komórek krwi, komórek rakowych i fitoplanktonu (mikroalg). Podkreśla to możliwość zastosowania ATOM w obrazowej cytometrii przepływowej, nie tylko w dziedzinie biomedycyny, ale także w badaniach morskich i biopaliwowych17,18.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie próbek
- Przygotowanie próbek (komórki adherentne; komórki MCF-7)
- Wyjmij naczynie hodowlane z inkubatora i odlej pożywkę hodowlaną.
- Przemyj komórki na szalce 1x roztworem soli fosforanowej w buforze (PBS), aby usunąć nadmiar pożywki hodowlanej.
- Do szalki hodowlanej (o średnicy 100 mm) dodać 3 ml 0,25% roztworu trypsyny i umieścić ją w 37 °C, 5% CO22 inkubować przez 4 min.
UWAGA: Trypsyna rozpuszcza białka adhezyjne komórek, umożliwiając ich odłączenie od naczynia hodowlanego. - Za pomocą mikroskopu świetlnego (obiektyw 10X) należy sprawdzić, czy wszystkie komórki odłączyły się od naczynia hodowlanego. Jeśli nie, należy delikatnie potrząsnąć naczyniem z hodowlą komórkową.
- Dodać 4 ml standardowej pożywki hodowlanej (składającej się z 89% pożywki DMEM (Dulbecco's Modified Eagle Medium), 10% płodowej surowicy bydlęcej (FBS) i 1% penicyliny-streptomycyny (PS)), aby zatrzymać działanie trypsyny.
- Przenieś całą mieszaninę (komórki w roztworze trypsyny oraz pożywkę hodowlaną) do probówki do wirowania i wiruj przez 5 min przy 200 x g.
- Usunąć cały płyn i zawiesić komórki ponownie w 1 ml 1x PBS (wartość pH: 7,4, uprzednio podgrzanego do 37 °C).
- Przygotowanie próbek (hodowlane mikroalgi)
- Przenieś hodowlę mikroalg wraz z pożywką (np. (wodę morską, agar lub wodę słodką) do nowych szklanych probówek hodowlanych (~15 ml) w stosunku objętościowym (mikroalgi do pożywki) wynoszącym 1:5 w celu przygotowania nowej pożywki do podpodziału kultury.
- Szklane probówki hodowlane umieścić w komorze pyłoszczelnej pod stałym oświetleniem sztucznym z żarówek fluorescencyjnych zgodnie z cyklem światło/ciemność (LD) (zazwyczaj LD 16:8) na 72–120 h przed eksperymentem.
- Przenieść próbki z subkultury do probówki wirówkowej i dokładnie wymieszać.
2. Konfiguracja systemu ATOM
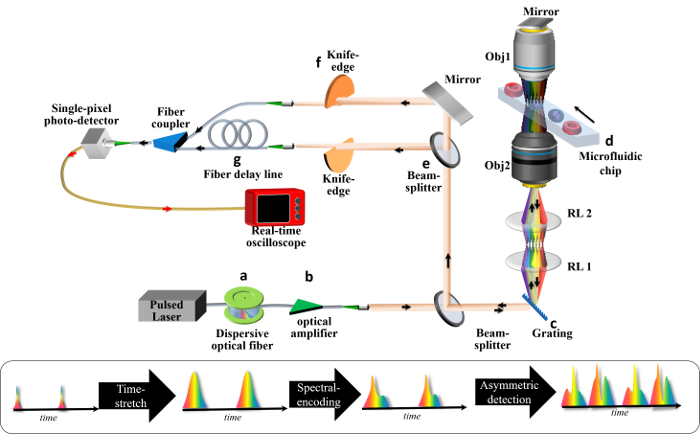
Rycina 1: Schemat systemu ATOM. Szerokopasmowy laser impulsowy jest wykorzystywany do dostarczania ultraszybkich impulsów do (a) modułu rozciągania czasowego oraz (b) liniowego modułu wzmacniacza optycznego. Moduł rozciągania czasowego generuje ciąg przebiegów czasowych, z których każdy jest repliką widma długości fali źródła laserowego (t.j. mapowanie długości fali na czas). Moduł wzmacniacza jest stosowany do kompensacji strat związanych z rozciąganiem impulsu (dyspersyjnych). Rozciągnięty impuls jest następnie (c) rozproszony przestrzennie przez siatkę dyfrakcyjną, tworząc jednowymiarowe oświetlenie w formie „spektralnego prysznica”, w którym poszczególne składowe długości fali są przekazywane przez parę soczewek przekaźnikowych i ogniskowane przez soczewkę obiektywową w różnych pozycjach na przepływającej komórce wewnątrz (d) chipa mikrofluidycznego. Jest to proces kodowania spektralnego. Spektralnie zakodowane światło przechodzi ponownie przez komórkę za pomocą drugiej soczewki obiektywowej i lustra, powracając do siatki dyfrakcyjnej i łącząc się ponownie w przestrzennie nierozproszoną wiązkę impulsową. Ta zakodowana obrazowo wiązka impulsowa zostaje następnie (e) rozdzielona na dwie ścieżki, tak aby obie wiązki były częściowo blokowane przez (f) ostrze noża, lecz z przeciwnych kierunków, przed sprzężeniem z włóknami. Te dwie wiązki reprezentują dwa (przeciwstawne) zakodowane kontrasty gradientu fazy obrazu końcowego. W celu jednoczesnej detekcji obu kontrastów sygnału, jeden z sygnałów przechodzi przez (g) linię opóźnienia czasowego, tak aby oba sygnały były multipleksowane (przeplatane) w czasie. Do akwizycji danych wykorzystuje się szybki fotodetektor oraz oscyloskop czasu rzeczywistego. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- Moduł rozciągania czasowego
- Użyć szerokopasmowego źródła lasera impulsowego femtosekundowego (fs) lub pikosekundowego (ps) z zalecaną długością fali centralnej w zakresie bliskiej podczerwieni (NIR), 800-1 500 nm.
UWAGA: Typowa wymagana szerokość impulsu może wynosić od poniżej 100 fs do kilku ps. Szczegółowe wymagania dotyczące impulsowych źródeł laserowych znajdują się w referencjach 4 i 5. Kluczowe parametry wyróżniono w tabeli 1.- Upewnić się, że źródło laserowe posiada wysoką częstotliwość repetycji, która powinna mieścić się w zakresie megaherców (np. dziesiątki MHz), aby zapewnić ultraszybkie obrazowanie w ATOM. Ponadto ustawić szczytową moc wyjściową lasera znacznie poniżej progu uszkodzenia wnęki światłowodowej, wynoszącego około 1 kW.
- Zapewnić dobrą czasową i spektralną stabilność impulsowego źródła laserowego z impulsu na impuls.
UWAGA: Typowa tolerancja fluktuacji amplitudy spektralnej powinna być utrzymana w granicach 1,2%19,20,21, co zostało osiągnięte przez laser światłowodowy z blokadą modową w tym układzie.
UWAGA: Przewidywana szerokość pasma optycznego źródła laserowego wynosi 10-100 nm, co jest niezbędne do zapewnienia wystarczającego pola widzenia (FOV) w obrazowaniu pojedynczych komórek21.
- Za pomocą kolimatora światłowodowego sprzęgnąć impulsową wiązkę laserową z jednomodowym dyspersyjnym światłowodem, w którym impulsy są rozciągane poprzez dyspersję prędkości grupowej (GVD) (rycina 1a).
UWAGA: Jest to proces, po którym widmo każdego impulsu jest odwzorowane w czasie jako przebieg z przesuwaniem długości fali (tzn. odwzorowanie długości fali na czas).
UWAGA: Całkowita wymagana wartość GVD powinna być wystarczająca, aby zapewnić, że ogólna rozdzielczość obrazu ATOM nie zostanie wpłynięta przez proces odwzorowania długości fali na czas (zob. sekcję Dyskusja). Typowo, w zakresie NIR, GVD powinna znacznie przekraczać 0,1 ns/nm. Na przykład światłowód jednomodowy zastosowany w obecnym układzie zapewnia całkowitą wartość GVD wynoszącą 0,38 ns/nm w okolicach długości fali 1 060 nm (przy całkowitej długości światłowodu 10 km).
- Użyć szerokopasmowego źródła lasera impulsowego femtosekundowego (fs) lub pikosekundowego (ps) z zalecaną długością fali centralnej w zakresie bliskiej podczerwieni (NIR), 800-1 500 nm.
- Moduł kodowania spektralnego
- Zbudować system mikroskopu optycznego do obrazowania z kodowaniem spektralnym komórek przepływających wzdłuż kanału mikrofluidycznego, zgodnie z ilustracją na rycinie 1.
UWAGA: Kluczowe komponenty tego mikroskopu optycznego obejmują: (1) siatkę dyfrakcyjną, teleskopowy moduł soczewek przekaźnikowych (RL1 i RL2 na rycinie 1) oraz dwie soczewki obiektywowe (Obj1 i Obj2 na rycinie 1).- Najpierw oświetlić siatkę dyfrakcyjną (w tym układzie zastosowano siatkę typu transmisyjnego) rozciągniętą czasowo i skolimowaną wiązką, aby wygenerować tzw. prysznic spektralny (rycina 1c).
UWAGA: Moc wiązki dyfrakcyjnej (tzn. sprawność dyfrakcji) można zmaksymalizować, dostosowując orientację siatki w pobliżu konfiguracji Littrowa. - Skonfigurować dwie soczewki przekaźnikowe (RL1 i RL2) w systemie obrazowania 4-f (tzn. umieścić siatkę dyfrakcyjną w płaszczyźnie ogniskowej RL1 i oddzielić RL1 i RL2 odległością równą sumie ich ogniskowych. Prysznic spektralny zostanie wówczas odwzorowany na tylnej płaszczyźnie ogniskowej soczewki obiektywowej Obj1).
- Starannie wyrównać prysznic spektralny tak, aby wypełniał tylną aperturę Obj1, w taki sposób, aby prysznic spektralny mógł zostać rzutowany i ogniskowany na płaszczyznę obrazu mikroskopu.
UWAGA: W tym przypadku NA soczewki obiektywowej (Obj1 na rycinie 1) wynosi 0,75. - Umieścić drugą soczewkę obiektywową (Obj2 na rycinie 1) o podobnej NA oraz lustro płaskie w tylnej aperturze tej soczewki obiektywowej (Obj2), tak aby wiązka prysznica spektralnego mogła przejść dwukrotnie przez płaszczyznę obrazu i powrócić do siatki dyfrakcyjnej.
- Dostosować parę soczewek obiektywowych (Obj1 i Obj2) tak, aby ich płaszczyzny ogniskowe na siebie nachodziły. Sprawdzić, czy prysznic spektralny przechodzi dwukrotnie przez płaszczyznę obrazu w tym samym miejscu i powraca do siatki tą samą drogą. W przeciwnym razie przeprowadzić dalsze wyrównanie i strojenie układu optycznego.
UWAGA: Powracające światło powinno przejść przez dodatkowy dzielnik wiązki, aby mogło zostać przesłane do asymetrycznego modułu detekcji. - Ustawić wzmocnienie wzmacniacza optycznego na odpowiednim poziomie, tak aby wynikły sygnał mógł zostać wykryty przez fotodetektor z dobrym SNR, który typowo wynosi >10 dB.
- Umieścić i dostosować pozycję chipu mikrofluidycznego na platformie z próbką i upewnić się, że prysznic spektralny, a tym samym obszar obrazowania, znajduje się w poprzek kanału mikrofluidycznego (rycina 1d).
UWAGA: Prysznic spektralny oświetla układ prostopadle do kierunku przepływu płynów wewnątrz chipu mikrofluidycznego, dzięki czemu ruch przepływu automatycznie wykonuje skany dwuwymiarowe (2D).
- Najpierw oświetlić siatkę dyfrakcyjną (w tym układzie zastosowano siatkę typu transmisyjnego) rozciągniętą czasowo i skolimowaną wiązką, aby wygenerować tzw. prysznic spektralny (rycina 1c).
- Zbudować system mikroskopu optycznego do obrazowania z kodowaniem spektralnym komórek przepływających wzdłuż kanału mikrofluidycznego, zgodnie z ilustracją na rycinie 1.
- Asymetryczny moduł detekcji
- Umieścić dodatkowy dzielnik wiązki, aby rozdzielić zakodowaną wiązkę obrazu na dwie (rycina 1e).
UWAGA: Każda replika wiązki jest częściowo blokowana przez ostrze noża. - Zmierzyć i zarejestrować moc optyczną wiązki przed blokadą wiązki. Następnie ręcznie ustawić ostrza noży (zamontowane na liniowej podstawie translacyjnej) tak, aby blokowały one w przybliżeniu połowę wiązki (poprzez inspekcję wizualną). Następnie użyć miernika mocy optycznej do monitorowania mocy wiązki podczas precyzyjnego dostrajania pozycji ostrzy noży poprzez ich przesuwanie w poprzek wiązki.
UWAGA: Sugeruje się, że optymalna pozycja to taka, w której moc spada o ~50% w stosunku do wartości pierwotnej (tzn. przypadku bez blokady). Jest to warunek zapewniający najlepszą kombinację siły sygnału obrazu i wzmocnienia kontrastu obrazu. - Powtórzyć krok 2.3.2 dla drugiej repliki wiązki. Należy pamiętać, że orientacja częściowej blokady wiązki dla jednej wiązki powinna być przeciwna w stosunku do drugiej wiązki (rycina 1f).
- Sprzęgnąć dwie częściowo zablokowane wiązki do dwóch oddzielnych, jednomodowych ramion światłowodowych za pomocą dwóch kolimatorów światłowodowych.
UWAGA: Jedno z ramion posiada dodatkową długość światłowodu, pełniącą funkcję światłowodowej linii opóźniającej, aby wprowadzić opóźnienie czasowe względem drugiej repliki (bez linii opóźniającej) (rycina 1g). Obie wiązki są kierowane do jednego światłowodu za pomocą sprzęgacza światłowodowego przed fotodetekcją. Opóźnienie czasowe powinno być wystarczająco długie, aby czasowo rozdzielić dwie repliki, i wystarczająco krótkie, aby uniknąć czasowego nałożenia się z następnym przebiegiem (tzn. dwie repliki są zawsze przeplatane i multipleksowane czasowo w jednym światłowodzie przed detekcją (rycina 2a)). - Przechwycić i zdigitalizować wykryte sygnały optyczne za pomocą oscyloskopu czasu rzeczywistego. Należy pamiętać, że szerokość pasma, a tym samym częstotliwość próbkowania oscyloskopu, powinny być wystarczająco wysokie, aby nie wpływały na końcową rozdzielczość obrazu (zob. sekcję Dyskusja).
UWAGA: W tym przypadku, przy GVD wynoszącym 0,38 ns/nm, wymagana jest odpowiednio szerokość pasma akwizycji tylnej >20 GHz oraz częstotliwość próbkowania >40 GSa/s.
- Umieścić dodatkowy dzielnik wiązki, aby rozdzielić zakodowaną wiązkę obrazu na dwie (rycina 1e).
3. Procedury eksperymentalne
- Załadunek próbki
- Przeprowadzić zliczanie komórek pod konwencjonalnym mikroskopem fazokontrastowym w standardowym hemocytometrze.
- Dostosować gęstość komórek poprzez rozcieńczenie w 1x PBS (w przypadku mikroalg użyć wody źródlanej) i dokładnie wymieszać za pomocą pipety.
UWAGA: Sugerowane stężenie wynosi od 105 do 106 cells/mL. - Zamontować chip mikrofluidyczny na platformie próbek systemu obrazowania optycznego.
UWAGA: Chip mikrofluidyczny wykonany jest głównie z polidimetylosiloksanu (PDMS) i został wytworzony standardową metodą odlewania replikacyjnego. Kanał mikrofluidyczny zaprojektowano jako asymetryczny kanał zakrzywiony w celu wywołania efektu inercyjnego ogniskowania przepływu, tak aby komórki mogły przepływać pojedynczo w sekcji obrazowania (o wymiarach 80 µm x 80 µm (wysokość x szerokość)) z dużą prędkością. - Przenieść roztwór komórek o dostosowanej gęstości do strzykawki 10 mL.
- Podłączyć strzykawkę do wlotu chipu mikrofluidycznego, a probówkę wirówkową do wylotu chipu mikrofluidycznego w celu zbierania odpadów.
- Zamontować strzykawkę w pompie strzykawkowej i ustawić odpowiednią prędkość przepływu, aby uzyskać pożądany przepływ i uniknąć wywierania nadmiernych sił ścinających między komórkami a kanałem.
UWAGA: Prędkość liniowa próbek powinna mieścić się w zakresie od 0,5 do 10 m/s. Należy pamiętać, że przed właściwym zapisem obrazu często konieczne jest dalsze dostrojenie systemu w celu maksymalizacji siły sygnału obrazu i optymalizacji ostrzenia obrazu poprzez powtórzenie kroków 2.2.1.4-2.2.1.6.
4. Pozyskiwanie danych
- Ustaw odpowiednią liczbę punktów danych do zapisania dla każdego eksperymentu. Liczba zapisywanych punktów danych zależy od wielkości i szybkości przepływu próbek.
UWAGA: Zazwyczaj przy częstotliwości próbkowania 80 GSa/s ustawia się wartość od 8 do 16 milionów punktów próbkowania. - Pozyskaj i zapisz dane w trybie wsadowym (batch mode) za pomocą oscyloskopu.
5. Przetwarzanie backendowe
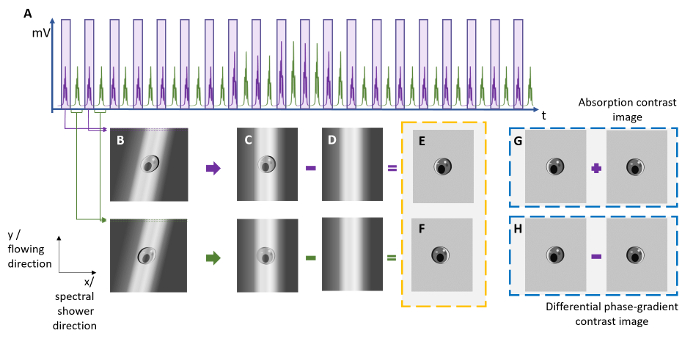
Rycina 2: Rekonstrukcja obrazów ATOM z czasowego śladu skanowania liniowego. Aby zrekonstruować obrazy ATOM z kontrastem absorpcyjnym i różnicowym (wzmocnionym) kontrastem gradientu fazy, dwa zestawy impulsów rozciągniętych w czasie (patrz. impulsy fioletowe i zielone) są wyodrębniane z (a) czasowo multipleksowanego śladu przebiegu czasowego, a następnie cyfrowo segmentowane i nakładane w celu utworzenia (b) dwóch obrazów 2D przedstawiających dwa przeciwstawne kontrasty gradientu fazy. Należy zauważyć, że do utworzenia (c) obrazów wolnych od zniekształceń wymagana jest operacja ścinania (shearing), aby skompensować przesunięcie podindeksów wynikające z błędu zaokrąglenia w szacowaniu częstotliwości repetycji lasera. Poprzez odjęcie (d) surowego skanu liniowego od obwiedni natężenia widmowego źródła laserowego można usunąć tło z obrazów. (g) Obraz z kontrastem absorpcyjnym można uzyskać poprzez sumowanie natężeń piksel po pikselu obrazów (e) i (f), podczas gdy (h) obraz z różnicowym kontrastem gradientu fazy można uzyskać z odejmowania obrazów (e) i (f). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
- Przenieś dane z oscyloskopu na komputery w celu offline'owej rekonstrukcji obrazu.
UWAGA: W tym przypadku dane są przechowywane na przenośnym dysku twardym i przesyłane ręcznie między oscyloskopem a komputerami przetwarzającymi. Pojemność dysku twardego powinna wynosić ponad 500 GB dla każdego eksperymentu.- Użyj kluczowej procedury rekonstrukcji obrazu, aby cyfrowo nałożyć na siebie skany liniowe w celu utworzenia obrazu 2D (Rycina 2).
UWAGA: Niestandardowy program (w MATLAB) generuje następnie dwa asymetryczne obrazy detekcyjne poprzez rozdzielenie dwóch zestawów danych multipleksowanych w czasie (fale purpurowa i zielona na Rycini 2).- Uzyskaj obraz kontrastowy różnicowego gradientu fazy poprzez odjęcie intensywności dwóch asymetrycznych obrazów detekcyjnych; obraz kontrastu absorpcyjnego można uzyskać poprzez dodanie dwóch asymetrycznych obrazów detekcyjnych. Wybrane obrazy MCF-7 i mikroalg przedstawiono na Rycini 3. Należy pamiętać, że przed wykonaniem operacji sumowania i odejmowania obrazów należy najpierw usunąć profile tła poszczególnych obrazów i znormalizować ich intensywności.
- Wygeneruj bibliotekę parametrów wyprowadzonych z obrazów, takich jak objętość komórki, kołowość, gęstość absorpcji itp., do dalszej analizy.
- Użyj kluczowej procedury rekonstrukcji obrazu, aby cyfrowo nałożyć na siebie skany liniowe w celu utworzenia obrazu 2D (Rycina 2).
- Wprowadź bibliotekę danych do platformy wizualizacji danych (Rycina 4).
- Wczytaj bibliotekę parametrów i odpowiadające im zrekonstruowane obrazy do interfejsu platformy wizualizacyjnej.
- Ustaw osie na interesujące parametry.
UWAGA: Parametry są specyficzne dla danego problemu i są definiowane przez użytkownika. Są one wyprowadzane z obrazów ATOM za pomocą programu MATLAB. W tym przypadku do wyboru dostępna jest optyczna gęstość absorpcji komórki, powierzchnia komórki, objętość komórki oraz kołowość komórki. - Wybierz zestaw danych do wyświetlenia w taki sposób, aby każdy obraz komórki mógł być wizualizowany jako osobny punkt danych na wykresie rozrzutu.
- Przesuń kursor myszy na każdy punkt, aby odpowiadający mu obraz i pozostałe parametry zostały wyświetlone w pływającym podoknie.
UWAGA: Skale osi można interaktywnie zmieniać między liniową a logarytmiczną. - Przeprowadź dalszą analizę dowolnego podzbioru danych, stosując ręczne bramkowanie (gating) na wykresie rozrzutu.
UWAGA: Histogram każdego parametru w bramkowanym podzbiorze może być wykreślony w zestawieniu z histogramami całej biblioteki. Oddzielne histogramy są wyświetlane w innym pływającym podoknie.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Niniejsza praca przedstawia dwie demonstracje obrazowania pojedynczych komórek za pomocą techniki ATOM: jedną z wykorzystaniem komórek ssaków (ludzkich mononuklearnych komórek krwi obwodowejs (PBMC) i komórki raka piersi (MCF-7)) oraz inny z fitoplanktonems (Scenedesmus i Chlamydomonas). Pierwszy eksperyment był motywowany rosnącym zainteresowaniem płynną biopsją w celu detekcji, zliczania i charakteryzacji krążących komórek nowotworowych (CTC) we krwi
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Istnieje kilka szczegółów technicznych, które wymagają szczególnej uwagi podczas konfiguracji systemu ATOM. Po pierwsze, należy zauważyć, że asymetryczne/ukośne oświetlenie kodowane spektralnie może wprowadzać szczątkowe składowe gradientu fazowego (tj. efekt cieniowania) w kontraście absorpcyjnym i wpływać na wzmocnienie kontrastu gradientu fazowego w ATOM. Dlatego ten efekt ukośnego oświetlenia powinien być zminimalizowany. Po drugie, należy podkreślić, że schemat multipleksowania lub przeplotu czasowego obejm...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy Panu P. Yeungowi za przygotowanie dla nas MCF-7. Prace te były częściowo wspierane przez granty z Rady ds. Grantów Badawczych Specjalnego Regionu Administracyjnego Hongkongu w Chinach (projekt nr 17259316, 17207715, 17207714, 17205215 i HKU 720112E), Programu Wsparcia Innowacji i Technologii (ITS/090/14) oraz Funduszu Rozwoju Uniwersytetów HKU.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Obiektywy Nikon Plan Fluorite Physiology 40X | Nikon | MRF07420 | Obiektyw (Obj2) |
| Obiektyw fluorytowy Olympus Plan, 0.75 NA, 0.51 mm WD, 40X Soczewka | Olympus | RMS40X-PF | (Obj1) |
| N-BK7 Soczewki plano-wypukłe | Thorlabs | LA1145-C | Do przekazywania prysznica spektralnego |
| Pakiet kolimacyjny FC / APC Fiber | Thorlabs | F220APC-1064 | Do wyprowadzania i zbierania impulsów laserowych |
| Rozdzielacz wiązki Pellicle | Thorlabs | BP145B3 | Do wykonania repliki belki |
| Zabezpieczone srebrne lustro | Thorlabs | PF10-03-P01 | Do odbijania światła |
| 800-1650nm 12GHz jednomodowy odbiornik NIR sprzężony z prądem stałym | Newport | 1544-B | Do konwersji światła na sygnał elektryczny |
| Oscyloskop | o wysokiej wydajności InfiniiumAgilent | DSOX91604A | Aby zapisać sygnały elektryczne przekształcone w światło |
| , światłowód HI1060 | Corning | HI1060 | Światłowód do rozciągania w czasie |
| WZMACNIACZ ŚWIATŁOWODOWY DOMIESZKOWANY ITERBEM | Keopsys | KPS-STD-BT-YFA-37-BO-SM-111-FA-FA | Optyczny wzmacniacz liniowy |
| Krata holograficzna | Wasatch Photonics | 020305-6 | Krata |
| Strzykawka do zaparzania/wycofywania Pompy | Harvard Apparatus | PHD 2000 | Pompa strzykawkowa do ładowania próbek w kanałach mikroprzepływowych |
Bibliografia
- Lau, A. K. S., Wong, T. T. W., Shum, H. C., Wong, K. K. Y., Tsia, K. K. Imaging Flow Cytometry: Methods and Protocols. Barteneva, N. S., Vorobjev, I. A. , Springer New York. New York, NY. 23-45 (2016).
- Goda, K., Tsia, K. K., Jalali, B. Serial time-encoded amplified imaging for real-time observation of fast dynamic phenomena. Nature. 458 (7242), 1145-1149 (2009).
- Goda, K., Jalali, B. Dispersive Fourier transformation for fast continuous single-shot measurements. Nat Photon. 7 (2), 102-112 (2013).
- Lau, A. K., Shum, H. C., Wong, K. K., Tsia, K. K. Optofluidic time-stretch imaging - an emerging tool for high-throughput imaging flow cytometry. Lab Chip. 16 (10), 1743-1756 (2016).
- Lau, A. K. S., Tang, A. H. L., Xu, J., Wong, X. W., Y, K. K., Tsia, K. K. Optical Time Stretch for High-Speed and High-Throughput Imaging - From Single-Cell to Tissue-Wide Scales. IEEE J. Sel. Top. in Quant. Electron. 22 (4), (2016).
- Lei, C., Guo, B., Cheng, Z., Goda, K. Optical time-stretch imaging: Principles and applications. Appl Phys Rev. 3 (1), 011102(2016).
- Lei, C., Guo, B., Cheng, Z., Goda, K. Optical time-stretch imaging: Principles and applications. Applied Physics Reviews. 3 (011102), (2016).
- Goda, K., et al. High-throughput single-microparticle imaging flow analyzer. Proc Natl Acad Sci U S A. 109 (29), 11630-11635 (2012).
- Goda, K., Solli, D. R., Tsia, K. K., Jalali, B. Theory of amplified dispersive Fourier transformation. Physical Review A. 80 (4), 043821(2009).
- Goda, K., et al. High-throughput single-microparticle imaging flow analyzer. Proc Natl Acad Sci U S A. 109 (29), 11630-11635 (2012).
- Lai, Q. T. K., et al. High-throughput time-stretch imaging flow cytometry for multi-class classification of phytoplankton. Opt. Express. 24 (25), 28170-28184 (2016).
- Chen, C. L., et al. Deep Learning in Label-free Cell Classification. Sci Rep. 6, 21471(2016).
- Fard, A. M., et al. Nomarski serial time-encoded amplified microscopy for high-speed contrast-enhanced imaging of transparent media. Biomed Opt Express. 2 (12), 3387-3392 (2011).
- Lau, A. K., et al. Interferometric time-stretch microscopy for ultrafast quantitative cellular and tissue imaging at 1 mum. J Biomed Opt. 19 (7), 76001(2014).
- Mahjoubfar, A., Chen, C., Niazi, K. R., Rabizadeh, S., Jalali, B. Label-free high-throughput cell screening in flow. Biomed Opt Express. 4 (9), 1618-1625 (2013).
- Wong, T. T., et al. Asymmetric-detection time-stretch optical microscopy (ATOM) for ultrafast high-contrast cellular imaging in flow. Sci Rep. 4, 3656(2014).
- Mata, T. M., Martins, A. A., Caetano, N. S. Microalgae for biodiesel production and other applications: A review. Renew Sustainable Energy Rev. 14 (1), 217-232 (2010).
- Irigoien, X., Huisman, J., Harris, R. P. Global biodiversity patterns of marine phytoplankton and zooplankton. Nature. 429 (6994), 863-867 (2004).
- Wei, X., et al. Coherent Laser Source for High Frame-Rate Optical Time-Stretch Microscopy at 1.0 µm. IEEE J. Sel. Top. Quantum Electron. 20 (5), 384-389 (2014).
- Wei, X., et al. Breathing laser as an inertia-free swept source for high-quality ultrafast optical bioimaging. Opt. Lett. 39 (23), 6593-6596 (2014).
- Xu, Y., Wei, X., Ren, Z., Wong, K. K. Y., Tsia, K. K. Ultrafast measurements of optical spectral coherence by single-shot time-stretch interferometry. Sci Rep. 6, 27937(2016).
- Tsia, K. K., Goda, K., Capewell, D., Jalali, B. Performance of serial time-encoded amplified microscope. Opt. Express. 18 (10), 10016-10028 (2010).
- Alix-Panabières, C., Pantel, K. Challenges in circulating tumour cell research. Nat Rev Cancer. 14 (9), 623-631 (2014).
- Kling, J. Beyond counting tumor cells. Nat Biotech. 30 (7), 578-580 (2012).
- Hodgkinson, C. L., et al. Tumorigenicity and genetic profiling of circulating tumor cells in small-cell lung cancer. Nat Med. 20 (8), 897-903 (2014).
- Ozkumur, E., et al. Inertial focusing for tumor antigen-dependent and -independent sorting of rare circulating tumor cells. Sci Transl Med. 5 (179), (2013).
- Hou, H. W., et al. Isolation and retrieval of circulating tumor cells using centrifugal forces. Scientific Reports. 3, 1259(2013).
- Karabacak, N. M., et al. marker-free isolation of circulating tumor cells from blood samples. Nat. Protocols. 9 (3), 694-710 (2014).
- Krebs, M. G., et al. Molecular analysis of circulating tumour cells-biology and biomarkers. Nat Rev Clin Oncol. 11 (3), 129-144 (2014).
- Wu, J., et al. Ultrafast Laser-Scanning Time-Stretch Imaging at Visible Wavelengths. Light Sci Appl. , (2016).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
Tagi
Obrazowanie wysokokontrastowe bez znakowaniaobrazowanie pojedynczych komórekultraszybka akwizycja obrazuanaliza w rozdzielczości subkomórkowejkoncepcja obrazowania z rozciąganiem czasu (time-stretch imaging)konfiguracja przedniej części optycznejwizualizacja przetwarzania danychfenotypowanie biofizyczne komórek
