To badanie przedstawia technikę izolacji neuronów od noworodków myszy WT. Wymaga starannego wypreparowania rdzenia kręgowego od noworodka myszy, a następnie oddzielenia neuronów od tkanki rdzenia kręgowego poprzez mechaniczne i enzymatyczne rozszczepienie.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Izolacja i hodowla neuronów rdzenia kręgowego od nowonarodzonych myszy
W tym artykule
Podsumowanie
Streszczenie
Przedstawiamy protokół izolacji i hodowli neuronów rdzenia kręgowego. Neurony są pozyskiwane od noworodków myszy C57BL/6 i izolowane w 1-3 dniu po urodzeniu. Do jednego eksperymentu zbiera się miot myszy, zwykle 4-10 młodych urodzonych z jednej pary hodowlanej, a rdzenie kręgowe pobiera się indywidualnie od każdej myszy po eutanazji izofluranem. Kręgosłup jest wycinany, a następnie rdzeń kręgowy jest uwalniany z kolumny. Rdzenie kręgowe są następnie mielone w celu zwiększenia powierzchni dostarczania enzymatycznej proteazy, która umożliwia uwolnienie neuronów i innych komórek z tkanki. Następnie stosuje się rozcieranie w celu uwolnienia komórek do roztworu. Roztwór ten jest następnie frakcjonowany w gradiencie gęstości w celu oddzielenia różnych komórek w roztworze, co pozwala na wyizolowanie neuronów. Z jednej grupy miotu można wyizolować około 1-2,5 x 10⁶ neuronów. Neurony są następnie wysiewane do studzienek pokrytych czynnikami adhezyjnymi, które pozwalają na prawidłowy wzrost i dojrzewanie. Neurony potrzebują około 7 dni, aby osiągnąć dojrzałość w pożywce wzrostowej i hodowlanej, a następnie mogą być wykorzystane do leczenia i analizy.
Wprowadzenie
Zrozumienie patologii rdzenia kręgowego wymaga użycia różnych modeli, zarówno na poziomie makroskopowym, jak i mikroskopowym. Duże i małe modele zwierzęce1,2,3 są używane do badań in vivo chorób i urazów rdzenia kręgowego. Podczas gdy badanie tych zagadnień in vivo ma swoje zalety, analiza rdzenia kręgowego ogranicza się do homogenatu całego rdzenia kręgowego lub do wycinków tkanek4. Stwarza to pewną niejednoznaczność podczas próby wyizolowania określonych reakcji i celów w rdzeniu kręgowym wśród rezydujących neuronów i otaczającego go gleju. Rosnąca dostępność genetycznie modyfikowanych myszy pozwala na bardziej szczegółowe badania biologii na poziomie komórkowym i molekularnym. W związku z tym wykorzystano tutaj model noworodka mysiego, co pozwala na badanie unikalnych właściwości i biologii neuronów rdzenia kręgowego in vitro.
Izolacja i utrzymanie neuronów in vitro nie jest szczególnie proste. Istnieje względna obfitość technik izolacji neuronów z tkanki korowej dorosłych gryzoni, które wydają się prowadzić do powstania znacznej liczby izolowanych neuronów (tj. milionów)5,6,7. Natomiast wydajność neuronów z tkanki rdzenia kręgowego jest niższa8,9,10, częściowo ze względu na mniejszą masę tkanki. Co więcej, u myszy występuje względny niedostatek technik izolacji neuronów rdzenia kręgowego u noworodków, a istniejące metody są ograniczone przez niższą wydajność neuronów (tj. setki)9 lub pracochłonne i zasobożerne techniki wymagające izolacji embrionalnych myszy10.
W tym protokole używamy techniki, która pozwala na ekonomiczną i zasobooszczędną izolację znacznej liczby neuronów z rdzenia kręgowego noworodków myszy. Jak to zwykle bywa w przypadku wcześniej opublikowanych technik, używamy papainy jako proteazy enzymatycznej, pozwalającej na uwolnienie neuronów z tkanki rdzenia kręgowego5,6 . Ponadto używamy gradientu gęstości do wyrafinowanej separacji komórek, który wcześniej okazał się skuteczny6,10. Chociaż pożywka, w której inkubowane są komórki, może się różnić, z naszego doświadczenia i jak wcześniej opublikowano11, suplementacja świeżym suplementem pożywki hodowlanej B27 okazała się kluczowa dla długowieczności neuronów. Neurony są zazwyczaj żywotne przez okres do 10 dni, co pozwala na przeprowadzenie leczenia.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Opieka i postępowanie z zwierzętami w niniejszej procedurze były prowadzone zgodnie z wytycznymi Instytucjonalnego Komitetu ds. Opieki i Korzystania ze Zwierząt (Institutional Animal Care and Use Committee) na Uniwersytecie Kolorado.
1. Przygotowanie roztworów
- Przygotować i przechowywać wszystkie roztwory w odpowiednich temperaturach, zgodnie z Tabelą 1.
2. Powlekanie dołków i szkiełek
UWAGA: Neurony nie przylegają dobrze do powierzchni plastikowych ani szklanych.
- Na dzień przed izolacją neuronów, pokryj dołki sterylnej 24-dołkowej płytki hodowlanej 0,5 mL poli-D-lizyny (PDL; Tabela 2) i pozostaw w komorze z laminarnym przepływem powietrza na noc (O/N).
UWAGA: Preferowaną metodą jest stosowanie płytek 24-dołkowych i pokrywanie wyłącznie dołków centralnych, ponieważ parowanie z dołków peryferyjnych jest zazwyczaj szybsze, co może prowadzić do niespójnych wyników. Dodatkowo, przed pokryciem w dołkach można umieścić szkiełka przedmiotowe. Neurony przyłączą się do pokrytych szkiełek, które można będzie później wyjąć do dalszej analizy mikroskopowej. - W dniu izolacji usuń PDL z dołków. Przemyj sterylną wodą przez kilka minut, a następnie usuń pozostałą wodę i pozostaw do wyschnięcia na 1 h (patrz poniżej).
- Po wyschnięciu pokryj szkiełka lamininą (Tabela 2).
UWAGA: Około 10 μL lamininy (10 µg/µL) wystarcza do pokrycia każdego dołka sterylnej płytki 24-dołkowej. Roztwór ten miesza się z 340 μL pożywki (objętość całkowita: 350 μL), aby pokryć cały dołek. Pozostaw roztwór na 2 h w temperaturze pokojowej (RT) w komorze do hodowli, a następnie odessaj go przed wysianiem komórek.
3. Pobieranie rdzeni kręgowych
UWAGA: Wszystkie instrumenty należy poddać autoklawowaniu (135 °C i 30 psi w 4 cyklach po 7 min) w celu zapewnienia sterylności.
- Uśmierć myszy C57BL/6 w wieku 1–3 dni w komorze z izofluranem. Odczekaj 30 s po ustaniu ruchów i uszczypnij kończynę, aby potwierdzić brak reakcji.
- Oddziel głowę od tułowia za pomocą nożyczek, gdy szczenię znajduje się w pozycji brzusznej.
- Ustabilizuj kończyny tylne lub ogon oraz kończyny przednie na stole zabiegowym, tak aby strona grzbietowa była skierowana w stronę operatora.
- Odetnij skórę za pomocą zakrzywionych nożyczek irydowych.
- Przetnij rdzeń kręgowy w odcinku lędźwiowym, tuż powyżej bioder, a następnie przetnij obie strony klatki piersiowej, aby oddzielić ją od ciała.
UWAGA: Wymaga to ostrożnej dyssekcji rdzenia kręgowego z narządów trzewnych, aby uniknąć przypadkowego uszkodzenia innych organów (Rycina 1a). - Płucz sekwencyjnie przez 10 s w trzech szalkach Petriego o średnicy 10 cm zawierających 5 ml 0.2 μm sterylizowany przez filtr roztwór soli fosforanowej w buforze (PBS) w celu usunięcia nadmiaru tkanki.
- Wprowadź igłę 22 G i strzykawkę wypełnioną 5 ml sterylizowanego filtrem PBS do guzowego końca kolumny kręgosłupa i przepłucz w kierunku głowowym, umożliwiając wydostanie się rdzenia do czwartej szalki Petriego (Rysunek 1b).
- pobrać rdzeń kręgowy do probówki o pojemności 15 ml zawierającej 5 ml HABG (Tabela 1) w lodzie. Należy zachować ostrożność, aby nie zmiażdżyć rdzenia kręgowego.
- Powtórz kroki 3.1–3.8 dla każdego szczenięcia w miocie.
UWAGA: W celu zapewnienia izolacji zdrowych neuronów proces ten powinien w ideałach trwać krócej niż 30 min na jeden rdzeń kręgowy.
4. Izolowanie neuronów
UWAGA: Następny krok należy przeprowadzić w komorze z laminarnym przepływem powietrza. Wymagana jest znajomość podstawowych zasad pracy w warunkach sterylnych.
- Rozdrabnianie tkanki
- Należy wziąć probówkę zawierającą rdzenie kręgowe i lekko wstrząsnąć, aby zawiesić tkankę.
- Tkankę należy przelać z probówki do szklanej szalki Petriego o średnicy 60 mm i pokroić żyletką na drobne kawałki o wielkości ok. 0.5 mm.
- Tkankę należy przenieść za pomocą pipety o szerokim otworze do probówki 15 mL zawierającej 5 mL HABG.
- Probówkę należy umieścić w kąpieli wodnej o temperaturze 30 °C na 30 min, aby komórki wyrównały temperaturę.
UWAGA: Krok ten wykonuje się, aby uniknąć szoku komórkowego podczas przenoszenia z lodu do medium trawiennego. Utrzymanie komórek w temperaturze 30 °C pomaga zmniejszyć śmiertelność komórek związaną ze zwiększonym metabolizmem w temperaturze 37 °C. Komórki należy trzymać na wytrząsarce w stopniu wystarczającym do ich utrzymania w zawiesinie.
- Należy przygotować medium trawienne (Tabela 1).
- Przygotowanie gradientu gęstości (Tabela 1).
- Każdą z 4 warstw należy przygotować w oddzielnych probówkach 15 mL, zgodnie z opisem w Tabeli 1.
- Do nowej probówki 15 mL należy dodać po 1 mL z każdej warstwy. Należy zacząć od warstwy 1 na dnie i sekwencyjnie dodawać kolejne, aż do warstwy 4 na górze. Podczas dodawania należy unikać zaburzania warstw.
- Należy wypłukać płytki powlekane PDL z kroku 2.2. Płytki płucze się sterylną wodą przez kilka minut, a następnie usuwa pozostałą wodę i pozostawia do wyschnięcia na 1 h.
- Przeniesienie tkanki do medium trawiennego.
- Probówkę z tkanką należy wyjąć z kąpieli wodnej z wytrząsaniem w temperaturze 30 °C i odstawić na kilka minut.
- Probówkę z medium trawnym należy wyjąć z kąpieli wodnej w temperaturze 37 °C i zaciągnąć do strzykawki Luer-lock.
- Należy odessać nadmiar HABG z probówki z tkanką.
- Do probówki z tkanką należy dodać medium trawienne, używając strzykawki z filtrem Luer-lock 0.2 μm.
- Probówkę należy umieścić w kąpieli wodnej o temperaturze 30 °C na 30 min. Komórki należy lekko wytrząsać, aby pozostały w zawiesinie.
UWAGA: Ważne jest, aby nie trzymać komórek w medium trawnym zbyt długo i nie dopuścić do zbyt wysokiej temperatury, co mogłoby doprowadzić do nadmiernego trawienia i spowodować, że tkanka przekształci się w zawiesinę o konsystencji żelowej.
- W tym czasie należy nałożyć lamininę, zgodnie z krokiem 2.3.
- Przeprowadzenie tryturacji (tzn. oddzielenie komórek od tkanki).
- Probówkę należy wyjąć z kąpieli wodnej z wytrząsaniem w 30 °C i odstawić na kilka minut.
- Należy odessać nadmiar medium trawiennego.
- Tkankę należy zawiesić w 2 mL HABG.
- Za pomocą pipety o wąskim otworze należy wykonać tryturację 10x przez 45 s.
UWAGA: Jest to prawdopodobnie najważniejszy etap i niewłaściwe jego wykonanie może znacznie obniżyć wydajność.- Tkankę należy zaciągnąć do pipety i natychmiast wypuścić zawartość z powrotem.
- Należy unikać wprowadzania powietrza, ponieważ znacząco obniży to liczbę żywych komórek.
UWAGA: Idealna jest szklana pipeta o długości 9". Końcówkę pipety należy wypolerować ogniowo, aby wygładzić chropowatości. Następnie należy ją zylikonić, umieszczając w roztworze dichlorodimetylosilanu (DMDCS) w chloroformie w stosunku 1:20 i pozostawiając na noc (O/N). Pipetę należy następnie wyjąć i pozostawić do wyschnięcia na powietrzu. Następnie należy ją wysterylizować w autoklawie.
Uwaga: DMDCS i chloroform są bardzo łatwopalne, dlatego silikonizację należy przeprowadzać w dygestorium.
- Należy zaciągnąć górne 2 mL nadsączu i przelać do nowej probówki 15 mL oznaczonej jako „zbiór”.
- Kroki 4.7.3-4.7.5 należy powtórzyć jeszcze dwa razy (pod koniec w probówce zbiorczej powinno znajdować się 6 mL).
- Zawartość probówki zbiorczej należy powoli przenieść do probówki z gradientem przygotowanej w kroku 4.2, unikając zaburzenia gradientu.
- W tym momencie należy wyjąć wcześniej przygotowane medium neurobasalne (Tabela 1) z lodówki i ogrzać je w kąpieli 37 °C.
- Oczyszczanie neuronów.
- Probówkę z gradientem należy wirować przez 15 min przy 800 x g i 22 °C.
- Za pomocą pipety należy zebrać pożądaną warstwę lub warstwy (Rysunek 2) i przelać do nowej probówki 15 mL. Aby uzyskać najwyższą czystość izolacji neuronów (tzn. >90%), należy zebrać warstwę 3. Aby uzyskać większą wydajność przy niższej czystości (tzn. >70-80%), należy zebrać warstwy 2 i 3.
- Gradient gęstości należy rozcieńczyć, dodając 5 mL HABG do nowo zebranych warstw.
- Wiruj przy 200 x g przez 2 min w 22 °C.
- Nadsącz należy odlać, a komórki ponownie zawiesić w 5 mL HABG, delikatnie uderzając w probówkę, aby rozbić osad.
- Wiruj przez 2 min przy 200 x g w 22 °C.
- Nadsącz należy odlać, a komórki ponownie zawiesić w 3 mL medium neurobasalnego, delikatnie uderzając w probówkę, aby rozbić osad.
- Zliczanie komórek.
- Należy pobrać 10 μL roztworu z komórkami w medium neurobasalnym i wymieszać z 10 μL błękitu Trypanu.
- 10 μL tej mieszaniny należy nanieść do szklanej komory licznikowej.
- Używając standardowej szklanej komory licznikowej, należy zliczyć komórki w każdym z czterech kwadratów 4 x 4. Sumę wszystkich zliczonych komórek (n) należy pomnożyć przez 2 (czynnik rozcieńczenia), podzielić przez 4 (liczba zliczonych kwadratów), pomnożyć przez 3 (objętość medium neurobasalnego) i pomnożyć przez 104, aby otrzymać stężenie komórek w komórkach/mL.
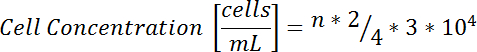
- Wysiew komórek na płytki hodowlane
- Zawiesinę komórkową należy rozcieńczyć do stężenia 300 000 komórek w 1 mL medium neurobasalnego.
UWAGA: W zależności od stężenia komórek otrzymanego w poprzednich krokach, dodaje się dodatkowe medium neurobasalne, aby uzyskać końcowe stężenie 3*105 komórek/mL. Stosuje się równanie C1V1=C2V2, gdzie C1 to początkowe stężenie komórek po zbiorze, V1 wynosi 3 mL, a C2 to 3*105 komórek/mL. Równanie rozwiązuje się dla V2. Należy dodać taką objętość medium neurobasalnego, aby całkowita objętość komórek w roztworze była równa V2. - Należy delikatnie wstrząsnąć, aby równomiernie rozłożyć komórki w roztworze, a następnie dodać 1 mL do każdego dołka w powlekanych płytkach 24-dołkowych.
- Zawiesinę komórkową należy rozcieńczyć do stężenia 300 000 komórek w 1 mL medium neurobasalnego.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Stosując tę technikę, z jednego miotu (4-10 szczeniąt) można wyizolować od 1 do 2,5 106 neuronów odpowiednich do wysiania na płytki hodowlane. Zazwyczaj 4-8 dołków wysiewa się w stężeniu wspomnianym powyżej (tj. 300 000 komórek/mL). Rycina 3 przedstawia wygląd neuronów przy tym stężeniu po tygodniu hodowli w mikroskopii świetlnej przy małym (a) i dużym (b) powiększeniu. Byliśmy jednak w stanie hodować komó...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Technika ta pozwala na wiarygodną hodowlę neuronów rdzenia kręgowego. Po osiągnięciu biegłości w technice zajmuje to około 3,5 godziny. Udało nam się przeprowadzić izolację neuronów z 2 oddzielnych miotów (łącznie 16 myszy) w ciągu około 4 godzin. Kluczowym krokiem w realizacji tego celu jest możliwość sprawnego wydobycia rdzenia kręgowego od myszy. Wydajność pozwala na posiew kilku dołków i możliwość testowania neuronów w różnych warunkach. Udało nam się leczyć neurony po osiągnięciu dojrzałości i wiarygodnie ocenić eks...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie ujawnili żadnych informacji.
Podziękowania
Autorzy nie mają żadnych podziękowań.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Hibernate A Medium - 500 ml | Thermo-Fisher | A1247501 | https://www.thermofisher.com/order/catalog/product/A1247501 |
| Hibernate A Minus Calcium - 500 ml | Brainbits | HA-Ca | http://www.brainbitsllc.com/hibernate-a-minus-calcium/ |
| Glutamax 100X - 100 mL | Thermo-Fisher | 35050061 | https://www.thermofisher.com/order/catalog/product/35050079 |
| B27 Suplement 50X - 10 ml | Thermo-Fisher | 17504044 https://www.thermofisher.com/order/catalog/product/17504044 | |
| Papaina, liofilizowany - 100 mg | Worthington | LS003119 http://www.worthington-biochem.com/pap/cat.html | |
| Neurobasal A Medium - 500 ml | Thermo-Fisher | 10888022 | https://www.thermofisher.com/order/catalog/product/10888022 |
| Penicylina-Streptomycyna (10 000 U/ml) | Thermo-Fisher | 15140122 | https://www.thermofisher.com/order/catalog/product/15140122 |
| Bromowodorek poli-D-lizyny (PDL) - 5 mg | Sigma-Aldrich | P6407-5MG | http://www.sigmaaldrich.com/catalog/product/sigma/p6407?lang=en®ion=US |
| Mysia Laminina - 1 mg | Thermo-Fisher | 23017015 | https://www.thermofisher.com/order/catalog/product/23017015 |
| Błękit trypanowy - 20 ml | Sigma-Aldrich | T8154-20ML | http://www.sigmaaldrich.com/catalog/product/sigma/t8154?lang=en®ion=US |
| OptiPrep Density Gradient Medium - 250 ml | Sigma-Aldrich | D1556-250ML | http://www.sigmaaldrich.com/catalog/product/sigma/d1556?lang=en®ion=US |
| Dichlorodimetylosilan ( DMDCS, Sigma Silicoat) | Sigma-Aldrich | 440272-100ML | |
| http://www.sigmaaldrich.com/catalog/product/aldrich/440272?lang=en®ion=US Chloroform | Sigma-Aldrich | 288306-1L | |
| http://www.sigmaaldrich.com/catalog/product/sial/288306?lang=en®ion=US Szklana Pippette - 9" | Sigma-Aldrich | 13-678-20C | http://www.sigmaaldrich.com/catalog/product/sigma/cls7095d9?lang=en®ion=US |
| Żarówka do pipet - 5 ml | Sigma-Aldrich | Z186678-3EA | |
| http://www.sigmaaldrich.com/catalog/product/aldrich/z186678?lang=en®ion=US&cm_sp=Insite-_-prodRecCold_xviews-_-prodRecCold10-1 BRAND® szalka Petriego, szkło - 60 x 15 mm | Sigma-Aldrich | BR455717-10EA | http://www.sigmaaldrich.com/catalog/product/aldrich/br455717?lang=en®ion=US |
| Sterylna 24-dołkowa płytka do hodowli komórkowych | Sigma-Aldrich | M8812-100EA | |
| http://www.sigmaaldrich.com/catalog/product/sigma/m8812?lang=en®ion=US Hemacytometr Haussera (szklana komora licząca) | Fischer Scientific | 02-671-6 | |
| https://www.fishersci.com/shop/products/hausser-bright-line-phase-hemacytometer-hemacytometer/026716 Szkiełka podstawowe - 12 mm sterylne szkło nakrywkowe - niepowlekane | Neuvitro | GG-12-1.5-Pre | http://www.neuvitro.com/german-coverslip-12mm-diameter.htm |
| NeuN Rabbit - 100 &mikro; L | Abcam | ab177487 | Po utrwaleniu w paraformaldehydzie (PFA) i zablokowaniu 5% BSA, komórki na 12 mm szkiełku nakrywkowym inkubowano w przeciwciałie rozcieńczonym w stosunku 1:200 przez 18 godzin w 4 stopniach; C |
| MAP-2 Mysie przeciwciało monoklonalne - 50 &mikro; L | Abcam | ab11267 | Po utrwaleniu w paraformaldehydzie i zablokowaniu 5% BSA, komórki na 12 mm szkiełku nakrywkowym inkubowano w przeciwciałie rozcieńczonym w stosunku 1:500 przez 18 godzin w 4 &stopniach; Z |
Bibliografia
- Qayumi, A. K., et al. Animal model for investigation of spinal cord injury caused by aortic cross-clamping. J Invest Surg. 10 (1-2), 47-52 (1997).
- Fang, B., et al. Ischemic preconditioning protects against spinal cord ischemia-reperfusion injury in rabbits by attenuating blood spinal cord barrier disruption. Int J Mol Sci. 14 (5), 10343-10354 (2013).
- Taira, Y., Marsala, M. Effect of proximal arterial perfusion pressure on function, spinal cord blood flow, and histopathologic changes after increasing intervals of aortic occlusion in the rat. Stroke. 27 (10), 1850-1858 (1996).
- Stoppini, L., Buchs, P. -A., Muller, D. A simple method for organotypic cultures of nervous tissue. J Neurosci Methods. 37 (2), 173-182 (1991).
- Ahlemeyer, B., Baumgart-Vogt, E. Optimized protocols for the simultaneous preparation of primary neuronal cultures of the neocortex, hippocampus and cerebellum from individual newborn (P0. 5) C57Bl/6J mice. J Neurosci Methods. 149 (2), 110-120 (2005).
- Brewer, G. J., Torricelli, J. R. Isolation and culture of adult neurons and neurospheres. Nat Protoc. 2 (6), 1490-1498 (2007).
- Banker, G. A., Cowan, W. M. Rat hippocampal neurons in dispersed cell culture. Brain Res. 126 (3), 397-425 (1977).
- Graber, D. J., Harris, B. T. Purification and culture of spinal motor neurons from rat embryos. Cold Spring Harb Protoc. 2013 (4), 319-326 (2013).
- Anderson, K. N., Potter, A. C., Piccenna, L. G., Quah, A. K., Davies, K. E., Cheema, S. S. Isolation and culture of motor neurons from the newborn mouse spinal cord. Brain Res Prot. 12 (3), 132-136 (2004).
- Gingras, M., Gagnon, V., Minotti, S., Durham, H. D., Berthod, F. Optimized protocols for isolation of primary motor neurons, astrocytes and microglia from embryonic mouse spinal cord. J Neurosci Methods. 163 (1), 111-118 (2007).
- Brewer, G. J., et al. Optimized survival of hippocampal neurons in B27-supplemented Neurobasal, a new serum-free medium combination. J Neurosci Res. 35 (5), 567-576 (1993).
- Fang, B., et al. Ischemic preconditioning protects against spinal cord ischemia-reperfusion injury in rabbits by attenuating blood spinal cord barrier disruption. Int J Mol Sci. 14 (5), 10343-10354 (2013).
- Su, M., Zhong, W., Ren, S. Dose-dependent protection of reseveratrol against spinal cord ischemic-reperfusion injury in rats. Trop J Pharm Res. 15 (6), 1225-1233 (2016).
- Haapanen, H., et al. Remote ischemic preconditioning protects the spinal cord against ischemic insult: An experimental study in a porcine model. J Thorac Cardiovasc Surg. 151 (3), 777-785 (2016).
- Conrad, M. F., Ye, J. Y., Chung, T. K., Davison, J. K., Cambria, R. P. Spinal cord complications after thoracic aortic surgery: long-term survival and functional status varies with deficit severity. J Vasc Surg. 48 (1), 47-53 (2008).
- Wong, D. R., et al. Delayed spinal cord deficits after thoracoabdominal aortic aneurysm repair. Ann Thorac Surg. 83 (4), 1345-1355 (2007).
- Freeman, K. A., et al. Alpha-2 agonist attenuates ischemic injury in spinal cord neurons. J Surg Res. 195 (1), 21-28 (2015).
- Freeman, K. A., et al. Spinal cord protection via alpha-2 agonist-mediated increase in glial cell-line-derived neurotrophic factor. J Thorac Cardiovasc Surg. 149 (2), 578-586 (2015).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
