Tutaj opisujemy technikę, elektrochemię w podczerwieni filmu białkowego, która pozwala na spektroskopowe badanie unieruchomionych białek redoks pod bezpośrednią kontrolą elektrochemiczną na elektrodzie węglowej. Widma w podczerwieni pojedynczej próbki białka mogą być rejestrowane przy różnych potencjałach i w różnych warunkach roztworu.
Artykuł metodologiczny
Elektrochemia filmu białkowego w podczerwieni wykazana w badaniu utlenianiaH2 przez hydrogenazę [NiFe]
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Zrozumienie chemii białek redoks wymaga metod, które zapewniają precyzyjną kontrolę nad centrami redoks w białku. Technika elektrochemii filmu białkowego, w której białko jest unieruchomione na powierzchni elektrody w taki sposób, że elektroda zastępuje fizjologiczne donory lub akceptory elektronów, dostarczyła funkcjonalnego wglądu w reakcje redoks szeregu różnych białek. Pełne zrozumienie chemii wymaga połączenia kontroli elektrochemicznej z innymi technikami, które mogą dostarczyć dodatkowego wglądu strukturalnego i mechanistycznego. Tutaj demonstrujemy technikę, elektrochemię w podczerwieni filmu białkowego, która łączy elektrochemię filmu białkowego ze spektroskopowym próbkowaniem białek redoks w podczerwieni. Technika ta wykorzystuje geometrię całkowitego współczynnika odbicia o tłumieniu wielokrotnego odbicia do zbadania białka redoks unieruchomionego na elektrodzie sadzy o dużej powierzchni. Włączenie tej elektrody do celi przepływowej umożliwia zmianę pH roztworu lub stężenia substancji rozpuszczonej podczas pomiarów. Jest to szczególnie skuteczne w przypadku enzymów redoks, w przypadku których szybki obrót katalityczny może być podtrzymywany i kontrolowany na elektrodzie, co pozwala na spektroskopową obserwację długożyciowych związków pośrednich w mechanizmie katalitycznym. Demonstrujemy tę technikę za pomocą eksperymentów na hydrogenazie E. coli 1 w warunkach obrotu (utlenianieH2) i bez obrotu.
Wprowadzenie
Kluczowym wyzwaniem w badaniu funkcji białek jest opracowanie metod in situ, które pozwalają na bezpośrednią obserwację białek spełniających ich fizjologiczne role, zarówno in vivo, jak i przy użyciu izolowanych próbek białek. Wymaga to zintegrowania procesów kontrolnych lub wyzwalających z procedurami eksperymentalnymi oraz zastosowania technik łączonych, które pozwalają zarówno na ocenę reaktywności, jak i na jednoczesny pomiar poszczególnych etapów chemicznych podczas funkcji białka. W przypadku białek redoks często jest to równoznaczne z łączeniem technik elektrochemicznych, które precyzyjnie kontrolują zastosowany potencjał, ale nie dostarczają bezpośrednich informacji chemicznych, z technikami spektroskopowymi, które są wrażliwe na chemicznie specyficzne zmiany związane z funkcją białka. 1,2,3 Spektroelektrochemia to ogólny termin określający szereg sprzężonych metod elektrochemicznych i spektroskopowych, które obejmują różne techniki spektroskopowe i poziomy kontroli elektrochemicznej. Wiele białek może wymieniać elektrony ze sztucznymi, rozpuszczalnymi donorami i akceptorami elektronów, co zostało wykorzystane w badaniach, które wykorzystują małe cząsteczki do pośredniczenia w przenoszeniu elektronów, w tym sprzężenia z promieniowaniem UV,4,5,6,7 magnetyczny dichroizm kołowy8 i podczerwień5,9,10,11,12,13,14 (IR) spektroskopi. W niewielkiej liczbie przypadków okazało się, że możliwe jest wykorzystanie niezapośredniczonej, kontrolowanej dyfuzją wymiany elektronów między białkami a elektrodami. 15,16
Dla reakcji katalitycznych przeprowadzanych przez enzymy redoks, metody elektrochemii roztworów stanowią wyraźną wadę. Kontrolowany dyfuzją transfer elektronów za pośrednictwem mediatorów redoks w roztworze prawdopodobnie stanie się ograniczeniem szybkości. Kinetyczne i mechanistyczne informacje o enzymie mogą zostać utracone lub przynajmniej stać się trudne do oddzielenia od artefaktów dyfuzji powstałych w wyniku metody eksperymentalnej. Bezpośrednia, niezapośredniczona kontrola elektrochemiczna jest zatem ważnym narzędziem do badania białek i enzymów redoks. Technika elektrochemii filmu białkowego (PFE) wykorzystuje unieruchomione elektrodami białka redoks w taki sposób, że elektrony są przenoszone bezpośrednio do lub z kofaktorów redoks w białku, gdy elektroda jest spolaryzowana przy szeregu potencjałów. 17,18,19 PFE ma szczególną wartość dla badań nad reakcjami utleniania lub redukcji katalizowanymi przez enzymy redoks, ponieważ międzyfazowy transfer elektronów może być osiągnięty z bardzo dużą szybkością. Na przykład szybkość obrotu elektrokatalitycznego hydrogenazy niklowo-żelazowej ([NiFe]) z allochromatium vinosum została zmierzona przez PFE jako około 1 000 - 10 000 s−1 dla utleniania H2. 20 Potencjał elektrody działa jak wyzwalacz do włączania lub wyłączania katalizy, a prąd elektrokatalityczny informuje o aktywności enzymu. PFE jest zatem cenną metodą analizy reaktywności złożonych enzymów, które ściśle zależą od potencjału, takich jak reakcje miejsca aktywnego di-żelaza hydrogenaz [FeFe] z CO i O2,21 lub potencjalnie indukowane reakcje inaktywacji hydrogenaz,22 dehydrogenaza tlenku węgla,23 i inne złożone enzymy redoks. 24
Główną przeszkodą w łączeniu technik spektroskopowych z bezpośrednią kontrolą elektrochemiczną zapewnianą przez PFE jest niskie pokrycie powierzchni enzymów redoks, rzędu 1-2 pmol cm-2 dla hydrogenazy [NiFe] z A. vinosum,20 w stosunku do badań in situ nad powierzchnią adsorbatów małych cząsteczek na elektrodach metalowych luzem. Stanowi to wyzwanie dla czułości pomiarów spektroskopowych. Opisano kilka metod spektroelektrochemicznych do badania unieruchomionych białek redoks na wielu różnych elektrodach: spektroskopia w zakresie widzialnym UV na przezroczystych elektrodach z tlenku metalu; 25,26,27 spektroskopia fluorescencyjna na złotych elektrodach; 28,29 spektroskopia powierzchniowo wzmocnionej absorpcji w podczerwieni (SEIRA) na złotych elektrodach; 30,31,32,33 i powierzchniowo wzmocnione techniki spektroskopowe Ramana, głównie na elektrodach srebrnych. 34,35
Tutaj opisujemy metodę łączenia PFE ze spektroskopią IR, w technice znanej jako elektrochemia w podczerwieni filmu białkowego (PFIRE). 36 Metoda PFIRE bada enzymy redoks unieruchomione na elektrodzie roboczej z węgla o dużej powierzchni w połączeniu z geometrią IR ATR-IR (o całkowitym współczynniku odbicia), wykorzystując łatwość adsorpcji szeregu białek na powierzchniach węgla. Spektroskopia IR jest przydatna w badaniach enzymów i białek redoks, ponieważ wiele małych cząsteczek, ligandów i kofaktorów ma absorbancje diagnostyczne, które można wykorzystać do oceny reaktywności, wiązania, inhibicji i stanu redoks. Przykłady obejmują wiązanie NO z centrami żelazowo-siarkowymi,37 badanie flawoprotein,38,39,40 małe cząsteczki wiążące się z centrami hemowymi itp. 41 Geometria ATR-IR pozwala na budowę zoptymalizowanego trzyelektrodowego (spektro)ogniwa elektrochemicznego42 i dlatego zapewnia doskonałą kontrolę elektrochemiczną. Rezystancja roztworu i dryft potencjału są minimalizowane poprzez umieszczenie elektrody referencyjnej blisko elektrody roboczej. Stosowane są przeciwelektrody o dużej powierzchni, które są kompatybilne z wysokimi prądami elektrokatalitycznymi wytwarzanymi przez szybki obrót enzymów na elektrodzie roboczej. Przepływ roztworu przez komórkę spektroelektrochemiczną pozwala na łatwą kontrolę stężenia substratów, inhibitorów i pH. 36,43,44 Metoda PFIRE pozwala zatem na rejestrację widm IR in situ podczas długotrwałej elektrokatalizy enzymatycznej. 36,44 PFIRE jest również w stanie dostarczyć informacji chemicznej przy braku prądu katalitycznego,43 w przeciwieństwie do PFE, gdzie może być trudno wydobyć informacje z procesów niekatalitycznych w enzymach redoks. 45,46
Pokazaliśmy metodę PFIRE do badania elektrokatalitycznego utlenianiaH2 przez hydrogenazy [NiFe], które zawierają wewnętrzne ligandy CO i CN skoordynowane z Fe w bimetalicznym miejscu aktywnym. 36,43,44 [NiFe] hydrogenazy są zatem szczególnie odpowiednie do badania za pomocą PFIRE. Metoda PFIRE dostarcza informacji o gatunkach, które są obecne podczas obrotu w stanie ustalonym, a zatem dostarcza kluczowych informacji mechanistycznych, oprócz bogatej literatury na temat spektroskopii w podczerwieni hydrogenaz bez eksperymentalnej kontroli obrotu. 47,48 Dyer i współpracownicy zastosowali metody IR z rozdzielczością czasową do badania wodorogenaz NiFe,49,50,51 używając wyzwalacza świetlnego, aby zastosować mały krok o ujemnym potencjale (za pomocą mediatorów roztworu i "zamkniętego" źródła elektronów) lub fotolizować związany wodorek. Chociaż metoda PFIRE nie jest obecnie w stanie zapewnić rozdzielczości czasowej odpowiadającej tym pomiarom,40 pozwala ona na badanie zarówno redukcyjnych, jak i oksydacyjnych procesów katalitycznych, dostępnych przy zakresie dobrze zdefiniowanych potencjałów i wolnych od ograniczeń transportu masy.
Metoda PFIRE różni się od badań SEIRA białek redoks, które również wykorzystują geometrię ATR-IR i wykorzystują nanoskalową chropowatą metalową elektrodę w celu zwiększenia absorbancji IR cząsteczek zaadsorbowanych na powierzchni elektrody. 30 SEIRA jest niezwykle cenną techniką do badania białek błonowych, w szczególności adsorbowanych na lub w mimetycznych architekturach błonowych,32 ale potrzeba zastosowania elektrody metalowej może ograniczać zakres substratu i inhibitora ze względu na reaktywność nośnika elektrody w stosunku do małych cząsteczek, takich jak CO, CN, CO2 itp. Redukcja protonów i samoorganizująca się desorpcja monowarstwowa mogą być problematyczne na powierzchniach metalowych o bardzo ujemnych potencjałach,1,52 chociaż odnotowano przypadki elektrokatalizy enzymatycznej na niezabezpieczonych elektrodach metalowych. 53,54 Wadą PFIRE w stosunku do SEIRA jest względna trudność w integracji białek błonowych w natywnych lub mimetycznych architekturach błonowych. Jednak względna obojętność chemiczna elektrod węglowych w stosunku do konkurujących reakcji aktywacji małych cząsteczek sprawia, że PFIRE jest doskonałą techniką do badania elektrokatalizy enzymatycznej, szczególnie w dziedzinie niskiego potencjału istotnej dla biologicznych procesów redoks, takich jak redukcja protonów przez hydrogenazy. 1,43
Celem tego artykułu jest wprowadzenie metody PFIRE jako techniki badania unieruchomionych elektrodami białek redoks, na przykładzie hydrogenazy NiFe 1 (Hyd1) z Escherichia coli. Omówiono zagadnienia związane z przygotowaniem próbki, wymaganiami dotyczącymi dobrego przepływu substratu i obsługą danych. PFIRE jest techniką o szerokim zastosowaniu, dobrze nadającą się do badania dowolnego białka redoks (o charakterystycznych absorbancjach IR), które może być adsorbowane na elektrodach węglowych, bezpośrednio lub przy użyciu modyfikacji powierzchni, tak aby mogło wymieniać elektrony z elektrodą.
Protokół
1. Odtworzenie wewnętrznej komory próbki spektrometru FTIR w beztlenowej, suchej komorze rękawicowej i ogólne wymagania eksperymentalne
- Użyj komercyjnego spektrometru FTIR wyposażonego w zewnętrzny detektor tellurku rtęciowo-kadmowego (MCT) i akcesorium ATR. Oczyścić korpus spektrometru suchym powietrzem lub diazotem lub alternatywnie użyć spektrometru z próżniowym stołem optycznym.
- Umieścić spektrometr na stabilnym, wolnym od wibracji stole na tej samej wysokości, co beztlenowa (<1 ppmO2), sucha (punkt rosy < -75 °C) komora rękawicowa. Przekieruj wiązkę podczerwieni ze spektrometru do schowka podręcznego przez przezroczyste okienko IR, które jest wystarczająco duże, aby pomieścić rozogniskowaną wiązkę.
UWAGA: Ważne jest, aby przestrzeń między komorą rękawicową a spektrometrem była również oczyszczana lub opróżniana, zwłaszcza jeśli używany jest higroskopijny materiał okienkowy, taki jak na przykład NaCl lub KBr. - Odtworzyć wewnętrzną komorę na próbkę spektrometru znajdującą się wewnątrz komory rękawicowej.
- Skierować wiązkę wewnątrz komory rękawicowej na zwierciadło elipsoidalne poza osią, najlepiej o tej samej ogniskowej, co wewnętrzne zwierciadło skupiające spektrometru.
UWAGA: Przydatne jest umieszczenie dwóch dodatkowych lusterek płaskich przed tym zwierciadłem skupiającym, aby umożliwić regulację zarówno wysokości, jak i kierunku wiązki podczerwieni wewnątrz schowka; Zrównoważy to wszelkie niedokładności w początkowym umieszczeniu spektrometru. - Umieścić zewnętrzny detektor MCT, wraz z odpowiednią optyką skupiającą (taką jak soczewka ZnSe o krótkiej ogniskowej lub pozaosiowe zwierciadło paraboliczne o krótkiej ogniskowej) wewnątrz schowka podręcznego, w taki sposób, aby odtworzyć wymiary wewnętrznej komory próbki spektrometru.
- Dostosuj "ognisko" wiązki podczerwieni tak, aby znajdowało się w przybliżeniu w równej odległości między lustrem skupiającym a detektorem MCT.
- Skierować wiązkę wewnątrz komory rękawicowej na zwierciadło elipsoidalne poza osią, najlepiej o tej samej ogniskowej, co wewnętrzne zwierciadło skupiające spektrometru.
- Schłodzić dewara zewnętrznego detektora MCT ciekłym azotem.
- Zamontuj akcesorium ATR w komorze na próbki w schowku podręcznym. Wyrównaj wejściową i wyjściową optykę skupiającą oraz akcesorium ATR, aby osiągnąć maksymalną przepustowość detektora MCT. W razie potrzeby użyj przysłony lub innego odpowiedniego tłumienia (takiego jak siatka druciana), aby zapobiec przesyceniu sygnału detektora.
UWAGA: Do przedstawionych tutaj danych zastosowano akcesorium ATR o pięciu odbiciach ze wszystkimi optykami odblaskowymi i zdejmowanym trapezoidalnym wewnętrznym elementem odblaskowym Si (IRE) (Crystal GmbH, wymiary ok. 5 × 8 × 1 mm3, kąt czołowy 39,5°). IRE jest zamontowany w zdejmowanej płycie bazowej wykonanej z polieteroeteroketonu (PEEK). - Użyj komory rękawicowej, aby umieścić odtworzoną komorę na próbki z odpowiednimi przepustami, aby umożliwić podłączenie do zewnętrznie umieszczonego potencjostatu (w tym celu przydatne są gazoszczelne połączenia BNC), dostęp do gazu i () do przesyłania sygnału z detektora MCT. Ważne jest, aby zachować wszelkie ekranowanie na detektora, aby uniknąć wprowadzania szumów lub zakłóceń do pomiarów.
- Umieścić pompę perystaltyczną o natężeniu przepływu większym niż 60 ml/min wewnątrz komory rękawicowej. Schematyczny widok spektrometru, akcesorium ATR, pompy perystaltycznej i potencjostatu pokazano na rysunku Rysunek 1.
- Zbuduj ogniwo spektroelektrochemiczne, takie jak pokazane schematycznie w Rysunek 2, które uszczelnia się na akcesorium ATR. Ogniwo powinno zawierać przeciwelektrodę o dużej powierzchni (drut Pt lub gazę), przyłącze elektrody roboczej (pręt węglowy) i miniaturową elektrodę referencyjną. Ogniwo powinno zawierać co najmniej dwa dodatkowe porty jako wlot i wylot dla szybkiego przepływu roztworów przez ogniwo.
UWAGA: Miniaturowa nasycona kalomelowa elektroda referencyjna jest idealna do tego celu. 36
2. Przygotowanie cząsteczek sadzy modyfikowanych E. coli Hydrogenaza 1
- W "mokrej" beztlenowej komorze rękawicowej wymieszać 20 mg cząstek sadzy o dużej powierzchni (>1 000 m3/g) z 1 ml wody o ultrawysokiej czystości (rezystywność >18 MΩ cm) w probówce do mikrowirówki. Rozproszyć cząstki za pomocą sonikacji o niskiej mocy (<100 W) przez co najmniej 15 minut lub do momentu, gdy dyspersja będzie jednolita i nie osiada w ciągu 1 godziny, aby uzyskać dyspersję sadzy o obciążeniu około 20 mg/ml.
- Weź podwielokrotność hydrogenazy E. coli 1 (Hyd1, około 50 μL, przygotowana zgodnie z opublikowaną procedurą55) o stężeniu ~7 mg białka/ml i zamień ją na bufor o niskiej sile jonowej o pH zbliżonym do punktu izoelektrycznego (na przykład fosforan potasu, 15 mM, pH 5,8, bez dodatkowej soli). Aby osiągnąć najlepsze rezultaty, należy stosować preparat enzymatyczny, który jest jak najbardziej aktywny. Przeprowadzić wymianę buforu przez zagęszczenie i rozcieńczenie w odśrodkowym urządzeniu filtrującym z odpowiednią granicą masy cząsteczkowej (50 kDa działa dobrze dla Hyd1).
- Dodaj Hyd1 do urządzenia filtrującego.
- Rozcieńczyć około 450 μl buforu do wymiany.
- Ponownie zagęścić do objętości 50 μl za pomocą łagodnego wirowania (< ~2700 × g), aby zapobiec nieodwracalnemu wytrącaniu się.
- Powtarzaj kroki 2.2.2 i 2.2.3, aż do zakończenia wymiany bufora (zwykle w ciągu ~5 cykli).
- Zmieszać 5 μl objętości 20 mg/ml dyspersji sadzy (przygotowanej w 2.1) z 50 μl podwielokrotności Hyd1 wymienianego buforem. Mieszaninę cząstek enzymu należy przechowywać w lodówce (w temperaturze 0 °C) przez noc, aby umożliwić adsorpcję enzymu. Od czasu do czasu może być konieczne potrząsanie mieszaniną, aby upewnić się, że cząstki pozostają rozproszone.
- Przepłukać cząstki zmodyfikowane Hyd1 buforem o niskiej sile jonowej (fosforan potasu, 15 mM, pH 5,8, bez dodatku soli) przez kolejne cykle sedymentacji i redyspersji w mikrowirówce (~2,700 × g). Powtórz ten proces 3-5 razy, aby usunąć niezaadsorbowany enzym.
UWAGA: Przed pierwszym myciem supernatant powinien być praktycznie bezbarwny, co wskazuje na dobrą adsorpcję enzymu. - Zagęścić cząstki do końcowej objętości ~5 μl, aby uzyskać końcowe obciążenie ~20 mg/ml cząstek modyfikowanych enzymatycznie .
UWAGA: Cząstki modyfikowane Hyd1 mogą być przechowywane w temperaturze 4 °C przez okres do dwóch tygodni, jeśli pozostają uwodnione; Najlepiej osiągnąć to poprzez przechowywanie cząstek rozcieńczonych ~50 μl wody o ultrawysokiej czystości.
3. Przygotowanie do pomiarów PFIRE na E. coli Hydrogenaza 1
- Wyczyść Si IRE za pomocą sonikacji o niskiej mocy (< 100 W), najpierw w H2SO4 (< 90 % w/w) przez ~15 min, a następnie w HNO3 (70 % w/w) przez maksymalnie 1 godzinę. Ta procedura czyszczenia powinna prowadzić do uzyskania hydrofilowej powierzchni IRE. Jeśli wymagane jest dalsze czyszczenie, IRE można umieścić w roztworze piranii (stosunek 1:3H2O,2:H2,SO4) w celu utlenienia pozostałego materiału organicznego.
UWAGA: Ostre metody czyszczenia kwasem mogą nie być odpowiednie do stosowania ze wszystkimi materiałami IRE. Roztwór piranii jest silnie i jest silnym utleniaczem, powierzchnie powinny być w miarę czyste przed użyciem roztworu piranii i należy zachować ostrożność podczas przygotowywania i stosowania roztworu piranii ze względu na egzotermiczny charakter procesu - zawsze dodawaj H2O2 powoli do H 2SO4 i zapoznaj się z odpowiednimi procedurami bezpieczeństwa dotyczącymi przygotowania, użytkowanie i utylizacja. - Opłucz czysty IRE w wodzie o ultrawysokiej czystości i wysusz pod strumieniem suchego azotu. Wszelkie czynności związane z pryzmatem należy wykonywać za pomocą czystej pęsety, aby uniknąć zanieczyszczenia.
- Uszczelnij IRE w płycie podstawy akcesoriów ATR za pomocą cienkiego paska szczeliwa silikonowego klasy elektrycznej. Uważaj, aby ograniczyć szczeliwo do krawędzi IRE. Poczekaj, aż szczeliwo całkowicie wyschnie.
- Przenieś płytkę bazową akcesorium ATR do schowka podręcznego spektrometru i zamontuj ją na akcesorium ATR. Zmierz widmo referencyjne (tła) w zakresie 4000 - 1 000 cm-1 z rozdzielczością 4 cm-1, używając standardowego trybu szybkiego skanowania spektrometru i 1024 uśrednionych interferogramów (czas pomiaru ~3 - 5 min). Użyj tego widma jako danych wejściowych, aby umożliwić obliczenie widm absorbancji w dalszej części eksperymentu.
UWAGA: Ze względu na małą absorbancję oczekiwaną dla miejsca aktywnego Hyd1 konieczne jest zbieranie widm o wysokim stosunku sygnału do szumu. - Przenieść płytkę bazową akcesorium ATR do "mokrej" komory rękawicowej, która zawiera wstępnie przygotowaną dyspersję cząstek zmodyfikowaną Hyd1 (sekcja 2). Odlać kroplowo 1 μl podwielokrotności dyspersji cząstek na dużą powierzchnię IRE i rozprowadzić je równomiernie po powierzchni. Uwaga: Nie pozwól, aby cząstki całkowicie wyschły na IRE.
- Wytnij kawałek kalki, takiej jak ta używana jako materiał warstwy dyfuzyjnej gazu w ogniwach paliwowych, do rozmiaru ~0,1 mm mniejszego niż wymiary powierzchni IRE (tj. ok. 8,2 × 4,9 mm2). Powierzchnia kalki powinna być wystarczająco duża, aby pokryć cząstki modyfikowane metodą kroplową Hyd1, ale nie tak duża, aby zachodzić na szczeliwo silikonowe używane do mocowania IRE. Namocz kalkę w wodzie i delikatnie umieść ją na wierzchu folii z cząstkami. Kalka maszynowa zapewni dobre połączenie elektryczne na całej błonie cząstek.
UWAGA: Korzystne jest wcześniejsze przygotowanie kilku kawałków kalki i przechowywanie jej wstępnie namoczonej w wodzie o bardzo wysokiej czystości w "mokrej" beztlenowej komorze rękawicowej. - Zamontuj ogniwo spektroelektrochemiczne (opisane w 1.7 i pokazane schematycznie w Rysunek 2) nad IRE, przymocuj je do płyty bazowej za pomocą. Dodaj ~200 μL eksperymentalnego buforu, aby utrzymać enzym uwodniony. Mieszany system buforowy, zdolny do buforowania w szerokim zakresie pH, jest przydatny do badań nad wodorogenazami NiFe: 56 octan sodu, kwas 2-[N'-morfolino]etano-sulfonowy (MES), kwas N'-[2-hydroksyetylo]piperazyno-N'-[2-etanosulfonowy] (HEPES), kwas N'-tris[hydroksymetylo]metylo-3-amino-propan-sulfonowy (TAPS) i kwas 2-[NKwas '-cykloheksyloamino]etanosulfonowy (CHES), z każdym składnikiem w końcowym stężeniu 15 mM i zawierającym 0,1 M NaCl jako elektrolit pomocniczy, o pH dostosowanym do pH 6 przy użyciu stężonego NaOH i HCl.
UWAGA: Połączenie elektrody roboczej powinno wystawać nieco poniżej płaszczyzny górnej części ogniwa spektroelektrochemicznego (~0,1 mm), aby zapewnić dobre połączenie elektroniczne z kalką (Rysunek 2). - Podłączyć wlot i wylot roztworu z ogniwa spektroelektrochemicznego do układu przepływowego zawierającego rurki pompy perystaltycznej i fiolkę z buforem doświadczalnym. Przenieść zmontowaną komórkę do "suchej" komory rękawicowej zawierającej spektrometr.
- Zamontuj zespół ogniwa spektroelektrochemicznego na akcesorium ATR. Podłączyć elektrody roboczą, licznikową i referencyjną do potencjostatu. Podłączyć rurkę pompy perystaltycznej do pompy.
- Zapisz widmo absorbancji z 1024 uśrednionymi interferogramami o rozdzielczości 4 cm-1 w zakresie widmowym 4 000 - 1 000 cm-1, używając widma zebranego w 3,4 jako odniesienia/tła. W tym momencie widmo powinno zawierać znaczące (>100 mO.D.) pasma amidu II na ~1,540 cm-1, a pasma miejsca aktywnego Hyd1 powinny być widoczne w obszarze widmowym 1,850 - 2,150 cm-1, głównie w stanach utlenionych, nieaktywnych (Rysunek 3).
4. Aktywacja E. coli Hydrogenaza 1 i testowanie komórki spektroelektrochemicznej
- Zastosuj potencjał redukcyjny (-0,8 V w porównaniu z SCE) do warstwy cząstek modyfikowanej Hyd1. Nasycić bufor doświadczalnyH2 i powoli przepływać buforem przez ogniwo spektroelektrochemiczne. Pozostaw próbkę na noc, aby w pełni aktywować Hyd1.
UWAGA: Ważne jest, aby używać beztlenowegoH2, N2 itp., dlatego wszystkie gazy beztlenowe powinny być przepuszczane przez filtrO2. - Zapisać widmo absorbancji próbki po aktywacji. Pasma νCO i vCN miejsca aktywnego powinny teraz wykazywać rozkład zredukowanych, "aktywnych" stanów. Najłatwiej to zaobserwować za pomocą widma różnicowego w stosunku do widma zapisanego w 3.10 (Rysunek 4).
- Sprawdzić połączenie elektryczne ogniwa spektroelektrochemicznego. Aby to zrobić, nasycić eksperymentalny bufor gazemN2. Zastosuj sekwencję potencjałów utleniających (0 V vs SCE) i redukujących (-0,8 V vs SCE) (o czasie trwania około 30 minut) do warstwy cząstek zmodyfikowanej Hyd1 i zapisz widmo absorbancji dla każdej z nich. Hyd1 powinien ulec szybkiemu utlenieniu i redukcji, a jeśli film cząstek jest dobrze połączony, 100 % próbki powinno reagować na zastosowany potencjał.
- Ustawić odpowiednie natężenie przepływu bufora eksperymentalnego. W tym celu należy zastosować potencjał redukcyjny (-0,8 V vs SCE) do próbki i nasycić bufor doświadczalnyH2. Rejestruj serię cyklicznych woltammogram w zakresie -0,707 - 0,039 V w porównaniu z SCE z szybkością skanowania 10 mV/s. Stopniowo zwiększaj natężenie przepływu buforu nasyconegoH2 między woltamnogami, aż kształt fali katalitycznej będzie przypominał kształt fali na płaskiej elektrodzie z obracającą się tarczą55, a maksymalny prąd będzie niezależny od natężenia przepływu (Rysunek 5).
UWAGA: Granica rozpuszczalnościH2 w wodzie wynosi ~0,8 mM w temperaturze 293 K i 1 barze. - Ponieważ próbka jest teraz gotowa do pomiarów PFIRE, należy zebrać widma o różnych potencjałach, w różnych warunkach roztworu (pH, temperatura, stężenieH2 itp.). Rejestruj wszystkie dane elektrochemiczne za pomocą oprogramowania potencjostatu, ponieważ ważne jest, aby móc skorelować dane spektroskopowe i elektrochemiczne, zwłaszcza podczas badania procesów elektrokatalitycznych, takich jak utlenianieH2 przez Hyd1.
5. Obsługa danych spektroskopowych
- Potwierdź, że miejsce aktywne nie zostało trwale zmienione w trakcie pomiarów, rejestrując widma przy 0 V i -0,8 V w porównaniu z SCE na końcu eksperymentu. Powinny one być identyczne z widmami zarejestrowanymi w 4.3 i nie powinno być obserwowane żadne ubytki miejsca aktywnego podczas pomiaru (Rysunek 6).
- Eksport widm absorpcji bezwzględnej z oprogramowania spektrometru w odpowiednim formacie (.csv, ASCII, 'matlab', Jcamp itp.) do przetwarzania za pomocą oprogramowania takiego jak Origin lub Matlab.
- Linia bazowa popraw dane, korzystając z procesu zilustrowanego na Rysunek 7.
- Weźmy drugą pochodną każdego widma absorbancji w zakresie 1,800 - 2,150 cm-1, w celu zidentyfikowania małych (<1 mO.D.) pasm miejsc aktywnych na silnie zakrzywionym tle wody.
- Umieść punkty znacznika linii bazowej na pierwotnym widmie absorbancji i ustaw punkty tak, aby "przyciągały" się do widma eksperymentalnego.
- Dopasuj linię bazową do punktów za pomocą interpolowanej funkcji splajnu sześciennego lub funkcji wielomianu. Odejmij tę funkcję linii bazowej od danych eksperymentalnych.
Wyniki
Rysunek 1 przedstawia schematyczny układ eksperymentalny spektrometru, komory rękawicowej, akcesorium ATR, potencjostatu oraz systemu przepływu gazu wykorzystanych do pomiarów PFIRE. Rysunek 2 przedstawia reprezentacyjny rysunek celi spektroelektrochemicznej.
Rysunek 3 przedstawia widma absorbancji cząstek modyfikowanych Hyd1 naniesionych metodą drop-casting, z przepływającym przez komórkę spektroelektrochemiczną buforem eksperymentalnym (mieszany system buforowy, opisany w 3.7, pH 6,0). Pokrycie powierzchni Hyd1 jest szczególnie wysokie w przykładzie pokazanym na Rysunku 3, z intensywnością pasma amidu II wynoszącą ~235 mO.D. i minimalną ilością wody „bulk”, co wynika z wielkości obszaru rozciągania O-H (~3 000 – 3 600 cm-1) w stosunku do pasma przy ~1 640 cm-1, które jest splotem pasma amidu I białka Hyd1 oraz zgięcia H-O-H wody. Dodatkowe pasma białka można zaobserwować w obszarze rozciągania C-H (ok. 2900 cm-1). Szerokie pasmo skupione wokół 2 100 cm-1 jest pasmem kombinacyjnym drgania zgięciowego H-O-H z zestawem pasm libracyjnych o niższej energii, które są ograniczonymi rotacjami cząsteczek H2O wynikającymi z sieci wiązań wodorowych w wodzie ciekłej. Pasmo νCO utlenionego, nieaktywnego stanu Ni-B centrum aktywnego jest wyraźnie widoczne przy 1 943 cm-1, nawet bez korekcji linii bazowej, a cechy νCN są wyraźnie widoczne w zakresie 2 050–2 100 cm-1. Przy wysokim stopniu pokrycia Hyd1 duża część mikroporowatej struktury filmu z sadzy technicznej57 zostaje zablokowana przez enzym, przez co stężenie wody „bulk” jest obniżone podczas pomiarów PFIRE.
Widma na Rysunku 3 pokazują, że przed aktywacją filmy Hyd1 zawierają Hyd1 w utlenionych, nieaktywnych stanach. Aktywacja przez noc przy −0.8 V względem SCE w atmosferze H2 prowadzi do powstania zredukowanych, katalitycznie aktywnych stanów, co zademonstrowano na Rysunku 4, który przedstawia widmo różnicowe aktywnego (zredukowanego) minus nieprzygotowanego (utlenionego) Hyd1. Widma różnicowe Hyd1 można najłatwiej zinterpretować, wykorzystując obszar νCO. Każdy unikalny stan centrum aktywnego posiada tylko jedno pasmo CO w porównaniu do dwóch pasm CN, w związku z czym obszar νCN jest z natury bardziej złożony, z wieloma nakładającymi się pasmami. Widmo różnicowe na Rysunku 4 pokazuje, że aktywacja prowadzi do zaniku (ujemne pasma absorpcyjne) utlenionego, nieaktywnego Ni-B oraz niewielkiej ilości Ni-SI (najbardziej utlenionego stanu „aktywnego”), które były obecne w nieprzygotowanym filmie Hyd1. Zostają one zastąpione stanami „aktywnymi” Hyd1: Ni-C, Ni-R i Ni-L. Należy zauważyć, że istnieją dwie formy zarówno stanu Ni-R, jak i Ni-L, co potwierdzają dwa pasma νCO zaobserwowane dla tych gatunków na Rysunku 4. Obserwacja wielu stanów Ni-R i Ni-L jest zgodna z danymi dla innych hydrogenaz NiFe.48,58,59
Kluczową weryfikacją metody PFIRE jest wykazanie, że woltamperogramy cykliczne zarejestrowane dla Hyd1 wewnątrz przepływowej celi spektroelektrochemicznej wykazują kształty fal katalitycznych podobne do tych zarejestrowanych na płaskiej elektrodzie dyskowej obracającej się.55 W praktyce oznacza to, że transport masy substratu (H2) i produktu (H+) do i z unieruchomionego Hyd1 w celi spektroelektrochemicznej jest efektywny przy prędkościach przepływu stosowanych podczas pomiarów PFIRE. Wpływ prędkości przepływu na kształt fali katalitycznej pokazano na Rysunku 5, który przedstawia kolejne woltamperogramy zarejestrowane w atmosferze H2 (1 bar) przy zwiększaniu prędkości przepływu roztworu przez celę spektroelektrochemiczną. We wszystkich przypadkach nadpotencjał dla utleniania H2 przez Hyd1 jest identyczny (czerwony prostokąt), ale stopień inaktywacji oksydacyjnej (histereza między prądem podczas skanowania oksydacyjnego i redukcyjnego przy potencjałach powyżej ca 0 V vs SCE) oraz maksymalny prąd utleniania H2 zależą od prędkości przepływu roztworu. Przy prędkościach przepływu powyżej 52 mL/min (jasnoszary woltamperogram) kształt fali katalitycznej jest niewrażliwy na dalsze zwiększanie prędkości przepływu.
Rysunek 6 porównuje względne intensywności pasma νCO stanu Ni-B po początkowej aktywacji i beztlenowym reutlenianiu przy 0 V vs SCE (w atmosferze Ar, zgodnie z opisem w 4.3) oraz po beztlenowej oksydacyjnej inaktywacji w atmosferze Ar przy 0 V vs SCE po 48 h ciągłych eksperymentów (zgodnie z opisem w 5.1). Podczas pomiaru nie zaobserwowano spadku intensywności pasma centrum aktywnego, a cała próbka Hyd1 reaguje na przyłożone potencjały.
Rysunek 7 przedstawia procedurę korekcji linii bazowej stosowaną w całej niniejszej pracy. Widmo absolutne próbki Hyd1 w obszarze centrum aktywnego (Rysunek 7a) wykazuje znaczną krzywiznę spowodowaną obecnością wody. W rzeczywistości konieczność stosowania wody jako rozpuszczalnika stanowi problem w większości zastosowań spektroskopii IR w naukach o życiu. Drugą pochodną widma absolutnego (Rysunek 7b), obliczoną za pomocą oprogramowania Origin z wygładzaniem Savitzky-Golaya w oknie 9 punktów, można wykorzystać do identyfikacji ostrych pasm centrum aktywnego Hyd1 na tle zakrzywionego tła. Identyfikacja przybliżonych pozycji piku przy użyciu widma drugiej pochodnej pozwala na wyznaczenie punktów kotwiczenia linii bazowej w obszarach widma absolutnego wolnych od pasm centrum aktywnego (okręgi na Rysunku 7a). Następnie przez te punkty kotwiczenia dopasowywana jest funkcja kubicznego splajnu w celu stworzenia funkcji linii bazowej, którą można odjąć od widma absolutnego, aby uzyskać widmo skorygowane o linię bazową, zawierające wyłącznie piki pochodzące z centrum aktywnego Hyd1 (Rysunek 7c).
Rysunek 8 przedstawia wyniki pomiaru PFIRE dla Hyd1, zarówno w warunkach bez obrotu (atmosfera Ar), jak i z obrotem (atmosfera H2) w zakresie różnych potencjałów.36 Przebiegi prąd-czas (Rysunek 8a) informują o prądzie katalitycznym przy każdym przyłożonym potencjale i pozostają bliskie zeru w warunkach bez obrotu (atmosfera Ar). Częściowe miareczkowanie redoks spektroelektrochemiczne na Rysunku 8b informuje zatem o równowagowym zachowaniu redoks centrum aktywnego, pokazując rozkład stanów oczekiwany dla każdego potencjału wykluczając obrót katalityczny. Widma na Rysunku 8c zostały zarejestrowane w warunkach z obrotem (w atmosferze H2), a zatem reprezentują rozkład stanów centrum aktywnego w stanie stacjonarnym podczas katalitycznego utleniania H2 przez Hyd1. Potwierdzeniem osiągnięcia stanu stacjonarnego jest fakt, że prąd katalitycznego utleniania H2 (Rysunek 8a, H2) pozostaje stały w funkcji czasu przy −0.199 V i −0.074 V vs SHE; monotoniczny spadek prądu przy +0.356 V vs SHE wynika z dobrze znanej anaerobowej inaktywacji oksydacyjnej Hyd1.55 Rozkład stanów centrum aktywnego jest wyraźnie różny w atmosferze Ar i H2 przy wszystkich potencjałach, przy których Hyd1 wykazuje aktywność katalityczną (Rysunek 8b, widma przy −0.199, −0.074 i +0.356 V vs SHE). Widma zarejestrowane w Ar i H2 są jednak praktycznie identyczne przy −0.594 V vs SHE, co stanowi istotny test spójności doświadczalnej; Hyd1 nie redukuje H+ z istotną szybkością przy pH 6.0 (prąd na Rysunku 8a zarówno w Ar, jak i H2 jest bliski zeru), w związku z czym oczekuje się, że widma przy −0.594 V będą takie same.
Rycina 9 przedstawia anaerobową inaktywację oksydacyjną Hyd1 poprzez tworzenie Ni-B z Ni-SI podczas utleniania H2 przy +0,356 V.36 Widma zarejestrowano w szarych odstępach czasu zaznaczonych na przebiegu prądu w funkcji czasu na Rycini 9a. Przy −0,074 V Hyd1 nie ulega inaktywacji oksydacyjnej, a rozkład stanów centrum aktywnego pozostaje stały przez cały skok potencjału. Wykazują to widma na Rycini 9bi, która przedstawia bezwzględne widmo z korekcją linii bazowej na początku skoku potencjału −0,074 V, oraz Rycina 9bii, które zostało zarejestrowane w późniejszym czasie podczas skoku potencjału i jest przedstawione jako widmo różnicowe względem Ryciny 9bi. Widma na Rycini 9biii i biv również przedstawiono jako widma różnicowe względem Ryciny 9bi; wykazują one stopniową konwersję Ni-SI do Ni-B podczas inaktywacji przy wysokim potencjale, co jest zgodne z monotonnym spadkiem prądu widocznym przy +0,356 V na Rycini 9a.
Widma zarejestrowane w zakresie różnych wartości pH roztworu dostarczają informacji o etapach przeniesienia protonów podczas cyklu katalitycznego Hyd1.43 Rysunek 10a przedstawia widma PFIRE zarejestrowane na tej samej warstwie Hyd1 przy pH 3,0 oraz pH 9,0, z wykorzystaniem przepływu roztworu w komórce spektroelektrochemicznej do wymiany buforu eksperymentalnego. Względne stężenia stanów Ni-C i Ni-L są wyraźnie różne w tych dwóch widmach. Poprzez zmianę przyłożonego potencjału w warunkach braku obrotu (non-turnover) można szybko określić zależność potencjału od stanów Ni-C i Ni-L w zakresie różnych wartości pH (Rysunek 10b); stwierdzono, że oba stany są izopotencjalne w szerokim zakresie pH. (Należy zauważyć, że dla przejrzystości na Rysunku 10b przedstawiono absorbancje szczytowe tylko dla stanów Ni-C i Ni-L; pełne miareczkowania redoks Hyd1 zostały opisane przez Hidalgo et al.)36 Następnie można wyznaczyć miareczkowanie pH stężeń Ni-C i Ni-L, przyjmując absorbancję szczytową przy potencjałach, w których całkowite stężenie Ni-C i Ni-L jest maksymalne dla każdego pH (Rysunek 10c). W ten sposób, w połączeniu z danymi EPR, zidentyfikowano równowagę pH między stanami Ni-C i Ni-L.43
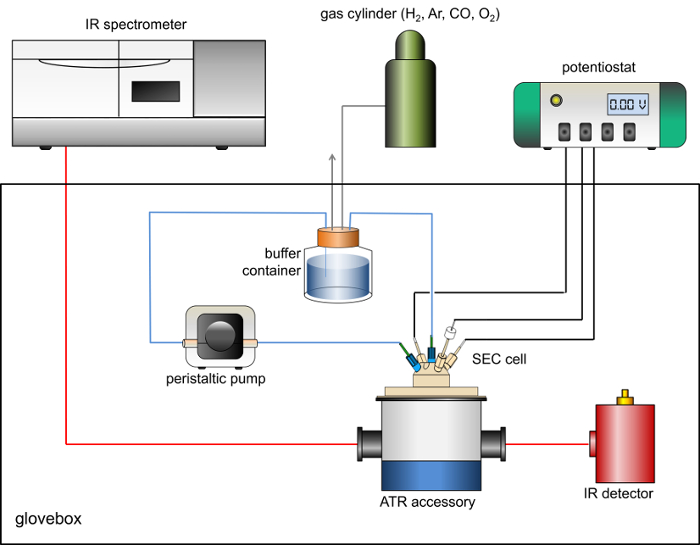
Rysunek 1: Schemat rozmieszczenia spektrometru IR, beztlenowej komory rękawicowej, akcesorium ATR, detektora MCT, systemu przepływu gazów oraz potencjostatu wykorzystanego do pomiarów PFIRE. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
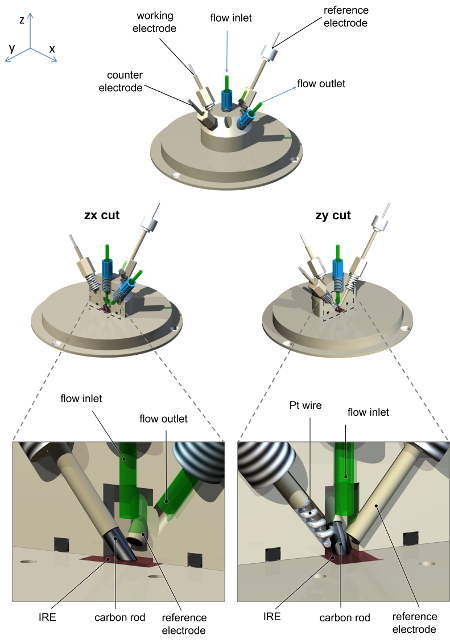
Rysunek 2: Schematyczny rysunek ogniwa spektroelektrochemicznego użytego do pomiarów PFIRE, przedstawiający rozmieszczenie elektrod oraz przyłącza wlotowe i wylotowe roztworu. Ogniwo i płyta podstawowa są wykonane z polieteroeteroketonu (PEEK), z otworami śrubowymi dla przyłącza węglowej elektrody roboczej, przeciwelektrody z drutu Pt, nasyconej elektrody kalomelowej oraz wlotu i wylotu roztworu. Budowa nasyconej elektrody kalomelowej jest zgodna z wcześniejszymi opisami.36 Prosimy kliknąć tutaj, aby wyświetlić większą wersję tego rysunku.
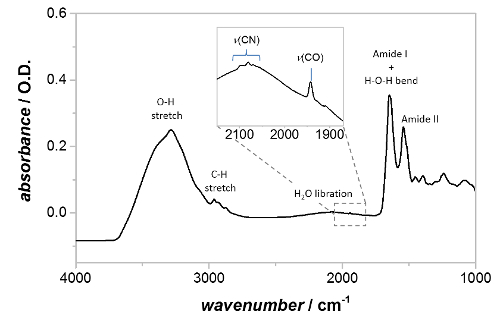
Rycina 3: Widmo absorbancji cząsteczek sadzy modyfikowanych Hyd1, naniesionych na IRE i rehydratowanych buforem. Wskazano położenia pasma amidowego I, pasma amidowego II oraz regionu centrum aktywnego Hyd1, wraz z dodatkowymi cechami wynikającymi z drgań rozciągających C-H i wody jako rozpuszczalnika. Wstawka przedstawia powiększony widok regionu centrum aktywnego z oznaczonymi pasmami vCO i vCN. Cząsteczki „as-prepared” (tak przygotowane) zawierają Hyd1 głównie w utlenionym, nieaktywnym stanie Ni-B. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
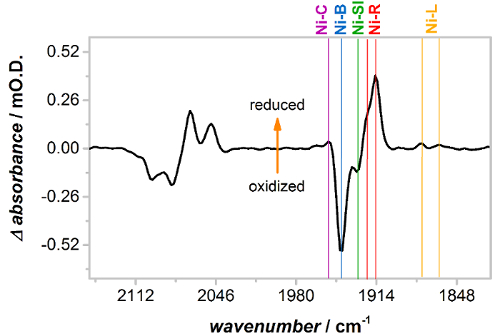
Rycina 4: Aktywacja Hyd1 przy −0.8 V vs SCE w atmosferze H2, przedstawiona jako różnicowe widmo stanu zredukowanego minus utlenionego. Po aktywacji niskim potencjałem utleniona, nieaktywna forma Ni-B (oraz niewielkie stężenie Ni-SI) przekształca się w bardziej zredukowane, aktywne stany Ni-C, Ni-R i Ni-L. Należy zauważyć, że Hyd1 posiada dwa odrębne podstany Ni-L i Ni-R. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
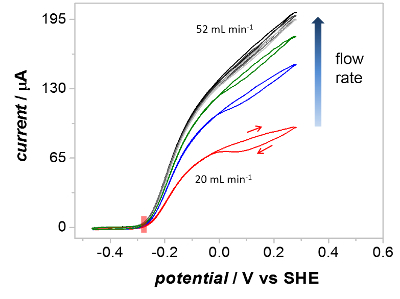
Rysunek 5: Wpływ prędkości przepływu roztworu na kształt fal katalitycznych woltamperogramów cyklicznych zarejestrowanych w ogniwie spektroelektrochemicznym. Woltamperogramy zarejestrowano przy zwiększających się prędkościach przepływu buforu nasyconego H2, zgodnie z oznaczeniami. Przy prędkości przepływu 20 mL/min (kolor czerwony) woltamperogram wykazuje znaczną inaktywację powyżej 0 V vs SHE podczas skanowania w przód. Przy prędkościach przepływu powyżej 52 mL/min stopień inaktywacji jest znacznie niższy, a natężenie prądu jest niezależne od prędkości przepływu przy wszystkich potencjałach. Pozostałe parametry: 1 bar H2, prędkość skanowania 10 mV/s. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
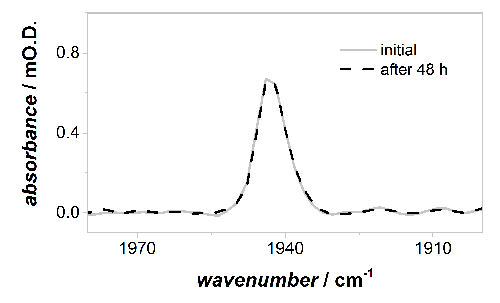
Rycina 6: Widma IR z korekcją linii bazowej w obszarze νCO centrum aktywnego dla utlenionego, nieaktywnego stanu Ni-B przy 0 V vs SCE. Nie stwierdzono mierzalnego spadku intensywności centrum aktywnego podczas 48 h ciągłych pomiarów PFIRE, co wskazuje na trwałą adsorpcję Hyd1 na cząsteczkach sadzy technicznej. Aby wyświetlić powiększoną wersję tej ryciny, kliknij tutaj.
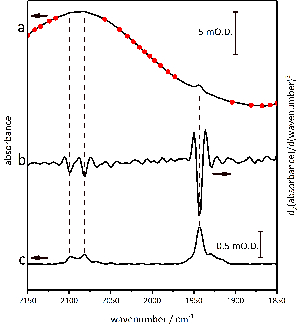
Rysunek 7: Szczegóły procedur korekcji linii bazowej stosowanych do przetwarzania danych. Punkty zakotwiczenia linii bazowej są nanoszone na absolutne widmo absorbancji w obszarze centrum aktywnego (a), z zachowaniem ostrożności, aby uniknąć pików νCO i νCN zidentyfikowanych na podstawie analizy drugiej pochodnej (b). Wynikowe widmo po korekcji linii bazowej przedstawiono na (c). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
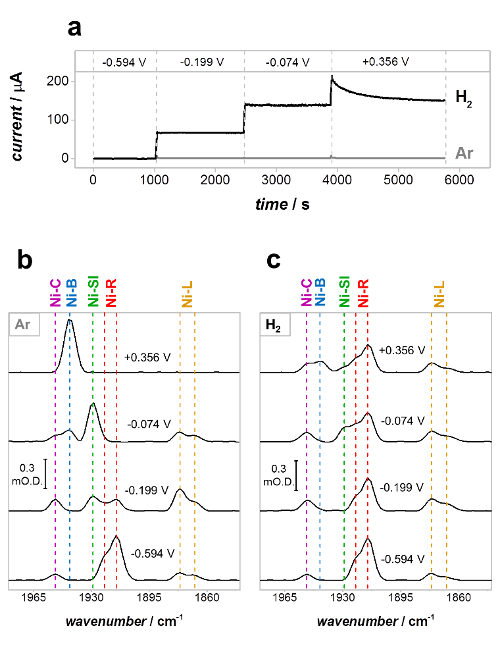
Rysunek 8: Pomiary PFIRE białka Hyd1 w warunkach bez obrotu (Ar) oraz w warunkach obrotu (H2). (a) Przebiegi natężenia prądu w czasie dla Hyd1 w komórce spektroelektrochemicznej w buforze nasyconym Ar (szary) i H2 (czarny); (b), (c) Widma PFIRE przedstawiające obszar νCO przy poszczególnych potencjałach w obecności Ar (b) i H2 (c). Potencjały podano w V vs SHE. Przedruk za zgodą Hidalgo et al.35 Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
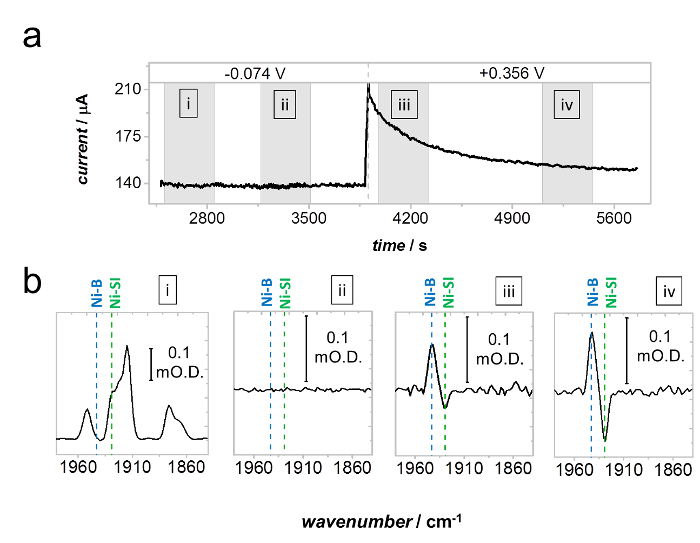
Rycina 9: Beztlenowa inaktywacja Hyd1 poprzez tworzenie Ni-B z Ni-SI. (a) Zależność prądu od czasu w atmosferze H2, wykazująca stabilny prąd elektrokatalityczny przy −0.074 V oraz powolną beztlenową inaktywację (monotoniczny spadek prądu) przy +0.356 V vs SHE. (b) Widma zarejestrowane w szarych obszarach zaznaczonych na (a). Widmo bi jest widmem z korekcją linii bazowej, zarejestrowanym na początku skoku potencjału −0.074 V. Widmo bii, zarejestrowane w późniejszym czasie podczas skoku −0.074 V, przedstawiono jako widmo różnicowe względem bi; wykazuje ono brak zmian w rozkładzie stanów centrum aktywnego, co jest zgodne ze stabilnością potencjału przy −0.074 V. Widma biii i biv również przedstawiono jako widma różnicowe względem bi; wykazują one stopniową konwersję Ni-SI do Ni-B podczas beztlenowej inaktywacji przy +0.356 V vs SHE. Reprodukowano za zgodą Hidalgo et al. 35 Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
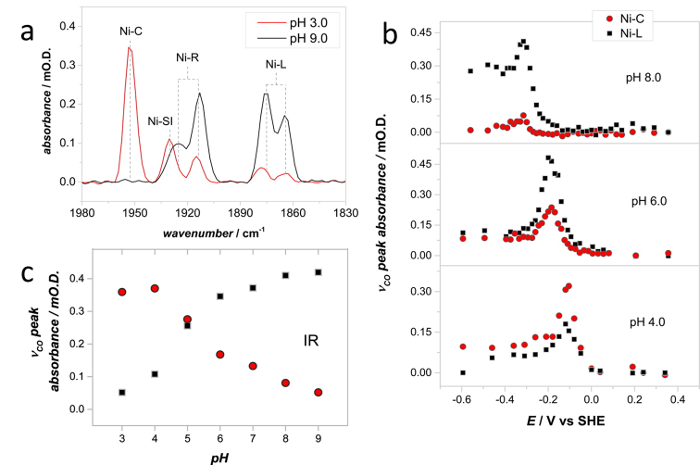
Rysunek 10: Widma zarejestrowane dla różnych wartości pH roztworu dają wgląd w etapy przenoszenia protonów podczas cyklu katalitycznego Hyd1. (a) Widma IR pokazujące obszar νCO Hyd1, zarejestrowane przy pH 3,0 (-54 mV vs SHE) oraz pH 9,0 (-334 mV vs SHE). (b) Przeprowadzono miareczkowania spektroelektrochemiczne w celu określenia potencjału, przy którym stężenia Ni-C i Ni-L osiągają maksimum dla różnych wartości pH roztworu. Dla przejrzystości przedstawiono jedynie stężenia Ni-C i Ni-L; pełne miareczkowanie spektroelektrochemiczne Hyd1 znajduje się w pracy Hidalgo et al.36 (c) Zależność względnego stężenia Ni-C i Ni-L od pH, wyznaczona z serii eksperymentów takich jak te przedstawione w punkcie (b). Widma zarejestrowano w temperaturze 20 °C. Adaptacja za zgodą Murphy et al.42 Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
PFIRE jest szeroko stosowaną techniką spektroskopową IR do zwalczania unieruchomionych elektrodami białek redoks. W szczególności reakcje elektrokatalityczne enzymów redoks mogą być badane w warunkach szybkiej rotacji. Metoda PFIRE opiera się na bezpośredniej kontroli elektrochemicznej zapewnianej przez technikę PFE, która nie dostarcza bezpośrednich informacji strukturalnych i łączy ją ze spektroskopią IR na elektrodzie węglowej. Podejście opracowane w ramach projektu PFIRE wzbogaca zatem informacje dostępne wyłącznie w elektrochemii i doskonale nadaje się do badania białek i enzymów redoks zaangażowanych w wiązanie i aktywację małych cząsteczek. Ponadto PFIRE może dostarczyć informacji na temat zależnych od potencjału zmian strukturalnych w białkach przy braku obrotu katalitycznego. Takie zdarzenia nieobrotowego transferu elektronów są często trudne do wykrycia przy użyciu "standardowych" zastosowań PFE, chociaż rozszerzenie PFE na woltamperometrię prądu przemiennego z transformacją Fouriera było stosowane z dużym powodzeniem.Kategoria 45,46 TGL
Metoda PFIRE jest w zasadzie odpowiednia do badania dowolnego białka redoks, które można badać za pomocą PFE. Dlatego, podobnie jak w przypadku PFE, adsorpcja białek jest kluczowym krokiem dla udanego eksperymentu PFIRE. W niniejszym protokole opisujemy zastosowanie techniki PFIRE z wykorzystaniem E. coli Hyd1 jako studium przypadku. 36,43 Jednak zastosowaliśmy również technikę PFIRE do cytoplazmatycznej hydrogenazy regulatorowej z R. eutropha,44 oraz do mononukleotydu flawinowego zaadsorbowanego na sadzy. 40 We wszystkich tych przypadkach prosta adsorpcja fizyczna sadzy o dużej powierzchni (opisana w niniejszym protokole) zapewnia pokrycie powierzchni białka wystarczająco wysokie, aby rejestrować dobrej jakości widma podczerwieni o wysokim stosunku sygnału do szumu. W przypadkach, gdy nie można osiągnąć tak wysokiego poziomu adsorpcji, może być konieczna modyfikacja powierzchni cząstek węgla, na przykład w celu umożliwienia kowalencyjnego przyłączenia białka do powierzchni elektrody. 60,61,62 Użycie komory rękawicowej do pomiarów PFIRE jest absolutnie konieczne tylko w przypadku badania próbek, które muszą być traktowane beztlenowo. Jednak w praktyce wyjątkowo stały i niski (< 80 °C) poziom pary wodnej dostarczany przez atmosferę komory rękawicowej zapewnia wysoki poziom sygnału do szumu, który pozwala na ekstrakcję bardzo małych absorbancji. 44 W wielu przypadkach środowisko beztlenowe, takie jak to, które zapewnia komora rękawicowa, jest również pożądane dla pomiarów elektrochemicznych (integralnie związanych z techniką PFIRE) w celu uniknięcia prądu spowodowanego redukcjąO2 na elektrodzie roboczej.
Absorpcje IR spowodowane objętością wody, doświadczalnymi i cząstkami węgla, na których próbka jest adsorbowana, mają znaczący wpływ na widma doświadczalne i mogą nakładać się na pasma zainteresowania, szczególnie w regionach amidu I, II i III widma. 63 Region amidowy zawiera również informacje o gatunkach organicznych, takich jak flawiny lub kofaktory nikotynamidu, a także o substratach i produktach wielu reakcji utleniania i redukcji. W przypadku hydrogenaz NiFe pasma νCO i νCN miejsca aktywnego mieszczą się w stosunkowo czystym obszarze widma, a zatem technika PFIRE bardzo dobrze nadaje się do badania tych enzymów. Jednak w innych przypadkach widma różnicowe w połączeniu z podejściami do znakowania izotopowego mogą być potrzebne do wyizolowania zmian spowodowanych unieruchomionym białkiem. Podobne podejścia zastosowano na przykład do identyfikacji zmian protonacji, rearanżacji strukturalnych oraz do badania kompleksów Michaelisa-Mentena za pomocą spektroskopii w podczerwieni. 64,65,66 PFIRE nie jest zatem ograniczony do badania hydrogenaz, ale może być stosowany do dowolnego białka redoks, które zawiera (lub którego substraty, produkty lub inhibitory zawierają) grupy z diagnostycznymi drganiami aktywnymi w podczerwieni; Na przykład dehydrogeany tlenku węgla67, nitrogenazy68,14 flawoproteiny40 i dehydrogenazy mrówczanowe.
Powiązana technika, SEIRA, bardzo dobrze nadaje się do badania białek związanych z błoną w środowisku biomimetycznym. 32 SEIRA jest adaptacją spektroskopii IR, która również wykorzystuje konfigurację ATR-IR i wykorzystuje efekt wzmocnienia powierzchni, który wzmacnia absorbancję IR cząsteczek znajdujących się blisko (w promieniu kilku nm) powierzchni pryzmatu ATR (IRE). SEIRA jest zatem wyjątkowo wrażliwa na zmiany spektralne zachodzące w architekturze zaadsorbowanego białka i błony i jest stosunkowo wolna od konkurencyjnych sygnałów z rozpuszczalnika i substratów/inhibitorów obecnych w roztworze. Jest to nieco sprzeczne z opisaną tutaj techniką PFIRE, która opiera się na znacznie większej głębokości penetracji nad powierzchnią IRE (~1 μm), co oznacza, że PFIRE jest bardziej wrażliwy na substraty, produkty lub inhibitory obecne w roztworze. Ta zwiększona wrażliwość na rozpuszczalnik "luzem" może być korzystna; jeśli podłoże lub produkt można obserwować bezpośrednio w podczerwieni, widma PFIRE informują zarówno o kinetyce długożyciowych związków czynnych, jak i o związanym z tym tworzeniu produktu podczas elektrokatalizy. 69 Możliwość obserwacji stężeń substratu i produktu w stanie ustalonym będzie szczególnie cenna w przypadku enzymów takich jak dehydrogenaza tlenku węgla (która katalizuje odwracalne utlenianie CO do CO2 , silny absorber IR) lub dehydrogenaza mrówczanu (która katalizuje odwracalne utlenianie mrówczanu do CO2 ).
Obecnie PFIRE ogranicza się do badań kinetycznych elektrokatalizy enzymatycznej w stanie ustalonym ze względu na makroskopowe elektrody węglowe używane do "koncentracji" enzymu na powierzchni IRE w celu gromadzenia danych w geometrii ATR-IR. Pod tym względem badania PFIRE hydrogenaz NiFe są komplementarne z pracami Dyera i współpracowników,49,50 którzy wykorzystują spektroskopię absorpcji w podczerwieni wyzwalaną światłem do badania kinetyki podobrotu. Trwają prace nad miniaturyzacją ogniwa spektroelektrochemicznego40, a przy zastosowaniu mikroelektrod rozdzielczość czasowa rzędu mikrosekund powinna być możliwa do osiągnięcia. Umożliwi to badanie kinetyki podobrotu dla enzymów o częstotliwościach obrotu do ok. 100 - 500 s-1 oraz umożliwi badanie zarówno procesów redukcyjnych, jak i oksydacyjnych.
Ogólnie rzecz biorąc, PFIRE jest techniką spektroskopową, która umożliwia charakterystykę chemiczną reakcji elektrokatalitycznych enzymów redoks w warunkach stanu ustalonego. Metoda PFIRE umożliwia przeprowadzenie wielu miareczkowania chemicznego i elektrochemicznego na tej samej próbce enzymu, ponieważ zastosowane elektrody o dużej powierzchni zapewniają solidną adsorpcję białka, a geometria ATR-IR umożliwia łatwą wymianę roztworu. Możliwość zbierania takich informacji strukturalnych in situ podczas funkcjonowania enzymu jest nieocenionym narzędziem dla szerszej społeczności bioelektrochemicznej.
Oświadczenia
Autorzy deklarują brak konkurencyjnych interesów finansowych.
Podziękowania
Praca K.A.V. i P.A.A. była wspierana przez Europejską Radę ds. Badań Naukowych (EnergyBioCatalysis-ERC-2010-StG-258600), Engineering and Physical Sciences Research Council IB Catalyst award EP/N013514/1 oraz Radę ds. Badań Biotechnologii i Nauk Biologicznych (BB/L009722/1 i BB/N006321/1). R.H. był wspierany przez Ministerio de Ciencia y Tecnologìa, Universidad de Costa Rica i Lincoln College. Oxford. Autorzy dziękują Panom Charliemu Jonesowi, Panu Charliemu Evansowi oraz personelowi Warsztatu Mechanicznego (Wydział Chemii) za pomoc w projektowaniu i wytwarzaniu ogniw spektroelektrochemicznych wykorzystywanych w niniejszej pracy.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Spektrometr | Agilent | 680-IR | z zewnętrznym detektorem MCT |
| Akcesorium ATR | Pike Technologies | GladiATR | Dostosowane do użytku z 5-refleksyjnym schowkiem Si IRE |
| Glovebox Glover Technology Ltd. | Nie dotyczy | Specjalnie zaprojektowana "mokra" i "sucha" skrzynka do beztlenowej obsługi i pomiaru próbek | |
| Okno KBr | Crystran | Custom | Aby umożliwić sprzężenie komory rękawicowej z zewnętrzną wiązką spektrometru FTIR |
| Dodatkowa optyka | Agilent | N/A | Komponenty z akcesorium PM-IRRAS |
| Krzem IRE | Crystal GmbH | Niestandardowe | Trapezoidalny: 8,4 mm x 5 mm (duża powierzchnia), grubość 1 mm, kąt lica ok. 39 stopni |
| Potencjostat | Metrohm | Autolab PGSTAT 128N | |
| Nova 10.1 | Metrohm | Oprogramowanie do sterowania potencjostatem | |
| Pompa perystaltyczna | Williamson Manufacturing Company Ltd | QL-1000-024-300 | |
| Drut Pt | Surepure Chemetals | 3272 | 99,95% czysty drut platynowy, Pręt węglowy o średnicy 0,014 cala |
| WH Smith 30729209 | ołówek HB 0,7 mm Sadza | ||
| Cabot Corporation | Black Pearls 2000 | ||
| Kąpiel ultradźwiękowa | Ultrawave | U100 | 35 W |
| Filtr odśrodkowy | Merck Millipore | UFC5050BK | Amicon Ultra, 50 KDa MW odcięcie |
| Mikrowirówka | Eppendorf | 5452000018 | MiniSpin (MiniSpin) |
| NaCl | Sigma | 71376 | |
| H2SO4 | Fisher | S/9240/PB17 | |
| HNO3 | Fisher | N/2300/PB17 | |
| uszczelniacz silikonowy | Krowa Corning Toray Co., Ltd. | SE 4486 | |
| Kalka | maszynowa Toray | TGP-H-030 | |
| H2 gaz | BOC | ||
| N2 gaz | BOC | ||
| OriginPro 2015 | Oprogramowanie do analizy danych/wykresów | OriginLab | |
| Rozdzielczości Pro 4.0 | Varian | Oprogramowanie do sterowania spektrometrem FTIR |
Bibliografia
- Ash, P. A., Vincent, K. A. Spectroscopic analysis of immobilised redox enzymes under direct electrochemical control. Chem. Commun. 48 (10), 1400-1409 (2012).
- Sezer, M., Millo, D., Weidinger, I. M., Zebger, I., Hildebrandt, P. Analyzing the catalytic processes of immobilized redox enzymes by vibrational spectroscopies. IUBMB Life. 64 (6), 455-464 (2012).
- Melin, F., Hellwig, P. Recent advances in the electrochemistry and spectroelectrochemistry of membrane proteins. Biol. Chem. 394 (5), 593-609 (2013).
- Dong, S., Niu, J., Cotton, T. M. Ultraviolet/visible spectroelectrochemistry of redox proteins. Methods Enzymol. 246, 701-732 (1995).
- Hellwig, P., et al. Electrochemical and Ultraviolet/Visible/Infrared Spectroscopic Analysis of Heme a and a3 Redox Reactions in the Cytochrome c Oxidase from Paracoccus denitrificans Separation of Heme a and a3 Contributions and Assignment of Vibrational Modes. Biochemistry. 38 (6), 1685-1694 (1999).
- Wu, S., et al. Redox chemistry of the Schizosaccharomyces pombe ferredoxin electron-transfer domain and influence of Cys to Ser substitutions. J. Inorg. Biochem. 105 (6), 806-811 (2011).
- Whitehouse, C. J. C., et al. A Highly Active Single-Mutation Variant of P450BM3 (CYP102A1). ChemBioChem. 10 (10), 1654-1656 (2009).
- Marritt, S. J., van Wonderen, J. H., Cheesman, M. R., Butt, J. N. Magnetic circular dichroism of hemoproteins with in situ control of electrochemical potential: "MOTTLE". Anal. Biochem. 359 (1), 79-83 (2006).
- Moss, D., Nabedryk, E., Breton, J., Mäntele, W. Redox-linked conformational changes in proteins detected by a combination of infrared spectroscopy and protein electrochemistry. Eur. J. Biochem. 187 (3), 565-572 (1990).
- Iwaki, M., et al. Direct Observation of Redox-Linked Histidine Protonation Changes in the Iron-Sulfur Protein of the Cytochrome bc1 Complex by ATR-FTIR Spectroscopy. Biochemistry. 44 (11), 4230-4237 (2005).
- Marshall, D., et al. ATR-FTIR Redox Difference Spectroscopy of Yarrowia lipolytica and Bovine Complex I. Biochemistry. 45 (17), 5458-5467 (2006).
- Lacey, A. L. D., Gutiérrez-Sánchez, C., Fernández, V. M., Pacheco, I., Pereira, I. A. C. FTIR spectroelectrochemical characterization of the Ni-Fe-Se hydrogenase from Desulfovibrio vulgaris Hildenborough. J. Biol. Inorg. Chem. 13 (8), 1315-1320 (2008).
- Millo, D., et al. Spectroelectrochemical Study of the [NiFe] Hydrogenase from Desulfovibrio vulgaris Miyazaki F in Solution and Immobilized on Biocompatible Gold Surfaces. J. Phys. Chem. B. 113 (46), 15344-15351 (2009).
- Paengnakorn, P., et al. Infrared spectroscopy of the nitrogenase MoFe protein under electrochemical control: potential-triggered CO binding. Chem. Sci. 8 (2), 1500-1505 (2017).
- Male, L., et al. Protein voltammetry and spectroscopy: integrating approaches. Theor. Chem. Acc. 119 (1-3), 107-111 (2008).
- Healy, A. J., Ash, P. A., Lenz, O., Vincent, K. A. Attenuated total reflectance infrared spectroelectrochemistry at a carbon particle electrode; unmediated redox control of a [NiFe]-hydrogenase solution. Phys. Chem. Chem. Phys. 15 (19), 7055-7059 (2013).
- Léger, C., Bertrand, P. Direct Electrochemistry of Redox Enzymes as a Tool for Mechanistic Studies. Chem. Rev. 108 (7), 2379-2438 (2008).
- Armstrong, F. A., Hirst, J. Reversibility and efficiency in electrocatalytic energy conversion and lessons from enzymes. Proc. Natl. Acad. Sci. U.S.A. 108 (34), 14049-14054 (2011).
- Gates, A. J., et al. The relationship between redox enzyme activity and electrochemical potential-cellular and mechanistic implications from protein film electrochemistry. Phys. Chem. Chem. Phys. 13 (17), 7720-7731 (2011).
- Pershad, H. R., et al. Catalytic Electron Transport in Chromatium vinosum [NiFe]-Hydrogenase: Application of Voltammetry in Detecting Redox-Active Centers and Establishing That Hydrogen Oxidation Is Very Fast Even at Potentials Close to the Reversible H+/H2 Value. Biochemistry. 38 (28), 8992-8999 (1999).
- Goldet, G., et al. Electrochemical Kinetic Investigations of the Reactions of [FeFe]-Hydrogenases with Carbon Monoxide and Oxygen: Comparing the Importance of Gas Tunnels and Active-Site Electronic/Redox Effects. J. Am. Chem. Soc. 131 (41), 14979-14989 (2009).
- Vincent, K. A., Parkin, A., Armstrong, F. A. Investigating and Exploiting the Electrocatalytic Properties of Hydrogenases. Chem. Rev. 107 (10), 4366-4413 (2007).
- Parkin, A., Seravalli, J., Vincent, K. A., Ragsdale, S. W., Armstrong, F. A. Rapid and Efficient Electrocatalytic CO2/CO Interconversions by Carboxydothermus hydrogenoformans CO Dehydrogenase I on an Electrode. J. Am. Chem. Soc. 129 (34), 10328-10329 (2007).
- van Wonderen, J. H., Burlat, B., Richardson, D. J., Cheesman, M. R., Butt, J. N. The Nitric Oxide Reductase Activity of Cytochrome c Nitrite Reductase from Escherichia coli. J. Biol. Chem. 283 (15), 9587-9594 (2008).
- Schaming, D., et al. Spectroelectrochemical Characterization of Small Hemoproteins Adsorbed within Nanostructured Mesoporous ITO Electrodes. Langmuir. 28 (39), 14065-14072 (2012).
- Kemp, G. L., et al. Opportunities for mesoporous nanocrystalline SnO2 electrodes in kinetic and catalytic analyses of redox proteins. Biochem. Soc. Trans. 37 (2), 368-372 (2009).
- Renault, C., et al. Unraveling the Mechanism of Catalytic Reduction of O2 by Microperoxidase-11 Adsorbed within a Transparent 3D-Nanoporous ITO Film. J. Am. Chem. Soc. 134 (15), 6834-6845 (2012).
- Krzemiński, Ł, et al. Spectroelectrochemical Investigation of Intramolecular and Interfacial Electron-Transfer Rates Reveals Differences Between Nitrite Reductase at Rest and During Turnover. J. Am. Chem. Soc. 133 (38), 15085-15093 (2011).
- Akkilic, N., Kamran, M., Stan, R., Sanghamitra, N. J. M. Voltage-controlled fluorescence switching of a single redox protein. Biosens. Bioelectron. 67, 747-751 (2015).
- Ataka, K., Heberle, J. Electrochemically Induced Surface-Enhanced Infrared Difference Absorption (SEIDA) Spectroscopy of a Protein Monolayer. J. Am. Chem. Soc. 125 (17), 4986-4987 (2003).
- Millo, D., Hildebrandt, P., Pandelia, M. -E., Lubitz, W., Zebger, I. SEIRA Spectroscopy of the Electrochemical Activation of an Immobilized [NiFe] Hydrogenase under Turnover and Non-Turnover Conditions. Angew. Chem. Int. Ed. 50 (11), 2632-2634 (2011).
- Ataka, K., Stripp, S. T., Heberle, J. Surface-enhanced infrared absorption spectroscopy (SEIRAS) to probe monolayers of membrane proteins. Biochim. Biophys. Acta, Biomembr. 1828 (10), 2283-2293 (2013).
- Kozuch, J., et al. Voltage-dependent structural changes of the membrane-bound anion channel hVDAC1 probed by SEIRA and electrochemical impedance spectroscopy. Phys. Chem. Chem. Phys. 16 (20), 9546-9555 (2014).
- Silveira, C. M., et al. SERR Spectroelectrochemical Study of Cytochrome cd1 Nitrite Reductase Co-Immobilized with Physiological Redox Partner Cytochrome c552 on Biocompatible Metal Electrodes. PLoS One. 10 (6), 0129940(2015).
- Todorovic, S., Hildebrandt, P., Martins, L. Surface enhanced resonance Raman detection of a catalytic intermediate of DyP-type peroxidase. Phys. Chem. Chem. Phys. 17 (18), 11954-11957 (2015).
- Hidalgo, R., Ash, P. A., Healy, A. J., Vincent, K. A. Infrared Spectroscopy During Electrocatalytic Turnover Reveals the Ni-L Active Site State During H2 Oxidation by a NiFe Hydrogenase. Angew. Chem. Int. Ed. 54 (24), 7110-7113 (2015).
- Grabarczyk, D. B., Ash, P. A., Vincent, K. A. Infrared Spectroscopy Provides Insight into the Role of Dioxygen in the Nitrosylation Pathway of a [2Fe2S] Cluster Iron-Sulfur Protein. J. Am. Chem. Soc. 136 (32), 11236-11239 (2014).
- Kriegel, S., Uchida, T., Osawa, M., Friedrich, T., Hellwig, P. Biomimetic Environment to Study E. coli Complex I through Surface-Enhanced IR Absorption Spectroscopy. Biochemistry. 53 (40), 6340-6347 (2014).
- El Khoury, Y., Van Wilderen, L. J. G. W., Bredenbeck, J. Ultrafast 2D-IR spectroelectrochemistry of flavin mononucleotide. J. Chem. Phys. 142 (21), 212416(2015).
- Ash, P. A., et al. Synchrotron-Based Infrared Microanalysis of Biological Redox Processes under Electrochemical Control. Anal. Chem. 88 (13), 6666-6671 (2016).
- Nakamoto, K. Infrared and Raman Spectra of Inorganic and Coordination Compounds. Part B. , John Wiley & Sons, inc. (2009).
- Bard, A., Faulkner, L. R. Electrochemical Methods: Fundamentals and Applications. , John Wiley & Sons, Inc. (2001).
- Murphy, B. J., et al. Discovery of Dark pH-Dependent H+ Migration in a [NiFe]-Hydrogenase and Its Mechanistic Relevance: Mobilizing the Hydrido Ligand of the Ni-C Intermediate. J. Am. Chem. Soc. 137 (26), 8484-8489 (2015).
- Ash, P. A., et al. Electrochemical and Infrared Spectroscopic Studies Provide Insight into Reactions of the NiFe Regulatory Hydrogenase from Ralstonia eutropha with O2 and CO. J. Phys. Chem. B. 119 (43), 13807-13815 (2015).
- Lee, C. -Y., et al. Theoretical and experimental investigation of surface-confined two-center metalloproteins by large-amplitude Fourier transformed ac voltammetry. J. Electroanal. Chem. 656 (1-2), 293-303 (2011).
- Adamson, H., et al. Electrochemical evidence that pyranopterin redox chemistry controls the catalysis of YedY, a mononuclear Mo enzyme. Proc. Natl. Acad. Sci. U.S.A. 112 (47), 14506-14511 (2015).
- De Lacey, A. L., Fernández, V. M., Rousset, M., Cammack, R. Activation and Inactivation of Hydrogenase Function and the Catalytic Cycle: Spectroelectrochemical Studies. Chem. Rev. 107 (10), 4304-4330 (2007).
- Lubitz, W., Ogata, H., Rüdiger, O., Reijerse, E. Hydrogenases. Chem Rev. 114 (8), 4081-4148 (2014).
- Greene, B. L., Wu, C. -H., McTernan, P. M., Adams, M. W. W., Dyer, R. B. Proton-Coupled Electron Transfer Dynamics in the Catalytic Mechanism of a [NiFe]-Hydrogenase. J. Am. Chem. Soc. 137 (13), 4558-4566 (2015).
- Greene, B. L., Wu, C. -H., Vansuch, G. E., Adams, M. W. W., Dyer, R. B. Proton Inventory and Dynamics in the Nia-S to Nia-C Transition of a [NiFe] Hydrogenase. Biochemistry. 55 (12), 1813-1825 (2016).
- Greene, B. L., Vansuch, G. E., Wu, C. -H., Adams, M. W. W., Dyer, R. B. Glutamate Gated Proton-Coupled Electron Transfer Activity of a [NiFe]-Hydrogenase. J. Am. Chem. Soc. 138 (39), 13013-13021 (2016).
- Sezer, M., et al. Role of the HoxZ Subunit in the Electron Transfer Pathway of the Membrane-Bound [NiFe]-Hydrogenase from Ralstonia eutropha Immobilized on Electrodes. J. Phys. Chem. B. 115 (34), 10368-10374 (2011).
- Heering, H. A., Wiertz, F. G. M., Dekker, C., de Vries, S. Direct Immobilization of Native Yeast Iso-1 Cytochrome c on Bare Gold: Fast Electron Relay to Redox Enzymes and Zeptomole Protein-Film Voltammetry. J. Am. Chem. Soc. 126 (35), 11103-11112 (2004).
- dos Santos, L., Climent, V., Blanford, C. F., Armstrong, F. A. Mechanistic studies of the "blue" Cu enzyme, bilirubin oxidase, as a highly efficient electrocatalyst for the oxygen reduction reaction. Phys. Chem. Chem. Phys. 12 (42), 13962-13974 (2010).
- Lukey, M. J., et al. How Escherichia coli Is Equipped to Oxidize Hydrogen under Different Redox Conditions. J. Biol. Chem. 285 (6), 3928-3938 (2010).
- Jones, A. K., et al. Enzyme Electrokinetics: Electrochemical Studies of the Anaerobic Interconversions between Active and Inactive States of Allochromatium vinosum [NiFe]-hydrogenase. J. Am. Chem. Soc. 125 (28), 8505-8514 (2003).
- Quinson, J., et al. Comparison of carbon materials as electrodes for enzyme electrocatalysis: hydrogenase as a case study. Faraday Trans. 172 (0), 473-496 (2014).
- Shafaat, H. S., Rüdiger, O., Ogata, H., Lubitz, W. [NiFe] hydrogenases: A common active site for hydrogen metabolism under diverse conditions. Biochim. Biophys. Acta, Bioenerg. 1827 (8-9), 986-1002 (2013).
- Ash, P. A., Hidalgo, R., Vincent, K. A. Proton transfer in the catalytic cycle of NiFe hydrogenases: insight from vibrational spectroscopy. ACS Catalysis. , (2017).
- Krishnan, S., Armstrong, F. A. Order-of-magnitude enhancement of an enzymatic hydrogen-air fuel cell based on pyrenyl carbon nanostructures. Chem. Sci. 3 (4), 1015-1023 (2012).
- Baffert, C., et al. Covalent Attachment of FeFe Hydrogenases to Carbon Electrodes for Direct Electron Transfer. Anal. Chem. 84 (18), 7999-8005 (2012).
- Rüdiger, O., et al. Enzymatic Anodes for Hydrogen Fuel Cells based on Covalent Attachment of Ni-Fe Hydrogenases and Direct Electron Transfer to SAM-Modified Gold Electrodes. Electroanal. 22 (7-8), 776-783 (2010).
- Barth, A., Zscherp, C. What vibrations tell about proteins. Q. Rev. Biophys. 35 (4), 369-430 (2002).
- Jiang, X., et al. Resolving voltage-dependent structural changes of a membrane photoreceptor by surface-enhanced IR difference spectroscopy. Proc. Natl. Acad. Sci. U.S.A. 105 (34), 12113-12117 (2008).
- Kottke, T., Lòrenz-Fonfrìa, V. A., Heberle, J. The Grateful Infrared: Sequential Protein Structural Changes Resolved by Infrared Difference Spectroscopy. J. Phys. Chem. B. 121 (2), 335-350 (2017).
- Callender, R., Dyer, R. B. The Dynamical Nature of Enzymatic Catalysis. Acc. Chem. Res. 48 (2), 407-413 (2015).
- Ciaccafava, A., et al. When the inhibitor tells more than the substrate: the cyanide-bound state of a carbon monoxide dehydrogenase. Chem. Sci. 7 (5), 3162-3171 (2016).
- George, S. J., Ashby, G. A., Wharton, C. W., Thorneley, R. N. F. Time-Resolved Binding of Carbon Monoxide to Nitrogenase Monitored by Stopped-Flow Infrared Spectroscopy. J. Am. Chem. Soc. 119 (27), 6450-6451 (1997).
- McPherson, I. J., Ash, P. A., Jacobs, R. M. J., Vincent, K. A. Formate adsorption on Pt nanoparticles during formic acid electro-oxidation: insights from in situ infrared spectroscopy. Chem Commun. 52 (85), 12665-12668 (2016).
Przedruki i uprawnienia
