Najczęstsze analizy zawartości jelit makrobezkręgowców są wizualne. Wymagając intensywnej wiedzy na temat różnorodności morfologicznej organizmów drapieżnych, pomijają zdobycz o miękkim ciele, a ze względu na silne rozdrobnienie zdobyczy są prawie niemożliwe dla niektórych organizmów, w tym obunogów. Zapewniamy szczegółowe, nowatorskie podejścia genetyczne do identyfikacji zdobyczy makrobezkręgowców w diecie obunogów.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Protokół laboratoryjny do analizy genetycznej zawartości jelit makrobezkręgowców wodnych przy użyciu starterów rDNA specyficznych dla grupy
W tym artykule
Podsumowanie
Streszczenie
Analiza sieci pokarmowych jest niezbędna do lepszego zrozumienia ekosystemów. Na przykład interakcje w sieci troficznej mogą ulegać poważnym zmianom spowodowanym inwazją gatunków obcych. Jednak dokładna identyfikacja interakcji drapieżnik-ofiara w terenie jest w wielu przypadkach trudna. Analizy te często opierają się na wizualnej ocenie zawartości jelit lub analizie proporcji izotopów stabilnych (δ15N i δ13C). Takie metody wymagają wszechstronnej wiedzy na temat, odpowiednio, różnorodności morfologicznej lub sygnatury izotopowej poszczególnych organizmów drapieżnych, co prowadzi do przeszkód w dokładnej identyfikacji organizmów drapieżnych. Wizualne analizy zawartości jelit szczególnie zaniżają znaczenie miękkich organizmów drapieżnych, ponieważ maceracja, spożycie i trawienie organizmów drapieżnych utrudnia identyfikację konkretnych gatunków. W związku z tym strategie oparte na reakcji łańcuchowej polimerazy (PCR), na przykład stosowanie zestawów starterów specyficznych dla danej grupy, stanowią potężne narzędzie do badania interakcji w sieci pokarmowej. W tym miejscu opisujemy szczegółowe protokoły badania zawartości jelit konsumentów makrobezkręgowców w terenie przy użyciu specyficznych dla grupy zestawów starterów dla jądrowego kwasu rybosynukleinowego (rDNA). DNA można ekstrahować albo z całych próbek (w przypadku małych taksonów), albo z treści jelitowej próbek zebranych w terenie. Obecność i sprawność funkcjonalną matryc DNA należy potwierdzić bezpośrednio od badanej osoby za pomocą uniwersalnych zestawów starterów ukierunkowanych na odpowiednią podjednostkę DNA. Wykazaliśmy również, że spożytą zdobycz można określić dalej aż do poziomu gatunku za pomocą PCR z niezmodyfikowanymi starterami specyficznymi dla grupy w połączeniu z późniejszymi analizami polimorfizmu konformacji pojedynczej nici (SSCP) przy użyciu żeli poliakrylamidowych. Ponadto wykazaliśmy, że zastosowanie różnych barwników fluorescencyjnych jako znaczników umożliwia równoległe badania przesiewowe fragmentów DNA różnych grup ofiar z wielu próbek zawartości jelit za pomocą automatycznej analizy fragmentów.
Wprowadzenie
Interakcje drapieżnik-ofiara, które stanowią większość interakcji troficznych i dynamiki sieci pokarmowej, są kluczowymi aspektami do scharakteryzowania przepływów materii i energii w sieciach pokarmowych wewnątrz i pomiędzy ekosystemami, co jest jednym z głównych celów ekologii1. Określenie źródła i przepływu węgla i składników odżywczych pogłębia wiedzę na temat ekologicznych połączeń między ekosystemami2. Jednak ekosystemy, takie jak rzeki i ich zlewnie, są połączone nie tylko przez przepływy materii organicznej i składników odżywczych, ale także przez ruchy organizmów3. Tak więc zmiany siedlisk przerywające przepływ zasobów łączących te systemy mogą silnie zmienić sieci pokarmowe obu ekosystemów, nie tylko bezpośrednio, ale także pośrednio, zmieniając odpowiedni skład społeczności drapieżników i ofiar. Na przykład wykazano, że zmiany w sieciach pokarmowych są związane z przemieszczaniem się pojedynczych gatunków drapieżników (np. pstrąga tęczowego)4. Takie zmiany mogą zagrażać różnorodności biologicznej i funkcjonowaniu ekosystemów wodnych. Dlatego analiza interakcji drapieżnik-ofiara w terenie jest niezbędna do określenia wpływu zmian środowiskowych wywołanych przez człowieka, takich jak praktyki gospodarki wodnej, na rodzimą różnorodność biologiczną ekosystemów wodnych.
Ponieważ śledzenie powiązań troficznych jest trudne w złożonych systemach, ustalono kilka podejść, które umożliwiają ocenę interakcji żywieniowych w terenie5. Tradycyjnie, badania interakcji żywieniowych w terenie opierają się na wizualnej identyfikacji szczątków ofiar w wypreparowanych jelitach i wymagają rozległej wiedzy na temat różnorodności morfologicznej ofiar. Wizualne analizy zawartości jelit dostarczyły informacji na temat wykorzystania zasobów przez kilka grup konsumentów (np. sezonowe różnice w diecie homarów6 i fish7,8 lub preferencje żywieniowe widłonogów). Jednak fizyczny proces trawienia sprawia, że wizualna analiza treści jelitowej jest trudna i zwykle pomija miękkie ciała ofiary9. W przypadku gatunków żywiących się płynem lub niektórych bezkręgowców, które intensywnie rozdrabniają pokarm przed spożyciem, takich jak obunogi, wizualna identyfikacja gatunków ofiar w treści jelit jest niemożliwa10. Ze względu na te ograniczenia analiza molekularna stanowi obiecującą alternatywę.
Analizy molekularne stały się teraz powszechnym narzędziem umożliwiającym szybkie i precyzyjne wykrywanie zdobyczy w zawartości jelit. Zakres takich technik jest różnorodny: często stosuje się strategie oparte na przeciwciałach monoklonalnych lub reakcjach łańcuchowych polimerazy (PCR), ze względu na ich wysoką swoistość i czułość11. Opracowanie nowych przeciwciał monoklonalnych jest czasochłonne i kosztowne, dlatego zastosowanie innych technik molekularnych jest bardziej przydatne, gdy przeciwciała jeszcze nie istnieją11. Innym powszechnym podejściem jest amplifikacja regionów kwasu dezoksyrybonukleinowego (DNA), takich jak geny rybosomalnego kwasu rybonukleinowego (RNA) obecne u większości gatunków, przy użyciu uniwersalnych zestawów starterów12,13. Podczas korzystania z tej techniki często nie jest możliwe zidentyfikowanie całego zakresu organizmów drapieżnych w mieszanych źródłach DNA14. Skutecznym podejściem do uniknięcia takiej wady jest stosowanie specyficznych dla grupy zestawów starterów do analiz genetycznych treści jelitowych. Zaprojektowane tak, aby amplifikować tylko regiony DNA określonych grup docelowych i wykluczać wszystkie inne gatunki15,16, startery specyficzne dla grupy umożliwiają identyfikację organizmów drapieżnych na poziomie taksonomicznym określonych grup bez czasochłonnych i kosztownych analiz wtórnych. Jednak, podobnie jak wszystkie analizy zawartości jelit, takie analizy dostarczają tylko migawki zachowań żywieniowych. Dlatego połączenie molekularnych analiz zawartości jelit z analizami naturalnych znaczników integrujących czas (np. stabilnych izotopów) jest uważane za korzystne1,2.
Tutaj opisujemy szczegółową metodę badań interakcji drapieżnik-ofiara opartej na PCR, przy użyciu specyficznych dla grupy zestawów starterów dla regionów jądrowego rybosomalnego DNA (rDNA), które mają być połączone z analizami stabilnych izotopów tego samego próbki. Opisujemy wykrywanie DNA pojedynczych grup ofiar za pomocą elektroforezy w żelu agarozowym. Dodatkowo stwarzamy możliwość dalszych analiz produktów PCR takich starterów specyficznych dla grupy, mających zastosowanie wszędzie tam, gdzie wymagana jest wyższa rozdzielczość taksonomiczna niż swoistość starterów. Ponieważ jednoniciowe fragmenty DNA (ssDNA) tworzą trzeciorzędowe konformacje, które są determinowane przez ich pierwotną sekwencję17, niewielkie różnice we fragmentach amplifikowanych przez takie specyficzne dla grupy startery prowadzą do zmian konformacyjnych. Takie zmiany można wykryć za pomocą analiz polimorfizmu konformacji pojedynczej nici (SSCP) z żelami poliakrylamidowymi17,18, co umożliwia bardziej precyzyjną identyfikację organizmów drapieżnych (aż do poziomu gatunku).
Podczas gdy elektroforeza w żelu agarozowym jest powszechnym i niedrogim narzędziem do wizualizacji fragmentów DNA i określenia ich przybliżonej długości19, rozdzielczość zależy od ilości DNA i użytego barwnika barwiącego20. Zazwyczaj wizualizacja jest prosta podczas pracy z czystymi próbkami DNA, ale potencjalnie niewielkie ilości DNA ofiary w treści jelitowej konsumentów mogą skomplikować ocenę wyników elektroforezy w żelu agarozowym. Mimo to ta metoda wykrywania jest wykonalna do badania przesiewowego niewielkiej liczby osobników konsumenckich z terenu pod kątem jednej lub kilku grup ofiar, ale komplikacje w punktacji sprawiają, że badanie przesiewowe dużej liczby próbek pod kątem wielu taksonów ofiar jest niezwykle czasochłonne, a zatem niewykonalne. Bardziej czułą metodą detekcji jest automatyczna analiza fragmentów za pomocą elektroforezy kapilarnej, która dodatkowo pozwala na określenie dokładnej długości fragmentów21. Kilka badań mikrosatelitarnych wykazało, że przy użyciu różnych barwników fluorescencyjnych jako etykiet, możliwe jest wykrycie i określenie różnych fragmentów o porównywalnej długości za pomocą automatycznej analizy fragmentów22,23,24. Dlatego przedstawiamy również szczegółowy protokół równoległego wykrywania DNA z wielu grup ofiar za pomocą PCR z znakowanymi zestawami starterów specyficznych dla grupy oraz wykrywania poprzez automatyczną analizę fragmentów za pomocą automatycznego sekwenatora. Dodatkowo przedstawiamy wyniki studium przypadku pokazujące, że wykrywanie DNA ofiary za pomocą automatycznej analizy fragmentów jest podejściem, które umożliwia również względną kwantyfikację spożytej ofiary.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Pobieranie makrobezkręgowców z terenu i przygotowanie próbek do genetycznej analizy zawartości przewodu pokarmowego.
- Zbierz makrobezkręgowce z każdego stanowiska, posegreguj osobniki wybranych gatunków konsumentów do pojedynczych probówek i zamroź je bezpośrednio w ciekłym azocie lub suchym lodzie, aby zapobiec opróżnianiu jelit oraz degradacji DNA.
UWAGA: Należy unikać przechowywania próbek w alkoholu, ponieważ niektóre makrobezkręgowce mają tendencję do wymiotowania przed śmiercią wywołaną działaniem alkoholu. - Do genetycznych analiz zawartości jelit używaj wyłącznie przewodu pokarmowego średnich i dużych (około >3 mm) gatunków makrobezkręgowców, aby pozostała część okazu mogła zostać wykorzystana w innych procedurach (np. analiza izotopów trwałych). Należy pamiętać, że nie dotyczy to badania bardzo małych taksonów, takich jak roztocza wodne. W takim przypadku można pominąć kroki 1.2.1 i 1.2.2.
- Lekko rozmroź osobnika i ostrożnie wypreparuj jego przewód pokarmowy pod mikroskopem stereoskopowym za pomocą precyzyjnej pęsety ze stali nierdzewnej. Upewnij się, że nie przebito przewodu pokarmowego, aby uniknąć utraty materiału.
- Po przygotowaniu każdego przewodu pokarmowego oczyść pęsetę roztworem do dekontaminacji, aby usunąć zanieczyszczenia DNA i RNA. W tym celu inkubuj pęsetę przez 10 min w roztworze do dekontaminacji. Następnie opłucz ją sterylną wodą w celu usunięcia pozostałości i wytrzyj bezpyłowym ręcznikiem papierowym.
- Przenieś wypreparowany przewód pokarmowy do probówki reakcyjnej typu safe-lock o pojemności 2,0 mL zawierającej 440 µL (możliwe użycie 450 µL przy użyciu pipety repetytoryjnej) buforu do ekstrakcji solnej [SEB; 0,4 M chlorku sodu (NaCl), 10 mM chlorowodorku Tris(hydroksymetylo)-aminometanu (Tris-HCl) pH 8,0 oraz 2 mM dwuwodny sól dysodowa kwasu etylenodiaminotetraoctowego (EDTA) pH 8,0]. Przygotowane próbki należy niezwłocznie przechowywać w temperaturze −20 °C do czasu ekstrakcji DNA. Należy zapewnić, aby ekstrakcja DNA odbyła się w ciągu kilku dni.
- Do ekstrakcji DNA zastosuj zmodyfikowany protokół ekstrakcji wysokosolnej25.
- Wyjmij próbki z zamrażarki. Za pomocą pęsety dodaj jedną kulkę ze stali nierdzewnej o średnicy 5 mm do każdej probówki z próbką i pozostaw zamrożone próbki na blacie w temperaturze pokojowej (RT) do rozmrożenia. Użyj młynka kulowego, aby homogenizować próbki przez 1 min w częstotliwości 15 Hz.
- Odwiruj próbki w wirówce podczas krótkiego cyklu. Za pomocą pipet mikrolitrowych dodaj 90 µL (możliwe użycie 100 µL przy użyciu pipety repetytoryjnej) 10% roztworu dodecylosiarczanu sodu (SDS) oraz 5 µL proteinazy K w stężeniu 10 mg/mL.
- Dokładnie wymieszaj próbki w wstrząsace z wirusem (vortex) i inkubuj mieszaniny przez 1 h w temperaturze 60 °C przy stałym wytrząsaniu z prędkością 400 rpm na termomikserze. Dodatkowo, co 10 min dokładnie wymieszaj próbki w vortexie, aby dodatkowo wspomóc lizę.
- Odwiruj próbki w wirówce podczas krótkiego cyklu, dodaj 350 µL 5 M NaCl za pomocą pipety mikrolitrowej i dokładnie wymieszaj w vortexie przez około 0,5 - 1 min. Centryfuguj próbki przez 40 min przy 16 200 x g w temperaturze 5 °C.
UWAGA: Jeśli należy wykonać kilka serii jedna po drugiej, temperaturę wirówki należy nieco podnieść (nie wyżej niż 10 °C), ponieważ SDS ma tendencję do flokulacji w zbyt niskiej temperaturze. - Za pomocą pipet mikrolitrowych przenieś około 600 µL supernatantu do nowej probówki reakcyjnej o pojemności 1,5 mL. Uważaj, aby nie pobrać materiału z osadu.
- Wysyp kulki ze stali nierdzewnej z probówek reakcyjnych do stalowego sitka do herbaty, oczyść je pod bieżącą wodą i inkubuj w szalce Petriego z roztworem do dekontaminacji przez 10 min. Dokładnie opłucz roztwór do dekontaminacji sterylną wodą i przechowuj oczyszczone kulki w etanolu (>99%, cz.d.a.) lub wysusz do czasu ponownego użycia.
UWAGA: Czyszczenie kulek nie musi być wykonane bezpośrednio w tym kroku; można to zrobić w dowolnym momencie oczekiwania w kolejnych etapach. - Dodaj 600 µL lodowatego izopropanolu (cz.d.a.) do supernatantu za pomocą pipety mikrolitrowej i ostrożnie odwróć probówkę kilka razy. Przechowuj próbki przez noc w temperaturze -20 °C.
- Wyjmij próbki z zamrażarki i wiruj je przez 20 min przy 16 200 × g w temperaturze pokojowej. Ostrożnie odlej supernatant i dokładnie osusz probówkę bezpyłową chusteczką higieniczną. Pamiętaj, że jeśli temperatura otoczenia jest wysoka (powyżej 25 °C), należy wirować w 5 °C, aby zapobiec ześlizgiwaniu się osadów podczas usuwania supernatantu.
- Przemyj osady zawierające DNA 70% etanolem. W tym celu dodaj 200 µL lodowatego etanolu (70%, cz.d.a.) za pomocą pipety mikrolitrowej i wiruj próbki przez 10 min przy 16 200 x g w temperaturze pokojowej (lub 5 °C, jeśli jest to konieczne). Ostrożnie odlej supernatant i dokładnie osusz probówkę bezpyłową chusteczką higieniczną. Użyj pipety 10 µL ustawionej na około 8 µL, aby ostrożnie odpipetować pozostały supernatant. Upewnij się, że nie naruszono osadu.
- Susz osad przez około 5-20 min w 60 °C lub w temperaturze pokojowej na blacie, aż cały etanol wyparuje.
- Rozpuść osad w 50-100 µL wody wolnej od nukleaz (sterylizowanej parą wodną i traktowanej DEPC) (ddH2O), odczekaj co najmniej 1 h (choć lepsze wyniki zostaną uzyskane po inkubacji przez noc w 4 °C).
- Zmierz ilość DNA zawartego w każdej próbce za pomocą mikroobjętościowego spektrofotometru, zgodnie z instrukcją producenta. Przygotuj rozcieńczenie robocze każdej próbki zawierające około 2-10 ng DNA/µL. Roztwór zapasowy przechowuj w zamrażarce. Roztwór roboczy przechowuj w lodówce i upewnij się, że dalsza obróbka próbek zostanie przeprowadzona niezwłocznie.
2. Weryfikacja wydajności funkcjonalnej ekstraktów DNA w celu późniejszego wykrycia niedawno spożytej zdobyczy.
- Aby zapewnić obecność i wydajność funkcjonalną matryc, należy przetestować każdy ekstrakt DNA (kroki 1.1 do 1.3.11) za pomocą uniwersalnych zestawów starterów odpowiednich dla danego źródła żywności (np. bezkręgowców16,26), które celują w tę samą podjednostkę jądrową co startery specyficzne dla grupy, używane do późniejszej detekcji ofiar25,27. Poniższe kroki odnoszą się do zastosowania uniwersalnych zestawów starterów NSF1419/20 i NSR1642/1616 oraz LSU D1,D2 fw1 i LSU D1,D2 rev2 lub LSU D1,D2 rev426. Aby potwierdzić pomyślny przebieg reakcji PCR i brak kontaminacji, w każdym przebiegu PCR należy zastosować kontrolę pozytywną zawierającą DNA, który został już wcześniej pomyślnie namnożony, oraz jedną próbkę kontrolną zawierającą ddH2O zamiast DNA.
- Aby przygotować robocze roztwory starterów o końcowym stężeniu 10 µM, należy za pomocą mikropipet odmierzyć odpowiednią ilość odpowiedniego roztworu zapasu startera oraz ddH2O (w zależności od stężenia roztworu zapasu) do nowej probówki reakcyjnej o pojemności 1,5 mL.
- Do probówki reakcyjnej o pojemności 1,5 lub 2,0 mL (w zależności od liczby przetwarzanych próbek) należy dodać startery, mieszankę deoksynukleotydów (dNTPs), bufor reakcyjny, polimerazę Taq DNA oraz ddH2O, a następnie wymieszać tę mieszaninę w wortexie. Szczegółowe objętości dla standardowej mieszaniny reakcyjnej dla reakcji PCR o objętości 10 µL podano w Tabeli 1 (szczegóły dotyczące użytych odczynników znajdują się w Tabeli materiałów).
- Za pomocą mikropipet należy przenieść po 1 µL ekstraktu DNA do 9 µL standardowej mieszaniny reakcyjnej w probówce PCR (lub do dołka płytki PCR). Następnie należy zamknąć probówkę reakcyjną lub dołki reakcyjne płytki (za pomocą listew z zakrętkami).
- Zaprogramować termocykler: Standardowy protokół dla zestawu starterów NSF1419/20 i NSR1642/1616 to: 94 °C przez 4 min (denaturacja), a następnie 30 cykli: 94 °C przez 30 s, 50 °C (temperatura przyłączania) przez 30 s, 72 °C przez 90 s oraz końcowa elongacja w 72 °C przez 10 min. Dla zestawów starterów LSU26 należy zastosować następujące parametry: 94 °C przez 4 min, a następnie 45 cykli: 94 °C przez 20 s, 52,5 °C przez 20 s, 72 °C przez 90 s oraz końcowa elongacja w 72 °C przez 8 min.
- Umieścić probówki lub płytki PCR w termocyklerze, zamknąć pokrywę urządzenia i uruchomić odpowiedni program.
- Przygotować 1,5% żel agarozowy, używając roztworu buforowego zawierającego zasadę Tris, kwas borowy i EDTA (bufor TBE) oraz agarozy. Aby przygotować 1,5% żel agarozowy przy użyciu formy do żelu o całkowitych wymiarach 10 cm × 7,5 cm × 3 cm, należy odważyć 0,45 g agarozy do kolby stożkowej, odmierzyć za pomocą cylindra miarowego 30 mL buforu 1x TBE (89 mM Tris, pH 7,6, 89 mM kwasu borowego i 2 mM EDTA, pH 8,0) i wlać go do kolby stożkowej. Mieszaninę należy podgrzać w kuchence mikrofalowej. Należy przerywać pracę mikrofalówki, gdy pojawią się duże pęcherzyki powietrza, i ostrożnie obracać kolbą, aż roztwór stanie się jednofazowy.
- Aby schłodzić roztwór do temperatury około 60 °C, należy obracać kolbą w łaźni wodnej. Roztwór należy szybko wlać do formy do żelu, usunąć pęcherzyki powietrza i włożyć grzebienie. Odczekać około 20 min, aż żel stężeje.
- Wypełnić komorę elektroforetyczną roztworem 0,5x TBE i włożyć formę zawierającą żel agarozowy. Należy upewnić się, że w zagłębieniach żelu nie ma pęcherzyków powietrza.
- Produkty PCR należy odwirować, korzystając z opcji krótkiego wirowania w miniwirówce (do płytek). Za pomocą mikropipety zmieszać po 3 µL produktu PCR z 1 µL 6x barwnika do ładowania (40% sacharozy i 0,25% błękitu bromofenolowego) i nanieść do zagłębień żelu agarozowego. Do jednego zagłębienia w każdej linii należy nanieść mikropipetą 1,5 µL markera DNA 100 bp jako wzorzec wielkości. Prawidłowo założyć pokrywę komory elektroforetycznej i podłączyć przewody do zasilacza. Elektroforezę prowadzić przy 100 V/cm przez 35 min.
- Aby przygotować kąpiel barwiącą, należy wlać 1000 mL buforu 1x TBE do kwadratowego plastikowego pudełka nieprzepuszczającego światła. Za pomocą mikropipety dodać 50 µL bromku etydyny, zamknąć pokrywę pudełka i wstrząsnąć nim, aby zapewnić równomierne rozprowadzenie bromku etydyny.
- Wyjąć żel z komory elektroforetycznej i umieścić go w kąpieli barwiącej na około 10 min. Następnie wyjąć żel z kąpieli i umieścić go w systemie do dokumentacji żeli oraz wizualizować zgodnie z instrukcją obsługi.
- Pod kątem obecności i wydajności funkcjonalnej matryc do późniejszej detekcji niedawno spożytych ofiar analizować wyłącznie próbki, które dały wyniki pozytywne (widoczne w żelu agarozowym fragmenty o odpowiedniej wielkości).
| Mieszanina do PCR | Stężenie roztworu roboczego | Mieszanina do 10 µl reakcja PCR | Stężenie końcowe w PCR |
| Starter FW | 10 µM | 0.5 μl | 0.5 µM |
| Starter RW | 10 µM | 0.5 μl | 0.5 µM |
| Bufor reakcyjny (stężenia końcowe: 20 mM Tris-HCl, pH 8,55, 16 mM (NH4)2SO4 oraz 2 mM MgCl2) | 1 µM | 1 μl | 1 µM |
| dNTP | 10 mM | 0.25 μl | 0,25 mM |
| polimeraza Taq | 5 U | 0.1 μl | 0,05 U |
| ddH2O20 | 6.65 μl | ||
| Całkowita objętość mieszaniny reakcyjnej | 9 μl | ||
| Kwast deoksyrybonukleowy (DNA) | 1 μl | ||
Tabela 1: Szczegółowy protokół przygotowania standardowej mieszaniny reakcyjnej dla reakcji PCR o objętości 10 µL.
3. Wykrywanie niedawno spożytych ofiar/pokarmów przy użyciu zestawów starterów specyficznych dla grupy za pomocą elektroforezy w żelu.
- Przeprowadź reakcję PCR, wykorzystując roztwór roboczy ekstraktów DNA (przygotowany zgodnie z krokami 1.1 do 1.3.11) oraz zestaw starterów specyficznych dla grupy (nieoznaczonych, t.j. bez modyfikacji), odpowiedni dla docelowej grupy ofiar, zgodnie z opisem w krokach 2.1.1 do 2.1.3 (warianty mieszaniny reakcyjnej dla poszczególnych zestawów starterów przedstawiono w Tabeli 2). Przeprowadź PCR zgodnie ze standardowym protokołem podanym w kroku 2.1.4 (temperatury przyłączania dla poszczególnych zestawów starterów znajdują się w Tabeli 2).
- W każdym przebiegu PCR zastosuj jedną kontrolę z czystym DNA z okazu należącego do odpowiedniej grupy docelowej (kontrola pozytywna) oraz jedną kontrolę negatywną z czystym DNA gatunku konsumenta.
- Sprawdź powodzenie reakcji PCR, wykorzystując elektroforezę w żelu agarozy opisaną w krokach 2.1.6 do 2.1.11. Reakcję PCR uznaje się za udaną, jeśli dla kontroli pozytywnej widoczny jest fragment o odpowiedniej długości (zob. Tabelę 2), a dla kontroli negatywnej taki fragment nie występuje. Jeśli jedno lub oba te kryteria nie zostaną spełnione, powtórz PCR.
- Wykorzystaj elektroforezę w żelu agarozy, zgodnie z opisem w krokach 2.1.6 do 2.1.11, aby wykryć, czy docelowa grupa ofiar została skonsumowana przez badane okazy konsumentów (poprzez ocenę, czy widoczny jest fragment o odpowiedniej długości). Należy zwrócić szczególną uwagę, aby nie przeoczyć fragmentów o niskiej rozdzielczości wizualnej.
- Produkty PCR przechowuj w temperaturze 4 °C, jeśli dalsze analizy zostaną przeprowadzone w ciągu najbliższych 24 h, lub w temperaturze -20 °C, jeśli analizy mają zostać wykonane w późniejszym terminie.
4. Następnie należy określić ilość skonsumowanej zdobyczy w dalszym biegu cieku za pomocą analizy SSCP z wykorzystaniem żelu poliakryloamidowego.
- Przygotuj 9% żel akrylamidowy do elektroforezy SSCP. Przygotuj roztwory robocze w dygestorium laboratoryjnym.
- Aby przygotować 200 mL roboczego roztworu akrylamidu, nalej do cylindra miarowego 20 mL 10x TBE (109 g Tris base, 55 g kwasu borowego i 40 mL 0,50 M EDTA, pH 8,0 rozpuszczonych w 1000 mL ddH2O) oraz do drugiego cylindra 45 mL mieszaniny 40% akrylamidu (29:1). Przelej TBE i mieszaninę akrylamidu do kolby miarowej (odpowiednia będzie również miarowa szklana butelka z oznaczeniem 200 mL) i dopełnij ddH2O do kreski 200 mL. Roztwór roboczy przechowuj w lodówce (4 °C) do momentu użycia. Nie używaj roztworu roboczego starszego niż tydzień.
- Odważ 0,1 g nadtlenianu amonu (APS; użyj wagi o dokładności co najmniej 0,01 g) do kolby miarowej o pojemności 1 mL i rozpuść go, dodając ddH2O do kreski miarowej, aby przygotować 10% roztwór zapasowy APS. Przenieś alikwoty (około 350 µL) do świeżych probówek reakcyjnych.
UWAGA: Jeden alikwot jest potrzebny dla każdego żelu poliakrylamidowego. Pozostałe alikwoty przechowuj w temperaturze -20 °C i rozmrażaj je dopiero bezpośrednio przed użyciem. - Złóż kasetę żelową składającą się z dwóch szklanych płytek – jednej gładkiej i jednej z nacięciem (każda o wymiarach 20 cm x 20 cm) – z dystansami (o grubości 1,5 mm) umieszczonymi wzdłuż boków szkła. Użyj po trzy zaciski sprężynowe (32 mm) po prawej i lewej stronie, aby unieruchomić kasetę żelową (Rycina 1).
- Zmieszaj 5 g agarozy i 250 mL buforu 1x TBE w kolbie stożkowej, aby przygotować roztwór do 2% żelu agarozowego. Podgrzej, a następnie schłodź mieszaninę zgodnie z opisem w krokach 2.1.6 i 2.1.7. Szybko wlej roztwór do plastikowego pudełka o przekroju kwadratowym (21 cm x 6,5 cm x 5 cm) i umieść dolny koniec kasety żelowej (krok 4.1.3) w roztworze agarozy. Ustaw zaciski sprężynowe na dolnym końcu kasety żelowej na takiej wysokości, aby opierały się o krawędź plastikowego pudełka (Rycina 1). Odczekaj około 20-30 min, aż zatyczka agarozowa całkowicie stężeje.
- Napełnij cylinder miarowy o pojemności 100 mL roboczym roztworem akrylamidu (krok 4.1.1) do kreski 60 mL i przelej roztwór do zlewki. Za pomocą mikropipety dodaj 300 µL jednego alikwotu roztworu zapasowego APS (krok 4.1.2), a następnie dodaj 37,5 µL tetrametyloetylenodiaminy (TEMED). Szybko wlej roztwór pomiędzy szklane płytki kasety żelowej. Alternatywnie wstrzyknij roztwór pomiędzy płytki szklane za pomocą jednorazowej strzykawki 100 mL z końcówką pipety 1 000 µL dopasowaną do głowicy wtryskowej strzykawki.
- Ostrożnie wsuń standardowy grzebień o grubości 1,5 mm na górnym końcu pomiędzy płytki szklane. Grzebień musi być otoczony roztworem poliakrylamidowym. Odczekaj około 1 h, aż żel poliakrylamidowy spolimeryzuje. W miarę możliwości unikaj wentylacji podczas polimeryzacji, ponieważ wydłuża ona czas potrzebny do stężenia żelu.
UWAGA: Odlane żele można przechowywać w szczelnych plastikowych woreczkach z wilgotnym ręcznikiem papierowym w lodówce do 3 dni.
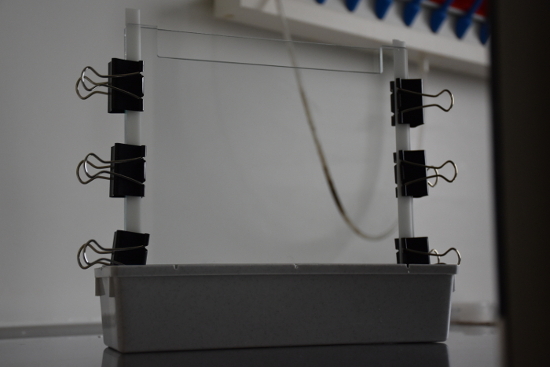
Rycina 1: Zdjęcie ilustrujące konstrukcję do odlewania żeli poliakrylamidowych. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
- Umieść kasetę z przygotowanym żelem poliakryloamidowym w pionowej komorze elektroforetycznej. Wypełnij komorę odpowiednią ilością (zależnie od typu urządzenia) 0,5x TBE i schłodź ją do 10 °C za pomocą chłodziarki cyrkulacyjnej.
- W celu denaturacji DNA rozgrzej blok termiczny lub termocykler do 96 °C. Przygotuj bufor do denaturacji składający się z 95% formamidu (czystość 99,5% p.a.) i 5% roztworu wodnego zawierającego 0,25% błękitu bromofenolowego oraz 40% (w/v) sacharozy.
- Wyjmij produkty PCR z lodówki lub zamrażarki i rozmroź je. Odwiruj produkty PCR, korzystając z opcji krótkiego wirowania w miniwirówce (do płytek). Następnie wymieszaj każdą 4 µL próbki produktu PCR z 4 µL buforu do denaturacji. Podgrzewaj mieszaniny przez 5 min w 96 °C, a następnie natychmiast schłodź w wodzie z lodem przez 10 min.
UWAGA: Próbki powinny zostać naniesione na żel poliakryloamidowy (krok 4.5) bezpośrednio po tej operacji. - Wyjmij grzebień z żelu poliakryloamidowego (krok 4.1.6) i za pomocą mikropipety nanieś każdą próbkę całkowicie do oczka żelu. Prowadź elektroforezę przy mocy 8 W na żel, stale chłodząc komorę elektroforetyczną do 10 °C. Wymagany czas prowadzenia zależy od wielkości fragmentu do rozdzielenia. Dla fragmentów o wielkości około 210 bp za odpowiedni uznaje się czas prowadzenia wynoszący około 3,5 h.
- Aby przygotować kąpiel barwiącą, wlej 1 000 mL 1x TBE do kwadratowego, plastikowego pudełka nieprzepuszczającego światła i dodaj za pomocą mikropipety 30 µL barwnika (odpowiedniego do barwienia jednoniciowego DNA). Zamknij pokrywę pudełka i wstrząśnij nim, aby zapewnić równomierne rozprowadzenie barwnika.
- Wyjmij kasetę z komory elektroforetycznej i ostrożnie oddziel naciętą płytkę szklaną od żelu. Zsuń żel poliakryloamidowy z gładkiej płytki szklanej do kąpieli barwiącej. Umieść pojemnik z kąpielą na wytrząsarce i barw żel przez 20 do 30 min przy stałym wstrząsaniu.
- Ostrożnie wyjmij żel z kąpieli barwiącej i umieść go na stole UV systemu dokumentacyjnego.
UWAGA: Ze względu na niestabilność żelu zaleca się, aby poprzedni krok wykonywały dwie osoby. Jedna osoba powinna trzymać pojemnik z kąpielą obok stołu UV, a druga powinna chwycić żel oburącz od spodu, wyjąć go i nasunąć na stół UV. - Zamknij pokrywę lub drzwiczki systemu dokumentacyjnego i wykonaj zdjęcie zgodnie z instrukcją obsługi producenta.
5. Wykrywanie wielu grup ostatnio spożytych ofiar równolegle za pomocą zautomatyzowanych analiz fragmentów.
- Przeanalizuj ekstrakty DNA z treści jelitowej, wykorzystując 16 zestawów starterów specyficznych dla grup podanych w Tabeli 2, z których jeden starter w zestawie jest znakowany barwnikiem (patrz Tabela 2, kolumna zatytułowana Modification), a detekcję przeprowadź równolegle przy użyciu sekwenatora automatycznego.
- Wykorzystaj roztwór roboczy ekstraktów DNA (przygotowany zgodnie z krokami 1.1 do 1.3.11) i przeprowadź oddzielne reakcje PCR dla każdego zestawu starterów, zgodnie z opisem w krokach 2.1.1 do 2.1.5 (różnice w składzie mieszaniny podano w Tabeli 2). W każdej serii PCR zastosuj co najmniej jedną kontrolę z czystym DNA z okazu należącego do odpowiedniej grupy docelowej (kontrola pozytywna) oraz jedną kontrolę negatywną z czystym DNA gatunku konsumenta.
- Przeprowadź reakcje PCR w termocyklerze, stosując standardowy protokół PCR podany w kroku 2.1.4, dostosowany do odpowiedniej temperatury przyłączania (oraz liczby cykli) dla każdego zestawu starterów podanego w Tabeli 2.
UWAGA: Dla PCR z każdym z 16 różnych zestawów starterów zastosuj ten sam układ przydziału DNA do dołków reakcyjnych, aby uprościć późniejsze łączenie produktów PCR do seryjnych zautomatyzowanych analiz fragmentów. - Produkty PCR przechowuj w temperaturze -20 °C do czasu zakończenia wszystkich reakcji PCR należących do jednej partii przeznaczonej do zautomatyzowanych analiz fragmentów (patrz Tabela 2). Produkty PCR przechowuj w ciemności i nie przechowuj ich dłużej niż 1 tydzień przed analizą fragmentów.
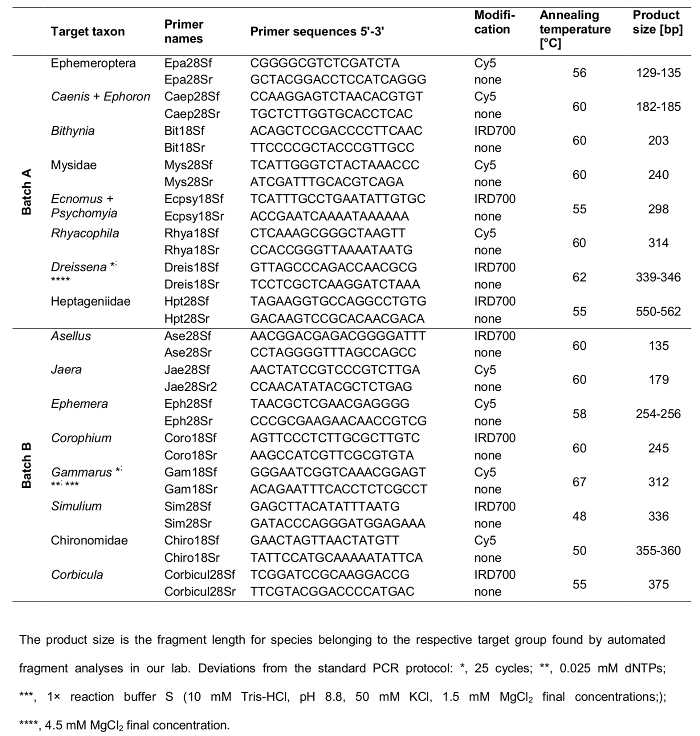
Tabela 2: Szczegóły dwóch serii 15 grup specyficznych par starterów opracowanych przez Koester et al. (2013) oraz nowo zaprojektowanej pary starterów Jae28S amplifikujących regiony 18S lub 28S rDNA z 16 grup docelowych makrobezkręgowców wodnych. f, startery forward; r, startery reverse; 18S, starter celujący w podjednostkę 18S rDNA; 28S, starter celujący w podjednostkę 28S rDNA. „Hydrobiologia, Is Dikerogammarus villosus (Crustacea, Gammaridae) a 'killer shrimp' in the River Rhine system?, 768, 2016, Table S1, Supplementary material page 2, Koester Meike, Bayer Bastian, Gergs René, (© Springer International Publishing Switzerland 2015)” Za zgodą wydawnictwa Springer. Proszę kliknąć tutaj, aby zobaczyć powiększoną wersję tej tabeli.
- Aby wykryć amplifikowane fragmenty wszystkich 16 zestawów starterów, przeprowadź zautomatyzowaną analizę fragmentów w dwóch seriach zgodnie z Tabelą 2. W celu określenia długości fragmentów użyj wewnętrznego standardu wielkości (odpowiednio DNA Size Standard Kit - 400 [Seria B] oraz - 600 [Seria A]). Przygotuj płytkę do sekwencjonowania oraz automatyczny sekwenator zgodnie z opisem w poniższych krokach. Należy pamiętać, że procedurę tę może być konieczne dostosować w przypadku korzystania z innej platformy niż ta podana w Tabeli Materiałów.
- Aby przeprowadzić analizę próbek z każdej serii, przygotuj mieszaninę zawierającą roztwór do ładowania próbek (SLS) i odpowiedni standard wielkości. Odpipetuj 21,6 µL SLS i 0,4 µL DNA Size Standard Kit - 600 na każdą próbkę z Serii A oraz odpowiednio 21,7 µL SLS i 0,3 µL DNA Size Standard Kit - 400 na każdą próbkę z Serii B.
- Wyjmij z zamrażarki produkty PCR z 8 reakcji PCR należących do odpowiedniej serii i rozmroź je. Upewnij się, że są one nadal przechowywane w ciemności.
- Za pomocą pipety mikrolitrowej napełnij wymaganą liczbę studzienek płytki do sekwencjonowania (liczbę próbek do analizy), dozując do każdej 22 µL odpowiedniej mieszaniny opisanej w kroku 5.2.1. Odwiruj produkty PCR z każdej z 8 reakcji PCR, korzystając z opcji krótkiego wirowania w miniwirówce (do płytek). Przenieś po 1 µL każdego produktu PCR z 8 reakcji do odpowiednich studzienek płytki do sekwencjonowania za pomocą pipety mikrolitrowej.
- Ostrożnie odwiruj tę mieszaninę w płytce do sekwencjonowania podczas krótkiego wirowania w miniwirówce do płytek i przykryj każdą z użytych studzienek jedną kroplą oleju mineralnego. Napełnij odpowiednie studzienki reakcyjne płytki buforowej 250-300 µL buforu do separacji DNA.
- Użyj oprogramowania sekwenatora kapilarnego, aby utworzyć konfigurację próbek (Sample Setup) zgodnie z instrukcjami producenta. Przypisz metody do zestawów próbek kontrolnych i określ kolejność metod użytych do przetwarzania danych (warunki prowadzenia analizy odpowiednie dla standardu wielkości podanego w Tabeli Materiałów znajdują się w Tabeli 3). Należy pamiętać, że kluczowe jest, aby rozmieszczenie próbek w konfiguracji Sample Setup odpowiadało rozmieszczeniu próbek na płytce do sekwencjonowania (wliczając kontrole dodatnie i ujemne, patrz krok 5.1.1) oraz aby wybrano metodę odpowiednią do analizy fragmentów z danym standardem wielkości.
- Napełnij kuwetę nawilżającą wodą dejonizowaną i włóż płytkę do sekwencjonowania, płytkę buforową oraz kuwetę nawilżającą do sekwenatora kapilarnego. Włóż kartridż z żelem zawierający wystarczającą ilość świeżego żelu do separacji DNA niezbędnego do analizy próbek. Uruchom sekwenator dla płytki do sekwencjonowania, korzystając z przygotowanej konfiguracji Sample Setup.
| Denaturacja | Oddzielić | Kapilara | Wstrzyknąć | ||||
| Temperatura | Czas | Napięcie elektryczne | Czas | Napięcie elektryczne | Czas | ||
| standard rozmiaru 600 | 90 °C | 120 s | 4,8 kV | 60 min | 50 °C Oczekiwanie na temperaturę: TAK | 2,0 kV | 30 s |
| standard rozmiaru 400 | 90 °C | 120 s | 6 kV | 45 min | 50 °C Oczekiwanie na temperaturę: TAK | 2,0 kV | 30 s |
Tabela 3: Specyficzne warunki analiz fragmentów na sekwenatorze automatycznym z wykorzystaniem standardów wielkości podanych w tabeli materiałów.
- Aby przeanalizować wyniki, wyeksportuj surowe dane i prześlij je do programu do analizy fragmentów. Wybierz standardową kolejność kolorów barwników odpowiedniego producenta w celu ustawienia kanałów kolorów barwników.
- Utwórz panel określający oczekiwany zakres długości fragmentów amplifikowanych przez pojedyncze zestawy starterów specyficznych dla grupy w obrębie serii, zgodnie z instrukcją obsługi programu.
- Aby przetworzyć dane, wybierz odpowiedni panel, właściwy standard wielkości, standardowy kolor, typ analizy oraz procedurę uruchamiania. Wybierz opcję elektroferogramu, aby wyświetlić intensywności sygnałów fluorescencyjnych z urządzeń do elektroforezy kapilarnej jako pojedynczą linię śladu dla każdego koloru barwnika. Wyświetlone zostaną markery/zestawy starterów wskazujące odpowiedni zakres fragmentów, a dokładna długość wykrytego fragmentu powiązana z centrum każdego zidentyfikowanego piku zostanie podświetlona automatycznie (w większości programów za pomocą kolorowania lub przypisanej nazwy).
- Dla każdej próbki oblicz, jak blisko wewnętrzny standard wielkości próbki odpowiada wybranemu standardowi wielkości, aby upewnić się co do sukcesu określania wielkości. Większość programów do analizy fragmentów posiada opcję automatycznego obliczania i wizualizacji tego dopasowania. Jeśli określanie wielkości nie powiodło się, powtórz analizy fragmentów dla tych próbek.
- Wizualnie sprawdź ponownie elektroferogram każdej próbki i potwierdź lub odrzuć każdy pik zidentyfikowany dla każdego markera/zestawu starterów osobno. Ręcznie wprowadź nieidentyfikowane piki, które spełniają kryteria markera/zestawu starterów, lub usuń błędne, zgodnie z instrukcją obsługi używanego programu. W polu „Allele Label” wprowadź wielkość w parach zasad lub nazwę bin. Oblicz i wyświetl specyfikacje pików w „Peak Table”.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Z powodzeniem zastosowaliśmy kroki opisane w niniejszym protokole do analizy diety w ramach różnych badań. W tej sekcji przedstawiamy przykłady opisujące zastosowanie poszczególnych części protokołu.
Przykładowo, aby zademonstrować skuteczność zestawów starterów specyficznych dla grup, opracowanych przez autorów28 oraz potencjału do dalszych analiz produktów PCR metodą SSCP, przeprowadzono eksperyment żyw...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
W tym miejscu przedstawiamy łatwą i opłacalną metodę określania interakcji drapieżnik-ofiara na podstawie PCR na podstawie próbek terenowych za pomocą starterów specyficznych dla grupy dla regionów rDNA, które można łączyć z innymi niemolekularnymi analizami tych samych próbek. W protokole istnieje jednak kilka krytycznych kroków. Po pierwsze, niezbędne jest zapewnienie specyfiki stosowanych podkładów. Po drugie, kluczowe jest uniknięcie zanieczyszczenia i utraty materiału jelitowego podczas przygotowania przewodu pokarm...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy Silke Classen z Instytutu Badawczego Analizy i Oceny Ekosystemów (gaiac), RWTH Aachen za pomoc w ustanowieniu specyficznych dla grupy zestawów starterów używanych w tym protokole. Dziękujemy również Peterowi Martinowi i Laurze Schynawa z Uniwersytetu w Kilonii za współpracę przy eksperymentach z roztoczami wodnymi. Dziękujemy również asystentom laboratoriów technicznych za dbanie o sprawne działanie laboratorium oraz przygotowanie rejestru firm i numerów katalogowych. Prace te były wspierane przez Niemiecką Fundację Badawczą (DFG; projekt GE 2219/3-1).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| ciekły azot | Dowolna | nie b.n.k | . Do transportu próbek terenowych makrobezkręgowców do laboratorium. |
| Probówki reakcyjne 1,5 ml - Safelock | Any | NA | W przypadku pobierania próbek konsumenckich w terenie i późniejszej konserwacji w ciekłym azocie probówki reakcyjne z ciekłym azotem niekoniecznie muszą być czyste metodą PCR. Aby uniknąć wybuchu rurek, wieczko probówek należy przekłuć igłą. |
| Mikroskop stereoskopowy | Dowolny | NA | Upewnij się, że powiększenie jest odpowiednie do przygotowania przewodu pokarmowego o wielkości interesującego konsumenta. |
| Szalki Petriego | Dowolna | NA | Do preparowania przewodu pokarmowego próbek konsumenckich pod stereomikroskopem. |
| Ogniska ze stali nierdzewnej: Kleszcze Dumont nr 7 | Bioform | B40d | Te zakrzywione kleszczyki ze stali nierdzewnej mogą czasami być bardzo elastyczne, aby utrzymać próbkę zamocowaną między zakrzywioną częścią bez nakłuwania przewodu pokarmowego. |
| Ogniska ze stali nierdzewnej: Kleszcze Dumont Electronic No. 5 | Bioform | B40b | Te drobne kleszczyki ze stali nierdzewnej idealnie nadają się do przygotowania przewodu pokarmowego próbek konsumenckich. |
| DNA-ExitusPlus | AppliChem | A7409,1000RF | Roztwór do dekontaminacji do usuwania zanieczyszczeń DNA i RNA |
| Ręcznik papierowy bez kłaczków | Dowolna | laboratoryjna NA | |
| Dowolna | precyzja | NA | musi wynosić co najmniej 0,01 g. |
| Pipety mikrolitrowe (0,5-10/10-100/50-200/100-1000 μ L) | Dowolne | NA | |
| Safe-Lock 2,0 ml | VWR | 211-2165 | Bardzo ważne jest, aby te probówki trakcyjne były wolne od inhibitorów DNA, DNazy, RNazy i PCR (PCR clean)! |
| Probówki Safe-Lock 1,5 ml | VWR | 211-2164 | Bardzo ważne jest, aby te probówki trakcyjne były wolne od inhibitorów DNA, DNazy, RNazy i PCR (PCR clean)! |
| Chlorek sodu ≥ 99,5%, p.a., ACS, ISO | carlroth | 3957.3 | Do buforu do ekstrakcji soli (SEB) i 5M roztworu NaCl wymaganego do ekstrakcji DNA. |
| Tris(hydroksymetylo)-aminometan Tris | carlroth | 4855.2 | Do buforu do ekstrakcji soli (SEB) i buforu TBE Pipety |
| mikrolitrowe (0,5-10/10-100/50-200/100-1000 μ L) | carlroth | 8043.1 | Do buforu do ekstrakcji soli (SEB) i buforu TBE Kwas |
| borowy ≥ 99,8 %, p.a., ACS, ISO | carlroth | 6943.2 | Do bufora TBE. Nie jest wymagane, jeżeli uzyskuje się dostępny na rynku bufor TBE. |
| Dodecylosiarczan sodu (SDS) | carlroth | 4360.1 | Do ekstrakcji |
| liofilu proteinazy K. | carlroth | 7528.1 | Przygotować roztwór roboczy zawierający 10 mg/ml. |
| TissueLyser II | Quiagen | 85300 | Młyn perełkowy do homogenizacji próbek. |
| Koraliki ze stali nierdzewnej, 5 mm | Quiagen | 69989 | Do homogenizacji próbek. |
| Ogrzewanie Wytrząsarka | Dowolna | NA | |
| Mieszalnik wirowy | Dowolna | NA | |
| Wirówka z chłodzeniem: himac CT 15 RE | Hitachi | NA | Wirówka z chłodzeniem używana do wirowania podczas ekstrakcji DNA (Protokół 1). |
| Izopropanol | carlroth | 6752.5 | |
| Etanol 99,8 %, rocznie | Dowolna | woda NA | |
| Biologia molekularna klasy (ddH2O) | AppliChem | A7398,1000 | wolna od nukleaz (sterylizowana strumieniowo i traktowana DEPC) woda używana do ponownego zawieszania DNA i zawsze, gdy jest mowa o ddH2O w manuskrypcie |
| Niemodyfikowane Olegonukleotydy | Eurofins MWG Operon | NA | Startery nieoznakowane |
| Zmodyfikowane olegonukleotydy | Metabion International AG | NA | Podkłady z oznaczeniem |
| peqGOLD Taq all inclusive | VWR Peqlab | 01-1000 | Taq all inclusive do mieszanin reakcyjnych PCR (bufor reakcyjny Y i S, dNTPs i MgCl2) |
| Zaawansowany termocykler gradientowy Primus 96 lub peqStar96x Uniwersalny gradient | Peqlab | NA | Zestawy podkładów zostały pierwotnie opracowane na zaawansowanym termocyklerze gradientowym Primus 96. Ponieważ ten cykler był dość stary, sprawdziliśmy, czy nasze zestawy starterów są wydajne i specyficzne w tych samych warunkach, używając peqSta96x (który również mógł symulować starszy model). Testy wykazały jednak, że nasze startery działają dobrze i nadal są specyficzne (patrz Koester i in. 2013) bez korzystania z symulacji starej maszyny. |
| Standardowe 96-dołkowe płytki do PCR | VWR Peqlab | 732-2879 | Używane do reakcji PCR. |
| Niskoprofilowe paski do tub 0,15 ml z płaskimi paskami | VWR Peqlab | 732-3223 | Paski do zamykania płytek PCR. |
| Agaroza | Peqlab | 35-1020 | Służy do elektroforezy żelowej. |
| Kuchenka mikrofalowa | Dowolna | NA | |
| Kolba stożkowa | Dowolna | NA | |
| Cylinder miarowy | Dowolna | NA | |
| Pozioma jednostka elektroforezy i odpowiednie grzebienie z zębami | Dowolna | NA | Do elektroforezy w żelu agarozowym. |
| Zasilacz do elektroforezy PS3002 | Life Technologies | NA | |
| Roztwór bromku etydyny 1 % | carlroth | 2218.1 | Służy do przygotowania kąpieli barwiącej do żeli agarozowych. |
| Formamid | carlroth | 6749.1 | Wymagany do bufora denaturacyjnego do analiz SSCP. |
| Błękit bromfenolowy | AppliChem | A3640.0010 | Potrzebny do ładowania barwnika do elektroforezy w żelu agarozowym. |
| Sacharoza | carlroth | 4621.1 | Potrzebna do ładowania barwnika do elektroforezy w żelu agarozowym. |
| 100 bp-DNA-Ladder extended | carlroth | T835.1 | Jako standard rozmiaru do elektroforezy w żelu agarozowym. |
| System dokumentacji UV | Dowolna | NA | Do wizualizacji wyników elektroforezy żelowej. |
| Rotiphorese NF-Akrylamid/Bis-roztwór 40 % (29:1) | carlroth | A121.1 | Do sporządzania żeli poliakryloamidowych. |
| Peroksydisiarczan amonu | carlroth | 9592.2 | Do sporządzania żeli poliakryloamidowych. |
| Składane klipsy (32 mm) | Dowolna | NIE DOTYCZY | Do przygotowania żeli poliakrylomidowych. |
| plastikowe pudełko w kształcie kwadratu (21 &x; 6,5 &x; 5 cm) | Dowolna | NA Do | przygotowania żeli poliakrylomidowych. |
| Tetrametyloetylenodiamina (TEMED) | karłówka | 23.67.1 | Do sporządzania żeli poliakryloamidowych. |
| Zlewka | Dowolna | NA | |
| RC 10 Cyfrowy agregat chłodniczy | VWR | 462-0138 | Do analiz SSCP z wykorzystaniem elektroforezy w żelu poliakrylamidowym. |
| Pionowe urządzenie do elektroforezy P10DS (OWL Separation Systems) | VWR | 700-2361 | Do analiz SSCP z wykorzystaniem elektroforezy w żelu poliakrylamidowym. |
| Płyta szklana z karbem | VWR | 730-0261 | Do analiz SSCP z wykorzystaniem elektroforezy w żelu poliakrylamidowym. |
| Czysta płyta szklana | VWR | 730-0260 | Do analiz SSCP z wykorzystaniem elektroforezy w żelu poliakrylamidowym. |
| Podkładki dystansowe | VWR | 730-0262 | Do analiz SSCP z wykorzystaniem elektroforezy w żelu poliakrylamidowym. |
| Grzebień z 25 zębami | VWR | 730-0294 | Do analiz SSCP z wykorzystaniem elektroforezy w żelu poliakrylamidowym. |
| Platforma wytrząsająca | Dowolna | NA | Do ciągłego potrząsania wanną barwiącą. |
| Barwienie kwasami nukleinowymi GelStar (Lonza Rockland, Inc.) | Biozym | 850535 (50535) | Do barwienia żeli poliakrylamidowych. |
| GenomeLab DNA Size Standard Kit 400bp | AB Sciex | 608098 | Do automatycznych analiz fragmentów. Norma rozmiaru dla partii B. |
| Zestaw GenomeLab DNA Size Standard Kit 600bp | AB Sciex | 608095 | Do automatycznych analiz fragmentów. Norma wielkości dla partii A. |
| Sample Loading Solution (SLS) | AB Sciex | 608082 | Do zautomatyzowanych analiz fragmentów. |
| Płytka sekwencyjna - 96-dołkowa mikropłytka polipropylenowa do PCR | Costar | 6551 | Do automatycznej analizy fragmentów. |
| Wirówka płytkowa, PerfectSpin P | VWR Peqlab | NA | mini wirówka płytkowa służąca do odkręcania produktów PCR. |
| Płyta buforowa - 96 Well EIA/RIA Przezroczysty polistyren płaski bez obróbki Mikropłytka | Corning | 9017 | Do automatycznych analiz fragmentów. |
| GenomeLab Seperation Buffer | AB Sciex | 608012 | Do automatycznych analiz fragmentów. |
| Żel separacyjny - LPAI | AB Sciex | 608010 | Do automatycznej analizy fragmentów. |
| Sequenzer - System Analizy Genetycznej CEQ8000 | Beckman Coulter | NA | Do zautomatyzowanych analiz fragmentów. |
| GeneMarker V1.95 | Softgenetics | NA | Do analizy wyników automatycznych analiz fragmentów. |
Bibliografia
- Carreon-Martinez, L., Heath, D. D. Revolution in food web analysis and trophic ecology: diet analysis by DNA and stable isotope analysis. Mol Ecol. 9 (1), 25-27 (2010).
- Hardy, C. M., Krull, E. S., Hartley, D. M., Oliver, R. L. Carbon source accounting for fish using combined DNA and stable isotope analyses in a regulated lowland river weir pool. Mol Ecol. 19 (1), 197-212 (2010).
- Baxter, C. V., Fausch, K. D., Saunders, W. C. Tangled webs: reciprocal flows of invertebrate prey link streams and riparian zones. Freshwater Biol. 50 (2), 201-220 (2005).
- Baxter, C. V., Fausch, K. D., Murakami, M., Chapman, P. L. Fish invasion restructures stream and forest food webs by interrupting reciprocal prey subsidies. Ecol. 85 (10), 2656-2663 (2004).
- Traugott, M., Kamenova, S., Ruess, L., Seeber, J., Plantegenest, M. Empirically Characterising Trophic Networks: What Emerging DNA-Based Methods, Stable Isotope and Fatty Acid Analyses Can Offer. Adv. Ecol. Res. Vol 49: Ecological Networks in an Agricultural World. 49, Elsevier Academic Press Inc. 177-224 (2013).
- Diaz Arredondo, M. A., Guzman del Proo, S. A. Feeding habits of the spiny lobster (Panulirus interruptus Randall, 1840) in Bahia Tortugas, Baja California Sur. Cienc Mar. 21 (4), 439-462 (1995).
- Letourneur, Y., Galzin, R., Harmelin-Vivien, M. Temporal variations in the diet of the damselfish Stegastes nigricans (Lacepède) on a Réunion fringing reef. J Exp Mar Biol Ecol. 217 (1), 1-18 (1997).
- Akin, S., Winemiller, K. O. Seasonal variation in food web composition and structure in a temperate tidal estuary. Estuar Coast. 29 (4), 552-567 (2006).
- Redd, K. S., Jarman, S. N., Frusher, S. D., Johnson, C. R. A molecular approach to identify prey of the southern rock lobster. Bull Entomol Res. 98 (3), 233-238 (2008).
- Gergs, R. Dreissena polymorpha in Lake Constance: An example of a keystone engineer? Universität Konstanz. , (2009).
- Sheppard, S. K., Harwood, J. D. Advances in molecular ecology: tracking trophic links through predator-prey food-webs. Funct Ecol. 19 (5), 751-762 (2005).
- Jarman, S. N., Ward, R. D., Elliott, N. G. Oligonucleotide primers for PCR amplification of coelomate introns. Mar Biotechnol (NY). 4 (4), 347-355 (2002).
- Verma, S. K., Singh, L. Novel universal primers establish identity of an enormous number of animal species for forensic application. Mol Ecol Notes. 3 (1), 28-31 (2003).
- Deagle, B. E., et al. Molecular scatology as a tool to study diet: analysis of prey DNA in scats from captive Steller sea lions. Mol Ecol. 14 (6), 1831-1842 (2005).
- Jarman, S. N., Deagle, B. E., Gales, N. J. Group-specific polymerase chain reaction for DNA-based analysis of species diversity and identity in dietary samples. Mol Ecol. 13 (5), 1313-1322 (2004).
- Jarman, S. N., Redd, K. S., Gales, N. J. Group-specific primers for amplifying DNA sequences that identify Amphipoda, Cephalopoda, Echinodermata, Gastropoda, Isopoda, Ostracoda and Thoracica. Mol Ecol Notes. 6 (1), 268-271 (2006).
- Hayashi, K., Yandell, D. W. How sensitive is PCR-SSCP? Hum Mutat. 2 (5), 338-346 (1993).
- Glavač, D., Dean, M. Optimization of the single-strand conformation polymorphism (SSCP) technique for detection of point mutations. Hum Mutat. 2 (5), 404-414 (1993).
- Mülhardt, C. Der Experimentator Molekularbiologie / Genomics. , 7th ed, Spektrum Akademischer Verlag. Heidelberg. (2013).
- Lee, S. V., Bahaman, A. R. Discriminatory Power of Agarose Gel Electrophoresis in DNA Fragments Analysis. Gel Electrophoresis - Principles and Basics. , InTech. (2012).
- Wang, X. W., et al. A new electrophoresis technique to separate microsatellite alleles. Afr J Biotechnol. 8 (11), 2432-2436 (2009).
- Gemmer, I., Gergs, R. Characterization of the first twelve microsatellite loci for the amphipod Gammarus roeselii (Crustacea: Amphipoda). Conserv Genet Resour. 5 (4), 955-957 (2013).
- Olafsson, K., Hjorleifsdottir, S., Pampoulie, C., Hreggvidsson, G. O., Gudjonsson, S. Novel set of multiplex assays (SalPrint15) for efficient analysis of 15 microsatellite loci of contemporary samples of the Atlantic salmon (Salmo salar). Mol Ecol Resour. 10 (3), 533-537 (2010).
- Baric, S., Hollrigl, A., Fureder, L., Petutschnig, J., Dalla Via, J. First analysis of genetic variability in Carinthian populations of the white-clawed crayfish Austropotamobius pallipes. Bull. Fr. Peche Piscicult. (380-381), 977-990 (2006).
- Koester, M., Gergs, R. No evidence for intraguild predation of Dikerogammarus villosus (Sowinsky, 1894) at an invasion front in the Untere Lorze, Switzerland. Aquat Invasions. 9 (4), 489-497 (2014).
- Sonnenberg, R., Nolte, A. W., Tautz, D. An evaluation of LSU rDNA D1-D2 sequences for their use in species identification. Front Zool. 4 (6), 6(2007).
- Koester, M., Bayer, B., Gergs, R. Is Dikerogammarus villosus (Crustacea, Gammaridae) a 'killer shrimp' in the River Rhine system? Hydrobiologia. 768 (1), 299-313 (2016).
- Koester, M., Claßen, S., Gergs, R. Establishment of group-specific PCR primers for the identification of freshwater macroinvertebrates. Conserv Genet Resour. 5 (4), 1091-1093 (2013).
- Martin, P., Koester, M., Schynawa, L., Gergs, R. First detection of prey DNA in Hygrobates fluviatilis (Hydrachnidia, Acari): a new approach for determining predator-prey relationships in water mites. Exp Appl Acarol. 67 (3), 373-380 (2015).
- Deagle, B. E., et al. Studying Seabird Diet through Genetic Analysis of Faeces: A Case Study on Macaroni Penguins (Eudyptes chrysolophus). PLoS One. 2 (9), e831(2007).
- Sint, D., Niederklapfer, B., Kaufmann, R., Traugott, M. Group-Specific Multiplex PCR Detection Systems for the Identification of Flying Insect Prey. PLoS One. 9 (12), e115501(2014).
- Zarzoso-Lacoste, D., Corse, E., Vidal, E. Improving PCR detection of prey in molecular diet studies: importance of group-specific primer set selection and extraction protocol performances. Mol Ecol Resour. 13 (1), 117-127 (2013).
- Vestheim, H., Jarman, S. Blocking primers to enhance PCR amplification of rare sequences in mixed samples - a case study on prey DNA in Antarctic krill stomachs. Front Zool. 5 (1), 12(2008).
- Harper, G. L., et al. Rapid screening of invertebrate predators for multiple prey DNA targets. Mol Ecol. 14 (3), 819-827 (2005).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
