Tutaj prezentujemy ramy do powiązania szeroko pojętych ograniczeń dietetycznych z ekspresją genów i długością życia. Opisujemy protokoły dotyczące szeroko zakrojonych ograniczeń dietetycznych i ilościowego obrazowania ekspresji genów w ramach tego paradygmatu. Następnie przedstawiamy analizy obliczeniowe, aby ujawnić podstawowe cechy przetwarzania informacji w obwodach genetycznych zaangażowanych w wykrywanie żywności.
Artykuł metodologiczny
Kwantyfikacja informacji kodowanych przez poziomy ekspresji genów podczas modulacji długości życia w warunkach szerokiego zakresu ograniczeń dietetycznych u C. elegans
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Systemy sensoryczne pozwalają zwierzętom wykrywać, przetwarzać i reagować na swoje otoczenie. Obfitość pożywienia jest wskazówką środowiskową, która ma głęboki wpływ na fizjologię i zachowanie zwierząt. Niedawno wykazaliśmy, że modulacja długowieczności nicieni Caenorhabditis elegans przez obfitość pożywienia jest bardziej złożona niż wcześniej sądzono. Reakcja długości życia na zmiany poziomu pożywienia jest determinowana przez określone geny, które działają poprzez kontrolowanie przetwarzania informacji w obwodzie neuronalnym. Nasze ramy łączą w sobie analizę genetyczną, wysokoprzepustowe obrazowanie ilościowe i teorię informacji. Tutaj opisujemy, w jaki sposób techniki te można wykorzystać do scharakteryzowania dowolnego genu, który ma fizjologiczne znaczenie dla szerokiego zakresu ograniczeń dietetycznych. W szczególności ten przepływ pracy ma na celu ujawnienie, w jaki sposób interesujący nas gen reguluje długość życia w warunkach szeroko zakrojonych ograniczeń dietetycznych; następnie ustalenie, w jaki sposób ekspresja genu zmienia się w zależności od poziomu pokarmu; i wreszcie, aby zapewnić bezstronną kwantyfikację ilości informacji przekazywanych przez ekspresję genów na temat obfitości pożywienia w środowisku. Kiedy kilka genów jest badanych jednocześnie w kontekście obwodu neuronalnego, ten przepływ pracy może odkryć strategię kodowania stosowaną przez obwód.
Wprowadzenie
Wszystkie organizmy muszą być w stanie wyczuwać i reagować na zmiany w środowisku, aby zapewnić sobie przetrwanie. U zwierząt układ nerwowy jest głównym detektorem i przetwornikiem informacji o środowisku i koordynuje fizjologiczną reakcję na wszelkie zmiany, które mogą mieć wpływ na przetrwanie organizmu1. Obfitość pożywienia to wskazówka środowiskowa, która jest dobrze zbadana w wielu kontekstach, która nie tylko reguluje zachowania związane z jedzeniem, takie jak żerowanie2, ale także wpływa na długowieczność zwierzęcia. Modulacja długości życia przez zmiany w obfitości pożywienia jest zjawiskiem znanym jako ograniczenie dietetyczne (DR) i ma szerokie ewolucyjne zachowanie3.
Nicień Caenorhabditis elegans to potężny system modelowy do rozwiązywania fundamentalnych problemów biologicznych. Opracowano wiele technik, które pozwalają na manipulowanie genomem robaka, takich jak RNAi i techniki edycji genów in vivo. Niewielki rozmiar fizyczny robaka i jego przezroczystość optyczna umożliwiają również obrazowanie in vivo zarówno transkrypcyjnych, jak i translacyjnych reporterów fluorescencyjnych oraz użyteczność technologii o wysokiej przepustowości, takich jak mikrofluidyka4. Razem narzędzia te można wykorzystać do zbadania, w jaki sposób obwody neuronalne kierują zachowaniem zwierząt.
C. elegans jest bakteriożercą i opublikowano kilka metod, które pozwalają na precyzyjną kontrolę obfitości pożywienia poprzez manipulowanie stężeniem bakterii5,6,7,8. W społeczności badawczej C. elegans DR był badany w dwóch różnych kontekstach. Pierwszy z nich można nazwać "klasycznym DR", ponieważ odzwierciedla zmiany obserwowane w odpowiedzi na zmniejszający się poziom pożywienia w innych organizmach. W tym kontekście, zmniejszająca się obfitość żywności z poziomu ad libitum skutkuje wydłużeniem długości życia, aż do osiągnięcia optimum, po tym momencie długowieczność maleje wraz z dalszym zmniejszaniem ilości żywności6,7,9. Drugim kontekstem, w którym DR badano u C. elegans, jest deprywacja żywieniowa, w której długowieczność robaków zwiększa się poprzez całkowite usunięcie wszelkich bakteryjnych źródeł pożywienia10,11. W Entchev et al. (2015)12 wykazaliśmy, że złożoność DR wynikająca z tych dwóch różnych paradygmatów może być badana jednocześnie w kontekście, który nazywamy "DR o szerokim zakresie". Korzystając z opisanego poniżej protokołu, zidentyfikowaliśmy nową klasę genów zaangażowanych w DR, które dwukierunkowo modulują reakcję długości życia na obfitość pożywienia i są zaangażowane w obwody neuronalne, które wykrywają food12 (Rysunek 1).
Reakcja zwierzęcia na zmiany w środowisku integruje sekwencję procesów biologicznych, które łączą system sensoryczny ze złożonymi interakcjami regulacyjnymi, przekazując informacje środowiskowe do fizjologii. Chociaż mechanistyczne szczegóły takiego "przepływu informacji" są często nieznane, narzędzia genetyczne mogą być wykorzystane do uzyskania wglądu w to, jak te złożone obliczenia są zorganizowane między różnymi komponentami biologicznymi. W naszej ostatniej pracy wykazaliśmy, że daf-7 i tph-1 są zaangażowane w przekazywanie informacji środowiskowych o obfitości żywności przez obwód neuronowy wykrywający żywność, który moduluje długość życia u C. elegans12,13. Stosując matematyczne ramy teorii informacji14, byliśmy w stanie określić ilościowo ilość informacji środowiskowych, w kategoriach bitów, które są reprezentowane przez zmiany ekspresji genów w daf-7 i tph-1 w określonych neuronach na różnych poziomach pożywienia. Na tej podstawie byliśmy w stanie odkryć strategię kodowania stosowaną przez ten obwód neuronowy i sposób, w jaki jest on genetycznie kontrolowany (Rysunek 2).
W poniższym protokole opisujemy kroki wymagane do zrozumienia, jakie są efekty działania interesujących genów wyrażanych w określonych neuronach i jak uczestniczą one w przepływie informacji o jedzeniu od środowiska do długości życia. Ogólnie rzecz biorąc, nasza struktura jest podzielona na dwa protokoły eksperymentalne i obliczeniowy przepływ pracy. Jeśli chodzi o aspekty eksperymentalne, kluczowe znaczenie ma posiadanie mutantów genów będących przedmiotem zainteresowania, które można badać w ramach szerokiego zakresu DR. Wierne reportery transkrypcyjne są również niezbędne do ilościowego określenia poziomu ekspresji genów na różnych poziomach żywności. Aby móc przeprowadzić analizę obliczeniową omówioną w naszej metodzie, zestaw danych musi mieć wystarczający rozmiar, aby zapewnić miarodajne oszacowania rozkładów wyrażeń. Mimo że udostępniamy szablonowe kody źródłowe do analiz, użytkownik musi być zaznajomiony z językiem teorii informacji, który jest szeroko stosowany w naszych ramach obliczeniowych. Kody źródłowe są napisane w językach R i C++. Dlatego wymagany jest również pewien poziom biegłości w programowaniu, aby zastosować je w sensowny sposób.
Protokół
1. Przygotowanie kultur bakteryjnych i płytek do ogólnej hodowli nicieni
- Przygotować 10 mL pożywki LB (lysogeny broth) w szklanej butelce o pojemności 250 mL i wysterylizować w autoklawie.
- Zaszczepić butelkę pojedynczą kolonią szczepu Escherichia coli OP50 i inkubować przez noc w temperaturze 37 °C, a następnie przechowywać kulturę w temperaturze 4 °C do momentu użycia.
- Przygotować 5 L sterylnego agaru NGM (nematode growth medium)15 i rozlać go w objętościach 12 mL do sterylnych, plastikowych szalek Petriego o średnicy 6 cm.
- Pozostawić agar do zastygnięcia przez noc, a następnie przechowywać w temperaturze 4 °C do momentu użycia.
- Zasiać płytki NGM co najmniej 3 dni przed użyciem, nakładając 25 μL schłodzonej kultury OP50. Przechowywać płytki w temperaturze 20 °C do momentu użycia.
2. Przygotowanie kultur bakteryjnych i rozcieńczeń do doświadczeń
- Przygotuj dwie porcje po 50 ml pożywki LB w kolbie Erlenmeyera o pojemności 2 l i wysterylizuj w autoklawie.
- Zaszczep każdą kolbę pojedynczą kolonią szczepu OP50 i inkubuj w 37 °C inkubacja z wytrząsaniem przy 20 obr./min przez około 14 h.
- Uzupełnić hodowle antybiotykiem streptomycyną do stężenia końcowego wynoszącego 50 μg/mLKontynuować wstrząsanie przez 30 min w temperaturze 37 °C następnie umieścić kolby w lodzie na 15 min.
- Przenieś 450 mL każdej kultury do oddzielnych sterylnych butelek do wirowania (najlepiej o pojemności 50 mL, aby uniknąć rozdzielania kultur). Pozostałą część kultury przechowuj na lodzie, ponieważ zostanie ona wykorzystana do oznaczenia stężenia bakterii.
- Odwirować zawartość probówek z prędkością 450 x g g w wirówce chłodzącej ustawionej na 4 °C przez 25 min. Odrzucić supernatant i przechowywać probówki w lodzie.
- Rozcieńczyć 100 μL pozostałej kultury z każdej kolby do 900 μL sterylnego LB. Należy użyć 1 ml sterylnego LB do wyzerowania spektrofotometru, a następnie wyznaczyć wartość OD600 z 10-krotnego rozcieńczenia każdej hodowli. Jeśli na przykład wartość OD600 Jeśli wartość gęstości optycznej (OD) dla 10-krotnego rozcieńczenia hodowli nocnej wynosi 0,28, to rzeczywista wartość OD hodowli wynosiła600 wynoszącego 2,8.
- Użyj roztworu roboczego bakterii o stężeniu 1,12 x 10¹⁰ komórek OP50/ml, co odpowiada gęstości optycznej (OD)600 z 56. W związku z tym, wykorzystując przykład OD600 z punktu 2.8 powyżej, resuspender osad z 450-ml hodowli w 20th objętości pierwotnej, która w tym przypadku wynosi 2,50 ml. Ponownie zawiesić bakterie w sterylnym roztworze podstawowym S z dodatkiem streptomycyny do 50 μg/mL (SB + strep).
- Resuspenduj osad w odpowiedniej objętości sterylnego medium SB + strep.
- Przygotować wszystkie kolejne stężenia wykorzystywane w eksperymentach poprzez rozcieńczenia szeregowe zapasu roboczego w pożywce SB + strep, stosując współczynniki rozcieńczenia podane w Tabeli 1.
3. Przygotowanie eksperymentów dotyczących długości życia
UWAGA: Badania długości życia przeprowadza się na specjalnie przygotowanych 6 cm płytkach do hodowli tkankowej wypełnionych 12 mL agaru NGM z dodatkiem streptomycyny i karbenicyliny (NSC), oba w końcowym stężeniu 50 μg/mL. Płytki do hodowli tkankowej są bardzo dobrze dostosowane do badań długości życia przy zerowym lub bardzo niskim stężeniu bakterii, ponieważ nicienie znacznie rzadziej przywierają do ścianek płytki i ulegają wysuszeniu. Zastosowanie dwóch różnych antybiotyków zapobiega wykształceniu oporności na leki u szczepu OP50, co jest kluczowe dla kontroli stężenia bakterii na płytce. Ponadto, poprzez inaktywację bakterii antybiotykami, minimalizujemy wpływ infekcji patogennych na długość życia nicieni16. Pozwala nam to brać pod uwagę w tych eksperymentach wyłącznie komponenty stężenia bakterii związane z pożywieniem. W wielu badaniach nad starzeniem się C. elegans płytki NGM uzupełnia się chemicznie fluoro-2′-deoksyurydyną (FUdR), aby uczynić dorosłe osobniki sterylnymi. Jednak stosowanie FUdR może być problematyczne, ponieważ może powodować szereg czynników zakłócających w badaniach długowieczności17,18,19,20,21. Entchev i wsp. (2015)12 ominęli ten problem, poddając larwy L4 działaniu RNAi genu egg-522,23, co hamuje przejście oocytu w embrion poprzez blokowanie formowania się skorupki jajowych zapłodnionych oocytów C. elegans, prowadząc do ich obumarcia.
- Hodować szczepy C. elegans przeznaczone do analizy na wysianych płytkach NGM w temperaturze 20 °C. Pozostawić płytki do momentu wyczerpania pokarmu, aby zapewnić jednorodny wzrost wszystkich zwierząt oraz potencjalnie wyeliminować transgeneracyjne efekty warunków rozwojowych.
- Przenieść głodujące larwy w stadium L1 na nowe wysiane płytki NGM, wycinając mały kawałek agaru (5 mm x 5 mm) z głodnej płytki za pomocą sterylnego skalpela i kładąc go na nowej płytce; proces ten jest określany w społeczności badawczej C. elegans jako „chunking”15. Hodować nicienie, aż osiągną stadium L4. Następnie pięć larw L4 z każdego szczepu przenosi się na oddzielne wysiane płytki NGM i utrzymuje w temperaturze 20 °C. Zwierzęta te stanowią pokolenie P0.
- Wykorzystać potomstwo L4 pokolenia P0 do utworzenia pokolenia F1. Pojedynczo przenieść larwy F1 L4 szczepu dzikiego typu N2 na 30 wysianych płytek NGM.
UWAGA: W przypadku szczepów mutantów liczba wymaganych płytek zależy od tempa ich wzrostu. Na przykład zwierzęta daf-7(ok3125) przechodzą przejściowe zatrzymanie w stadium dauer w temperaturze 20 °C. W związku z tym szczep ten produkuje mniej larw L4 niż płytka z nicniami dzikiego typu N2. - Aby zrekompensować tę różnicę, przygotować płytki dla daf-7(ok3125) dzień wcześniej niż płytki dla N2 i w większej liczbie; odpowiedni stosunek to 3:1.
- Przenieść zsynchronizowane potomstwo rodziców F1 w stadium L4 na płytki NGM uzupełnione o 1 mM IPTG i 50 µg/mL karbenicyliny (płytki RNAi), które zostały wysiane 25 µL bakterii HT15 wykazujących ekspresję dsRNA celującego w gen egg-5 i utrzymywane w temperaturze 20 °C przez 24 h. Na każdy eksperyment wymagane jest co najmniej 360 nicieni na szczep, przy gęstości 15 zwierząt na płytkę.
- Po traktowaniu RNAi egg-5 przenieść nicienie na płytki NSC wysiane 25 µL streptomycyną traktowanego szczepu OP50 w stężeniu 2 x 10⁹ komórek/mL (Tabela 1) na dodatkowe 24 godziny w temperaturze 20 °C. Aby uniknąć uszkodzeń mechanicznych nicieni podczas tego i wszystkich kolejnych przeniesień, delikatnie podnieść zwierzęta od spodu, używając bardzo cienkiej, lekko wygiętej igły do nicieni. Zwierzęta zdjąć z igły poprzez zanurzenie jej w 10 µL kropli SB + strep umieszczonej na powierzchni nowej płytki.
- Następnego dnia ponownie rozdzielić nicienie na płytki NSC reprezentujące każdy z poziomów pokarmu wymienionych w Tabeli 1, a także na zestaw płytek NSC niezawierających bakterii. Wszystkie płytki NSC wysiać 225 µL bakterii o odpowiednim stężeniu, a płytki NSC wolne od bakterii wysiać 25 µL SB + strep. Utrzymać gęstość 15 zwierząt na płytkę, co daje co najmniej cztery płytki na każdy warunek pokarmowy dla każdego szczepu. Przenieść płytki do żądanej temperatury eksperymentalnej.
- Przenosić nicienie na świeże płytki NSC wysiane odpowiednim stężeniem pokarmu zgodnie z harmonogramem przedstawionym w Tabeli 2.
- Oceniać ruch zwierząt poprzez delikatne nakłuwanie drucianą igłą. Brak reakcji oceniać jako śmierć. Oceniać przeżywalność zwierząt przy każdym przeniesieniu, a następnie codziennie po ostatnim punkcie przeniesienia.
4. Konfiguracja eksperymentów obrazowania
UWAGA: Kroki opisane w tej sekcji są wystarczające do wygenerowania odpowiedniej liczby nicieni dla każdego szczepu, aby przeprowadzić obrazowanie jednego eksperymentalnego warunku żywieniowego w danej temperaturze. Protokół ten można przeskalować w zależności od liczby warunków, które będą obrazowane w danym dniu. Należy jednak zadbać o taki projekt eksperymentalny, aby ramy czasowe były rozsądne, a różnica wieku zwierząt między różnymi szczepami nie przekraczała 12 godzin w dniu obrazowania. Wysoce zaleca się, aby obrazowane reportery transkrypcyjne były transgenikami pojedynczej kopii, ponieważ będzie to bardziej przypominać naturalną regulację genu. Protokół opisany poniżej i podsumowany w Tabeli 3 dostarcza również uproszczonej metody otrzymywania dużych, zsynchronizowanych i dopasowanych wiekowo populacji szczepów, które mogą być wykorzystane w innych schematach doświadczalnych.
- Hoduj zwierzęta do eksperymentów obrazowych na 10 cm modyfikowanych płytkach do hodowli tkanek, aby umożliwić większą gęstość osobników (∼10 zwierząt na płytkę) niż w testach długości życia.
- Wypełnij płytki 10 cm 30 mL agaru NGM i zaszczep pięcioma alikwotami po 25 µL schłodzonej kultury OP50, rozmieszczając je w kształcie krzyża.
5. Wstępna hodowla szczepów reporterowych
- Hodować badane szczepy C. elegans na wysianych płytkach NGM w temperaturze 20 °C. Pozostawić płytki do momentu wyczerpania pożywienia, aby zapewnić jednolity wzrost wszystkich zwierząt i potencjalnie uwzględnić transgeneracyjne efekty warunków rozwojowych.
- Przenieść zagłodzone larwy w stadium L1 na wysiane płytki NGM i hodować do momentu osiągnięcia stadium L4. Przenieść po trzy larwy L4 każdego szczepu na dwie wysiane płytki NGM w temperaturze 20 °C. Zwierzęta te stanowią generację P0.
- Wykorzystać potomstwo L4 z generacji P0 do utworzenia generacji F1. Umieścić larwy L4 generacji F1 szczepu reporterowego typu dzikiego na 4 wysianych płytkach NGM. W przypadku szczepów mutantów liczba wymaganych płytek zależy od tempa ich wzrostu. Odwołując się do poprzedniego przykładu daf-7(ok3125), szczepy reporterowe na tym tle wymagają trzykrotnej liczby płytek i muszą być przygotowane dwa dni wcześniej niż szczepy reporterowe typu dzikiego, aby uwzględnić różnice w tempie wzrostu.
6. Zbieranie jaj i synchronizacja szczepów reporterowych
UWAGA: Niektóre geny będące przedmiotem badań w społeczności zajmującej się starzeniem C. elegans w przypadku mutacji prowadzą do wad wzrostu i składania jaj, co utrudnia generowanie dużych, synchronicznych populacji zwierząt o różnych genotypach. Na przykład mutacja daf-7(ok3125) powoduje poważne zaburzenia składania jaj w porównaniu ze szczepem dzikim N2. W związku z tym, aby uzyskać wystarczającą liczbę synchronicznych larw L4 różnych szczepów do ilościowych eksperymentów obrazowych, wymagana jest bardziej skuteczna metodologia niż ręczne wyłapywanie nicieni. Z tego powodu szczepy z reporterami transkrypcyjnymi poddano traktowaniu roztworem podchlorynu sodu (NaClO)/wodorotlenku sodu (NaOH) w przypadku dorosłych osobników ciężarnych, aby rozbić ciała zwierząt i uwolnić ich jaja; proces ten jest powszechnie określany w społeczności badawczej C. elegans jako „bleaching” (wybielanie)15.
- Uwzględnij różnice w tempie wzrostu poszczególnych szczepów i oblicz, kiedy należy zebrać i poddać wybielaniu płyt z każdym szczepem. Przykład czasu wybielania szczepów typu dzikiego oraz szczepów reporterowych daf-7(ok3125) znajduje się w Tabeli 3.
- W odpowiednim dniu sukcesywnie zmyj nicienie danego szczepu z płyt, używając 15 mL SB, i zbierz je do sterylnej probówki 15 mL. Pozostaw zwierzęta do naturalnego osadzenia, a następnie dostosuj objętość cieczy do 7 mL.
- Do probówki zawierającej dorosłe osobniki z jajami dodaj 2 mL 5% NaClO oraz 1 mL 5 M NaOH. Delikatnie kołysz mieszaniną w temperaturze pokojowej nie dłużej niż przez 3 min. NaClO zabije bakterie i nicienie, natomiast NaOH spowoduje rozpad organizmów nicieni, uwalniając zawarte w nich zapłodnione jaja do cieczy. Chitynowa skorupka jaj otaczająca embriony chroni je przed działaniem odczynników, pod warunkiem, że czas ekspozycji pozostanie stosunkowo krótki. Po 3-minutowej inkubacji wymieszaj zawartość probówki w wirówce typu vortex przez ~30 s, aby ułatwić dalszy rozpad ciał nicieni.
- Po 3-minutowej inkubacji odwiruj mieszaninę przy 1 0 x g przez 1 min, aby uzyskać pellet jaj. Odessaj większość supernatantu za pomocą sterylnej pipety szklanej podłączonej do kolby próżniowej, pozostawiając ~0,5 mL w każdej probówce, aby nie zakłócić osadu jaj.
- Resuspenduj pellet w 9,5 mL SB, a następnie powtórz etap wirowania i resuspensji jeszcze dwa razy, tak aby jaja zostały łącznie trzykrotnie przemyte SB.
- Po ostatnim płukaniu oddziel jaja przez wirowanie, a następnie odlej cały supernatant z wyjątkiem 0,5 mL. Resuspenduj jaja w pozostałych 0,5 mL SB, a następnie nanieś aliquoty po 100 µL na trzy posiane płytki NGM o średnicy 10 cm. Rozdziel 100 µL równomiernie na wszystkie pięć obszarów wzrostu bakterii na każdej płytce. W przypadku szczepów typu dzikiego nie należy nanosić więcej niż 20 jaj na płytkę.
- Przechowuj płytki w temperaturze 20 °C przez 48 h, aby uzyskać wysoce homogenną populację larw w stadium L4. W przypadku szczepów z fenotypem opóźnionego wzrostu zaleca się naniesienie jak największej liczby dostępnych jaj i wydłużenie czasu inkubacji. Na przykład szczepy reporterowe zawierające daf-7(ok3125) należy inkubować w temperaturze 20 °C przez ~64 h, aby umożliwić wyklucie się jaj i osiągnięcie stadium L4.
7. Traktowanie szczepów reporterowych za pomocą RNAi egg-5
- Kolejno zmyj nicienie z trzech płytek, używając 15 mL SB, i zbierz ciecz do sterylnej probówki 15 ml. Pozostaw larwy L4 do naturalnego osadzenia, a następnie odessij całą ciecz z wyjątkiem około 0,5 mL. W szczepach reporterowych typu dzikiego krok ten usuwa wszystkie larwy młodsze niż L4. W przypadku mutantów krok ten wspomaga usuwanie larw z zahamowanym rozwojem, takich jak dauery w przypadku daf-7(ok3125).
- Resuspenduj nicienie w 9 mL SB. Ponownie monitoruj tempo sedymentacji larw L4, a następnie odessij cały nadsącz z wyjątkiem około 0,5 mL, gdy większość larw L4 utworzy osad. Powtórz ten proces jeszcze raz. Następnie odessij całą ciecz z wyjątkiem około 0,5 mL, gdy większość larw L4 opadnie na dno.
- Dodaj 10 µL sterylnego SB uzupełnionego o 0,1% Pluronic F-127 (SB + Plu) do cieczy zawierającej larwy L4. Substancja ta działa jako surfaktant i zapobiega przywieraniu larw do wewnętrznej powierzchni plastikowych końcówek pipet.
- Delikatnie resuspenduj larwy, używając końcówki do pipety P20 o niskiej retencji, a następnie nanieś alikwoty po 150 µL na trzy płytki RNAi 10 cm, zasiające 5 x 25 µL bakterii RNAi egg-5. Upewnij się, że nicienie są równomiernie rozłożone na wszystkich pięciu trawnikach bakteryjnych.
- Po wchłonięciu cieczy przez agar, usuń z płytek wszystkie larwy inne niż L4, których nie wyeliminowano podczas procedury płukania, zbierając je manualnie. Następnie przechowuj płytki w temperaturze 20 °C przez 24 h.
8. Inicjacja szerokozakresowej DR
UWAGA: Po 24 h traktowania RNAi egg-5, larwy w stadium L4, które początkowo naniesiono na płytki, staną się jednodniowymi dorosłymi osobnikami.
- Na tym etapie usuń wszystkie młode larwy, które przeżyły poprzedni etap ręcznego usuwania, tak aby na płytkach pozostały jedynie 1-dniowe osobniki dorosłe.
- Dla każdego szczepu zmyj 1-dniowe osobniki dorosłe z trzech płytek za pomocą 15 mL sterylnego SB + strep do probówki o pojemności 15 mL. Pozostaw nicie do naturalnego osadzenia, a następnie odessaj cały nadsącz z wyjątkiem 0,5 mL. Resuspenduj nicie w 9,5 mL SB + strep i powtórz etapy sedymentacji oraz płukania.
- Po ostatnim płukaniu pozwól niciom osąść, a następnie odessaj cały nadsącz z wyjątkiem 0,5 mL. Dodaj 10 µL SB + Plu i delikatnie resuspenduj larwy za pomocą końcówki pipety P20, a następnie nanieś 10 µL na płytkę NSC zasiającą 5 x 25 µL bakterii w stężeniu 2 x 10⁹ komórek/mL.
- Rozdziel 10 µL równomiernie na wszystkie pięć kolonii bakteryjnych. Pod mikroskopem oszacuj liczbę zwierząt obecnych na płytce: celem jest uzyskanie od 10 do 150 nicni na płytce.
- Określ objętość cieczy wymaganą do uzyskania gęstości nicni w tym zakresie, a następnie nanieś ją na dwie dodatkowe płytki. Dostosuj liczbę nicni na pierwszej płytce, aby również mieściła się w tym zakresie, a następnie przechowuj płytki w temperaturze 20 °C przez 24 h.
- Następnego dnia zbierz 2-dniowe osobniki dorosłe i przenieś je na nowe płytki NSC zasiające pożądaną eksperymentalną stężenie pożywki (Tabela 1), stosując metody opisane w krokach 2 i 3. Po wchłonięciu cieczy przez agar przenieś płytki do pożądanej temperatury eksperymentalnej na 24 h.
- Następnego dnia zbierz 3-dniowe osobniki dorosłe i przenieś je na świeże płytki NSC zasiające to samo eksperymentalne stężenie pożywki, powtarzając metody opisane w krokach 8.3 i 8.4. Po wchłonięciu cieczy przez agar przywróć płytki do temperatury eksperymentalnej na 48 h.
- Zbierz 5-dniowe osobniki dorosłe i przenieś je na świeże płytki NSC zasiające to samo eksperymentalne stężenie pożywki, powtarzając metody opisane w krokach 8.3 i 8.4. Po wchłonięciu cieczy przez agar przywróć płytki do temperatury eksperymentalnej na 24 h.
9. Mikrofluidycyjne obrazowanie szczepów reporterowych
- W 6. dniu dorosłości przeprowadź obrazowanie zwierząt przy użyciu niestandardowej platformy mikroprzepływowej24,25. Ręcznie pobierz zwierzęta z trzech płytek i przenieś je do probówki kriogenicznej o pojemności 5 mL zawierającej 4,5 mL pożywki SB + strep.
- Po osadzeniu się nicieni odessij cały nadsącz z wyjątkiem ok. 0,5 mL i resuspenduj zwierzęta w 4 mL pożywki SB + strep. Płukanie to pozwala usunąć nadmiar bakterii, które mogłyby zakłócić obrazowanie. Nicienie są wprowadzane do niestandardowego urządzenia mikroprzepływowego za pomocą przepływu wymuszonego ciśnieniem24,25. Wewnątrz urządzenia poszczególne nicienie są kierowane do kanału obrazowania i uwięzione w nim za pomocą zaworów na chipie sterowanych ciśnieniem26 pod kontrolą dedykowanego oprogramowania.
- Po uwięzieniu nicienia głową w kanale obrazowania, wykonaj fluorescencyjny stos obrazów z-stack, składający się z 50 sekcji w odstępach 2 µm, używając standardowego mikroskopu epifluorescencyjnego z obiektywem olejowym 40X (1,3 NA) oraz kamery. Obrazy z fluorescencją czerwoną i zieloną dla każdego z reporterów transkrypcyjnych zbieraj jednocześnie przy użyciu rozdzielacza emisji i przechowuj do analizy. Akwizycja obrazów jest zautomatyzowana za pomocą dedykowanego oprogramowania.
- Przetwórz obraz automatycznie przy użyciu niestandardowych skryptów MATLAB27 (dostępnych pod adresem https://github.com/meizhan/SVMelegans). Stosy Z-stack są ładowane do programu MATLAB i analizowane w celu identyfikacji par neuronów oraz ich lokalizacji w płaszczyźnie obrazowania. Następnie obliczane są projekcje maksymalne, a algorytm progowania jest wykorzystywany do zlokalizowania poszczególnych fluorescencyjnych komórek. Identyfikacja komórek jest następnie obliczana na podstawie względnych odległości i lokalizacji w głowie nicienia.
- Aby ilościowo określić fluorescencję reportera, wyodrębnij trójwymiarową objętość wokół każdej lokalizacji komórkowej ze stosu z-stack. Zintegruj intensywność dla stałej liczby najjaśniejszych pikseli, które w każdym przypadku w pełni obejmują całą komórkę.
- Aby wyeliminować zakłócenia wynikające ze zmian w autofluorescencji jelit każdego zwierzęcia, specyficznych dla warunków doświadczalnych lub szczepu, oblicz intensywność tła dla par komórek położonych najbliżej jelit (ADF i ASI) poprzez oszacowanie mody rozkładu intensywności w objętości wokół neuronu. Odejmij tę wartość intensywności tła od zintegrowanej fluorescencji, aby uzyskać wynik końcowy.
10. Montaż danych
UWAGA: Intensywności fluorescencji wszystkich neuronów analizowanych przez oprogramowanie do przetwarzania obrazów są łączone w pliku przefiltrowanych danych ekspresji (FED), który służy do szacowania profili rozkładu ekspresji genów (szablony skryptów w językach R i C++ są dostępne pod adresem https://github.com/giovannidiana/templates).
- Ręcznie sprawdź każdy przetworzony obraz, aby potwierdzić prawidłową identyfikację wszystkich komórek. Obrazy z błędną identyfikacją komórek należy odnotować w pliku wykluczeń. W pracy Diana et al. (2017)13 plik wykluczeń stanowi tablica binarna, w której „0” oznacza prawidłową, a „1” błędną identyfikację komórki. Liczba wierszy w tablicy odpowiada liczbie obrazowanych nicieni, z osobną kolumną dla każdej obrazowanej komórki (tj. ASI, ADF i NSM).
- Wygeneruj plik FED:
- Uruchom skrypt bash „gen_data+time”, aby wygenerować pliki specyficzne dla komórek, łączące wartości ekspresji uzyskane z każdego obrazowanego nicienia po przefiltrowaniu za pomocą pliku wykluczeń. Dla każdego folderu wygenerowanego przez oprogramowanie do przetwarzania obrazów, skrypt bash odczytuje plik adnotacji _EXP.txt w celu wyodrębnienia warunków eksperymentalnych oraz plik wykluczeń _X.csv, aby wybrać tylko prawidłowo zidentyfikowane neurony. Wartości ekspresji są odczytywane z plików _data_.csv.
- Połącz wszystkie pliki w jeden plik „FED_split.dat” i posortuj go według kodu partii eksperymentalnej, etykiety nicznia oraz tożsamości komórki.
- Uruchom program „sort” (program C++, użycie: ./sort FED_split.dat FED_merged.dat), aby wybrać wpisy z niezerową fluorescencją dla każdej komórki i połączyć je w pojedyncze wiersze w pliku FED_merged.dat.
1. Szacowanie ilości zakodowanych informacji
UWAGA: Poniższa procedura opisuje sposób ilościowego określania informacji o konkretnych warunkach środowiskowych zakodowanych przez zestaw ekspresji genów. W pracy Diana et al. (2017)13 badano informacje zakodowane w odniesieniu do dostępności pożywienia w środowisku, jednak sama metoda jest możliwa do zastosowania dla dowolnej dyskretnej liczby stanów środowiskowych. Kluczowym elementem niezbędnym do ilościowego określenia zmiennych teorii informacji, takich jak entropie informacji czy redundancja, jest wspólny rozkład prawdopodobieństwa odpowiedzi neuronalnych przy rozważanym zestawie bodźców środowiskowych. Aby przeprowadzić taką estymację, kluczowe jest posiadanie wystarczającej próby odpowiedzi w populacjach nicieni. Rozkłady Gaussa można estymować na podstawie stosunkowo małych próbek; jednak ważne jest posiadanie wiedzy o oczekiwanym kształcie rozkładu ekspresji, aby określić odpowiednią wielkość próby dla wiarygodnej estymacji gęstości. Ze względu na nieuniknioną zmienność między różnymi próbami, niezbędne jest sprawdzenie, czy wartości centralne rozkładów uzyskanych z różnych powtórzeń tego samego eksperymentu nie są systematycznie przesunięte oraz czy żadna z cech statystycznych rozkładu ekspresji nie uległa znaczącej zmianie między próbami. W przypadku, gdy zmienność między próbami jest porównywalna ze zmiennością wewnątrz każdej próby, kluczowe jest zbalansowanie liczby prób i liczby nicieni w obrębie prób, aby uśrednić te czynniki środowiskowe/biologiczne, które wpływają na zmienność między próbami. Niedostateczne próbkowanie tych czynników mogłoby znacząco obciążyć analizę teoretyczno-informacyjną.
- Ponieważ skrypt R „code3D.R” stanowi szablon do generowania gęstości trójwymiarowych na podstawie pliku „FED_merged.dat”, należy zmodyfikować ten szablon zgodnie z konkretnym formatem nagłówka FED. Lista „HeaderNames” zawiera nazwy poszczególnych pól w pliku FED, natomiast „RONames” jest listą odczytów. Skrypt wykorzystuje pakiet R „ks”.28,29do szacowania rozkładów wielowymiarowych w obrębie siatki hiperkostki z podziałem na GS przedziały w każdym wymiarze, dzieląc zakres między wartościami minimalną a maksymalną w zbiorze danych dla każdego odczytu. Gdy wewnętrzna zmienna „group” ma wartość 0, do szacowania gęstości wykorzystuje się wszystkie dane. Gdy etykieta „group” przyjmuje wartości od 1 do 5, zbiór danych zostaje podzielony na 5 rozłącznych zbiorów, a gęstości ekspresji są szacowane na podstawie 80% danych, wynikających z wykluczenia jednego z pięciu zbiorów. Funkcja ta jest wykorzystywana w dalszej kolejności do szacowania niepewności.
UWAGA: Uruchomienie pliku code3D.R: Rscript code3D.R <żywność> gdzie GT oznacza genotyp, food jest warunkiem środowiskowym, outfolder to istniejący folder, w którym będą przechowywane rozkłady, label to prefiks nazwy pliku, a frac to ułamek wykorzystanego zbioru danych. - Dla każdego warunku środowiskowego wygenerowano rozkłady wielowymiarowe o różnych rozmiarach siatki GS (np. (20, 30, 40 przedziały). W celu zmniejszenia obciążenia obliczeniowego preferowane są mniejsze wartości GS, gdy wyższa rozdzielczość nie zmienia znacząco szacowania informacji. Rozkłady ekspresji genów zapisywane są w folderze określono podczas uruchamiania skryptu code3D.R jako jednokolumnowe pliki tekstowe o strukturze nazw plików __<żywność>_GSgrupa.dat.
UWAGA: Poprzednie kroki dostarczają szacunki rozkładów prawdopodobieństwa warunkowego gdzie g oznacza wektor wszystkich odczytów, a f warunki środowiskowe. Jednak w celu obliczenia informacji wzajemnej między ekspresją genów a środowiskiem30,31.

Potrzebujemy rozkładu sygnału wejściowego co również wyznacza średnią (wejściową) ekspresję genów
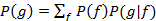 W przypadku braku bezpośredniego dostępu do rozkładu wejściowego, istotną wielkością pozwalającą na charakterystykę cech kodowania jest pojemność kanału, którą można wyznaczyć poprzez maksymalizację informacji wzajemnej dla wszystkich możliwych rozkładów wejściowych.
- Wykorzystując rozkład ekspresji genów, zastosuj algorytm Arimoto-Blahuta32 algorytm służący do szacowania pojemności kanału systemu oraz rozkładu danych wejściowych z otoczenia, który maksymalizuje ilość informacji. Przykład implementacji algorytmu znajduje się w programie w języku C++ „Ccap3D.cpp” dla trójwymiarowego kodu ekspresji genów analizowanego przez Dianę i wsp. (2017)13Przykład: jeśli rozkłady dla genotypu GT123 zostały uzyskane z 80% danych (grupa 3) przy rozmiarze siatki równym 30 i zapisane w folderze „./pdf/” z prefiksem etykiety „PDF”, komenda służąca do obliczenia informacji zakodowanej w tle GT123 to: ./Ccap3D GT123 pdf PDF 30 3
UWAGA: Na szacowanie informacji zakodowanych przez system wpływa wiele źródeł niepewności, w tym wybór algorytmu szacowania gęstości oraz błąd wynikający z wielkości próby. Kroki 1.1–1.2 należy powtórzyć, stosując różne metody szacowania gęstości, aby ocenić wielkość błędu systematycznego wprowadzanego przez każdy z algorytmów. - Aby oszacować niepewność wynikającą z wielkości próby, należy ponownie obliczyć informacje z kroków 1.1-1.2 dla grup od 1 do 5. Zmienność w obrębie tych pięciu niezależnych prób pobranych z 80% danych odzwierciedli wpływ wielkości próby na szacowanie informacji.
- Oblicz informacje zgodnie z krokami 1.1–1.2 dla zwiększającej się frakcji danych (podobnie jak w kroku 5), aby skorygować błąd wynikający z wielkości próby (metoda jackknife).33.
12. Obliczanie redundancji, szumu i korelacji sygnałów
- Aby obliczyć informację wzajemną, należy wykorzystać optymalne rozkłady wejściowe uzyskane z oszacowania maksymalnej informacji.
 między sygnałem wejściowym a odpowiedzią w ekspresji genów każdego neuronu NPlik źródłowy C++ „GetMI1D.c” jest programem przykładowym służącym do wyznaczania brzegowej informacji wzajemnej z łącznych rozkładów prawdopodobieństwa.
- Oblicz redundancję, sumując wyznaczone powyżej wartości informacji wzajemnej dla każdego neuronu, a następnie odejmując przepustowość kanału.
- Oblicz wyraz informacyjny „shuffle”
 13,34Szablon pliku źródłowego C++ znajduje się w pliku „GetShuffle.c”.
- Użyj terminu „shuffle” do obliczenia korelacji sygnału i szumu. W przypadku korelacji sygnału mamy
 a w przypadku korelacji szumu otrzymujemy
 .
- Niepewności dotyczące redundancji; należy wyznaczyć korelację szumu i sygnału analogicznie jak w przypadku całkowitej informacji (krok 1.3 poprzedniej sekcji), wykonując wielokrotne próbkowania 80% danych i obliczając odchylenie standardowe.
Wyniki
Przeprowadzając eksperymenty nad długością życia mutantów badanych genów równolegle ze szczepem dzikiego typu N2, można ustalić, czy geny te odgrywają rolę w odpowiedzi pokarmowej na szerokozakresową DR. Odpowiedź typu dzikiego powinna być porównywalna z tą przedstawioną na Rysunku 1A. Jakakolwiek modulacja tej odpowiedzi przez mutanty, objawiająca się niejednolitym efektem w różnych warunkach pokarmowych, wskazuje, że geny te wpływają na zdolność nicienia do prawidłowej odpowiedzi na zmiany w dostępności pokarmu, co uzasadnia dalsze badanie odpowiedzi ekspresyjnych tych genów na szerokozakresową DR. Jeśli jednak odpowiedź mutantów w zakresie długości życia nie różni się znacząco od typu dzikiego, oznacza to, że geny te nie biorą udziału w przekazywaniu efektów szerokozakresowej DR, przynajmniej na poziomie średniej długości życia. Jeśli mutacje powodują jednolity przesunięcie całej odpowiedzi długości życia, geny te wywierają niezależny od pokarmu wpływ na długowieczność. Nie wyklucza to możliwości, że ekspresja badanych genów jest zależna od pokarmu, w takim przypadku informacje niesione przez te geny nie są przekazywane na długość życia.
Kolejnym etapem protokołu jest określenie, w jaki sposób zmieniają się poziomy ekspresji genów zainteresowania pod wpływem szerokiego zakresu DR. Na Rysunku 1B ilustrujemy to na przykładzie poziomów ekspresji reportera transkrypcyjnego daf-7, który wykazuje odpowiedź na zmiany poziomu pożywienia w neuronach sensorycznych ASI. U mutanta daf-7(-) odpowiedź ekspresyjna reportera transkrypcyjnego jest zmieniona. Jeśli geny zainteresowania są rzeczywiście reaktywne na pożywienie na poziomie długości życia, można oczekiwać, że ich ekspresja również będzie zmieniać się wraz z dostępnością pokarmu. Odpowiednio, reporter transkrypcyjny w tle mutantowym powinien wykazywać zmieniony profil ekspresji w odpowiedzi na szeroki zakres DR. Jest jednak możliwe, że reporter transkrypcyjny genu zainteresowania w tle typu dzikiego nie wykazuje żadnych zmian w ekspresji zależnych od pożywienia. W takiej sytuacji może to wskazywać na efekt regulacji potranskrypcyjnej, który wykracza poza zakres niniejszego protokołu.
W pracy Diana et al. (2017)13 wyekstrahowaliśmy wartości ekspresji daf-7 w neuronach ASI oraz tph-1 w ADF i NSM. Na Rycini 2A przedstawiamy oszacowanie rozkładu ekspresji w ASI i ADF dla określonego poziomu dostępności pożywienia. Posiadanie wielu odczytów z obrazów pojedynczych nicieni pozwala nam analizować nie tylko ilość informacji kodowanych niezależnie przez każdy neuron, ale także informacje kombinatoryczne całego obwodu neuronalnego (Rycina 2B-2C). Połączenie tych dwóch miar teorii informacji pozwala nam scharakteryzować system pod kątem strategii kodowania stosowanej przez neurony w celu przekazywania informacji o pożywieniu. Ilość redundancji w obwodzie można uzyskać, sumując wzajemną informację dla każdego neuronu i odejmując od niej wspólną informację wzajemną (pojemność kanału) otrzymaną po uwzględnieniu kombinatorycznych odczytów obwodu. Dodatnia wartość takiej różnicy wskazuje na redundantny charakter strategii kodowania, ponieważ skumulowana informacja między częściami jest większa niż rzeczywista informacja zakodowana przez cały obwód. I odwrotnie, wartość ujemna odzwierciedla strategię synergistyczną, ponieważ faktycznie zakodowana informacja jest większa niż suma jej komponentów (Rycina 2B). Informację i redundancję można porównywać pomiędzy różnymi genotypami, aby zbadać możliwe wyższe role regulacji genów; na przykład w pracy Diana et al. (2017)13 efekt mutacji daf-7 zmienia strategię kodowania z redundantnej na synergistyczną (Rycina 2C-2D).

Rycina 1Reakcja długości życia i ekspresji genów w warunkach szerokiego zakresu ograniczenia kalorycznego (DR). (A) Średnia długość życia szczepu typu dzikiego N2 (linia czarna) wykazuje złożoną odpowiedź na szerokozakresową DR. Amplituda tej odpowiedzi jest osłabiona u mutanta null genu daf-7 gen (czerwona linia). Słupki błędów przedstawiają błąd standardowy średniej, dane zbiorcze z Entchev i wsp. (2015)12. (B) średnie poziomy ekspresji reportera transkrypcyjnego dla daf-7 gen w tle typu dzikiego (czarna linia) wykazuje również złożoną, niemonotoniczną odpowiedź na szerokozakresową ograniczoną dietę (DR). W daf-7(-) tło genetyczne ekspresja tego reportera transkrypcyjnego jest silnie osłabiona i wykazuje niewielką odpowiedź na zmiany poziomu pożywienia. Słupki błędów reprezentują standardowy błąd średniej, dane z pojedynczej próby w Entchev i in. (2015)12. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 2: Metodologia obliczeniowa. (A) Ilustracja dwuwymiarowej estymacji gęstości tph-1 ekspresja w ADF i daf-7 ekspresja w ASI uzyskana z pakietu R „ks” przy użyciu siatki o wymiarach 30 x 30. (B) Wizualizacja informacji zakodowanej przez wspólną ekspresję tph-1 i daf-7 (łącznie) oraz indywidualnie (suma części) dla neuronów ADF, ASI i NSM. Redundancyjne i synergiczne cechy kodowania są reprezentowane przez różnicę między wysokością skumulowanych słupków po prawej stronie a informacją zakodowaną przez cały obwód. (C) Porównanie informacji o żywności kodowanych przez zwierzęta typu dzikiego oraz daf-7(-) mutanty. (D) Obserwowany u mutantów spadek informacji wzajemnej towarzyszy przejściu w stronę kodowania synergicznego. Panele B-D zostały opracowane na podstawie danych Diany i inni (2017)13. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Stężenie bakterii (komórek/ml) | Gęstość optyczna (60 nm) | Współczynnik rozcieńczenia (z poprzedniego etapu) |
| 1,12E+10 | 56.000 | 0.00 |
| 2,0E+09 | 10.000 | 5.60 |
| 6,32E+08 | 3.160 | 3.16 |
| 6,32E+07 | 0.316 | 10.00 |
| 2,0E+07 | 0.100 | 3.16 |
| 0 (S podstawowe) | 0.000 | Brak danych |
Tabela 1: Poziomy zasilania i czynniki rozcieńczenia stosowane w szerokozakresowym DR.Stężenia bakterii (komórek/mL) zastosowane w protokole szerokozakresowego DR, wraz z odpowiadającymi im pomiarami OD60 oraz czynnikiem rozcieńczenia wymaganym do uzyskania każdego stężenia z poprzedniego.
| Doświadczalna temperatura długości życia | |||||||
| Dzień | 12.5°C | 15°C | 17.5°C | 20°C | 22.5°C | 25°C | 27.5°C |
| -12 | Przenieś wszystkie szczepy na świeże płytki NGM i utrzymuj w temperaturze 20°C | ||||||
| -11 | |||||||
| -10 | Przygotować pokolenie P0 szczepów daf-7(-) i utrzymywać w temperaturze 20°C (1 L4 na płytkę, 5 płytek) | ||||||
| -9 | Przygotować generację P0 szczepów typu dzikiego i utrzymywać w 20°C (1 L4 na płytkę, 5 płytek) | ||||||
| -8 | |||||||
| -7 | |||||||
| -6 | |||||||
| -5 | Przygotowanie pokolenia F1 szczepów daf-7(-) i ich utrzymywanie w 20°C (1 L4 na płytkę, 90 płytek) | ||||||
| -4 | Przygotować pokolenie F1 szczepów typu dzikiego i utrzymywać w 20°C (1 L4 na płytkę, 30 płytek) | ||||||
| -3 | |||||||
| -2 | |||||||
| -1 | |||||||
| 0 | Wyselekcjonuj larwy L4 z pokolenia F2 w celu >płytki RNAi egg-5 i przechowywać w 20°C (15 L4 na płytkę, 24 płytki) | ||||||
| 1 | Przenieść jednodniowe osobniki dorosłe na płytki z NSC zasiane w zagęszczeniu 2,0E+9 komórek/ml poziomu pożywki i utrzymywać w 20°C | ||||||
| 2 | Przenieś 2-dniowe osobniki dorosłe na płytki NSC wysiane z pożywkami dla grup eksperymentalnych i do odpowiedniej temperatury eksperymentalnej | ||||||
| 3 | Transfer | Transfer | Transfer | Transfer | Transfer | Transfer | Transfer |
| 4 | |||||||
| 5 | Transfer | Transfer | Transfer | Transfer | Przeniesienie | Transfer | Transfer |
| 6 | |||||||
| 7 | Transfer | Transfer | Transfer | Transfer | Transfer | Transfer | Transfer |
| 8 | |||||||
| 9 | Transfer | Transfer | Transfer | Transfer | Transfer | Transfer | Transfer |
| 10 | |||||||
| 11 | Transfer | Transfer | Transfer | Transfer | Transfer | Transfer | |
| 12 | |||||||
| 13 | |||||||
| 14 | Transfer | Transfer | Transfer | Transfer | |||
| 15 | |||||||
| 16 | |||||||
| 17 | |||||||
| 18 | Transfer | Transfer | |||||
| 19 | |||||||
| 20 | |||||||
| 21 | |||||||
| 22 | Transfer | ||||||
Tabela 2: Harmonogram badania długości życia przeprowadzonego w różnych temperaturach.Schematyczny opis kroków niezbędnych do przygotowania szerokozakresowych eksperymentów dotyczących długości życia w warunkach ograniczenia kalorycznego (DR) w różnych temperaturach, na przykładzie szczepów daf-7(-) oraz typu dzikiego. Liczba przeniesień na świeże szalki dla każdego poziomu pożywienia w eksperymencie zmniejsza się wraz ze wzrostem temperatury. Wynika to z faktu, że zwierzęta w wyższych temperaturach starzeją się szybciej i są zatem bardziej podatne na uszkodzenia fizyczne podczas każdego przeniesienia.
| Dni | Potok obrazowania |
| -14 | Szczepy reporterowe Chunk w tle daf(-). Przechowywać w 20 °C. |
| -13 | Szczepy raportujące Chunk w tle typu dzikiego. Przechowywać w 20 °C. |
| -12 | Przygotuj pokolenie P0 szczepów reporterowych daf-7(-). Wykorzystaj 3 larwy w stadium L4 na każdą 10-centymetrową płytkę NGM. Użyj 2 płytek i utrzymuj w temperaturze 20 °C. |
| -11 | |
| -10 | Przygotuj pokolenie P0 szczepów reporterowych typu dzikiego. Na każdą płytkę NGM o średnicy 10 cm nanieś 3 larwy w stadium L4. Wykorzystaj 2 płytki i utrzymuj w 20 °C. |
| -9 | |
| -8 | Przygotowanie pokolenia F1 szczepów reporterowych daf-7(-). Należy wykorzystać 3 larwy w stadium L4 na każdą płytkę NGM o średnicy 10 cm. Należy użyć 12 płytek i inkubować w temperaturze 20 °C. |
| -7 | |
| -6 | Przygotuj pokolenie F1 szczepów reporterowych typu dzikiego. Wykorzystaj po 3 larwy w stadium L4 na każdą płytkę NGM o średnicy 10 cm. Użyj 4 płytek i utrzymuj w temperaturze 20 °C. |
| -5 | |
| -4 | |
| -3 | Oczyszczaj od bielizny szczepy reporterowe daf-7(-) w godzinach popołudniowych (ok. godz. 17:0), przenoś jaja na 3 płytki NGM o średnicy 10 cm i utrzymuj w 20 °C. |
| -2 | Wybielić szczepy reporterowe typu dzikiego rano (ok. godz. 10:0), złożyć jaja na 3 płytkach NGM o średnicy 10 cm i przechowywać w 20 °C. |
| -1 | |
| 0 | Przenieś L4 na płyty z pożywką RNAi dla egg-5 o rozmiarze 10 cm. Użyj 3 płyt na szczep i utrzymuj w 20 °C. |
| 1 | Przemyć 1-dobowe osobniki dorosłe na płytki z NSC zasiane w zagęszczeniu 2,0E+9 komórek/ml. Należy użyć 3 płytek na szczep i przechowywać w 20 °C. |
| 2 | Wymyć 2-dniowe dorosłe osobniki i przenieść je na płytki NSC z zasianymi eksperymentalnymi poziomami pokarmu. Należy użyć 3 płytek na szczep i zmienić temperaturę na eksperymentalną. |
| 3 | Przenieść na świeże płytki z NSC. Użyć 3 płytek na szczep i inkubować w temperaturze eksperymentalnej. |
| 4 | |
| 5 | Przenieść na świeże płytki NSC. Użyć 3 płytek na szczep i inkubować w temperaturze eksperymentalnej. |
| 6 | Zebrać zwierzęta z płytek i przygotować je do obrazowania. |
Tabela 3: Harmonogram potoku obrazowania. Schematyczny zarys kroków niezbędnych do przygotowania eksperymentów obrazowania DR w szerokim zakresie z wykorzystaniem szczepów fluorescencyjnych reporterów transkrypcyjnych w tle daf-7(-) i typu dzikiego w różnych temperaturach jako przykładach.
Dyskusja
W tym miejscu przedstawiamy nową metodę ograniczania diety, która obejmuje znacznie szerszy zakres stężeń żywności niż wcześniej opublikowane protokoły. Metoda ta łączy dwa wcześniej odrębne zjawiska obserwowane w literaturze DR C. elegans , deprywację bakteryjną i klasyczne ograniczenia dietetyczne, co pozwala na badanie obu efektów dietetycznych w ramach jednego protokołu. Korzystając z nowego paradygmatu DR o szerokim zakresie, przedstawiamy ogólne ramy badania ekspresji genów w pojedynczej komórce w odpowiedzi na określony sygnał środowiskowy i określania, w jaki sposób ta komórka koduje informacje. Nasza struktura składa się z dwóch protokołów eksperymentalnych, które ilustrują, jak wykonywać odpowiednio długość życia i obrazowanie ilościowe w ramach szerokiego zakresu DR. Dane z tych protokołów eksperymentalnych można następnie badać za pomocą analiz obliczeniowych dostarczonych w tych ramach w celu ilościowego określenia informacji zakodowanych przez zmiany w poziomach ekspresji genów lub długości życia w różnych warunkach żywnościowych.
Eksperymenty dotyczące długości życia z wykorzystaniem paradygmatu DR o szerokim zakresie obejmują sześć różnych poziomów żywności (Tabela 1). Wymaga to bardziej pracochłonnego podejścia niż badanie długowieczności przy mniejszej liczbie poziomów pożywienia, takich jak deprywacja dietetyczna10,11 lub wykorzystanie tła genetycznego eat-2 35. Jednak badanie długości życia w jednym warunku może ograniczyć interpretacje roli genu w DR. Na przykład niedawno wykazaliśmy, że mutanty daf-7 mają dwukierunkowe osłabienie odpowiedzi na stężenie pokarmu w porównaniu ze zwierzętami typu dzikiego12 (Figura 1A). W przypadku braku pożywienia mutanty daf-7 wykazują skrócenie długości życia w porównaniu ze zwierzętami typu dzikiego. Gdybyśmy wzięli pod uwagę tylko deprywację żywieniową, zinterpretowalibyśmy, że gen daf-7 jest niezbędny tylko do wydłużenia życia, podczas gdy w rzeczywistości rola daf-7 jest bardziej złożona. Dlatego kluczowym wynikiem tej części protokołu jest ustalenie, czy gen będący przedmiotem zainteresowania jest zaangażowany w modulowanie ogólnej odpowiedzi długości życia na zmiany w obfitości pożywienia.
Jedną z głównych zalet tego protokołu w porównaniu z innymi metodami jest to, że wykorzystuje on nowatorską metodę do eliminacji produkcji potomstwa u zwierząt poddawanych analizie długości życia. W większości badań stosuje się lek FuDR w celu zahamowania proliferacji linii zarodkowej u dorosłych, czyniąc ich bezpłodnymi. Jednak ostatnie badania wykazały, że leczenie FuDR może mieć wpływ na długość życia w zależności od stanu i genu 17,18,19,20,21, co stawia pod znakiem zapytania jego ogólne zastosowanie. W tym protokole eliminacja produkcji potomstwa osiąga się poprzez 24-godzinne traktowanie zwierząt RNAi ukierunkowanym na gen jaja-5, który hamuje tworzenie się chitynowej skorupki jajowej zapłodnionych oocytów C. elegans, powodując ich śmierć22,23. Zaletą tej metody jest to, że działa bardzo późno, a więc nie ingeruje w linię zarodkową, która jest głównym regulatorem długowieczności C. elegans.
Jednym z potencjalnych zastrzeżeń związanych z szeroko zakrojonym protokołem DR jest jego zależność od stosowania antybiotyków w celu kontrolowania namnażania się bakterii w celu zapewnienia ścisłej kontroli stężenia bakterii. Wiadomo, że namnażanie się bakterii w jelitach robaka jest główną przyczyną śmierci C. elegans16. Tak więc stosowanie antybiotyków bakteriostatycznych, takich jak karbenicylina, w agarze NGM zapobiega namnażaniu się bakterii i wydłuża życie robaków w porównaniu z kontrolami bez antybiotyków16. Wykazano, że niektóre rodzaje antybiotyków, takie jak ryfampicyna36 i członkowie rodziny tetracyklin 37,38, wydłużają życie C. elegans niezależnie od ich wpływu na proliferację bakterii. Jednak w literaturze nie ma dowodów na to, że zarówno karbenicylina, jak i streptomycyna mogą zwiększać długowieczność niezależnie od ich wpływu na namnażanie się bakterii.
Długość życia może być postrzegana jako wynik złożonych obliczeń, w których informacje środowiskowe, kierowane przez ekspresję genów w sieciach neuronalnych, są przekazywane do fizjologii. Nasz protokół zapewnia metodologię pozwalającą zrozumieć, w jaki sposób określone geny wpływają na ten przepływ informacji o środowisku. Aby odpowiedzieć na to pytanie, potrzebujemy niezawodnego przetwarzania obrazu, aby określić rozkład odpowiedzi ekspresji genów na poziomie pojedynczej komórki. Możliwość oszacowania nie tylko średniej odpowiedzi ekspresji genów na zmiany w obfitości żywności, ale także pełnego rozkładu statystycznego w dużych populacjach stanowi ważny wymóg dla możliwości zastosowania naszej metody. Ten dokładny opis reakcji ekspresji genów na obfitość pożywienia pozwala na zastosowanie teorii informacji do ilościowego określenia informacji kodowanych przez określone neurony, a także strategii kodowania stosowanej przez obwód neuronalny.
Obrazowanie i aspekty obliczeniowe metod opisanych w niniejszym protokole mają zastosowanie do szerszego zestawu kontekstów biologicznych. W naszej pracy skupiliśmy się na małej sieci neuronowej zaangażowanej w wykrywanie żywności, jednak analizy cech przetwarzania informacji nie ograniczają się do konkretnego typu komórki lub określonych sygnałów środowiskowych. W przyszłości metodologie te mogą zostać potencjalnie rozszerzone na większą różnorodność zmiennych wejściowych, wpływając na wszelkie wyniki fizjologiczne. Podejścia te przyczynią się do lepszego zrozumienia, w jaki sposób sieci regulacyjne genów kodują, przetwarzają i przesyłają informacje.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Dziękujemy laboratoriom Bargmann i Horvitz za odczynniki. Niektóre szczepy zostały dostarczone przez CGC, które jest finansowane przez Biuro Programów Infrastruktury Badawczej NIH (P40 OD010440). Dziękujemy również M. Lipovsek za uwagi do manuskryptu. Badania te były wspierane przez Wellcome Trust (grant projektu 087146 do Q.C.), BBSRC (BB/H020500/1 i BB/M00757X/1 do Q.C.), Europejską Radę ds. Badań Naukowych (NeuroAge 242666 do Q.C.), AMERYKAŃSKIE National Institutes of Health (R01AG035317 i R01GM088333 do H.L.) oraz amerykańską Narodową Fundację Nauki (0954578 do H.L., 0946809 GRFP do M.Z.).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Karbenicylina Sól disodowa | Sigma-Aldrich | C1389-5G | Antybiotyk |
| Streptomycyna Sól siarczanowa | Sigma-Aldrich | S6501-50G | Antybiotyk |
| Izopropyl β-D-1-tiogalaktopiranozyd (IPTG) | Sigma-Aldrich | I6758-10G | Induktor do płytek RNAi |
| Chlorek sodu (NaCl) | Sigma-Aldrich | 71380-1KG-M | Stosowany w bazie S i agarze NGM |
| di-Wodorofosforan potasu (K2HPO 4) | Sigma-Aldrich | 1.05104.1000 | Stosowany w bazie S i agarze NGM |
| Di-wodorofosforan potasu (KH2PO4 ) | Sigma-Aldrich | P9791-1KG | S basal i NGM agar |
| (MgSO4) | Sigma-Aldrich | M2643-1KG | Stosowany w agarze |
| NGMChlorek wapnia (CaCl2) | Sigma-Aldrich | C5670-500G | Stosowany w agarze NGM |
| Wodorotlenek sodu (NaOH) | Sigma-Aldrich | 71687-500G | Używany do wybielania |
| Pluronic-F127 | Sigma-Aldrich | P2443-1KG | Stosowany w obrazowaniu |
| Podchloryn sodu (NaClO) | Sigma-Aldrich | 1.05614.2500 | Służy do wybielania |
| LB Bulion | Invitrogen | 12780052 | Służy do hodowli bakterii |
| Adavanced TC 6 cm Płytki do kultur tkankowych | Greiner Bio-One | 628960 | Płytki do |
| hodowli tkankowych CellStar 10cm | Greiner Bio-One | 664160 | Płytki do obrazowania |
| Końcówki P200 o niskiej retencji | Brandt | 732832 | Wskazówki dotyczące obchodzenia się z robakami w płynie |
| Agar | BD | 214510 | Agar do płytek NGM, RNAi i NSC |
| Bactoo-pepton | BD | 211820 | Pepton do płytek NGM, RNAi i NSC |
Bibliografia
- Gendron, C. M., Chung, B. Y., Pletcher, S. D. The sensory system: More than just a window to the external world. Commun Integr Biol. 8 (2), 1017159(2015).
- Calhoun, A. J., et al. Neural Mechanisms for Evaluating Environmental Variability in Caenorhabditis elegans. Neuron. 86 (2), 428-441 (2015).
- Fontana, L., Partridge, L., Longo, V. D. Extending healthy life span--from yeast to humans. Science. 328 (5976), 321-326 (2010).
- Cho, Y., Zhao, C. L., Lu, H. Trends in high-throughput and functional neuroimaging in Caenorhabditis elegans. Wiley Interdiscip Rev Syst Biol Med. 5, 01376(2017).
- Ching, T. -T., Hsu, A. -L. Solid plate-based dietary restriction in Caenorhabditis elegans. Journal of visualized experiments : JoVE. (51), e2701(2011).
- Greer, E. L., Brunet, A. Different dietary restriction regimens extend lifespan by both independent and overlapping genetic pathways in C. elegans. Aging Cell. 8 (2), 113-127 (2009).
- Mair, W., Panowski, S. H., Shaw, R. J., Dillin, A. Optimizing dietary restriction for genetic epistasis analysis and gene discovery in C. elegans. PLoS ONE. 4 (2), 4535(2009).
- Sutphin, G. L., Kaeberlein, M. Measuring Caenorhabditis elegans. life span on solid media. Journal of visualized experiments : JoVE. (27), e1152(2009).
- Ching, T. -T., Paal, A. B., Mehta, A., Zhong, L., Hsu, A. -Ldrr-2 encodes an eIF4H that acts downstream of TOR in diet-restriction-induced longevity of C. elegans. Aging Cell. 9 (4), 545-557 (2010).
- Kaeberlein, T. L., et al. Lifespan extension in Caenorhabditis elegans. by complete removal of food. Aging Cell. 5 (6), 487-494 (2006).
- Lee, G. D., et al. Dietary deprivation extends lifespan in Caenorhabditis elegans. Aging Cell. 5 (6), 515-524 (2006).
- Entchev, E. V., et al. A gene-expression-based neural code for food abundance that modulates lifespan. elife. 4, 06259(2015).
- Diana, G., et al. Genetic control of encoding strategy in a food-sensing neural circuit. elife. 6, (2017).
- Shannon, C. E. A Mathematical Theory of Communication. Bell System Technical Journal. 27 (3), 379-423 (1948).
- Stiernagle, T. Maintenance of C. elegans. WormBook : the online review of C elegans biology. , 1-11 (2006).
- Garigan, D., et al. Genetic analysis of tissue aging in Caenorhabditis elegans.: a role for heat-shock factor and bacterial proliferation. Genetics. 161 (3), 1101-1112 (2002).
- Aitlhadj, L., Stürzenbaum, S. R. The use of FUdR can cause prolonged longevity in mutant nematodes. Mech Ageing Dev. 131 (5), 364-365 (2010).
- Anderson, E. N., et al. C. elegans.lifespan extension by osmotic stress requires FUdR, base excision repair, FOXO, and sirtuins. Mech Ageing Dev. 154, 30-42 (2016).
- Angeli, S., et al. A DNA synthesis inhibitor is protective against proteotoxic stressors via modulation of fertility pathways in Caenorhabditis elegans. Aging. 5 (10), Albany NY. 759-769 (2013).
- Rooney, J. P., et al. Effects of 5'-fluoro-2-deoxyuridine on mitochondrial biology in Caenorhabditis elegans). Exp Gerontol. 56, 69-76 (2014).
- van Raamsdonk, J. M., Hekimi, S. FUdR causes a twofold increase in the lifespan of the mitochondrial mutant gas-1. Mech Ageing Dev. 132 (10), 519-521 (2011).
- Cheng, K. C. -C., Klancer, R., Singson, A., Seydoux, G. Regulation of MBK-2/DYRK by CDK-1 and the pseudophosphatases EGG-4 and EGG-5 during the oocyte-to-embryo transition. Cell. 139 (3), 560-572 (2009).
- Parry, J. M., et al. EGG-4 and EGG-5 Link Events of the Oocyte-to-Embryo Transition with Meiotic Progression in C. elegans. Curr Biol. 19 (20), 1752-1757 (2009).
- Chung, K., Crane, M. M., Lu, H. Automated on-chip rapid microscopy, phenotyping and sorting of C. elegans. Nat Methods. 5 (7), 637-643 (2008).
- Crane, M. M., et al. Autonomous screening of C. elegans.identifies genes implicated in synaptogenesis. Nat Methods. 9 (10), 977-980 (2012).
- Unger, M. A., Chou, H. P., Thorsen, T., Scherer, A., Quake, S. R. Monolithic microfabricated valves and pumps by multilayer soft lithography. Science. 288 (5463), 113-116 (2000).
- Zhan, M., et al. Automated Processing of Imaging Data through Multi-tiered Classification of Biological Structures Illustrated Using Caenorhabditis elegans. PLoS Comput Biol. 11 (4), 1004194(2015).
- Duong, T. Kernel density estimation and kernel discriminant analysis for multivariate data in R. Journal of Statistical Software. 21 (7), URL http://www.jstatsoft.org/v21/i07 21(2007).
- R Development Core Team. R: A language and environment for statistical computing. , R Foundation for Statistical Computing. Vienna, Austria. ISBN 3-900051-07-0, URL http://www.R-project.org (2008).
- Cover, T. M., Thomas, J. A. Elements of information theory. , Wiley. (2006).
- Tkacik, G., Walczak, A. M. Information transmission in genetic regulatory networks: a review. J Phys Condens Matter. 23 (15), 153102(2011).
- Arimoto, S. An Algorithm for Computing the Capacity of Arbitrary Discrete Memoryless Channels. IEEE Transactions on Information Theory. 18 (1), 14-20 (1972).
- Cheong, R., Rhee, A., Wang, C. J., Nemenman, I., Levchenko, A. Information transduction capacity of noisy biochemical signaling networks. Science. 334 (6054), 354-358 (2011).
- Schneidman, E., Bialek, W., Berry, M. J. Synergy, redundancy, and independence in population codes. J Neurosci. 23 (37), 11539-11553 (2003).
- Lakowski, B., Hekimi, S. The genetics of caloric restriction in Caenorhabditis elegans. Proc Natl Acad Sci USA. 95 (22), 13091-13096 (1998).
- Golegaonkar, S., et al. Rifampicin reduces advanced glycation end products and activates DAF-16 to increase lifespan in Caenorhabditis elegans. Aging Cell. 14 (3), 463-473 (2015).
- Houtkooper, R. H., et al. Mitonuclear protein imbalance as a conserved longevity mechanism. Nature. 497 (7450), 451-457 (2013).
- Ye, X., Linton, J. M., Schork, N. J., Buck, L. B., Petrascheck, M. A pharmacological network for lifespan extension in Caenorhabditis elegans. Aging Cell. 13 (2), 206-215 (2014).
Przedruki i uprawnienia
