Przeciwciała neutralizujące grypę korelują z ochroną przed infekcjami grypowymi. Testy mikroneutralizacji mierzą przeciwciała neutralizujące w surowicach ludzkich i są często stosowane w serologii grypy u ludzi. Opisujemy test mikroneutralizacji z wykorzystaniem komórek MDCK-SIAT1 do pomiaru miana przeciwciał neutralizujących wobec współczesnych wirusów 3C.2a i 3C.3a A(H3N2) po szczepieniu lub zakażeniu grypą.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Pomiar odpowiedzi przeciwciał neutralizujących grypę na wirusy A(H3N2) w surowicach ludzkich za pomocą testów mikroneutralizacji z wykorzystaniem komórek MDCK-SIAT1
W tym artykule
Podsumowanie
Streszczenie
Przeciwciała neutralizujące przeciwko hemaglutyninie (HA) wirusów grypy są uważane za główny mechanizm immunologiczny, który koreluje z ochroną przed infekcjami grypy. Testy mikroneutralizacji (MN) są często stosowane do pomiaru odpowiedzi przeciwciał neutralizujących w surowicach ludzkich po szczepieniu lub zakażeniu grypą. Komórki Madine Darby Canine Kidney (MDCK) są powszechnie stosowanym substratem komórkowym do testów MN. Jednak obecnie krążące wirusy grypy 3C.2a i 3C.3a A(H3N2) uzyskały zmienioną specyficzność wiązania receptorów. Udowodniono, że linia komórkowa MDCK-SIAT1 ze zwiększonymi α-2,6 sjalowymi ugrupowaniami galaktozy na powierzchni zapewnia lepszą zakaźność i wierniejsze replikacje niż konwencjonalne komórki MDCK dla tych współczesnych wirusów A(H3N2). W tym miejscu opisujemy test MN przy użyciu komórek MDCK-SIAT1, który został zoptymalizowany pod kątem ilościowego określania miana przeciwciał neutralizujących przeciwko tym współczesnym wirusom A (H3N2). W tym protokole inaktywowane termicznie surowice zawierające przeciwciała neutralizujące są najpierw seryjnie rozcieńczane, a następnie inkubowane ze 100 TCID50 / studzienka wirusów grypy A (H3N2), aby umożliwić przeciwciałom w surowicy związanie się z wirusami. Komórki MDCK-SIAT1 są następnie dodawane do mieszaniny wirus-przeciwciało i inkubowane przez 18 - 20 godzin w temperaturze 37 °C, 5% CO2 , aby umożliwić wirusom A (H3N2) zakażenie komórek MDCK-SIAT1. Po całonocnej inkubacji płytki są ustalane, a ilość wirusa w każdym dołku jest oznaczana ilościowo za pomocą testu immunoenzymatycznego (ELISA) przy użyciu przeciwciał monoklonalnych nukleoproteiny A (NP) przeciwko grypie. Miano przeciwciał neutralizujących definiuje się jako odwrotność najwyższego rozcieńczenia surowicy, która zapewnia ≥50% zahamowanie zakaźności wirusa.
Wprowadzenie
Wirusy grypy nadal powodują zachorowalność i śmiertelność w populacji ludzkiej każdego roku. Kwas hialuronowy jest główną glikoproteiną powierzchniową wirusów grypy. Przeciwciała neutralizujące skierowane przeciwko HA są głównym mechanizmem immunologicznym, który koreluje z ochroną przed zakażeniem grypą1,2. Testy hamowania hemaglutynacji (HI) i testy MN to dwie metody szeroko stosowane do pomiaru odpowiedzi przeciwciał w surowicach ludzkich po zakażeniu grypą lub szczepieniu3. Test HI mierzy hamowanie przeciwciał hemaglutynacji wirusa czerwonych krwinek i jest uważany za test zastępczy. W przeciwieństwie do HI, test MN może bezpośrednio mierzyć poziom przeciwciał w surowicach ludzkich, które neutralizują zakażenie grypą w hodowlach komórkowych. Komórki MDCK są często używane do izolacji wirusa grypy i testów MN4.
Wirusy grypy nieustannie przechodzą antygenowy dryf i przesunięcia, nabywając mutacje na białkach HA, które mogą zmienić specyficzność wiązania receptorów wirusów. Od 2014 r. pojawiły się nowe skupiska wirusów A(H3N2), które krążyły aż do obecnego sezonu. Większość tych wirusów należy do grupy genetycznej 3C.2a i 3C.3a opartej na analizie filogenetycznej białek HA. Wiele krążących wirusów 3C.2a miało zmniejszoną zdolność do hemaglutynacji czerwonych krwinek i dlatego nie można ich scharakteryzować za pomocą testów HI5. Testy neutralizacji muszą być stosowane do pomiaru odpowiedzi przeciwciał na te wirusy, które nie hemaglutynują 6. Co więcej, badania wykazały, że te współczesne wirusy A(H3N2) mają zmienione właściwości wiązania receptora w porównaniu z wcześniejszymi wirusami A(H3N2) i mają tendencję do akumulacji mutacji i polimorfizmu dostosowanych do hodowli kultur komórkowych in vitro7,8,9. W porównaniu z konwencjonalnymi komórkami MDCK, MDCK-SIAT1 jest linią komórkową opracowaną przez Matrosovicha i wsp. poprzez stabilną transfekcję komórek MDCK z cDNA ludzkiej α2,6-sialtransferazy (SIAT1). Ta linia komórkowa wykazuje ekspresję zwiększonych ilości ugrupowań α2,6-sjalowej galaktozy i zmniejszone ilości ugrupowań kwasu α2,3-sjalowego niż macierzyste komórki MDCK10. Wykazano, że komórki MDCK-SIAT1 poprawiają wskaźniki izolacji wirusów A(H3N2) w porównaniu z komórkami MDCK11. Ostatnio Lin i wsp. stwierdzono, że w przypadku nowo powstałych wirusów grypy ludzkiej A(H3N2) 3C.2a i 3C.3a wierniejsze replikacje wirusa i lepsza zakaźność wirusa zostały osiągnięte, gdy wirusy były hodowane w liniach komórkowych MDCK-SIAT1 w porównaniu z komórkami MDCK7. W związku z tym komórki MDCK-SIAT1 lepiej nadają się w testach MN do charakteryzowania odpowiedzi przeciwciał na niedawne klastry wirusów A(H3N2).
Tutaj opisujemy test MN wykorzystujący komórki MDCK-SIAT1 do pomiaru odpowiedzi przeciwciał na współczesne wirusy 3C.2a i 3C.3a A(H3N2) w surowicy ludzkiej. W tym teście można wykorzystać wirusy wyhodowane w jajach lub komórkach. Surowice inaktywowane termicznie zawierające przeciwciała neutralizujące są najpierw seryjnie rozcieńczane, a następnie inkubowane ze 100 TCID50 / studzienkę wirusa grypy A (H3N2), aby umożliwić przeciwciała w surowicy związanie się z wirusem. Komórki MDCK-SIAT1 są następnie dodawane do mieszaniny wirus-przeciwciało i inkubowane przez 18 - 20 godzin w temperaturze 37 °C, 5% CO2 , aby umożliwić wirusowi A(H3N2) zakażenie komórek MDCK-SIAT1 i replikację. Po całonocnej inkubacji płytki są utrwalane, a ilość wirusa w każdym studzience jest oznaczana ilościowo za pomocą testu ELISA przy użyciu przeciwciał monoklonalnych NP przeciwko grypie A. Wykrycie NP wskazuje na obecność infekcji wirusowej i brak przeciwciał neutralizujących. Miano przeciwciał neutralizujących definiuje się jako odwrotność najwyższego rozcieńczenia surowicy, która zapewnia ≥ 50% zahamowanie zakaźności wirusa.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie wirusy grypy należy obsługiwać zgodnie z odpowiednimi wymaganiami dotyczącymi poziomu bezpieczeństwa biologicznego (BSL-2 lub wyższego), zgodnie z wytycznymi zawartymi w Biosafety on Microbiological and Biomedical Laboratories (BMBL)12.
1. Przygotowanie odczynników i materiału wyjściowego
- Przygotowanie komórek MDCK-SIAT1 oraz sterylna pożywka do hodowli komórkowej
- Przygotuj pożywka do hodowli komórek MDCK-SIAT1 używając 500 mL pożywki Dulbecco's Modified Eagle Medium (DMEM) z wysoką zawartością glukozy, 10% v/v inaktywowanej ciepłem płodowej surowicy bydlęcej (FBS), 2 mM L-glutaminy, 1 mM pirogronianu sodu, 1 mg/mL siarczanu G418 (np., genetycyną) oraz 100 J/ml penicyliny z 100 µg/mL streptomycynę (opcjonalnie). Sterylizować poprzez filtrowanie przez 0.2 µM membrana o określonej wielkości porów. Dodaje się siarczan G418, aby zapewnić stabilność plazmidu w komórkach MDCK-SIAT1.
- Przygotuj MDCK-SIAT1 linia komórkowa. W 162 cm2- kolba(i) do hodowli tkankowych zawierająca 30 ml sterylnej pożywki do hodowli komórek, zasiej kolby z 2 – 2,5 x 10⁶ komórki MDCK-SIAT1 i inkubować w 37 °C w 5% CO2 przez 2 dni; zostanie to wykorzystane do oznaczenia zakaźnej dawki dla hodowli tkankowych (TCID) oraz do testów MN.
UWAGA: Komórki MDCK-SIAT1 zostały uprzejmie udostępnione przez dr M. Matrosovicha z Marburga w Niemczech10Linia komórkowa ta może być również nabyta komercyjnie (patrz Tabela materiałów).
- Przygotuj sterylne podłoża do propagacji wirusów używając 500 ml DMEM z wysoką zawartością glukozy, 0,3% albuminy surowicy bydlęcej (BSA) frakcji V, 100 J/ml penicyliny, 100 µg/mL streptomycyną oraz 20 mM HEPES. Sterylizować poprzez filtrację przez 0.2 µM membrana o określonej wielkości porów.
- Przygotować 0,75% (v/v) erytrocyty świnki morskiej (gpRBCs) w soli fizjologicznej z buforem fosforanowym (PBS) o stężeniu 0,01 M i pH 7,2.
- Przygotuj sterylny rozcieńczalnik wirusowy przy użyciu DMEM z wysoką zawartością glukozy, 1% albuminy wołowej frakcji V (BSA), 100 J/ml penicyliny, 100 µg/mL streptomycyną oraz 20 mM HEPES. Sterylizować poprzez filtrację za pomocą 0.2 µm membrana o określonej wielkości porów; należy przygotować świeżą dla każdego oznaczenia.
- Przygotuj utrwalacz komórek do utrwalania na zimno jako 80% zimny aceton w PBS (0,01 M PBS, pH 7,2).
- Przygotuj bufor płuczący z użyciem PBS (0,01 M PBS pH 7,2) i 0,3% (v/v) Tween-20.
- Przygotuj rozcieńczalnik przeciwciał z użyciem PBS (0,01 M PBS, pH 7,2), 0,3% (v/v) tween-20 oraz 5% odtłuszczonego mleka w proszku.
- Użyć puli klonów A1 i A3 mysich przeciwciał monoklonalnych przeciwko NP wirusa grypy A jako przeciwciało pierwszorzędoweRozcieńczyć w rozcieńczalniku do przeciwciał w optymalnym stężeniu określonym w drodze miareczkowania.
- Użyć przeciwciała koziego anty-mysiego IgG sprzężonego z peroksydazą chrzanową (HRP) jako przeciwciało wtórneRozcieńczyć w rozcieńczalniku do przeciwciał do optymalnego stężenia, określonego w drodze miareczkowania.
- Przygotuj podłoże peroksydazy z użyciem odihydrochlorowodorek o-fenylenodiaminy (OPD) w 0,05 M buforze fosforanowo-cytrytaniowym o pH 5. Bufor fosforanowo-cytrytaniowy 0,05 M należy przygotować poprzez rozpuszczenie 1 kapsułki w 100 ml oddejonizowanej wody H2O. Bezpośrednio przed użyciem rozpuścić 1 tabletkę OPD (10 mg) w 20 ml buforu cytrynianowo-fosforanowego.
- Użyj 0,5 M kwasu siarkowego jako roztwór stopujący OPDDodaj 28 ml stoku kwasu siarkowego o stężeniu 18 M do 972 ml odjonizowanej wody H2O2O w dygestorium chemicznym.
- Obróbka surowic ludzkich i zwierzęcych
- Inaktywuj termicznie sera ludzkie stosowane w testach MN w kąpieli wodnej w temperaturze 56 °C przez 30 min przed analizą. Należy użyć natychmiast lub w razie potrzeby przechowywać rozmrożone surowice w temperaturze 4 °C przez nie więcej niż 24 h; w przypadku potrzeby dłuższego przechowywania, serum należy przechowywać w zamrożeniu w temperaturze -20 °C lub w niższej temperaturze.
- Traktuj sera zwierzęce stosowane w testach MN z enzymem niszczący receptory (RDE) i poddane inaktywacji termicznej przed wykonaniem testu w następujący sposób.
- Rozmrozić sera w temperaturze 37°C ˚kąpiel wodnej, a następnie umieścić na lodzie. Wymieszać 1 objętość próbki surowicy zwierzęcej z 3 objętościami RDE. Inkubować w temperaturze 37 ˚w temperaturze C przez 18–20 h.
- Inaktywuj termicznie surowice traktowane RDE w temperaturze 56°C. ˚Inkubować przez 30 min. Do każdej próbki dodać 6 objętości PBS o pH 7,2, aby uzyskać końcowe rozcieńczenie wstępne 1:10. W razie potrzeby przechowywać rozmrożone sera w 4 °C przez nie więcej niż 24 h; jeśli wymagany jest dłuższy okres przechowywania, należy przechowywać surowice w zamrożeniu w temperaturze -20 °C lub w niższej temperaturze.
UWAGA: Surowice zwierzęce mogą zawierać różne glikany kwasu sialowego, które mogą wiązać się z hemaglutyninami (HA) wirusów grypy i hamować wiązanie swoistych przeciwciał anty-HA przeciwko grypie. Dlatego konieczne jest poddanie wszystkich surowic zwierzęcych obróbce RDE przed przeprowadzeniem testów MN w celu usunięcia z próbek surowicy tych nieswoistych czynników wiążących viralną HA.
2. Pasyż hodowli komórkowej MDCK-SIAT1
Uwaga: Wszystkie hodowle komórkowe muszą być przeprowadzane w komorze z laminarnym przepływem powietrza w celu zapobiegania kontaminacji.
- Odlać pożywkę z hodowli komórkowej z monowarstwy komórek w kolbach 162 cm2. Przeprowadzić trypsynizację komórek, płucząc monowarstwę roztworem trypsyny-EDTA. Dodać 5 mL trypsyny-EDTA, aby pokryć monowarstwę komórek. Inkubować w temperaturze 37 °C i 5% CO2 do momentu odklejenia się monowarstwy (5-10 min). Do każdej kolby zawierającej ztrypsynizowane komórki dodać 15 mL pożywki do hodowli komórek MDCK-SIAT1, a następnie pipetować w górę i w dół w celu rozdzielenia komórek.
- Użyć hemocytometru i błękitu trypanu w celu określenia liczby i żywotności komórek. Wysiać komórki do nowych kolb hodowlanych 162 cm2 zawierających 30 mL pożywki w zagęszczeniu 2-2,5 x 10⁶ komórek/kolbę i inkubować w temperaturze 37 °C i 5% CO2 przez 2 dni w celu wykorzystania w testach TCID i MN. Wysiać komórki w zagęszczeniu 4-5 x 10⁶ komórek/kolbę i inkubować w temperaturze 37°C i 5% CO2 przez 2 dni w celu propagacji wirusa.
UWAGA: Zagęszczenie wysiewu można dostosować, jeśli pożądany jest krótszy lub dłuższy okres hodowli. W przypadku propagacji wirusa komórki powinny osiągnąć ponad 100% konfluencji. W przypadku testów dawki zakaźnej w hodowli tkankowej (TCID) oraz MN, komórki powinny osiągnąć konfluencję na poziomie 75-95% (Rysunek 1).
3. Namnażanie wirusów A(H3N2) w komórkach MDCK-SIAT1
UWAGA: Wirus A(H3N2) może być namnażany albo w 10–11-dniowych zarodkowych jajach kurzych zgodnie ze standardowym protokołem3, albo w kulturach komórek MDCK-SIAT1. Komórki MDCK-SIAT1 powinny osiągnąć ponad 100% konfluencji przed inokulacją wirusem. Do zapasowych kultur wirusa można wprowadzić inokulum w różnych rozcieńczeniach. Rozcieńczenia inokulum z najlepszym uzyskiem HA i zakaźnością mogą być wykorzystane do dalszych testów MN.
- Usunąć pożywkę hodowlaną z monowarstwy komórek (>100% konfluencji) w kolbach 162 cm2. Przemyć monowarstwę dwukrotnie 15 mL sterylnego 0.01 M PBS, pH 7.2, a następnie odlać ciecz.
- Oznaczyć jedną kolbę jako kontrolną i dodać 20 mL pożywki do propagacji wirusa. Inkubować kolbę w temperaturze 37 °C przy 5% CO2. Pozostawić tę kolbę nienaruszoną i wykorzystać do porównania po pierwszym dniu propagacji wirusa.
- Dodać 10 mL sterylnej pożywki do propagacji wirusa do kolby/-ek i inkubować wszystkie kolby w temperaturze 37 °C, 5% CO2. Rozmrozić fiolkę ze stokiem wirusa grypy w temperaturze pokojowej, a następnie umieścić na lodzie. Rozcieńczyć pożywką do propagacji wirusa do pożądanych rozcieńczeń.
UWAGA: Docelowe rozcieńczenia mogą być dostosowane do mian HA stoków wirusa. Aby przygotować inokulum w rozcieńczeniu 1:1000, dodać 100 µL wirusa do 9.9 mL sterylnej pożywki do propagacji wirusa. Delikatnie odwrócić, przenieść 1 mL rozcieńczenia 1:100 do 9 mL sterylnej pożywki do propagacji wirusa i delikatnie odwrócić, aby uzyskać inokulum w rozcieńczeniu 1:1000. Umieścić na lodzie. - Wyjąć wszystkie kolby z inkubatora z wyjątkiem kolby kontrolnej. Usunąć pożywkę do propagacji wirusa z kolby/-ek z komórkami MDCK-SIAT1 i zaszczepić każdą kolbę 10 mL rozcieńczonego wirusa. Inkubować kolby w temperaturze 37 °C, 5% CO2 przez 1 h, obracając kolbę/-ki co 15 min.
- Usunąć 5 mL inokulum z kolby/-ek i zastąpić je 15 mL pożywki do propagacji wirusa zawierającej 1 µg/mL TPCK-trypsyny. Inkubować kolbę/-ki w temperaturze 37 °C, 5% CO2 przez 16-18 h.
- Po inkubacji nocnej obserwować kolbę/-ki pod mikroskopem przy powiększeniu 100X i szukać efektów cytopatycznych (CPE) w komórkach. Usunąć 15-17 mL supernatantu wirusowego z kolby/-ek i zastąpić go 15 - 17 mL świeżo przygotowanej pożywki do propagacji wirusa zawierającej 2 µg/mL TPCK-trypsyny.
- Inkubować kolby w temperaturze 37 °C, 5% CO2. Monitorować CPE monowarstwy (poprzez porównanie z kontrolną kolbą z komórkami) i okresowo sprawdzać HA (co 4 h) za pomocą 0.75% gpRBC aż do momentu zbioru.
- Przygotować 96-dołkową płytkę mikrotitracyjną do oznaczania HA. Dodać 50 µL 0.01 M PBS, pH 7.2 do dołków A2 - A12 i B2 - B12 (duplikaty) oraz do dołków H1 - H12 jako kontrolę.
- Dodać 100 µL supernatantu wirusowego do A1 i A2, przeprowadzić 2-krotne rozcieńczenia seryjne od A1 i B1 do A12 i B12. Po wymieszaniu odrzucić 50 µL z A12 i B12. Dodać 50 µL 0.75% gpRBC do rzędów A, B i H.
- Opukać płytkę i inkubować w temperaturze pokojowej przez 1 h.
- Określić HA supernatantu wirusowego, przechylając 96-dołkową płytkę mikrotitracyjną pod kątem od 45° do 60°.
- Odczytać płytki pod kątem hemaglutynacji; najwyższe rozcieńczenie wirusa, które powoduje całkowitą hemaglutynację, uznaje się za punkt końcowy miareczkowania HA dla danego wirusa. Zapisać odwrotność najwyższego rozcieńczenia wirusa z całkowitą hemaglutynacją jako miano HA wirusa.
UWAGA: Osiadłe RBC w rzędzie H (kontrole) powinny zacząć „spływać” i tworzyć mały kształt łzy pod wpływem grawitacji. Poczekać, aż RBC w dołkach kontrolnych skończą spływać, a następnie odczytać zgrupowania RBC („przyciski”) w dołkach miareczkowania wirusa. Te, które wykazują zgrupowania RBC i „spływają”, nie osiągają hemaglutynacji. Wyznaczyć najwyższe rozcieńczenie wirusa, które całkowicie hamuje hemaglutynację, jako końcowe miano HA wirusa.
- Zebrać wirusa, gdy miano HA kultury wirusa osiągnie plateau lub gdy kultura wirusa osiągnie docelowe HA (na przykład >16 HAU), ale przed wystąpieniem znacznych efektów CPE w monowarstwie komórek.
- Wirować supernatant kultury wirusa z prędkością 300 x g przez 10 min w temperaturze 4 °C, aby osadzić zanieczyszczenia komórkowe. Przenieść klarowny supernatant zawierający zebrany wirus do czystej probówki. Rozdzielić supernatant zawierający zebrany wirus na jednorazowe sterylne fiolki kriogeniczne i natychmiast zamrozić w temperaturze -70 °C lub niższej.
UWAGA: Stoki wirusa używane do testów MN powinny mieć wysokie miano zakaźne i minimalną liczbę cząstek wadliwych. Minimalne rozcieńczenie stoków wirusa w celu uzyskania 100 TCID50/50 µL do testu MN wynosi 1:100.
UWAGA: Stoki wirusa używane w testach MN nie powinny być rozmrażane i ponownie zamrażane.
- Wirować supernatant kultury wirusa z prędkością 300 x g przez 10 min w temperaturze 4 °C, aby osadzić zanieczyszczenia komórkowe. Przenieść klarowny supernatant zawierający zebrany wirus do czystej probówki. Rozdzielić supernatant zawierający zebrany wirus na jednorazowe sterylne fiolki kriogeniczne i natychmiast zamrozić w temperaturze -70 °C lub niższej.
4. Wyznaczenie TCID wirusa
- Dzień 1: Miareczkowanie wirusa
- Rozmrozić fiolkę z wirusem w temperaturze pokojowej i natychmiast umieścić na lodzie.
- Przetestować wirusa przy dwóch różnych rozcieńczeniach początkowych: 10-2 i 10-3. Do rozcieńczenia 10-2 dodać 100 µL wirusa do 9,9 mL rozcieńczalnika do wirusów. Do rozcieńczenia 10-3 dodać 1 mL rozcieńczenia 10-2 do 9,0 mL rozcieńczalnika do wirusów.
- Używając dwóch płytek mikrotitracyjnych (płytka 1 dla rozcieńczenia 10-2 i płytka 2 dla rozcieńczenia 10-3), dodać 100 µL rozcieńczalnika do wirusów do wszystkich studzienek z wyjątkiem kolumny 1 płytki 96-dołkowej.
- Wykonać rozcieńczenia ½log10 (10-2, 10-2.5, 10-3, itp.). Dodać 146 µL początkowego rozcieńczenia wirusa do wszystkich studzienek w kolumnie 1, a następnie przenosić seryjnie po 46 µL od kolumny 1 do kolumny 11 (Rysunek 2). Zmieniać końcówki pipety pomiędzy studzienkami. Po wymieszaniu kolumny 11 usunąć końcówki z rozcieńczeniem 46 µL.
- Kolumnę 12 wykorzystać jako kontrolę komórkową (CC); zawiera ona wyłącznie rozcieńczalnik do wirusów. Inkubować przez 1 h w 37 °C, 5% CO2.
- Dzień 1: Przygotowanie komórek MDCK-SIAT1
Uwaga: Monowarstwa komórek MDCK-SIAT1 powinna osiągnąć 75 – 95% konfluencji dla testów TCID i MN. Jedna kolba 162 cm2 przy 95% konfluencji powinna dostarczyć wystarczającą liczbę komórek do wysiania na ok. 4 – 5 płytek mikrotitracyjnych.- Przemyć monowarstwę o 75 – 95% konfluencji 20 mL PBS, aby usunąć FBS z pożywki hodowlanej. Przeprowadzić trypsynizację komórek w następujący sposób:
- Opłukać monowarstwę sterylnym PBS, dodać 7 mL trypsyny-EDTA tak, aby pokryć monowarstwę komórek. Położyć kolbę płasko i inkubować w 37 °C, 5% CO2 do czasu odklejenia się monowarstwy (około 5 – 10 min). Do każdej kolby zawierającej trypsynizowane komórki dodać 7 mL rozcieńczalnika do wirusów.
- Przemyć komórki rozcieńczalnikiem do wirusów, aby usunąć FBS.
- Delikatnie pipetować w górę i w dół, aby rozdzielić komórki. Przenieść komórki do probówki stożkowej o pojemności 50 mL; wypełnić probówkę rozcieńczalnikiem do wirusów.
- Wirować przy 485 x g przez 5 min. Odlać rozcieńczalnik do wirusów, zastąpić go świeżymi 50 mL rozcieńczalnika do wirusów i wirować przy 485 x g przez 5 min. Odlać rozcieńczalnik do wirusów i zastąpić go świeżym rozcieńczalnikiem do wirusów (10 mL/kolba), aby resuspendować osad.
- Użyć hemocytometru i błękitu trypanu, aby określić liczbę i żywotność komórek. Dostosować stężenie komórek za pomocą rozcieńczalnika do wirusów do poziomu 1,5 x 10⁵ komórek/mL.
- Dodać 100 µL rozcieńczonych komórek MDCK-SIAT1 do każdej studzienki płytek mikrotitracyjnych (1,5 x 10⁴ komórek/studzienka) i przykryć płytki. Inkubować w 37 °C, 5% CO2 przez 18 – 20 h.
- Przemyć monowarstwę o 75 – 95% konfluencji 20 mL PBS, aby usunąć FBS z pożywki hodowlanej. Przeprowadzić trypsynizację komórek w następujący sposób:
- Dzień 2: ELISA
- Fiksacja komórek
- Usunąć pożywkę z płytek mikrotitracyjnych. Przemyć każdą studzienkę 200 µL PBS. Dodać 300 µL zimnego 80% acetonu do każdej studzienki i inkubować w temperaturze pokojowej przez 10 min. Usunąć utrwalacz i pozostawić płytki do wyschnięcia na powietrzu.
- ELISA
- Dodanie przeciwciała pierwszorzędowego
Uwaga: Monoklonalne przeciwciało anty-NP grypy A powinno być stosowane w nadmiarze jako przeciwciało pierwszorzędowe w teście ELISA. Ustalić optymalne rozcieńczenie przeciwciał dla każdej partii przeciwciał pierwszorzędowych, wykonując miareczkowanie przeciwciał w MN. Wybrać stężenie przeciwciała pierwszorzędowego, które jest w nadmiarze i zapewnia najlepszy stosunek sygnału do tła.- Rozcieńczyć monoklonalne przeciwciało anty-NP grypy A (przeciwciało pierwszorzędowe) do docelowego stężenia w rozcieńczalniku do przeciwciał (np. dodać 30 µL przeciwciała pierwszorzędowego do 30 mL rozcieńczalnika do przeciwciał dla docelowego rozcieńczenia 1:1000).
- Przemyć płytki 3 razy 300 µL buforu do mycia. Dodać 100 µL rozcieńczonego przeciwciała pierwszorzędowego do każdej studzienki. Inkubować w temperaturze pokojowej przez 1 h.
- Dodanie przeciwciała drugorzędowego
Uwaga: Kozie przeciwciało anty-mouse IgG sprzężone z peroksydazą chrzanową (HRP) powinno być stosowane w nadmiarze jako przeciwciało drugorzędowe w teście ELISA. Ustalić optymalne rozcieńczenie przeciwciał dla każdej partii przeciwciał drugorzędowych, wykonując miareczkowanie przeciwciał. Wybrać stężenie przeciwciała drugorzędowego w nadmiarze i z najlepszym stosunkiem sygnału do tła.- Rozcieńczyć przeciwciało kozie anty-mouse IgG sprzężone z HRP (przeciwciało drugorzędowe) do docelowego stężenia w rozcieńczalniku do przeciwciał (np. dodać 7,5 µL przeciwciała drugorzędowego do 30 mL rozcieńczalnika do przeciwciał dla docelowego rozcieńczenia 1:4000).
- Przemyć płytki 3 razy 300 µL buforu do mycia. Dodać 100 µL rozcieńczonego przeciwciała drugorzędowego do każdej studzienki. Inkubować w temperaturze pokojowej przez 1 h.
- Dodanie substratu i odczyt płytki
- Przemyć płytki 5 razy 300 µL buforu do mycia i osuszyć, stukając o chusteczkę niepozostawiającą włókien.
- Dodać 100 µL świeżo przygotowanego substratu do każdej studzienki i inkubować w temperaturze pokojowej do czasu nasycenia barwy i uzyskania gęstości optycznej (OD) studzienek kontroli komórkowej <0,2.
- Dodać 100 µL roztworu stopującego do wszystkich studzienek. Odczytać OD studzienek przy 490 nm za pomocą spektrofotometru do mikropłytek.
- Dodanie przeciwciała pierwszorzędowego
- Fiksacja komórek
- Obliczanie TCID 50
- Obliczyć medianę OD490 dla kontroli komórkowych (kolumna 12).
- Każdą studzienkę testową z OD490 większą niż dwukrotność mediany OD490 studzienek CC uznać za „pozytywną”; w przeciwnym razie uznać ją za „negatywną”.
- Obliczyć TCID50 wirusa metodą Reeda-Muencha13.
- Określić liczbę wyników pozytywnych i negatywnych dla każdego rozcieńczenia.
- Obliczyć „skumulowaną liczbę pozytywnych”, „skumulowaną liczbę negatywnych”, „stosunek” i „% pozytywnych”, zgodnie z ilustracją w Tabeli 1.
- Obliczyć „odległość proporcjonalną” między rozcieńczeniem wykazującym >50% pozytywnych a rozcieńczeniem wykazującym <50% pozytywnych, korzystając z następującego wzoru:
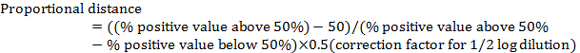
Uwaga: Współczynnik korekcyjny dla rozcieńczenia ½ log wynosi 0,5. Na przykład w Tabeli 1: (80 − 50)/(80 − 20) x 0,5 = 0,25 - Obliczyć TCID50 wirusa, dodając odległość proporcjonalną do rozcieńczenia wykazującego > 50% pozytywnych.
UWAGA: Na przykład w Tabeli 2, TCID50 wynosi 10-5+(-0.25) = 10-5.25. Należy pamiętać, że jest to TCID50 wirusa na 100 µL (czyli 10-5.25/100 µL).
- Obliczyć rozcieńczenie wirusa. Dla testów MN rozcieńczyć wirusa do 200 TCID50/100 µL (co odpowiada 100 TCID50/50 µL na studzienkę).
UWAGA: W przykładzie w Tabeli 1, 1 TCID50 to 10-5.25 w 100 µL, a rozcieńczenie potrzebne do uzyskania 200 TCID50/100 µL wynosi 1:891 na podstawie obliczeń: 200 x 10-5.25 = 10-2.95 = 1/102.95 = 1/891
5. Analiza MN z wykorzystaniem komórek MDCK-SIAT1
- Dzień 1: Przygotowanie surowic testowych i kontrolnych oraz układ płyty
- Rozmrozić surowice w kąpieli wodnej o temperaturze 37 °C i natychmiast wyjąć po rozmrożeniu. Odmierzyć ilość surowicy przeznaczonej do badania; do testu z jednym wirusem w pojedynczej próbie wymagane jest minimum 10 µL oryginalnej surowicy. Jeśli to możliwe, badać surowice w dubletach.
- Inaktywować termicznie surowice ludzkie przez 30 min w kąpieli wodnej o temperaturze 56 °C, zgodnie z krokiem 1.12.1. Po inaktywacji termicznej umieścić surowice na lodzie i dodać rozcieńczalnik wirusa do surowic, aby uzyskać wstępne rozcieńczenie 1:10.
- Potraktować RDE i wstępnie rozcieńczyć surowice zwierzęce do 1:10 w celu użycia jako kontrole zgodnie z punktem 1.12.2.
UWAGA: Rozmrożone i potraktowane surowice ludzkie oraz zwierzęce można przechowywać w temperaturze 4 °C nie dłużej niż przez 24 h. Jeśli wymagany jest dłuższy okres przechowywania przed analizą, surowice należy przechowywać w stanie zamrożonym w temperaturze -20 °C lub niższej. - Aby przeprowadzić test z jednym wirusem, dodać 100 µL rozcieńczonej surowicy (1:10) do kolumn A1–A10 (Rysunek 4). Dodać 50 µL rozcieńczalnika wirusa do rzędów od B do H, z wyjątkiem kolumn 11 i 12 (Rysunek 4). Wykonać 2-krotne rozcieńczenie seryjne od rzędu A do rzędu H i odrzucić ostatnie 50 µL w rzędzie H (Rysunek 4).
UWAGA: W przypadku badania wielu wirusów surowice można rozcieńczać w probówkach do miareczkowania. Rozcieńczenie surowicy w celu wyznaczenia miana surowicy w studzienkach wynosi: studzienka A 1:10, studzienka B 1:20, studzienka C 1:40, studzienka D 1:80, studzienka E 1:160, studzienka F 1:320, studzienka G 1:640, studzienka H 1:1 280 (Rysunek 4). - Dla kontroli wirusa dodać 50 µL rozcieńczalnika wirusa do studzienek A12, B12, C12 i D12 (bez surowicy). Dla kontroli komórek dodać 100 µL rozcieńczalnika wirusa do studzienek E12, F12, G12 i H12 (bez wirusa, bez surowicy).
- Dla surowic kontrolnych (na przykład kontroli z surowicą fretki) dodać 100 µL rozcieńczonej surowicy kontrolnej do studzienki A w kolumnie 11 i dodać 50 µL rozcieńczalnika wirusa do studzienek B11–H11. Wykonać rozcieńczenie seryjne w dół.
- Przykryć płyty i inkubować w temperaturze 37 °C, 5% CO2 aż do momentu dodania wirusa.
- Dzień 1: Dodanie wirusa
- Rozcieńczyć wirusa do stężenia 100 TCID50/50 µL za pomocą rozcieńczalnika wirusa.
- Dodać 50 µL rozcieńczonego wirusa do wszystkich studzienek, z wyjątkiem kolumny 11 na płytach do miareczkowania zwrotnego (BT) oraz studzienek kontroli komórek E12, F12, G12 i H12 na wszystkich płytach (Rysunek 4). Na płytach z surowicami kontrolnymi w kolumnie 11 dodać wirusa do kolumny 11.
- Miareczkowanie zwrotne (BT)
- Uwzględnić BT w kolumnie 11 jednego zestawu dubletów płyt (na przykład płyta 1A i 1B). Dodać 50 µL rozcieńczalnika wirusa do wszystkich studzienek w kolumnie 11. Dodać 50 µL wirusa o stężeniu 100 TCID50/50 µL do pierwszej studzienki (A11). Wymieszać, pipetując w górę i w dół.
- Wymieszać i przenieść 50 µL do kolejnych studzienek, aby wykonać 2-krotne rozcieńczenia seryjne. Wymieniać końcówki pipety między studzienkami, aby uniknąć przeniesienia wirusa. Odrzucić 50 µL ze studzienki H11.
- Dodać 50 µL rozcieńczalnika wirusa do kolumny 11, aby uzyskać końcową objętość 100 µL. Opukać płyty, aby wymieszać zawartość.
- Inkubować płyty w temperaturze 37 °C, 5% CO2 przez 1 h.
- Przeprowadzić dodanie komórek MDCK-SIAT1 w dniu 1 i analizę ELISA w dniu 2 zgodnie z opisami w krokach 4.2 i 4.3 (opisane również w 5.3 i 5.4).
- Dzień 1: Dodanie komórek MDCK-SIAT1
- Przygotować komórki MDCK-SIAT1 zgodnie z opisem w kroku 4.2. Dodać 100 µL komórek MDCK-SIAT1 w stężeniu 1,5 x 10⁵ komórek/mL do każdej studzienki (1,5 x 10⁴ komórek/studzienkę). Inkubować płyty w temperaturze 37 °C, 5% CO2 przez 18–20 h.
- Dzień 2: ELISA
- Po inkubacji nocnej, w drugim dniu, utrwalić komórki 80% zimnym acetonem zgodnie z opisem w kroku 4.3.
- Dodanie przeciwciał pierwszorzędowych
- Przemyć płyty 3 razy 300 µL buforu myjącego. Rozcieńczyć monoklonalne przeciwciało przeciwko NP grypy A (przeciwciało pierwszorzędowe) do optymalnego stężenia wyznaczonego przez miareczkowanie w rozcieńczalniku przeciwciał (np. dodać 30 µL przeciwciała pierwszorzędowego do 30 mL rozcieńczalnika przeciwciał, aby uzyskać docelowe rozcieńczenie 1:1000).
UWAGA: Wymagane jest 100 µL przeciwciała pierwszorzędowego na studzienkę. Na jedną płytę potrzeba ok. 10 mL. - Dodać 100 µL rozcieńczonego przeciwciała pierwszorzędowego do każdej studzienki. Inkubować w temperaturze pokojowej przez 1 h.
- Przemyć płyty 3 razy 300 µL buforu myjącego. Rozcieńczyć monoklonalne przeciwciało przeciwko NP grypy A (przeciwciało pierwszorzędowe) do optymalnego stężenia wyznaczonego przez miareczkowanie w rozcieńczalniku przeciwciał (np. dodać 30 µL przeciwciała pierwszorzędowego do 30 mL rozcieńczalnika przeciwciał, aby uzyskać docelowe rozcieńczenie 1:1000).
- Dodanie przeciwciał drugorzędowych
- Przemyć płyty 3 razy 300 µL buforu myjącego. Rozcieńczyć przeciwciało kozie anty-mysie IgG sprzężone z HRP (przeciwciało drugorzędowe) do stężenia docelowego w rozcieńczalniku przeciwciał (np. dodać 7,5 µL przeciwciała drugorzędowego do 30 mL rozcieńczalnika przeciwciał dla rozcieńczenia docelowego 1:4000).
UWAGA: Wymagane jest 100 µL przeciwciała drugorzędowego na 96 studzienek. Na jedną płytę potrzeba ok. 10 mL. - Dodać 100 µL rozcieńczonego przeciwciała drugorzędowego do każdej studzienki. Inkubować w temperaturze pokojowej przez 1 h.
- Przemyć płyty 3 razy 300 µL buforu myjącego. Rozcieńczyć przeciwciało kozie anty-mysie IgG sprzężone z HRP (przeciwciało drugorzędowe) do stężenia docelowego w rozcieńczalniku przeciwciał (np. dodać 7,5 µL przeciwciała drugorzędowego do 30 mL rozcieńczalnika przeciwciał dla rozcieńczenia docelowego 1:4000).
- Dodanie substratu i odczyt płyty
- Przemyć płyty 5 razy 300 µL buforu myjącego i osuszyć, opukując o ręcznik niepozostawiający włókien.
- Dodać 100 µL świeżo przygotowanego substratu do każdej studzienki i inkubować w temperaturze pokojowej, aż studzienki kontroli wirusa osiągną OD490 = 0,8–3, przy niskim tle OD490 < 0,2 dla kontroli komórek.
- Dodać 100 µL roztworu zatrzymującego do wszystkich studzienek. Odczytać OD studzienek przy 490 nm za pomocą spektrofotometru do mikropłytek.
- Analiza danych
UWAGA: Obliczenia MN wykonuje się dla każdej płyty indywidualnie.- Wyznaczyć miano przeciwciał neutralizujących dla każdej próbki surowicy.
- Obliczyć wartość odcięcia (cut-off) OD490 dla 50% neutralizacji wirusa dla każdej płyty, korzystając z poniższego równania:
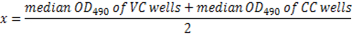
UWAGA: Tutaj x = 50% wartości odcięcia neutralizacji. Odwrotność rozcieńczenia surowicy odpowiadająca najwyższemu rozcieńczeniu z OD490 mniejszą niż 50% wartości odcięcia (≥50% inhibicji) jest uznawana za miano przeciwciał neutralizujących dla danej próbki surowicy (Rysunek 5).
- Obliczyć wartość odcięcia (cut-off) OD490 dla 50% neutralizacji wirusa dla każdej płyty, korzystając z poniższego równania:
- Sprawdzić, czy studzienki kontroli komórek mają OD490 < 0,2 oraz czy studzienki kontroli wirusa mają OD490 = 0,8–3.
- Zweryfikować zakaźność wirusa w każdym teście (100x TCID50) za pomocą BT wirusa. Akceptowalny zakres BT to 50, 100 lub 200 TCID. Przy zastosowaniu tego samego odcięcia, co w kroku 4.4.2, najwyższe rozcieńczenie wirusa w kolumnie BT z OD powyżej wartości odcięcia powinno znajdować się w studzienkach E11, F11, G11.
Uwaga: Pozytywne kontrole surowic powinny dawać miana w zakresie 2-krotności wartości uzyskanych w poprzednich testach. OD490 ujemnej kontroli surowicy powinna być zbliżona do tej zaobserwowanej dla kontroli wirusa.
- Wyznaczyć miano przeciwciał neutralizujących dla każdej próbki surowicy.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Oznaczenie zakaźności zapasów wirusa jest pierwszym krokiem w teście MN. Rysunek 2 przedstawia układ płytki służący do wyznaczenia TCID50 zapasów wirusa. W przypadku zapasów wirusa o nieznanej zakaźności, można przeprowadzić miareczkowanie z wielu wstępnych rozcieńczeń, na przykład zarówno 10-2, jak i 10-3, aby uzyskać optymalną krzywą miareczkowania do obliczenia zakaźności wirusa. Ilość wirusa użyta w teście MN powinna zosta...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Test MN jest jednym z głównych testów stosowanych w serologii grypy w celu wykrycia odpowiedzi przeciwciał po zakażeniu grypą lub szczepieniu. Miana uzyskane z testów MN są często wykorzystywane jako główny wynik wielu badań serologicznych dotyczących grypy. Testy MN są również szeroko stosowane w diagnostyce serologicznej i ocenie immunogenności szczepionki. Przeprowadzono międzynarodowe badania międzylaboratoryjne w celu porównania testów MN przeprowadzonych w wielu laboratoriach14.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie zgłaszają konfliktu interesów. Ustalenia i wnioski zawarte w tej publikacji są ustaleniami i wnioskami autorów i niekoniecznie reprezentują poglądy Centrów Kontroli i Prewencji Chorób oraz agencji finansującej.
Podziękowania
Dziękujemy dr Xiuhua Lu, dr Feng Liu i pani Ashley Burroughs z Wydziału ds. Grypy CDC za ich krytyczną recenzję i pomoc w przygotowaniu tego manuskryptu. Dziękujemy dr Adrianowi Reberowi z Wydziału ds. Grypy CDC za pomoc w przygotowaniu grafiki do rysunku 3. Na koniec dziękujemy dr M. Matrosovichowi z Marburga w Niemczech za dostarczenie komórek MDCK-SIAT1.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Dulbecco' s Zmodyfikowane podłoże Eagle (DMEM) o wysokiej zawartości glukozy Nauki | przyrodnicze | 11965 | Krytyczny składnik sterylnej hodowli komórek, namnażania wirusów i pożywki rozcieńczalnika wirusów |
| Płodowa surowica bydlęca (FBS) | Hyklon | SH30070.03 | |
| Albumina surowicy bydlęcej (BSA) frakcja V, wolna od protazy | Sigma-Aldrich | 3117332001 | |
| L-Glutamina | Nauki przyrodnicze | 25030-081 | |
| Pirogronian sodu | Life Science | 11360-070 | |
| Sól dwusiarczanowa Geneticin G-418 | Sigma-Aldrich | A1720-5G | |
| HEPES | Life Science | 15630-080 | |
| Penicylina/Streptomycyna | Nauki przyrodnicze | 15140-122 | |
| Aceton | VWR | 67-64-1 | Stosowany w stężeniu 80% |
| Bufor fosforanowo-cytrynianowy z nadboranem sodu | Sigma-Aldrich | SLBF2806V | |
| tabletka dichlorowodorku O-fenylenodiaminy | Sigma-Aldrich SLBQ1086V | 1 tabletka na 100 ml wody klasy hodowli komórkowej | |
| Kwas siarkowy | Fisher Scientific | A510-P500 | Używany 0,5 M stężenie końcowe |
| Etanol, denaturowany, 4L | VWR | EM-AX0422-3 | Stosowany w stężeniu 70% |
| Trypsyna-EDTA | Nauki przyrodnicze | ||
| RDE II "Seiken" | Denka Seiken | 370013 | |
| Tween 20 | Sigma-Aldrich | P1379-500ml | |
| Mysz monoklonalna Ab | Millipore pool | anty-NP MAB 8257 MAB 8258 | |
| Anti-mysie IgG HRP | KPL | 074-1802 | |
| 96-dołkowe płytki płaskodenne | Thermo Scientific | 3455 | |
| Czytnik płytek | Urządzenie molekularne | Spectromax 384 plus | |
| Kolba do hodowli komórkowych 162 cm2/Nasadka odpowietrzająca | Corning/VWR | 3151 |
Bibliografia
- Reber, A., Katz, J. Immunological assessment of influenza vaccines and immune correlates of protection. Expert Rev of Vaccines. 12, 519-536 (2013).
- Li, C. K., Rappuoli, R., Xu, X. N. Correlates of protection against influenza infection in humans--on the path to a universal vaccine? Curr Opin in Immunol. 25, 470-476 (2013).
- WHO Global Influenza Surveillance Network. Manual for the labratory diagnosis and virological surveillence of influenza. , http://whqlibdoc.who.int/publications/2011/9789241548090_eng.pdf (2011).
- Govorkova, E. A., Kodihalli, S., Alymova, I. V., Fanget, B., Webster, R. G. Growth and immunogenicity of influenza viruses cultivated in Vero or MDCK cells and in embryonated chicken eggs. Dev Biological Stand. 98, discussion 73-34 39-51 (1999).
- WHO. Recommended composition of influenza virus vaccines for use in the northern hemisphere influenza season. , http://www.who.int/influenza/vaccines/virus/recommendations/201703_recommendation.pdf?ua=1 2017-2018 (2017).
- Levine, M. Z., et al. Neutralizing Antibody Responses to Antigenically Drifted Influenza A(H3N2) Viruses among Children and Adolescents following 2014-2015 Inactivated and Live Attenuated Influenza Vaccination. Clin Vaccine Immunol : CVI. 23, 831-839 (2016).
- Lin, Y., et al. The characteristics and antigenic properties of recently emerged subclade 3C.3a and 3C.2a human influenza A(H3N2) viruses passaged in MDCK cells. Influenza Other Respir Viruses. , (2017).
- Lin, Y. P., et al. Neuraminidase receptor binding variants of human influenza A(H3N2) viruses resulting from substitution of aspartic acid 151 in the catalytic site: a role in virus attachment? J of Virol. 84, 6769-6781 (2010).
- Skowronski, D. M., et al. Mutations acquired during cell culture isolation may affect antigenic characterisation of influenza A(H3N2) clade 3C.2a viruses. Euro Surveillance. 21, 30112(2016).
- Matrosovich, M., Matrosovich, T., Carr, J., Roberts, N. A., Klenk, H. D. Overexpression of the alpha-2,6-sialyltransferase in MDCK cells increases influenza virus sensitivity to neuraminidase inhibitors. J of Virol. 77, 8418-8425 (2003).
- Oh, D. Y., Barr, I. G., Mosse, J. A., Laurie, K. L. MDCK-SIAT1 cells show improved isolation rates for recent human influenza viruses compared to conventional MDCK cells. J Clin Microbiol. 46, 2189-2194 (2008).
- US Department of Health and Human Services. Biosafety in Microbiological and Biomedical Laboratories. , (2009).
- Reed, H. M. A simple method of estimating fifty percent endpoints. The American Journal of Hygiene. 27, (1938).
- Laurie, K. L., et al. International Laboratory Comparison of Influenza Microneutralization Assays for A(H1N1)pdm09, A(H3N2), and A(H5N1) Influenza Viruses by CONSISE. Clinical Vaccine Immunol : CVI. 22, 957-964 (2015).
- Lin, Y., Gu, Y., McCauley, J. W. Optimization of a Quantitative Micro-neutralization Assay. J Vis Exp : JoVE. , (2016).
- van Baalen, C. A., et al. ViroSpot microneutralization assay for antigenic characterization of human influenza viruses. Vaccine. 35, 46-52 (2017).
- WHO. Recommended composition of infleunza virus vaccines for use in the 2015-2016 northern heamisphere infleunza season. , http://www.who.int/influenza/vaccines/virus/recommendations/2015_16_north/en 2015-2016 (2015).
- WHO. Recommended composition of influenza virus vaccines for use in the 2016-2017 northern hemisphere influenza season. , http://www.who.int/influenza/vaccines/virus/recommendations/201602_recommendation.pdf?ua=1 2016-2017 (2016).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
