Tutaj prezentujemy dwa ultraszybkie protokoły do rekonstytucji białek błonowych w fuzogenne proteoliposomy oraz fuzji takich proteoliposomów z docelowymi dwuwarstwami lipidowymi w celu bezdetergentowego dostarczania tych białek błonowych do dwuwarstwy pofuzyjnej. Połączenie tych podejść umożliwia szybki i łatwy w obsłudze montaż złożonych, wieloskładnikowych systemów membranowych.
Artykuł metodologiczny
Ultraszybka rekonstytucja białek błonowych w dwuwarstwach lipidowych bez użycia fusogenicznych proteoliposomów naładowanych komplementarnie.
W tym artykule
Podsumowanie
Streszczenie
Detergenty są niezbędne do dostarczania białek błonowych do małych jednowarstwowych pęcherzyków o długości 30-100 nm, podczas gdy bardziej złożone, większe modele dwuwarstwowe lipidów są mniej kompatybilne z detergentami.
Tutaj opisujemy strategię omijania tego podstawowego ograniczenia za pomocą fuzogennych przeciwnie naładowanych liposomów zawierających interesujące białko błonowe. Fuzja między takimi pęcherzykami zachodzi w ciągu 5 minut w buforze o niskiej sile jonowej. Dodatnio naładowane liposomy fuzogeniczne mogą być używane jako proste wektory wahadłowe do dostarczania białek błonowych bez detergentów do biomimetycznych docelowych dwuwarstw lipidowych, które są naładowane ujemnie. Pokazujemy również, jak rozpuścić białka błonowe w fuzogenne proteoliposomy za pomocą szybkiego 30-minutowego protokołu.
Łącząc te dwa podejścia, demonstrujemy szybkie składanie łańcucha transportu elektronów składającego się z dwóch białek błonowych z >E. coli, pierwotnej pompy protonowej bo 3-oksydazy i syntazy F1Fo ATP, w błonach pęcherzyków o różnych rozmiarach, od 0,1 do >10 mikronów, a także produkcję ATP przez ten łańcuch.
Wprowadzenie
Funkcjonalizacja sztucznych dwuwarstw lipidowych z białkami błonowymi jest kluczowym krokiem w tworzeniu systemów modeli błonowych. Najprostszy model, proteoliposomy (PL), składa się z małych (30-200 nm średnicy) pęcherzyków jednowarstwowych (SUV, zwanych również liposomami), z białkami zintegrowanymi z ich błonami. PL są tradycyjnie tworzone w dwóch krokach1. Po pierwsze, wstępnie uformowane SUV miesza się z interesującym białkiem błonowym i detergentem w stężeniu powyżej krytycznego stężenia miceli (CMC). Po drugie, detergent jest usuwany za pomocą różnych technik dializy, "bio-kulek" lub filtracji żelowej, pozostawiając białko w membranie. Drugie podejście jest znacznie szybsze (~30 min1) i dlatego jest preferowane do rekonstytucji delikatnych i wrażliwych białek błonowych, podczas gdy pierwsze dwa podejścia są ograniczone szybkością usuwania detergentu, co zajmuje wiele godzin i może spowodować znaczną utratę aktywności i utratę integralności strukturalnej białek. Funkcjonalizacja większych pęcherzyków (duże pęcherzyki jednowarstwowe, LUV, do 1 μm średnicy) przy takim podejściu jest trudniejsza, ponieważ rozmiar pęcherzyków zmniejsza się po usunięciu detergentu i nie jest możliwy w przypadku gigantycznych pęcherzyków jednowarstwowych (GUV, >1 μm), ponieważ są one destabilizowane przez detergenty (ale patrz Johnson i wsp.2 dla powolnej krystalizacji 2D białek błonowych w dużych dwuwarstwach). Istnieją alternatywne podejścia do funkcjonalizacji membrany GUV3,4,5 istnieją, ale są pracochłonne, czasochłonne i nadal wymagają pewnej ilości detergentu w stężeniach poniżej CMC. Bardziej złożone lub kruche modele lipidowe (na przykład Droplet Hydrogel Bilayers6 i dwuwarstwowe sztuczne tkanki oparte na dwuwarstwowym interfejsie kropelkowym do druku 3D7) nie tolerują detergentów. Szybko pojawiające się aplikacje biologii syntetycznej8,9,10 krytycznie zależą od funkcjonalizacji tak złożonych struktur błonowych. W związku z tym bardzo poszukiwana jest łatwa i niezawodna metoda pozwalająca na szybkie i delikatne dostarczanie białek błonowych do docelowych delikatnych warstw dwuwarstwowych.
Alternatywną, bezdetergentową metodą dostarczania białka jest fuzja pęcherzyków, gdzie błony oddziałujących na siebie pęcherzyków łączą się w nienaruszoną dwuwarstwę pofuzyjną, podczas gdy ich wewnątrzpęcherzykowa zawartość wodna miesza się, nie będąc uwalnianą do środowiska zewnętrznego. Fuzja pęcherzyków jest możliwa i napędzana albo przez rearanżacje konformacyjne w komplementarnych czynnikach fuzogennych (niektóre białka11,12 i peptydy13 lub specjalnie zmodyfikowane DNA14) znajdujące się w kontaktujących się dwuwarstwach, albo interakcje kulombowskie między dwuwarstwami lipidów utworzonymi z komplementarnie naładowanych lipidów kationowych i anionowych15,16, czyli dwuwarstwy kationowe i ujemnie naładowane białka17.
Pierwsze podejście wymaga obecności czynników fuzogennych w oddziałujących membranach przed fuzją, jest stosunkowo powolne (~30 minut, aby osiągnąć połowę maksimum fuzji12,18), ale może być stosowane zarówno do naturalnych, jak i sztucznych membran.
Zaletą podejścia wykorzystującego fuzogeniczne lipidy (Rysunek 1) jest to, że umożliwia ono znacznie szybszą fuzję błonową (~1 min do osiągnięcia połowy maksimum i 5-10 min do zakończenia reakcji). Dodatkowo, zakres fuzji może być kontrolowany przez i) łatwą do sformułowania względną zawartość naładowanych lipidów w fuzogennych dwuwarstwach oraz ii) jonową i ogólnie osmotyczną siłę pożywki reakcyjnej (sole o sile powyżej 50 mM i, na przykład, sacharoza15 zatrzymują fuzję) lub kombinację obu. Aby zainicjować fuzję, przeciwnie naładowane pęcherzyki fuzogeniczne miesza się w pożywce o niskiej sile jonowej (zwykle 10-20 mM soli) przez 5-10 minut. Względną wadą metody jest to, że lipidy kationowe mogą wywierać negatywny wpływ na funkcjonalność białek błonowych w proteoliposomach kationowych przed fuzją, zwłaszcza przy niskiej sile jonowej, ale efekt ten jest odwracalny i łagodzony przez naturalny skład lipidowy błony pofuzyjnej i jej powrót do normalnego podłoża o sile jonowej.
Protokół
1. Przygotowanie fuzogenicznego SUV-a i LUV
- Przygotowanie fuzogennej mieszaniny lipidowej
- Przygotować roztwory podstawowe obojętnych, kationowych, anionowych i fluorescencyjnych lipidów w chloroformie w stężeniu odpowiednio 25-50 mg/ml (na przykład obojętny DOPC (1,2-dioleoilo-sn-glicero-3-fosfocholina), kationowy etylo-PC (1,2-dimyrystoleoilo-sn-glicero-3-etylofosfocholina), anionowy POPA (1-palmitoilo-2-oleoilo-sn-glicero-3-fosforan) i fluorescencyjny cholesteryl-Bodipy-FL12, ważąc odpowiednie ilości suchych lipidów i rozpuszczając je w 100% chloroformie (Uwaga! Zrób to pod wyciągiem) lub rozcieńczając dostępne w handlu zapasy chloroformu lipidów chloroformem.
UWAGA: Można stosować zarówno naturalne ekstrakty lipidowe, jak i czyste syntetyczne lipidy, które wykazują podobne wyniki. - Zmieszać 2,5 mg kationu i 2,5 mg obojętnego lipidu w bulionie chloroformowym (1.1.1) w szklanej fiolce.
UWAGA: W tym etapie otrzymujemy 5 mg mieszaniny lipidów kationowych w chloroformie, zawierającej 50% udziału wagowego lipidów kationowych. W razie potrzeby dodać do mieszaniny 0,5% frakcji wagowej fluorescencyjnego lipidu. - Zmieszać 1 mg anionu i 4 mg obojętnych lipidów w roztworze chloroformu (1.1.1) w szklanej fiolce. Daje to 5 mg anionowej mieszaniny lipidowej zawierającej 20% wagowej frakcji lipidów anionowych.
- Odparuj chloroform pod strumieniem azotu, aby utworzyć cienką warstwę suchego lipidu.
- Usunąć resztki chloroformu w próżni przez 10 min.
UWAGA: Tradycyjnie ten etap trwa znacznie dłużej (1-12 godzin), ale stwierdziliśmy, że dłuższa obróbka nie zapewnia oczywistej poprawy właściwości sprzęgających SUV. - Uwodnić suchy film lipidowy, dodając 0,5 ml buforu A (100 mM KCl, 1 mM MgCl2, 50 mM MOPS, pH 7,4) do każdej fiolki i pozostawiając je w temperaturze pokojowej na 30 minut, a następnie wirować, aż film lipidowy zostanie całkowicie oderwany od powierzchni szkła i stanie się jednorodną zawiesiną lipidową. Powinno to zająć około 20 - 40 s.
- Przygotować roztwory podstawowe obojętnych, kationowych, anionowych i fluorescencyjnych lipidów w chloroformie w stężeniu odpowiednio 25-50 mg/ml (na przykład obojętny DOPC (1,2-dioleoilo-sn-glicero-3-fosfocholina), kationowy etylo-PC (1,2-dimyrystoleoilo-sn-glicero-3-etylofosfocholina), anionowy POPA (1-palmitoilo-2-oleoilo-sn-glicero-3-fosforan) i fluorescencyjny cholesteryl-Bodipy-FL12, ważąc odpowiednie ilości suchych lipidów i rozpuszczając je w 100% chloroformie (Uwaga! Zrób to pod wyciągiem) lub rozcieńczając dostępne w handlu zapasy chloroformu lipidów chloroformem.
- Formowanie SUV-ów i LUV przez wytłaczanie
- Zmontuj system wytłaczania (patrz tabela materiałów) z dwiema strzykawkami o pojemności 1 ml za pomocą filtra poliwęglanowego o jednej z następujących wielkości porów: 100 lub 200 nm do utworzenia SUV i 400 lub 800 nm do utworzenia LUV.
- Przenieść zawiesinę lipidową do strzykawki.
- Wyciśnij zawiesinę, przepuszczając ją przez filtr 21 razy, jak pokazano na innym miejscu18,19.
UWAGA: Potrzebna jest nieparzysta liczba pasaży, aby zminimalizować przenoszenie do roztworu pęcherzykowego dużych grudek lipidów przyklejonych do strony filtra skierowanej w stronę oryginalnej zawiesiny lipidowej. - Przenieść roztwór pęcherzyków do probówek mikrowirówek o pojemności 1,5 ml.
2. Tworzenie fusogenicznego GUV metodą odwróconej emulsji
UWAGA: Ta procedura jest zilustrowana w Rysunek 2.
- Przygotowanie roztworu lipidów w oleju
- Zmieszać bulion chloroformowy (patrz krok 1.1.1) z obojętnym lipidem (2 mg) i anionowym lipidem (0,5 mg) z 1 ml heksadekanu w probówce do mikrowirówek o pojemności 1,5 ml.
- Odparować chloroform z mieszaniny pod ciągłym mieszaniem i ogrzewaniem w temperaturze 80 °C przez 30 minut, utrzymując probówkę otwartą. Zamknij rurkę i ostudź do temperatury pokojowej.
- Tworzenie monowarstwy lipidowej na granicy faz lipid-olej/wodny bufor
- Umieścić 200 μl roztworu lipidów w oleju na 0,5 ml buforu B (20 mM KCl, 0,1 mM MgCl2, 10 mM MOPS pH 7,4) w probówce wirówkowej o pojemności 1,5 ml. Zwróć uwagę na wypukły kształt granicy separacji faz spowodowany niedopasowaniem napięcia powierzchniowego między olejem a buforem wodnym (Rysunek 2A).
- Poczekaj, aż granica separacji faz spłaszczy się, co wskazuje na tworzenie się na niej monowarstwy lipidowej. Zwykle trwa to 30 - 60 minut w temperaturze pokojowej.
- Przygotowanie emulsji typu woda w oleju
- Przygotować roztwór rozpuszczalnego w wodzie niejonowego polisacharydu w buforze B, o gęstości większej niż gęstość wody (np. 15% Ficoll-400 (w/v), o gęstości 1,05 g/ml)
UWAGA: Opcjonalnie można dodać do buforu fluorescencyjne barwniki rozpuszczalne w wodzie w celu lepszej wizualizacji GUV i wszelkich innych pożądanych wodnych zawartości GUV. - Przenieść 0,5 μl powyższej mieszaniny do oddzielnej probówki wirówkowej o pojemności 1,5 ml ze 100 μl roztworu lipidów w oleju z ppkt 2.1.2.
- Sonikować (44 kHz przy 14 W) mieszaninę przez 30 s w ultradźwiękowej łaźni wodnej. Następnie energicznie wiruj przez 45 minut, aby utworzyć emulsję typu woda w oleju, w której każda kropla zostanie pokryta monowarstwą lipidową (Rysunek 2B).
- Przygotować roztwór rozpuszczalnego w wodzie niejonowego polisacharydu w buforze B, o gęstości większej niż gęstość wody (np. 15% Ficoll-400 (w/v), o gęstości 1,05 g/ml)
- Konwersja emulsji typu woda w oleju w GUV
- Powstałą emulsję umieścić na granicy faz lipid-olej/woda i natychmiast odwirować probówkę w wirówce stołowej o stężeniu 10 000 x g przez 2 minuty. Wynikowy granulat GUV powinien być wyraźnie widoczny (Rysunek 2C).
- Schłodzić probówkę do temperatury 4 °C w lodówce w celu zestalenia mieszaniny lipidów w oleju (Rysunek 2D, heksadekan krzepnie poniżej 18 °C), ostrożnie usunąć zamrożony olej, a następnie wycofać fazę wodną.
UWAGA: Aby ułatwić usuwanie oleju z zamrażania, zastosowano drut wygięty w kształcie kotwy. - Ponownie zawiesić granulkę GUV w 50 μl świeżego buforu B, przenieść do świeżej probówki i sprawdzić pod mikroskopem fluorescencyjnym za pomocą 100-krotnego obiektywu zanurzeniowego w oleju (Rysunek 2E).
3. Monitorowanie fuzji pęcherzyków metodą kobaltowo-kalceinową
- Przygotowanie kolumny grawitacyjnej do filtracji żelowej.
- Namocz ~10 g żelowej żywicy filtracyjnej (np. bardzo drobny sephadex G-50) w 100 ml wody dejonizowanej i pozostaw na noc do spęcznienia.
- Zapakuj 3 ml żywicy do jednorazowej plastikowej kolumny przepływowej grawitacyjnej, przemyj ją ultraczystą wodą i zrównoważ buforem C (100 mM KCl, 10 mM MOPS, pH 7,4) w temperaturze pokojowej.
- Przygotowanie SUV+ lub SUV0 z ładunkiem kobaltu-kalceiny.
- Przygotować roztwór zawierający 1 mM kalceiny, 1 mM CoCl2, 98 mM NaCl, 10 mM MOPS, a następnie doprowadzić pH do 7,4,
UWAGA: Istotą metody jest to, że wolna fluorescencyjna kalceina tworzy niefluorescencyjny kompleks z Co2+. Staje się ponownie fluorescencyjny po dodaniu EDTA, który mając większe powinowactwo do Co2+, wypiera kalceinę z kompleksu kobalt-kalceina (Figura 3A). - Dodać 500 μl tego roztworu do suchej warstwy kationowych lub obojętnych lipidów przygotowanych w sposób opisany w ppkt 1.1.
- Przygotować SUV-a o długości fali 100 nm przez wytłaczanie zgodnie z opisem w ppkt 1.2.
- Wytłaczany granulat SUV w ilości 1 000 000 x g przez 20 minut w ultrawirówce stołowej i ponownie zawiesić w 1 ml buforu C. Powtórzyć granulowanie i ponowne zawieszenie trzy razy; użyć 0,6 ml buforu C do ostatniego zaparowania.
UWAGA: Te kroki usuwają większość zewnętrznej kalceiny kobaltowej. - Usunąć pozostałą zewnętrzną kalceinę kobaltową, przepuszczając SUV przez jednorazową kolumnę grawitacyjno-przepływową załadowaną żelową żywicą filtracyjną zrównoważoną buforem C, jak opisano w kroku 3.1.2.
UWAGA: Zazwyczaj odrzucamy pierwszy mililitr objętości przepływu i zbieramy drugi mililitr, który zawiera zewnętrzny SUV wolny od kobaltu i kalceiny.
- Przygotować roztwór zawierający 1 mM kalceiny, 1 mM CoCl2, 98 mM NaCl, 10 mM MOPS, a następnie doprowadzić pH do 7,4,
- Przygotowanie SUV-a z ładunkiem EDTA
- Przygotować roztwór 10 mM EDTA, 80 mM NaCl, 10 mM MOPS, pH 7,4.
- Dodać 500 μl tego roztworu do suchej warstwy anionowych lipidów przygotowanych w sposób opisany w ppkt 1.1.
- Przygotować SUV-a przez wytłaczanie zgodnie z opisem w ppkt 1.2.
- Śrut i ponowne zawieszenie SUV - zgodnie z opisem w 3.2.4.
- Usunąć pozostały EDTA, przepuszczając SUV- przez żelową kolumnę filtracyjną, jak opisano w ppkt 3.2.5.
- Przygotowanie SUV-a do fuzji
- Rozcieńczyć SUV0, SUV+ i SUV- buforem D (1 mM MOPS, pH 7,4) uzupełnionym 0,2 mM CoCl2 i pożądanym stężeniem KCl. Użyć 5 μl każdego rodzaju SUV na 1 ml buforu D.
- Inkubować mieszaninę przez co najmniej 1 godz.
UWAGA: Ten krok zminimalizuje poziom fluorescencji tła poprzez zablokowanie kalceiny, która jest związana powierzchniowo z SUV+.
- Fuzja pęcherzyków
- Rozpocznij reakcję fuzji od zmieszania 1 ml SUV+ lub SUV0 z 1 ml SUV− (rozcieńczonego w buforze D, jak opisano powyżej) w 2-mililitrowej kuwecie fluorymetru i monitoruj rosnącą fluorescencję kalceiny za pomocą wzbudzenia 480 nm i emisji 510 nm (Rysunek 3B).
- Poczekaj, aż reakcja się zakończy.
- Dodać mieszaninę detergentu Triton X-100 i EDTA (odpowiednio 0,05% stężenia końcowego i 7 mM), aby uwolnić kalceinę z pęcherzyków i uzyskać maksymalny sygnał fluorescencyjny.
- Określ zakres topnienia zdefiniowany jako procent maksymalnego sygnału fluorescencji po dodaniu detergentu, jak pokazano na Rysunek 3C.
4. Szybka rekonstytucja białek błonowych w fusogeniczne proteoliposomy
UWAGA: Ta procedura jest zilustrowana w Rysunek 4A.
- Przygotować grawitacyjną kolumnę przepływową z żelową żywicą filtracyjną, jak opisano w ppkt 3.1, i zrównoważyć ją buforem A w temperaturze pokojowej><. UWAGA: Wszystkie dalsze manipulacje muszą być wykonywane wyłącznie w temperaturze ≤ 4 °C, chyba że wskazano inaczej, w celu zminimalizowania utraty aktywności białka.
- Dostosuj stężenie oczyszczonego białka błonowego do 0,7 mg/ml, rozcieńczając je tym samym buforem ekstrakcyjnym, który jest używany do izolacji białka.
- Wymieszaj 140 μl białka z 300 μl wstępnie uformowanego SUV, 160 μl buforu A i 60 μl 10% cholanu w buforze A; daje to stosunek białka do masy lipidów 1:30 w końcowej objętości 660 μl.
- Delikatnie potrząsaj mieszanką na bujanej platformie przez 15 min.
UWAGA: Poniższe czynności można wykonać w temperaturze pokojowej. - Przepuścić mieszaninę przez żelową żywicę filtracyjną i zebrać mętne frakcje zawierające proteoliposomy.
- Proteoliposomy z osadkami za pomocą ultrawirówki stołowej o wielkości 400 000 x g przez 15 minut.
- Odrzucić sklarowany nad osadem zawierający nieodtworzone białko i ponownie zawiesić osad w 1 ml świeżego buforu A.
- Oznaczyć zawartość białka w PL i supernatance za pomocą metody Amido-black20.
- Określ wydajność rekonstytucji, która zwykle wynosi około 50-70%.
UWAGA: Kroki 4.6-4.8 można opcjonalnie zastąpić, przepuszczając roztwór PL przez 1 ml żywicy Ni-NTA zapakowanej w jednorazową kolumnę grawitacyjną i przemyte buforem A, jak opisano w 3.1.2. Takie przejście oddzieli nieodtworzone białko, które preferencyjnie będzie związane z żywicą, od PL, z którego większość będzie znajdować się w przepływie.
5. Testy funkcjonalne aktywności białek w proteoliposomach
UWAGA: Oba białka użyte w tym badaniu są potężnymi pompami protonami, które pompują H+ do proteoliposomów po dodaniu swoich substratów (odpowiednio Koenzym Q1 dla bo-3-oksydazy i ATP dla F1Fo), budując w ten sposób gradient protonów w poprzek błony (ΔpH). W przypadku udanej rekonstytucji przez fuzję, takie zakwaszenie można zaobserwować jako spadek fluorescencji czułej na pH sondy ACMA (9-Amino-6-Chloro-2-Methoxyacridine)12,15, która jest rutynowo używana do takich zadań (Rysunek 4B-C). Dodatkowo, specyficzna dla substratu aktywność białek (utlenianie koenzymu Q1 przez bo-3-oksydazę22 i hydroliza ATP przez F1 F o23,24) może być monitorowana spektrofotometrycznie przy użyciu różnych metod. Tutaj wykazujemy aktywność hydrolizy ATP F1Fo PL za pomocą testu regenerującego ATP (Rysunek 4D), w którym dwa enzymy (kinaza pirogronianowa (PK) i dehydrogenaza mleczanowa (LDH) utrzymują stałe stężenie ATP w następujący sposób. PK poddaje recyklingowi ATP poprzez przekształcanie ADP wytwarzanego przez F1Fo z powrotem w ATP kosztem jego substratu fosfoenolopirogronianu (PEP). Pirogronian, który jest produktem tej reakcji, jest przekształcany w mleczan przez LDH kosztem NADH, którego utlenianie można monitorować jako zmniejszającą się gęstość optyczną przy 340 nm.
- Przygotowanie chemikaliów
- Przygotować 1 mM zapasu ACMA w etanolu.
- Przygotować 1 mM zapasu nigerycyny (lub innego rozłączacza) w etanolu.
- Przygotować 25 mM zapasu koenzymu Q1 w etanolu i 1 M zapasu DTT w buforze A.
- Przygotować zapas 100 mM ATP w buforze A i dostosować jego pH do 7,4.
- Przygotować zapasy elementów układu regeneracji ATP w buforze A: 100 mM PEP, 1 mM NADH oraz roztwory PK i LDH w stężeniu ~500-1000 jednostek/ml.
- Pompowanie protonów koenzymu Q1 napędzane utlenianiem przez bo 3-oksydazę PL
- Dodać 20 μl PL do kuwety fluorymetru z 2 ml buforem A w obecności 0,5 μM ACMA i poczekać, aż ustabilizuje się sygnał przy użyciu wzbudzenia 430 nm i emisji 515 nm.
- Dodaj 40 μM koenzymu Q1 do kuwety.
- Rozpocznij pompowanie protonów, dodając 2 mM DTT do PL (Rysunek 4B).
UWAGA: DTT redukuje utleniony koenzym Q1 i udostępnia go do bo 3-oksydazy. - Rozproszyć powstały ΔpH przez dodanie 2 μM rozłączacza (na przykład nigerycyny). Sygnał fluorescencji ACMA powinien szybko powrócić do prawie pierwotnego poziomu.
UWAGA: Po dodaniu substratu nie powinno być gaszenia ACMA, jeśli rozprzęgacz jest początkowo obecny w mieszaninie reakcyjnej.
- Pompowanie protonów napędzane hydrolizą ATP przez F1FoPL
- Dodać 40 μl PL do kuwety fluorymetru, jak opisano w ppkt 5.2.
- Rozpocznij pompowanie protonów, dodając 0,2 mM ATP do PL (Rysunek 4C).
- Rozproszyć ΔpH zgodnie z opisem w ppkt 5.2.4.
- Hydroliza ATP przez F1F oPL i jej stymulacja przez rozprzęgacz
- Dodać 40 μl PL do kuwety spektrofotometru z 2 ml buforem A, zawierającym 1 mM ATP, 0,2 mM NADH, 2 mM PEP i po 15 μl PK i LDH.
- Postępuj zgodnie z reakcją, mierząc spadek absorbancji NADH przy 340 nm. 3-4 minuty później dodaj rozsprzęgacz 2 μM do kuwety, aby uwolnić przeciwciśnienie ΔpH podczas hydrolizy ATP. Szybkość reakcji powinna natychmiast wzrosnąć.
UWAGA: PL przepuszczony przez żywicę Ni-NTA, jak opisano w 4.10, wykaże najsilniejszą stymulację przez rozprzęgacz (Rysunek 4D, czerwony ślad), podczas gdy eluat będzie ledwo stymulowany (niebieski ślad).
6. Badanie wpływu środowiska lipidowego i siły jonowej na funkcjonalność białek błonowych w fusogenicznych proteoliposomach
- Oceń pompowanie protonów przez 40 μL PL+, PL- i PL0 za pomocą testu gaszenia ACMA w 2 ml buforze D uzupełnionym 1 mM MgCl2 i 20 (Rysunek 5, Panel A) lub 100 mM KCl (Panel B) zgodnie z opisem w 5.2 lub 5.3 (Rysunek 5, ślady czerwone, czarne i niebieskie).
- Połączyć 40 μl PL+ z tą samą objętością LUV- w 2 ml buforu D uzupełnionego 20 mM KCl i przeprowadzić próbę wygaszania ACMA (zielony ślad).
- Przeprowadź eksperymenty kontrolne, jak w kroku 2, mieszając na przykład PL i SUV o tym samym ładunku (szary ślad).
UWAGA: Pompowanie protonów powinno zostać ulepszone przez postfuzję PL.
7. Dostarczanie białek błonowych do LUV i GUV przez fusogeniczne proteoliposomy
- Połączyć 50 μl PL+ z 50 μl LUV- 800 nm w 1 ml buforu D uzupełnionego 1 mM MgCl2 i 20 mM KCl przez 5 min.
- Osadzać pęcherzyki w masie 6 000 x g przez 5 minut i odrzucić supernatant zawierający nieprzereagowany PL+. Zawiesić osad w 1 ml buforu D uzupełnionego 1 mM MgCl2 i 100 mM KCl i powtórzyć granulowanie i ponowne mieszanie jeszcze dwukrotnie.
- Uruchomić test wygaszania ACMA zgodnie z opisem w 5.2 lub 5.4.
- Przeprowadź eksperymenty kontrolne, jak w krokach 1-3, używając kombinacji komplementarnych naładowanych pęcherzyków w pęcherzykach o wysokiej zawartości soli (200 mM KCl), niefuzogennych i po prostu pustych LUV- bez PL+.
UWAGA: Pompowanie protonów przez LUV po fuzji powinno być wykrywane tylko wtedy, gdy użyto komplementarnie naładowanych pęcherzyków, jak pokazano na Rysunek 6.
8. Montaż łańcucha transportu elektronów z poszczególnych komponentów w membranach LUV i GUV oraz produkcja ATP przez ten łańcuch.
UWAGA: Schemat tej procedury jest zilustrowany w Rysunek 7A. ATP wytworzone w tym eksperymencie zostanie zarejestrowane przez układ lucyferyna-lucyferazy, w którym konwersja zsyntetyzowanego ATP do pirofosforanu i AMP przez lucyferazy następuje emisja światła zarejestrowana za pomocą luminometru. Zalecamy stosowanie luminometru jednorurkowego zamiast mniej czułych luminometrów mikropłytkich.
- Zmieszać 3 μl oksydazy bo 3-PL+ i 5 μl F 1 F o PL+ utworzonych w sposób opisany w sekcji 4.
- Połączyć je z 3 μl LUV lub GUV- (uformowanymi zgodnie z opisem w sekcji 2) w 800 μl buforu D uzupełnionego 20 mM KCl i 1 mM MgCl2 przez 5 minut.
- Używając zapasów o wysokim stężeniu, dodaj KCl i MOPS do 100 mM i 50 mM końcowego stężenia do membran pofuzyjnych.
UWAGA: W przypadku LUV po fuzji ten krok zapobiegnie ich pęcznieniu z powodu przesunięcia osmotycznego między stężeniem soli zewnętrznych (bufor A) i wewnątrzpęcherzykowych (bufor D).- Opcjonalnie należy zagnieździć membrany pofuzyjne w sposób opisany w pkt 7.2 w celu oddzielenia nieprzereagowanego SUV+ i ponownie zawiesić osad w 800 μl buforu A.
- Przygotuj 200 μl koktajlu lucyferyna-lucyferazy-ADP zawierającego 400 μM ADP, 50 μM lucyferyny i 2,5 μg lucyferazy w buforze A
- Dodaj koktajl do mieszanki poinfuzyjnej z kroku 8.3.
- Dodać 40 μM utlenionego koenzymu Q1 i wyzwać energetyzację błon pofuzyjnych przez oksydazębo-3, dodając 2 mM DTT. Odczekaj 1 minutę.
- Zainicjuj syntezę ATP, dodając 5 mM fosforanu potasu (KPi, pH 7,4) do pęcherzyków energetyzowanych i wykryj produkcję ATP za pomocą luminometru (Rysunek 7B). Uruchom reakcję dla ~3 min.
UWAGA: Reakcja syntezy ATP przebiega przez 5-7 minut, aż do wyczerpania tlenu zużywanego przezbo 3-oksydazę i lucyferazy. - Dodać dwukrotnie wzorzec odniesienia ATP (0,5 nmol ATP) do mieszaniny reakcyjnej. Zmierz wytworzone ATP.
- Uzyskać rzeczywistą ilość ATP wytwarzanego w reakcji, dzieląc sygnał z reakcji syntezy ATP przez referencyjny sygnał wzorcowy ATP. Dostosuj tę wartość do całkowitej ilości F1Fo użytej w reakcji, a na koniec wyrazić szybkość syntezy ATP w μmol ATP / (mg F1Fo * min).
Wyniki
Wykorzystanie fuzogennych proteoliposomów o przeciwstawnych ładunkach do szybkiego dostarczania białek błonowych do docelowych błon dwuwarstwowych bez użycia detergentów obejmuje trzy kroki (Rysunek 1): A, tworzenie fuzogennych SUV z mieszanin lipidowych o wysokiej zawartości lipidów naładowanych; SUV te mogą opcjonalnie przenosić ładunek wewnątrz pęcherzyka; B, konwersja fuzogennych SUV w PL przy użyciu naszej metody szybkiej rekonstytucji białek błonowych; C, fuzja fuzogennych PL z docelowymi dwuwarstwami w środowisku o niskim zasoleniu, a następnie dodanie soli o wysokim stężeniu w celu zatrzymania reakcji fuzji. W przypadku dużych pęcherzyków (D), preferowaną strategią jest dostarczenie białka błonowego do anionowej dwuwarstwy docelowej, co zapewnia lepsze środowisko lipidowe dla aktywności białek błonowych (omówione szerzej w tekście).
Protokół tworzenia GUV metodą odwróconej emulsji został szczegółowo przedstawiony na Rysunku 2. W mieszaninie lipidowo-olejowej preferujemy stosowanie heksadekanu ze względu na jego stosunkowo wysoką (18 °C) temperaturę krzepnięcia, co umożliwia łatwe usunięcie zestalonego oleju po pelletowaniu GUV.
Rysunek 3 przedstawia fuzję pęcherzyków z wykorzystaniem metody kobalt-kalceina-EDTA. Fuzja jest obserwowana tylko wtedy, gdy stosowane są pęcherzyki o przeciwnych ładunkach w buforach o niskim zasoleniu, natomiast wyższe stężenia soli (>50 mM14) lub użycie pęcherzyków niefuzogennych nie wykazują fuzji.
Ten szybki protokół rekonstytucji białek błonowych do fuzogennych SUV został przedstawiony na Rysunku 4A. Stosując ten protokół, demonstrujemy szybką rekonstytucję pierwotnej pompy protonowej bo3-oksydazy oraz syntazy ATP F1Fo do PL oraz ocenę ich aktywności specyficznej w tych błonach. Należy zaznaczyć, że wydajność rekonstytucji białek nie zależy od ładunku zastosowanego lipidu15 i wynosi około 50 - 75%25,12, a po rekonstytucji do PL białko może być przechowywane przez co najmniej trzy dni, nawet w temperaturze pokojowej, bez wyraźnej utraty aktywności białka. Procedura ta zapewnia również jednokierunkową orientację syntazy ATP, w której ponad 95% cząsteczek ma swoją hydrofilową domenę F1 zorientowaną na zewnątrz15,26.
Rysunek 5 pokazuje, że aktywność pompowania protonów F1Fo (Panel A) oraz bo3-oksydazy (Panel B) w lipidach kationowych jest zredukowana i wrażliwa na niską siłę jonową w porównaniu do środowiska lipidów anionowych i neutralnych, jednak efekt ten ulega złagodzeniu w membranach pofuzyjnych po fuzji PL+ z anionowymi LUV-.
Rysunek 6 przedstawia dostarczanie syntazy ATP F1Fo do błon dużych pęcherzyków. W tym doświadczeniu PL+ i 800 nm LUV- scalono w 20 mM KCl przez 5 min, a produkt reakcji odwirowano w celu usunięcia niescalonych PL+, po czym ponownie zawespiono i poddano analizie pod kątem pompowania protonów. Doświadczenia kontrolne nie wykazały pompowania protonów w przypadku użycia LUV0 zamiast LUV- w reakcji łączenia (linia czarna) lub analizy samych pustych LUV- (linia niebieska).
Szybki montaż funkcjonującego łańcucha transportu elektronów w błonach dużych pęcherzyków za pomocą fusogennych fosfolipidów (PL) przedstawiono na Rysunku 7. Do fuzji z LUV- o rozmiarze 800 nm wykorzystano SUV+ F1Fo oraz SUV+ bo3, a produkcję ATP przez ten łańcuch w pęcherzykach powstałych po fuzji wykazano poprzez sekwencyjne dodawanie koenzymu Q1 i DTT w celu zenergizowania błon, a następnie dodanie fosforanu w celu zainicjowania syntezy ATP przez F1Fo.
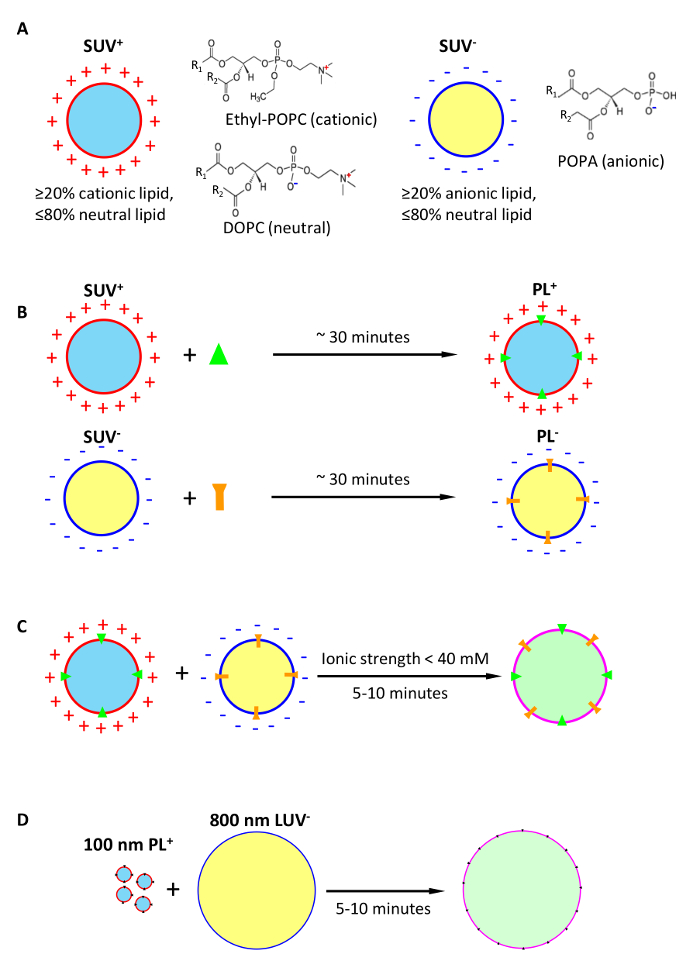
Rysunek 1: Koncepcja ultraszybkiego dostarczania białek błonowych do docelowych dwuwarstw lipidowych bez użycia detergentów poprzez fuzję pęcherzyków jednowarstwowych utworzonych z lipidów o przeciwstawnych ładunkach. (A) tworzenie kationowych i anionowych fuzogennych małych pęcherzyków jednowarstwowych (SUV+, SUV-), opcjonalnie załadowanych ładunkiem wewnątrz pęcherzykowym. (B) konwersja fuzogennych SUV w fuzogenne proteoliposomy (PL) poprzez rekonstytucję białek błonowych. (C) dostarczanie białek błonowych do błon po fuzji za pomocą fuzogennych PL bez użycia detergentów. (D) preferowana strategia dostarczania białek błonowych do błon dużych pęcherzyków, zilustrowana fuzją między PL+ o rozmiarze 100 nm a LUV- o rozmiarze 800 nm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
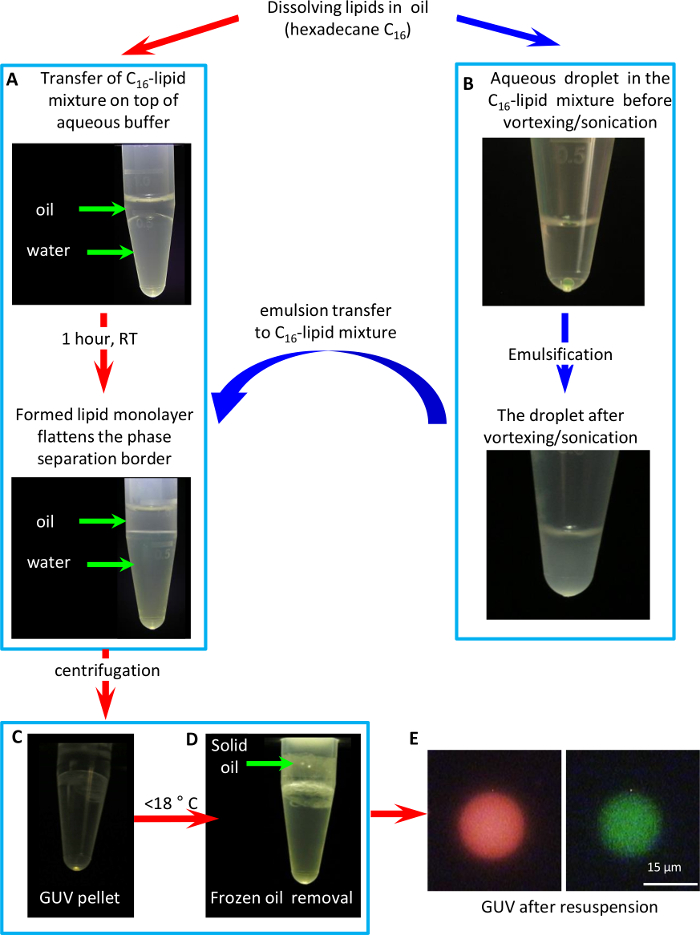
Rysunek 2: Protokół tworzenia GUV z wykorzystaniem metody emulsji odwróconej. (A) Tworzenie monowarstwy lipidowej na granicy między mieszaniną olej-lipid a wodą. (B) Tworzenie emulsji odwróconej (woda w oleju). (C) Tworzenie GUV poprzez przeciskanie emulsji przez granicę olej-woda za pomocą wirowania. (D) Chłodzenie probówki poniżej <18 °C w celu zestalenia i usunięcia oleju. (E) Obraz z mikroskopii fluorescencyjnej GUV zawierającego fluorescencyjny lipid (1% ułamka wagowego cholesteryl-Bodipy-FL12) w błonie (zielony) oraz polarny fluorofor (1 mM Sulforhodamine 101) w świetle pęcherzyka (czerwony). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
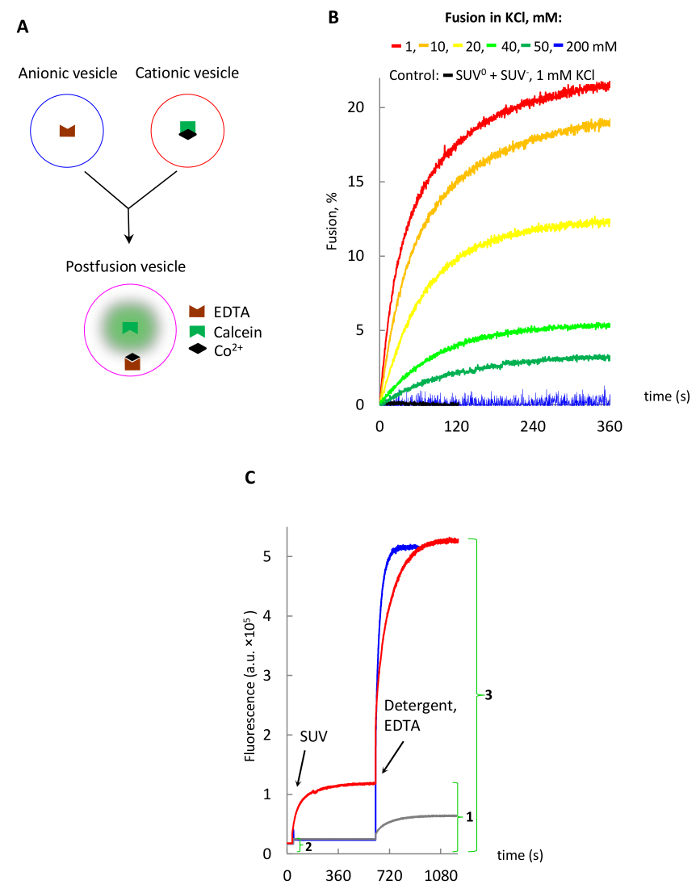
Rysunek 3: Badanie fuzji pęcherzyków lipidowych metodą kobalt-kalceina-EDTA. (A) Schemat metody, w której wolna kalceina jest uwalniana z niefluorescencyjnego kompleksu kobalt-kalceina przez EDTA. (B) Fuzja SUV w różnych stężeniach KCl. (C) Uwalnianie wewnątrz pęcherzykowej kalceiny poprzez dodanie EDTA i detergentu Triton X-100 do pęcherzyków po fuzji przedstawionych w B, zgodnie z opisem w tekście. Stopień fuzji (%) dla śladu czerwonego oblicza się, dzieląc maksymalny sygnał fuzji skorygowany o tło (1 - 2) przez maksymalny sygnał skorygowany o tło po uwolnieniu enkapsulowanej kalceiny (3 - 2) i mnożąc przez 100. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
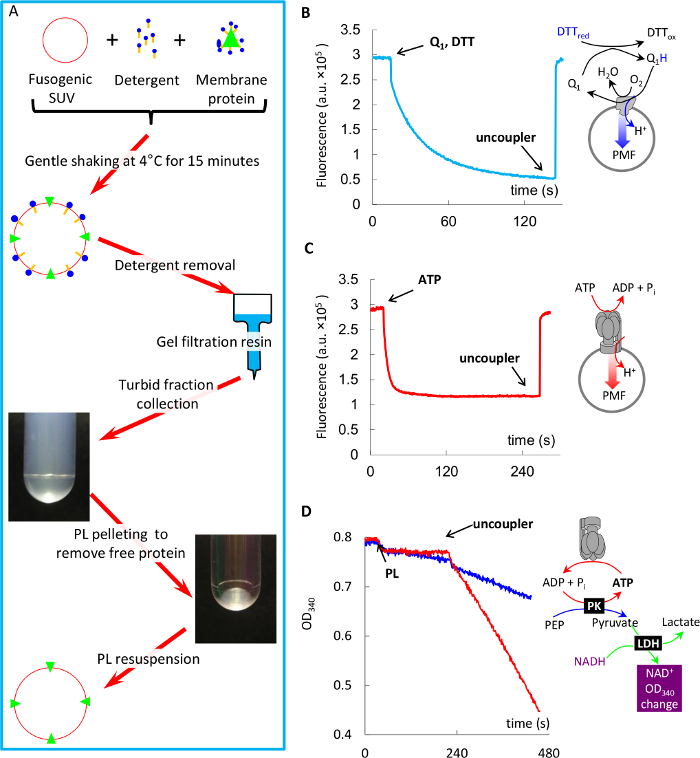
Rysunek 4: Ultraszybka rekonstytucja bo3-oksydazy i F1Fo do fuzogennych proteoliposomów oraz pomiary aktywności białek w takich proteoliposomach. (A) Schemat protokołu rekonstytucji. (B) Pompowanie protonów napędzane utlenianiem koenzymu Q1 przez bo3-oksydazę w PL, mierzone za pomocą wygaszania ACMA (wyjaśniono w tekście). (C) Pompowanie protonów napędzane hydrolizą ATP przez F1Fo w PL, mierzone za pomocą wygaszania ACMA (wyjaśniono w tekście). (D) Hydroliza ATP przez F1Fo w PL, mierzona przy użyciu systemu regeneracji ATP (wyjaśniono w tekście), oraz jej stymulacja przez odsprzęgacz. Proszę kliknąć tutaj, aby zobaczyć powiększoną wersję tego rysunku.
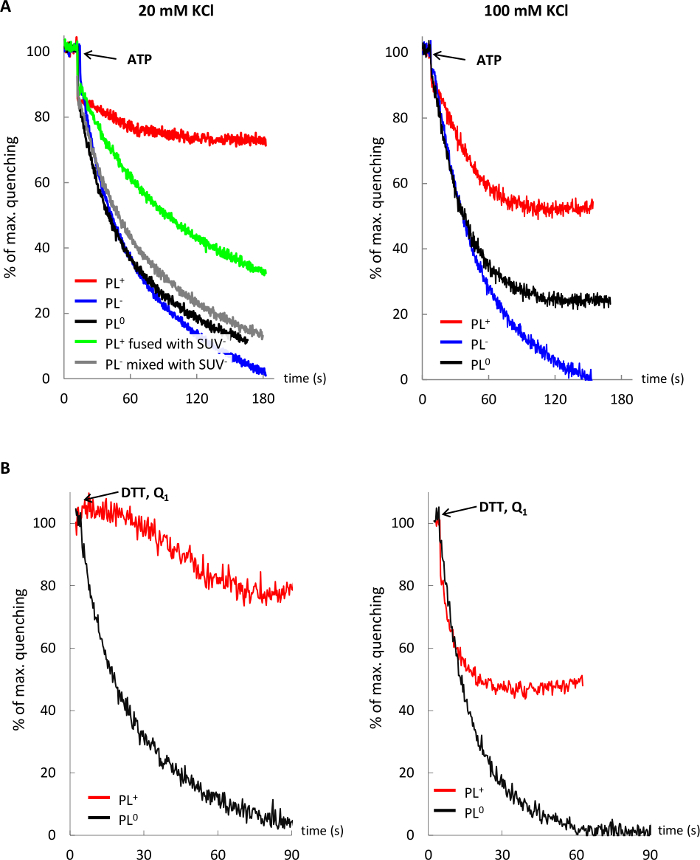
Rycina 5: Wpływ środowiska lipidowego i siły jonowej na aktywność białek błonowych. Pompowanie protonów przez F1Fo (A) oraz oksydazę bo3 (B) w kationowych PL (linia czerwona), anionowych PL (linia niebieska), neutralnych PL (linia czarna) oraz kationowych PL połączonych z anionowymi LUV (linia zielona) w 20 i 100 mM KCl. Linia kontrolna (szara) nie wykazuje zmian w pompowaniu protonów przez F1Fo PL- po zmieszaniu z SUV-. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
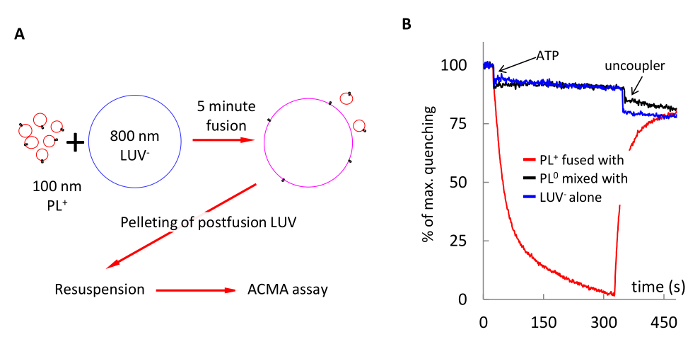
Rysunek 6: Dostarczenie syntazy ATP F1Fo do błon 800 nm LUV- poprzez fuzję z PL+. (A) schemat eksperymentu: PL+ i 800 nm LUV- poddano fuzji w 1 mM MOPS (pH 7.4), 1 mM MgCl2, 20 mM KCl przez 5 min, odwirowano w celu usunięcia niefuzjowanych PL, a następnie zawieszono ponownie w tym samym buforze. (B) Pompowanie protonów przez LUV po fuzji (linia czerwona). Eksperymenty kontrolne nie wykazały wygaszania ACMA podczas mieszania PL0 z LUV- (linia czarna) ani podczas badania samych pustych LUV- (linia niebieska). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
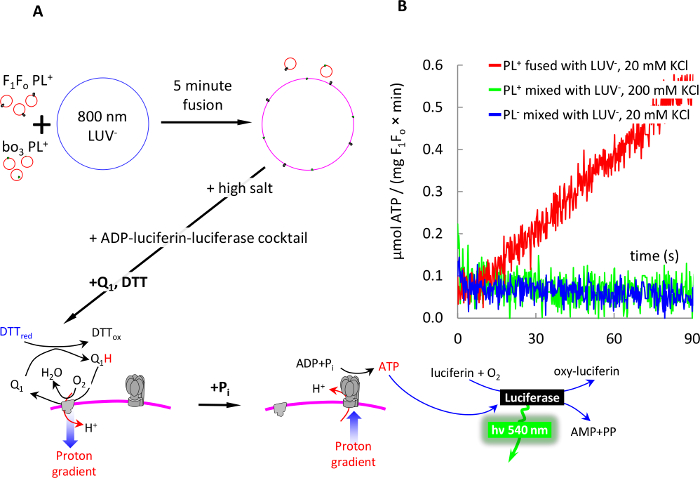
Rysunek 7: 5-minutowy montaż łańcucha transportu elektronów w błonach LUV- 800 nm bez użycia detergentu poprzez fuzję z PL+. (A) schemat eksperymentu: PL+ F1Fo 100 nm oraz PL+ oksydazy bo3- 100 nm poddano fuzji z LUV-, zgodnie z opisem na Rysunku 6. Fuzję przerwano poprzez dodanie KCl i MOPS do stężeń odpowiednio 100 i 50 mM. Błony zmieszano z koktajlem ADP-lucyferyna-lucyferaza i aktywowano poprzez dodanie DTT i Q1, jak opisano w tekście. Produkcję ATP zainicjowano poprzez dodanie 1 mM fosforanu (Pi) i monitorowano w czasie rzeczywistym za pomocą systemu lucyferaza-lucyferyna, zgodnie z opisem w tekście. (B) Synteza ATP przez pęcherzyki po fuzji (linia czerwona). Eksperymenty kontrolne nie wykazały produkcji ATP, gdy PL+ zmieszano z LUV- w wysokim stężeniu soli (linia szara), lub gdy PL0 zmieszano z LUV- (linia czarna). Szybkość syntezy ATP obliczono zgodnie z wyjaśnieniami w tekście (kroki 8.8 - 8.9). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Dyskusja
Aby to eksperymentalne podejście zakończyło się sukcesem, należy wziąć pod uwagę kilka następujących kwestii:
Wybór ładunku lipidowego dla proteoliposomów i docelowych dwuwarstw: Lipidy kationowe nie występują w przyrodzie, natomiast lipidy anionowe występują obficie w błonach biologicznych sięgających np. ~25, 35 i 20% w błonie wewnętrznej E. coli, błonie plazmatycznej drożdży S. cerevisiae i wewnętrznych błonach mitochondrialnych wielu gatunków, odpowiednio 27,28,29. Rozsądne byłoby oczekiwanie, że na funkcjonalność białek błonowych w PL+ może mieć wpływ siła dodatniego ładunku dwuwarstwy, która z kolei zależałaby od względnej zawartości lipidów kationowych w dwuwarstwie i zewnętrznej siły jonowej. Dlatego ważne jest, aby eksperymentalnie ocenić, w jakim stopniu funkcjonalność baczących białek błonowych zależałaby od ładunku środowiska lipidów kationowych. Tutaj pokazujemy, że zarówno syntaza F1F o ATP, jak i oksydaza bo3 są wrażliwe na kationowe środowisko lipidowe, ale udało nam się modulować i odwrócić ten efekt, najpierw umieszczając białka w PL+ i dostarczając je do anionowych dwuwarstw akceptujących, a następnie zwiększając siłę jonową pożywki reakcyjnej po zakończeniu fuzji.
Wybór konkretnego lipidu kationowego: Większość dostępnych na rynku lipidów kationowych ma charakter nietriacyloglicerydowy; W związku z tym potencjalny kandydat na lipid musi zostać przetestowany pod kątem kompatybilności z białkami błonowymi będącymi przedmiotem zainteresowania. Stwierdziliśmywcześniej15 , że syntaza ATP zastosowana w tym badaniu wykazała najlepszą wydajność w PL+ utworzonej z etylo-PC, który ma największe podobieństwo strukturalne do naturalnych lipidów triacyloglicerydowych, podczas gdy w DOTAP (lipid nietriacyloglicerydowy) PL+ białko to było mniej aktywne.
Testy fuzji pęcherzyków: Prawdziwe zespolenie pęcherzyków (gdy miesza się płynna zawartość dopęcherzykowa) należy odróżnić od pośrednich stanów fuzji półkrwi, gdy pęcherzyki przylegają do siebie bez mieszania swojej zawartości wodnej, ale łatwo mieszają zawartość ich zewnętrznych lub obu płatków lipidowych30. W przypadku nieoptymalnych mieszanin lipidowych lub w pewnych warunkach, pęcherzyki wykazują również wyraźny wyciek płynnej zawartości podczas fuzji31. Minimalne stężenia naładowanych lipidów w mieszaninach fuzogennych umożliwiających prawdziwą fuzję muszą być znalezione eksperymentalnie dla każdego gatunku lipidów, ale ogólnie stwierdza się, że błony z mniej niż 10% naładowanymi lipidami są niefuzogenne 32.
Podczas tworzenia fuzogennego SUV w obecności jonów wielowartościowych ważne jest, aby nie mieszać przeciwnie naładowanych składników, ponieważ może to spowodować natychmiastowe zlepianie się i agregację lipidów przez te jony. Na przykład, przygotowując SUV do metody kobalt-kalceina-EDTA, ważne jest, aby unikać mieszania kationowej mieszaniny lipidów z EDTA, aby zapobiec zatkaniu filtra poliwęglanowego przez zlepione składniki.
Należy również wspomnieć, że metoda kobaltowo-kalceinowo-EDTA, choć jest bardzo czuła i wygodna do monitorowania fuzji w czasie rzeczywistym, może nadal zaniżać zakres fuzji ze względu na 1) samowygaszanie fluorescencji wolnej kalceiny wewnątrz pęcherzyków pofuzyjnych, które ma osiągnąć 1 mM, podczas gdy próg samowygaszania wynosi około 20 μM33, oraz 2) związana powierzchniowo kobaltowo-kalceina, która pozostaje związana z SUV+ nawet po przejściu przez żelową żywicę filtracyjną i barwi pęcherzyki do jasnopomarańczowego koloru, podczas gdy SUV0 ma bladopomarańczowy kolor. Należy również zauważyć, że uwalnianie związanego kobaltu-kalceiny po dodaniu detergentu Triton X-100 w obecności EDTA generuje znacznie silniejsze sygnały dla SUV+ (rysunek 3C, czerwony ślad) niż SUV0 (szary ślad).
Perspektywy: Spodziewamy się, że opisane tutaj szybkie podejścia mogą znacznie ułatwić i przyspieszyć montaż złożonych membran na potrzeby pojawiających się zastosowań biologii syntetycznej. Nasz protokół rekonstytucji białek błonowych zajmuje tylko pół godziny na odtworzenie delikatnych dużych białek błonowych, o których wiadomo, że są wrażliwe na długotrwałe techniki rekonstytucji oparte na dializie, podczas gdy to fuzogeniczne podejście zajmuje tylko 5 - 10 minut, aby dostarczyć takie białka do dużych dwuwarstw lipidowych. Tutaj pokazujemy zalety tych podejść, manipulując syntazą E. coli F1F o ATP, która jest przykładem kruchego białka. Składa się z 23 podjednostek i wiadomo, że łatwo traci swoją integralność, jeśli zostanie wystawione na działanie nieoptymalnych warunków (na przykład ciepła) podczas/po rozpuszczaniu, ale będąc stosowanym w tych procedurach, białko wykazuje powtarzalnie wysoką aktywność w pompowaniu protonów.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy są wdzięczni Robertowi Gennisowi z University of Illinois i Christophowi von Ballmoosowi z University of Bern za dostarczenie plazmidu i szczepu do ekspresjibo 3-oksydazy. Projekt został wsparty grantem BBSRC BB/L01985X/1 dla R.I. i R.B.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| DOPC neutralny lipid | Avanti Lipids | 850375 | |
| POPA anionowy lipid | Avanti Lipids | 840857 | |
| E-PC Lipidy kationowe | Avanti Lipids | 890704 | |
| Cholesteryl-Bodipy-FL12 | Thermofisher | C3927MP | |
| Sephadex G-50, Super Fine | Sigma | G5050 | |
| Ficoll 400, Typ 400-DL | Sigma | F8016 | |
| ACMA | Sigma | A5806 | |
| Nigericin | Sigma | N7143 | |
| ATP | Sigma | A26209 | |
| Q1 | Sigma | C7956 | |
| DTT | Sigma | D0632 | |
| PEP | Sigma | 860077 | |
| NADH | Sigma | N8129 | |
| PK | Sigma | P9136-1KU | |
| LDH | Sigma | L1254-1KU | |
| Lucyferyna | Sigma | L6882 | |
| Lucyferazy | Sigma/Roche | 10411523001 | |
| Calcein | Insight Biotechnology | sc-202090 | |
| CoCl2 | Sigma | C8661 | |
| EDTA | Sigma | E6758 | |
| Sulforodamina 101 | Sigma | S7635 | |
| System wytłaczania | Wytłaczarka | ||
| Luminometr jednorurowy, model Sirius L | Titertek Berthold | ||
| Filtr poliwęglanowy, D19 mm | Sigma, membrany trawione Whatman NucleporeTrack, | WHA800309, WHA800284 | 100 lub 200 nm, aby utworzyć SUV i 400 lub 800 nm dla LUV |
| Nazwa | Firma | Numer katalogowy | Uwagi |
| Buffers stosowane w papierze | |||
| Buffer A | 100 mM KCl, 50 mM MOPS pH 7,4, 1 mM MgCl2 | ||
| Bufor B | 20 mM KCl, 10 mM MOPS pH 7,4, 0,1 mM MgCl2 | ||
| Buffer C | 100 mM KCl, 10 mM MOPS pH 7,4 | ||
| Bufor D | 1 mM MOPS pH 7,4 Różne stężenia KCl |
Bibliografia
- Rigaud, J. L., Levy, D. Reconstitution of membrane proteins into liposomes. Liposomes, Pt B. 372, 65-86 (2003).
- Johnson, M., et al. Two-dimensional crystallization of membrane proteins by reconstitution through dialysis. Methods Mol Biol. 955 (31-58), 31(2013).
- Dezi, M., et al. Detergent-mediated incorporation of transmembrane proteins in giant unilamellar vesicles with controlled physiological contents. Proc Nat Acad Sci U S A. 110 (18), 7276-7281 (2013).
- Girard, P., et al. A new method for the reconstitution of membrane proteins into giant unilamellar vesicles. Biophys J. 87 (1), 419-429 (2004).
- Angelova, M., et al. Preparation of Giant Vesicles by External Ac Electric-Fields - Kinetics and Applications. Trends in Colloid and Interface Science Vi. 89, 127-131 (1992).
- Leptihn, S., et al. Constructing droplet interface bilayers from the contact of aqueous droplets in oil. Nature Protocols. 8 (6), 1048-1057 (2013).
- Villar, G., Graham, A. D., Bayley, H. A Tissue-Like Printed Material. Science. 340 (6128), 48-52 (2013).
- Khalil, A. S., Collins, J. J. Synthetic biology: applications come of age. Nat Rev Genet. 11 (5), 367-379 (2010).
- Smith, M. T., Wilding, K. M., Hunt, J. M., Bennett, A. M., Bundy, B. C. The emerging age of cell-free synthetic biology. FEBS Lett. 588 (17), 2755-2761 (2014).
- Church, G., et al. Realizing the potential of synthetic biology. Nat Rev Mol Cell Biol. 15 (4), 289-294 (2014).
- Gao, Y., et al. Single reconstituted neuronal SNARE complexes zipper in three distinct stages. Science. 337 (6100), 1340-1343 (2012).
- Nordlund, G., Brzezinski, P., von Ballmoos, C. SNARE-fusion mediated insertion of membrane proteins into native and artificial membranes. Nat Commun. 5, 4303(2014).
- Decout, A., et al. Enhanced efficiency of a targeted fusogenic peptide. Biochimica Et Biophysica Acta-Biomembranes. 1372 (1), 102-116 (1998).
- Chan, Y. H., van Lengerich, B., Boxer, S. G. Effects of linker sequences on vesicle fusion mediated by lipid-anchored DNA oligonucleotides. Proc Natl Acad Sci U S A. 106 (4), 979-984 (2009).
- Ishmukhametov, R. R., Russell, A. N., Berry, R. M. A modular platform for one-step assembly of multi-component membrane systems by fusion of charged proteoliposomes. Nat Commun. 7, 13025(2016).
- Biner, O., et al. Delivery of membrane proteins into small and giant unilamellar vesicles by charge-mediated fusion. FEBS Lett. 590 (14), 2051-2062 (2016).
- Bian, T., et al. Direct detection of SERCA calcium transport and small-molecule inhibition in giant unilamellar vesicles. Biochem Biophys Res Commun. 481 (3-4), 206-211 (2016).
- Schuette, C. G., et al. Determinants of liposome fusion mediated by synaptic SNARE proteins. Proc Natl Acad Sci U S A. 101 (9), 2858-2863 (2004).
- Spencer, A. C., Torre, P., Mansy, S. S. The encapsulation of cell-free transcription and translation machinery in vesicles for the construction of cellular mimics. J Vis Exp. (80), e51304(2013).
- Verchere, A., et al. In vitro investigation of the MexAB efflux pump from Pseudomonas aeruginosa. J Vis Exp. (84), e50894(2014).
- Kaplan, R. S., Pedersen, P. L. Determination of Microgram Quantities of Protein in the Presence of Milligram Levels of Lipid with Amido Black B-10. Analytical Biochemistry. 150 (1), 97-104 (1985).
- Rumbley, J., et al. One-step purification of histidine-tagged cytochrome bo3 from Escherichia coli and demonstration that associated quinone is not required for the structural integrity of the oxidase. Biochim Biophys Acta. 1340 (1), 131-142 (1997).
- Taussky, H. H., Shorr, E. A Microcolorimetric Method for the Determination of Inorganic Phosphorus. Journal of Biological Chemistry. 202 (2), 675-685 (1953).
- Galkin, M. A., Ishmukhametov, R. R., Vik, S. B. A functionally inactive, cold-stabilized form of the Escherichia coli F1Fo ATP synthase. Biochimica Et Biophysica Acta-Bioenergetics. 1757 (3), 206-214 (2006).
- Ishmukhametov, R. R., Galkin, M. A., Vik, S. B. Ultrafast purification and reconstitution of His-tagged cysteine-less Escherichia coli F1Fo ATP synthase. Biochim Biophys Acta. 1706 (1-2), 110-116 (2005).
- Wiedenmann, A., Dimroth, P., von Ballmoos, C. Deltapsi and DeltapH are equivalent driving forces for proton transport through isolated F(0) complexes of ATP synthases. Biochim Biophys Acta. 1777 (10), 1301-1310 (2008).
- Morein, S., et al. Wild-type Escherichia coli cells regulate the membrane lipid composition in a "window" between gel and non-lamellar structures. J Biol Chem. 271 (12), 6801-6809 (1996).
- Zinser, E., et al. Phospholipid synthesis and lipid composition of subcellular membranes in the unicellular eukaryote Saccharomyces cerevisiae. J Bacteriol. 173 (6), 2026-2034 (1991).
- Daum, G., Vance, J. E. Import of lipids into mitochondria. Prog Lipid Res. 36 (2-3), 103-130 (1997).
- Pantazatos, D. P., MacDonald, R. C. Directly observed membrane fusion between oppositely charged phospholipid bilayers. J Membr Biol. 170 (1), 27-38 (1999).
- Pantazatos, D. P., Pantazatos, S. P., MacDonald, R. C. Bilayer mixing, fusion, and lysis following the interaction of populations of cationic and anionic phospholipid bilayer vesicles. J Membr Biol. 194 (2), 129-139 (2003).
- Sunami, T., et al. Detection of association and fusion of giant vesicles using a fluorescence-activated cell sorter. Langmuir. 26 (19), 15098-15103 (2010).
- Memoli, A., et al. Effects of surfactants on the spectral behaviour of calcein (II): a method of evaluation. J Pharm Biomed Anal. 19 (3-4), 627-632 (1999).
Przedruki i uprawnienia
