Objętość jest ważnym parametrem dotyczącym fizjologicznych i patologicznych cech komórek. Opisujemy metodę wykluczenia fluorescencyjnego pozwalającą na pomiar objętości neuronów in vitro w pełnym polu z submikrometryczną rozdzielczością osiową wymaganą do analizy neurytów i dynamicznych struktur implikowanych we wzroście neuronów.
Artykuł metodologiczny
Wysokorozdzielcze obrazowanie objętościowe neuronów z wykorzystaniem metody fluorescencji eXclusion oraz dedykowanych urządzeń mikroprzepływowych
W tym artykule
Podsumowanie
Streszczenie
Objętość jest ważnym parametrem dotyczącym fizjologicznych i patologicznych cech neuronów w różnych skalach czasowych. Neurony są dość wyjątkowymi komórkami pod względem ich rozszerzonych, rozgałęzionych morfologii, co w konsekwencji stwarza kilka wyzwań metodologicznych związanych z pomiarem objętości. W szczególnym przypadku wzrostu neuronów in vitro wybrana metodologia powinna obejmować submikrometryczną rozdzielczość osiową połączoną z obserwacją całego pola w skalach czasowych od minut do godzin lub dni. W przeciwieństwie do innych metod, takich jak rekonstrukcja kształtu komórki za pomocą obrazowania konfokalnego, pomiarów elektrycznych lub mikroskopii sił atomowych, niedawno opracowana metoda fluorescencji eXclusion (FXm) ma potencjał, aby sprostać tym wyzwaniom. Jednak, mimo że jest to proste w swojej zasadzie, implementacja FXm o wysokiej rozdzielczości dla neuronów wymaga wielu dostosowań i dedykowanej metodologii. Przedstawiamy tutaj metodę opartą na połączeniu wykluczenia fluorescencji, wielokompartmentowych urządzeń mikroprzepływowych o niskiej chropowatości i wreszcie mikrowzorcowania w celu uzyskania pomiarów in vitro lokalnej objętości neuronalnej. Wysoka rozdzielczość, jaką zapewnia urządzenie, pozwoliła nam zmierzyć lokalną objętość procesów neuronalnych (neurytów) oraz objętość niektórych specyficznych struktur biorących udział we wzroście neuronów, takich jak stożki wzrostu (GC).
Wprowadzenie
Dokładna wiedza na temat objętości komórkowej przyciągnęła w ostatnich latach coraz większą uwagę, napędzaną przez kwestię homeostazy wielkości komórek w mikroorganizmach jednokomórkowych 1 i bardziej ogólnie w komórkach mitotycznych 2. Jednak kwestia objętości komórki jest istotna również w przypadku komórek postmitotycznych, dla których neurony stanowią paradygmatyczny przykład.
Objętość jest rzeczywiście ważną sygnaturą fizjologicznych i patologicznych zdarzeń w różnych skalach i punktach czasowych życia neuronów, od przejściowej deformacji aksonalnej związanej z aktywnością elektryczną (skala milisekundowa) 3 do nieodwracalnego obrzęku neuronów występującego podczas bezobjawowej fazy chorób neurodegeneracyjnych (przez lata u ludzi) 4. Jednak największa zmiana objętości zachodzi w pośredniej skali czasowej dni lub tygodni (w zależności od rozpatrywanego organizmu) podczas wzrostu neuronów. Rozszerzona i złożona morfologia neuronów rodzi wiele problemów, wśród których znajduje się regulacja wielkości komórek. Długość i średnica aksonów są rzeczywiście ściśle regulowane in vivo, z wartościami specyficznymi dla każdego typu neuronu 5,6.
Te problemy, skomplikowane do rozwiązania in vivo, mogą być również rozwiązane w uproszczony sposób in vitro. W tym celu potrzebna jest metoda dedykowana do pomiaru objętości wystarczająco szybka, aby śledzić dynamikę wzrostu (tj. w skali minut) i kompatybilna z obserwacją przez godziny lub dni. Na przestrzeni lat opracowano kilka metod zapewniających bezpośredni lub pośredni dostęp do objętości komórek in vitro. Rekonstrukcja komórek na podstawie obrazowania konfokalnego jest jedną z nich, ale ta metoda zakłada znakowanie i wielokrotne eksponowanie światła, wykazując ograniczoną rozdzielczość osiową około 500 nm 7. Zauważ, że te dwie ostatnie wady zostały częściowo przezwyciężone przez bardziej wyrafinowaną i niedawną metodę zwaną mikroskopią świetlną w kratach 8. Mikroskopia sił atomowych była używana 9, ale ta metoda skanowania jest z zasady powolna i żmudna. Co więcej, fizyczny kontakt, którego wymaga z komórką, może zakłócać pomiar, biorąc pod uwagę ekstremalną miękkość neuronów 10. Metoda pośrednia wykorzystująca impedancję lub rezonans została zastosowana dla różnych typów komórek 11, ale jest niewystarczająca dla rozszerzonych komórek adhezyjnych, takich jak neurony.
Jedna z najbardziej obiecujących metod opiera się na pomiarze wykluczonej objętości komórek w zamkniętej komorze wypełnionej barwnikiem fluorescencyjnym. Metoda eXclusion fluorescencji (FXm) jest prosta w swojej zasadzie, ponieważ nie wymaga znakowania i nadaje się do szybkiego, długoterminowego obrazowania optycznego populacji komórek z potencjalnie suboptyczną rozdzielczością osiową. Dokładniej rzecz ujmując, rozdzielczość w z zależy od maksymalnego natężenia fluorescencji w komorze hodowlanej (tj. w obszarze pozbawionym komórek) podzielonego przez zakres dynamiczny kamery, chociaż kilka źródeł szumów ogranicza tę ostateczną rozdzielczość. Ta metoda okazała się bardzo skuteczna w śledzeniu objętości migrujących komórek przylegających 12 lub w badaniu zmiany objętości podczas mitozy komórek ssaków, jak dokładnie opisano w 13. Jednak neurony stanowią wyzwanie metodologiczne dla FXm, biorąc pod uwagę ich rozległe rozgałęzienia na procesy submikrometryczne.
Prezentujemy tutaj metodę prowadzącą do produkcji gładkich komór FXm, aby z dużą precyzją uzyskać dostęp do objętości i wysokości gałęzi neuronalnych oraz dynamicznych struktur zaangażowanych we wzrost neuronów, takich jak stożki wzrostu.
Komory powinny mieć podobne wysokości niż mierzony obiekt, aby zoptymalizować rozdzielczość osiową. W związku z tym zaprojektowaliśmy różne urządzenia FXm charakteryzujące się centralnymi komorami pomiarowymi o trzech różnych wysokościach. Najcieńsza z nich (3 μm wysokości) jest przeznaczona do pomiaru neurytów: ta niewielka wysokość nie obejmuje somy, która pozostaje w komorze pośredniej o wysokości blisko 15 μm. Grubsze komory centralne (10 i 12 μm) są wystarczająco wysokie, aby śledzić wzrost całej komórki. Urządzenie zawiera również dwa zbiorniki umieszczone po obu stronach centralnej komory. W ten sposób realizowane są cztery otwory iniekcyjne (IH), które są oznaczone w następujący sposób: wlot i wylot służą do wprowadzania zawiesin komórkowych do chipa, podczas gdy dwa pozostałe zasilają zbiorniki.
Najpierw wyprodukowaliśmy szkiełka nakrywkowe do kalibracji do pomiarów wysokości przy użyciu struktur fotorezystu o znanej geometrii. Następnie zobrazowaliśmy swobodnie rosnące neurony, ale także morfologicznie ograniczone neurony do mikrowzorców adhezji.
Protokół
Badanie zostało przeprowadzone zgodnie z wytycznymi Wspólnoty Europejskiej dotyczącymi opieki i wykorzystania zwierząt laboratoryjnych: 86/609/EEC. Cel badań oraz protokół opisano w Aneksie Etycznym projektu ERCadg CellO, który został zatwierdzony i jest regularnie przeglądany przez ERCEA. Pracownia dla zwierząt Institut Curie otrzymała licencję nr #C75-05-18 z dnia 24/04/2012 r., raportując do Comité d'Ethique en matière d'expérimentation animale Paris Centre et Sud (Krajowy numer rejestracyjny: #59).
1. Wykonanie formy
UWAGA: Forma zawiera komory centralną i pośrednią połączone z wlotem i wylotem, a także dwa zbiorniki (i wloty) znajdujące się po obu stronach komory centralnej.
- Użyj płaskiej pęsety do manipulowania płytkami krzemowymi o średnicy 51 mm i przenoszenia ich z jednego miejsca w drugie.
- Silikonowa forma komory centralnej
- Napełnić plastikową pipetę o pojemności 2 ml pozytywnym fotorezystem. Umieścić pipetę w centrum wafla krzemowego o średnicy 51 mm i nacisnąć zbiornik, aż fotorezyst pokryje około 75% powierzchni wafla. Wykonać powlekanie wirowe z prędkością 300 obr./min przez 30 s.
- Przenieś wafelek z urządzenia do nanoszenia warstw (spin-coatera) na płytkę grzejną o temperaturze powierzchni wynoszącej 100 °Cprzez 50 s.
- Przenieś wafelek z płyty grzewczej do uchwytu podłoża (chucka) w urządzeniu do wyrównywania masek. Wykonaj naświetlanie przez „maskę DRIE” (patrz pliki uzupełniające „masks_neuron_volume_chips.tiff” oraz „masks_neuron_volume_chips.dxf”).
- Zdejmij wafelek z uchwytu, a następnie zanurz go w szklanym naczyniu do krystalizacji o pojemności 10 ml zawierającym wywoływacz (rozcieńczenie 1:4 w wodzie dejonizowanej). Zwolnij wafelek i pozostaw go w naczyniu przez 1 min, cały czas delikatnie mieszając zawartość naczynia do krystalizacji.
UWAGA: Aby oszczędzać odczynniki, należy napełnić naczynie do krystalizacji do wysokości maksymalnie 1 cm. - Wyjmij wafelek z kąpieli w wywoływaczu i zanurz go na około 10 s w naczyniu krystalizacyjnym o pojemności 10 ml wypełnionym wodą dejonizowaną. Następnie umieść wafelek na papierze chłonnym i osusz go sprężonym azotem za pomocą pistoletu powietrznego.
- Umieść wafelek na 50 s na płycie grzejnej o temperaturze powierzchni wynoszącej 115 °C.
- Przeprowadź głębokie trawienie jonowe (DRIE) z następującymi parametrami (więcej informacji na temat techniki DRIE znajduje się w literaturze) 14 i 15); Etap pasywacji: 50 sccm C4F8, przepływ pomocniczy He 10 sccm, CP 10 W, plazma sprzężona indukcyjnie (ICP) 150 W, ciśnienie całkowite 24 mbar, temperatura 18 °CEtap trawienia: 10 sccm SF6, przepływ podtrzymujący He 10 sccm, CP 1 W, ICP 150 W, ciśnienie całkowite 24 mbar, temperatura 18 °C; Czas pasywacji: 4 s; Czas trawienia: 7 s; Całkowity czas trwania procesu: zazwyczaj 5 min dla około 10 µm głębokość trawienia.
- Rozpuścić fotorezyst, zanurzając podłoże w naczyniu krystalizacyjnym wypełnionym acetonem.
- Zanurz wafelek w roztworze piranha (2/3 H2O2 (30%) i 1/3 H2SO4 (95%) przez 5 min.
Uwaga: Zawsze dodawać H2O2 najpierw, a następnie H2SO4 i przepłukać co najmniej 3 razy w wodzie dejonizowanej po czyszczeniu.
- Wykonać formy odpowiadające komorom pośrednim, przeprowadzając kroki od 1.2.1 do 1.2.1 zgodnie z parametrami wymienionymi w Tabele 1-3.
UWAGA: Każda tabela odpowiada urządzeniu o określonej wysokości centralnej komory obserwacyjnej.
UWAGA: Cały proces należy przeprowadzić z wykorzystaniem zwiększającej się wysokości fotorezystu (maski od 1 do 3 dla każdego urządzenia, patrz pliki uzupełniające „masks_neuron_volume_chips.tiff” i „masks_neuron_volume_chips.dxf”).- Umieść trawiony podłoże krzemowe na uchwycie do podłoży w urządzeniu do nanoszenia warstw w wirowaniu.
- Sprawdzić, czy urządzenie do nanoszenia warstw metodą wirowania działa prawidłowo, weryfikując skuteczność aspiracji podłoża (podłoże powinno wirować i pozostawać na swoim miejscu podczas nominalnej prędkości obrotowej).
- Lepkość SU-8 wzrasta wraz z docelowym zakresem grubości warstwy. Do przechowywania fotorezystów SU-8 należy zawsze używać butelek o pojemności 20-30 ml i wlewać go na podłoże krzemowe przed nanoszeniem metodą spin-coatingu (SU-8 może być zbyt lepki, aby można go było dozować za pomocą plastikowej pipety).
- Nanieś ujemny fotorezyst epoksydowy SU-8 na środek podłoża, aż pokryje około 75% powierzchni płytki krzemowej, a następnie wykonaj powlekanie wirowaniem, stosując parametry wskazane wierszu „Spincoating” w tabelach.
- Umieść powleczoną płytkę na płycie grzewczej przez czas i w temperaturze określone w wierszu „Soft bake” (Wstępne wygrzewanie).
- Zamocuj trawiony wafelek oraz odpowiednią „maskę SU-8” w urządzeniu do wyrównywania masek.
- Wyrównaj wytrawiony wafelek z maską, korzystając z dedykowanych krzyżyków wyrównawczych (typowy rozmiar tych krzyżyków: 50 µm × 150 µmzaprojektowany na każdej masce.
UWAGA: Wystarczające są dwa krzyżyki po każdej stronie urządzenia (jeden w lewym dolnym rogu i jeden w prawym górnym rogu). - Naświetlaj przy użyciu linii I ekspozytora (długość fali 365 nm) z odpowiednią dawką UV, zgodnie z wartością wskazaną w wierszu „Energia naświetlania”.
UWAGA: Czas ekspozycji oblicza się dzieląc energię ekspozycji E charakterystyczną dla każdego fotorezystu przez moc efektywną lampy UV, skorygowaną o absorpcję maski: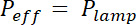 x (1- Absorpcjamaska). Absorpcja wynosi około 20% dla masek elastycznych i jest pomijalna dla chromowej maski twardej.
- Umieść powleczony wafle na płycie grzejnej przez czas i w temperaturze wskazanych w wierszu „Post bake”.
- Przygotować dwie szklane naczynia do krystalizacji o pojemności 10 ml, z czego jedno powinno zawierać wywoływacz, a drugie pozostać puste. Zanurzyć wafer w wywoływaczu na czas wskazany wierszu „Wywoływanie”. Przez cały czas trwania procesu wywoływania delikatnie wstrząsać naczyniem do krystalizacji.
- Spryskać wafelek izopropanolem nad pustą szalką krystalizacyjną przez około 5 s. Na koniec położyć wafelek na papierze chłonnym i osuszyć go sprężonym azotem za pomocą pistoletu nadmuchowego.
- Umieść pokryty wafelek na płycie grzewczej przez czas i w temperaturze wskazane w wierszu „Hard bake” (opcjonalnie).
UWAGA: Ten krok jest przydatny, aby zapobiec pękaniu fotorezystu i zapewnić jednorodną, płaską powierzchnię dla kolejnych etapów. - Powtórz kroki 1.3.1 – 1.3.10, aby zakończyć procesy wymienione w Tabela 1-3.
- Po ostatnim etapie fotolitografii przeprowadź silanizację końcowej formy matki, składającej się z trzech warstw negatywowego fotorezystu, poprzez naniesienie dwóch 100 µL krople trichloro(1H,1H,2H,2H-perfluorooktylo)silanu po każdej stronie matrycy w 10-milimetrowej płytce Petriego. Uszczelnić płytkę Petriego plastikową folią parafinową i inkubować przez 20 min w temperaturze pokojowej (RT).
UWAGA: Forma główna jest gotowa i może być użyta wielokrotnie.
- Umieść trawiony podłoże krzemowe na uchwycie do podłoży w urządzeniu do nanoszenia warstw w wirowaniu.
2. Wykonanie chipa PDMS
- Wlej 90 g organicznego polimeru na bazie krzemu (polidimetylosiloksanu: PDMS) do plastikowego kubka o pojemności 10 mL. Dodaj 10 g utwardzacza (stosunek wagowy 1:10). Mieszaj miksturę za pomocą plastikowej pipety przez 2-3 min.
UWAGA: Wymieszaj 90 g PDMS z 10 g utwardzacza w celu przygotowania 6 chipów. - Umieść mieszaninę w desykatorze próżniowym i pompuj przez około 30 min, aby usunąć pęcherzyki powietrza uwięzione w PDMS.
- Umieść formę matrycową w szalce Petriego P100 i wlej na nią 15 mL mieszaniny za pomocą strzykawki.
UWAGA: Objętość 15 mL pozwala uzyskać całkowitą wysokość chipa wynoszącą 1,5 mm. - Umieść strukturę PDMS-forma w desykatorze próżniowym i pompuj do momentu, aż na powierzchni PDMS przestaną pojawiać się pęcherzyki powietrza.
UWAGA: Ten krok trwa około 30 min. - Przyciśnij wafer na dnie szalki Petriego za pomocą końcówki stożkowej, aby uniknąć martwej objętości PDMS pod waferem. Umieść urządzenie PDMS-forma w piekarniku ustawionym na 70 °C na co najmniej 2 h.
- Wyjmij blok PDMS z formy pod wyciągiem chemicznym, używając stalowej płaskiej szpatułki oraz polewając chip izopropanolem. Połóż go na stalowej powierzchni wyciągu.
- Wytnij obszar wokół wafera krzemowego i oddziel replikę PDMS za pomocą skalpela.
- Wytnij obrys chipa (pozostawiając margines 2 mm) za pomocą skalpela lub żyletek.
- Wykonaj otwory wlotowe, mocno dociskając dziurkacz o średnicy 1,5 mm i uruchamiając go, aby wyciąć otwór wlotowy. Powtórz tę czynność w czterech wyznaczonych strefach chipa, w których wstrzykiwany będzie płyn.
- Oczyść chip, przyklejając i odklejając taśmę klejącą od strony mikrostruktury. Spryskaj obie strony izopropanolem. Następnie wysusz chip sprężonym azotem za pomocą pistoletu powietrznego.
3. Wytwarzanie wzorcowanych szkiełek nakrywkowych (24 × 24 mm2)
UWAGA: Do manipulacji szkiełkami nakrywkowymi należy używać pęsety zakrzywionej.
- Wzory z poli-ornityny (PLO)
- Przeprowadź czyszczenie plazmą O2 szkiełek podstawkowych. Parametry plazmy: ciśnienie pompowania: 0,25 mbar; czas podawania O2 : 3 min; przepływ gazu: 10 sccm; maksymalne odchylenie: ±5 sccm; czas trwania plazmy: 3 min; ciśnienie nastawione: 0,36 mbar; maksymalne odchylenie: ±0,10 mbar; moc nastawiona: 50 W; maksymalne odchylenie: 5%; czas odpowietrzania: 45 s.
- Wymieszaj 484 µL kwasu octowego i 56 µL 3-metakryloksypropylo-trimetoksysilanu, dopełniając absolutnym etanolem do uzyskania całkowitej objętości 15 mL.
- Używając końcówki o pojemności 1 mL, nanieś kroplę 500 µL tego roztworu na każde szkiełko, odczekaj 2-3 min. Osusz, używając bezpyłowej ściereczki z mikrofibry.
UWAGA: Silanizowane szkiełka mogą być przechowywane do 1 miesiąca w temperaturze pokojowej w plastikowych pudełkach zamkniętych plastikową folią parafinową. - Umieść każde szkiełko na urządzeniu do nanoszenia warstw (spin coater) w środowisku czystym. Nanieś kroplę pozytywnego fotorezystu pokrywającą około 75% szkiełka (około 50 µL) i wykonaj wirowanie z prędkością 40 rpm przez 30 s, aby uzyskać końcową grubość 0,45 µm.
- Umieść szkiełka na 1 min na płycie grzejnej o temperaturze powierzchni 15 °C.
- Używając maskownika, naświetl każde szkiełko przy długości fali 435 nm (linia G) przez dedykowaną maskę zgodnie z parametrami producenta (dawka UV około 50-60 mJ.cm-1)
- Przygotuj 2 szklane naczynia krystalizacyjne, jedno zawierające wywoływacz (bez rozcieńczenia), a drugie wodę dejonizowaną.
- Zanurzaj po kolei każde szkiełko w wywoływaczu przez 1 min, stale i delikatnie mieszając zawartość naczynia krystalizacyjnego. Następnie zanurz szkiełko w wodzie dejonizowanej przez około 5 s. Połóż szkiełko na papierze chłonnym i osusz sprężonym azotem za pomocą pistoletu powietrznego.
- Zastosuj aktywującą plazmę O2 z tymi samymi parametrami, co w punkcie 3.1.1.
- Pod wyciągiem nanieś cztery krople roztworu PLO o stężeniu 10 µg/mL i objętości 170 µL na każdą płytkę Petriego P100. Połóż wzorowaną stronę szkiełek na każdej z tych kropli. Zamknij płytkę Petriego plastikową folią parafinową, aby zapobiec wysychaniu. Inkubuj przez noc w temperaturze pokojowej (RT).
UWAGA: Roztwór PLO powinien przylegać do szkiełek dzięki siłom kapilarnym. - Przygotuj cztery naczynia (zazwyczaj płytki Petriego P60), trzy z nich wypełnij PBS, a czwarte wodą dejonizowaną. Przygotuj dwa szklane naczynia krystalizacyjne z czystym etanolem.
- Wyjmij każde szkiełko z płytek Petriego, zanurz je w pierwszej kąpieli z PBS na 10-15 s, odprowadź ciecz na chłonną chusteczkę, ustawiając szkiełko pionowo bokiem, a następnie włóż je np. wzorowaną stroną do góry do kąpieli etanolowej.
UWAGA: Po całkowitym rozpuszczeniu fotorezystu trudno jest zlokalizować wzorowaną stronę szkiełka. Dlatego na tym etapie ważne jest oznaczenie jej położenia. - Umieść naczynie krystalizacyjne z etanolem w kąpieli ultradźwiękowej (120 W / 35 kHz) i pozwól fotorezystowi rozpuścić się przez 3 min.
UWAGA: Wymieniaj kąpiel etanolową co 4 szkiełka, aby ograniczyć rozcieńczenie przez PBS, co mogłoby utrudnić rozpuszczanie fotorezystu. - Wyjmij szkiełko z kąpieli etanolowej, a następnie zanurz je kilkukrotnie w drugiej kąpieli z PBS. Wielokrotnie sprawdzaj wygląd powierzchni, aż zniknie tłusta warstwa powstała z pozostałego filmu etanolu.
- Zanurz szkiełko w trzeciej kąpieli z PBS na 5-10 s. Następnie niezwłocznie przenieś je do kąpieli z wodą dejonizowaną. Połóż szkiełko na papierze chłonnym i osusz sprężonym azotem za pomocą pistoletu powietrznego.
UWAGA: Ostatnie płukanie w wodzie dejonizowanej służy zapobieganiu tworzeniu się kryształów PBS podczas etapu suszenia.
- Struktury z fotorezystu do kalibracji wysokości
- Wykonaj tylko kroki od 3.1.4. do 3.1.8., używając dedykowanej maski (maska „Photoresist stripes”, patrz plik uzupełniający „Mask_Photoresist-stripes.dxf”).
4. Montaż chipa i końcowa implementacja
- Montaż chipa na szalkach z przeszklonym dnem
- Umieścić zarówno chip z PDMS, jak i szalkę szklaną, do której zostanie on przyklejony, w komorze plazmowej w celu aktywacji powierzchni. Parametry: ciśnienie próżni: 0,25 mbar; O2 czas doprowadzania: 3 min; przepływ gazu: 10 sccm; maksymalne odchylenie: ±5 sccm; czas trwania plazmy: 30 s; ustawione ciśnienie: 0,40 mbar; maksymalne odchylenie: ±0,10 mbar; ustawiona moc: 50 W; maksymalne odchylenie: 5%; czas odpowietrzania: 45 s.
- Delikatnie dociśnij aktywowany chip PDMS do szkiełka podstawowego, a następnie lekko uciśnij krawędzie chipa, aby połączyć go ze szkiełkiem. W celu zwiększenia wytrzymałości wiązania umieść urządzenie w piekarniku w temperaturze 70 °C przez 5 do 10 min.
UWAGA: Nie należy naciskać elementów zawierających filary, ponieważ mogą one ulec zapadnięciu pod zbyt dużym naciskiem. - Pod maską (t.j. w temperaturze pokojowej (RT) i w ciągu 30 min po połączeniu, umieść 10-µL stożek końcówki wypełniony 100 µg/mL roztwór PLO do otworów wlotowych (IHs), a następnie wstrzyknąć ciecz. Dostosować objętość tak, aby na szczycie każdego otworu wlotowego utworzyła się kropla. Następnie, używając końcówki do pipety o pojemności 1 ml, dodać PBS do każdej strony czipa w czarce Petriego.
- Pozostawić chip w temperaturze pokojowej na minimum 2 h. W przypadku inkubacji przez noc, szczelnie zamknąć szalkę Petriego za pomocą plastikowej folii parafinowej, aby zapobiec wysychaniu.
UWAGA: Ciecz nie może wyciekać poza chip; w przeciwnym razie należy go zutylizować. - Naciśnij 10-µL ostrożnie wprowadź końcówkę do każdej dziurki wewnątrzkomorowej (IH) i odessij nadmiar cieczy. Następnie całkowicie wprowadź końcówkę do otworu wylotowego i odessij pozostałą ciecz.
- Zastąp PLO lamininą, postępując zgodnie z instrukcjami podanymi w krokach 4.1.5 (opróżnianie) i 4.1.3 (napełnianie). Inkubuj w temperaturze pokojowej przez 1 h.
- Zastąp lamininę pożywką hodowlaną zgodnie z instrukcjami podanymi w krokach 4.1.5 (opróżnianie) i 4.1.3 (napełnianie). Skład pożywki hodowlanej: MEM 81,8%; pirogronian sodu 10 mM 1%; Glutamax 20 mM 1%; surowica konia 5%; suplement B27 2%, suplement N2 1%, gentamycyna 0,2%; przefiltruj roztwór za pomocą filtra o porach 20 nm. Używając końcówki o pojemności 1 ml, zastąp również PBS otaczający chip tą pożywką.
- Umieścić chip w inkubatorze z regulowaną temperaturą wynoszącą 37 °C i 5% CO22 przez co najmniej 5 h (lub przez noc) przed wysiewaniem neuronów.
- Montaż chipa z wykorzystaniem wzorcowanych szkiełek nakrywkowych
UWAGA: Jeśli wzorowane szkiełka nakrywkowe zawierają referencyjne obiekty z pozytywnego fotorezystu, należy wykonać kroki od 4.2.1 do 4.2.9. W przeciwnym razie należy wykonać tylko krok 4.2.3, przykleić urządzenie PDMS do szkiełka nakrywkowego z wzorem PLO zgodnie z instrukcją w punkcie 4.1.2, wprowadzić medium hodowlane do wnętrza i wokół chipa, a następnie przejść do kroku 4.2.10.- Nanieś kroplę wody na prostokątne, grube szkiełko przedmiotowe i przylej do niego szkiełko nakrywkowe za pomocą sił kapilarnych (stroną niepowierzchniowaną skierowaną w stronę szkiełka przedmiotowego). Pod mikroskopem zaznacz markerem położenie pasków fotorezystu na tylnej stronie szkiełka przedmiotowego.
- Umieść wzorowane szkiełko nakrywki na uchwycie maski w maszynie do wyrównywania masek. Wykorzystaj oznaczenie wykonane pisakiem filcowym, aby wycentrować obiekty referencyjne fotorezystu.
- Wykonaj etap plazmowania na chipie PDMS, zgodnie z opisem w punkcie 4.1.1.
- Umieść chip PDMS na ruchomym uchwycie podłoża (uchwycie centrującym) urządzenia do wyrównywania masek.
UWAGA: Aby zwiększyć kontrast optyczny, należy umieścić pod płytką PDMS wafelek krzemowy. Wafelek krzemowy powinien pozostać mocno przymocowany do uchwytu podczas procesu wyrównywania (do przytwierdzenia go do uchwytu należy użyć przezroczystej taśmy). - Podnieś uchwyt do granicy kontaktu mechanicznego, aby wyrównać chip z układem pasków fotorezystu znajdujących się na szkiełku nakrywkowym.
- Uzyskaj kontakt mechaniczny między chipem a szkiełkiem nakrywką, podnosząc uchwyt do momentu, aż powierzchnia filarów PDMS dotknie szkiełka nakrywki.
- Obniżyć uchwyt. Zdjąć szkiełko nakrywkowe, które jest teraz przytwierdzone do chipa, z uchwytu maski. Następnie umieścić urządzenie w szalce Petriego o średnicy 35 mm i przenieść całość do piekarnika (temperatura: 70 °C) przez 5 do 10 min, aby zwiększyć siłę wiązania.
- Postępuj zgodnie z instrukcjami z kroku 4.1.3.
UWAGA: w przypadku użycia szkiełek nakrywek z wzorem PLO, należy przejść bezpośrednio z kroku 4.2.7 do kroku 4.2.9. - Zastąp PLO podłożem do wysiewu, postępując zgodnie z procedurami opisanymi w krokach 4.1.5 (opróżnianie) i 4.1.3 (napełnianie). Używając końcówki do pipety o pojemności 1 ml, zastąp również PBS otaczający chip tym podłożem.
- Umieść chip w inkubatorze z regulowaną temperaturą wynoszącą 37 °C oraz 5% CO22 do momentu wysiewania neuronów, przy minimalnym czasie inkubacji wynoszącym 5 h.
5. Hodowla neuronów
- Przygotować 10 mL medium do sekcji (medium HH), mieszając 10 mL HBSS 10x, 2 mL Hepes 1 M oraz 8 mL sterylnej wody w plastikowej kolbie o pojemności 20 mL.
UWAGA: Medium HH można przygotować dzień przed hodowlą. - Wypreparować hipokamp z zarodka myszy E18 pobranego od matki uśpionej metodą zwichnięcia kręgów szyjnych (myszy C57BL/6J z Charles Rivers). Etapy sekcji są opisane np. szczegółowo w 16.
- Umieścić hipokamp w plastikowej probówce zawierającej trypsynę (0,3 mL trypsyny 2,5%, bez EDTA w 2,7 mL medium HH) na 10 min w temperaturze 37 °C w celu zainicjowania dysocjacji chemicznej.
- Odlać prawie cały płyn i zastąpić go od 5 do 10 mL medium HH za pomocą jednorazowych pipet plastikowych. Powtórzyć czynność 3 razy. Przy ostatnim napełnianiu zamiast HH użyć 1 mL medium do wysiewania.
- Przeprowadzić mechaniczną dysocjację tkanek za pomocą końcówki o pojemności 1 mL, kilkukrotnie zasysając i wypuszczając pełną objętość, unikając tworzenia pęcherzyków powietrza i nie przekraczając 15-20 przejść.
- W oddzielnym naczyniu o pojemności 50 µL przygotować roztwór, używając 5 µL zawiesiny komórkowej rozcieńczonej w 45 µL PBS. Pobrać 1 µL tego roztworu za pomocą pipety 10 µL i nanieść rozcieńczoną zawiesinę do komory licznikowej Malasseza. W celu oszacowania liczby komórek stosować się do wskazówek podanych w 17.
UWAGA: Pojedynczy hipokamp dostarcza zazwyczaj około 0,5 miliona neuronów. - Wirować przy 10 x g przez 6 min w RT.
- Odlać supernatant i zastąpić go objętością medium do wysiewania niezbędną do uzyskania stężenia 10 milionów komórek/mL. Resuspendować komórki, sukcesywnie zasysając i wypuszczając zawiesinę komórkową końcówką o pojemności 1 mL.
- Odssać medium do wysiewania znajdujące się w chipie (patrz krok 4.1.5). Pobrać 2-3 µL świeżo resuspendowanego roztworu za pomocą pipety 10-µL i wstrzyknąć go wlocie (patrz procedura wstrzykiwania opisana w kroku 4.1.3). Niezwłocznie powtórzyć tę samą operację wylocie.
- Wstrzyknąć podobną objętość medium do wysiewania do każdego zbiornika (patrz krok 4.1.3).
UWAGA: Szybko obejrzeć chip pod mikroskopem w celu sprawdzenia gęstości komórek. Rząd wielkości optymalnej gęstości komórek odpowiada około 5-10 komórkom w obrębie powierzchni kwadratu wyznaczonego przez 4 filary (około 0,3 mm2, t.j. około 15-20 komórek na mm2). - W razie potrzeby powtórzyć krok 5.10, używając zamiast tego 0,5-1 µL zawiesiny komórkowej, aby osiągnąć docelową gęstość komórek.
- Umieścić zasiewiony chip w inkubatorze ustawionym na 37 °C i 5% CO2.
6. Obserwacja wykluczania fluorescencji
- Wymiana pożywki hodowlanej na pożywkę do obrazowania.
- Przygotować medium obrazujące zgodnie z punktem 4.1.7, stosując jednak pożywkę MEM bez czerwieni fenolowej z dodatkiem fluorescencyjnego dekstranu. W tym celu rozcieńczyć dekstran (masa cząsteczkowa 10 0 g/mol, roztwór zapasowy o stężeniu 10 mg/ml w PBS), aby uzyskać stężenie końcowe od 0,5 do 1 mg/ml w medium obrazującym.
UWAGA: Należy stosować konjugaty dekstranu z maksimami absorpcji/emisji 496/524 lub 650/68. Do obrazowania zaleca się stosowanie pierwszego z nich. 0.45 µm wysokie struktury z fotorezystu pozytywnego (aby wyeliminować ich autofluorescencję w pasmie czerwonym) oraz druga do obrazowania neuronów (mniej toksyczna). - Opróżnić wszystkie wloty za pomocą 10-µL odessać i całkowicie napełnić je ponownie medium do obrazowania (metodologię wymiany medium opisano szczegółowo w krokach 4.1.3 i 4.1.5).
- Przygotować medium obrazujące zgodnie z punktem 4.1.7, stosując jednak pożywkę MEM bez czerwieni fenolowej z dodatkiem fluorescencyjnego dekstranu. W tym celu rozcieńczyć dekstran (masa cząsteczkowa 10 0 g/mol, roztwór zapasowy o stężeniu 10 mg/ml w PBS), aby uzyskać stężenie końcowe od 0,5 do 1 mg/ml w medium obrazującym.
- Obrazowanie
- Umieść chip pod mikroskopem epifluorescencyjnym wyposażonym w komorę środowiskową z regulacją temperatury na poziomie 37 °C oraz 5% CO2Należy użyć obiektywu suchego o powiększeniu 40X i aperturze numerycznej (NA) 0,8, przy 30% pełnej mocy (pełna moc: 3 W) i czasie ekspozycji 3 ms. Należy pozyskać obrazy komórek w płaszczyźnie ostrości (od pojedynczych po wiele kolejnych obrazów w przypadku eksperymentów time-lapse).
- Analiza obrazu
- Znormalizuj obrazy, korzystając z procedury redukcji tła zaimplementowanej w dedykowanym oprogramowaniu, aby uzyskać jednorodne tło. Patrz 13 w celu uzyskania szczegółowych informacji na temat kroków przetwarzania obrazu zawartych w tym oprogramowaniu. Obraz wyjściowy ma format .MAT.
- Konwertuj plik .MAT na obrazy .TIFF 8-bitowe, korzystając z procedury zamieszczonej w materiałach uzupełniających (conversion_mattotiff.m, która wywołuje funkcję importfilevol.m).
- Wykonaj import > Sekwencja obrazów w programie ImageJ w celu stworzenia filmu z obrazów w formacie .TIFF.
- Oblicz średnią intensywność P obszaru kwadratowego zlokalizowanego w centrum filara (obiektu referencyjnego) oraz średnią intensywność B obszaru kwadratowego komory pozbawionej komórek (tło, t.j. wysokość zero). Patrz 18 jako przykład szczegółowej metodologii przetwarzania obrazów.
UWAGA: Wymiar boczny kwadratowych obszarów wykorzystywanych jako referencje intensywności musi wynosić około połowy średnicy filaru, aby uzyskać wystarczającą liczbę pikseli, unikając jednocześnie zakłóceń świetlnych pochodzących z krawędzi filara. - Wykorzystaj wartości P i B do ustalenia liniowej zasady konwersji intensywności i do wysokości h:
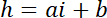
z hProszę o podanie tekstu źródłowego do przetłumaczenia. znaną wysokość komory, i
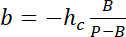
UWAGA: PDMS nie wykazuje wykrywalnej autofluorescencji. - Wybierz obszar wokół strefy zainteresowania, zintegruj intensywność za pomocą programu ImageJ (patrz 19 (po więcej szczegółów) i zastosuj prawo konwersji otrzymane w punkcie 6.3.5, aby zmierzyć objętość przedziału komórkowego.
UWAGA: Obszar zainteresowania może zostać wybrany na podstawie fluorescencji elementów wewnątrzkomórkowych, takich jak aktyna, np.w celu wyboru stożków wzrostu w neuronach GFP-LifeAct należy zaznaczyć obszar zainteresowania w kanale emisji GFP, zapisać kontur tego obszaru za pomocą narzędzia ROI manager, a następnie zmierzyć objętość komórki zamkniętą w tym samym obszarze w kanale emisji dekstranu (czerwonego).
Wyniki
Wynik procesu wytwarzania opisanego w sekcjach 1 i 2 został przedstawiony na obrazach Rycina 1A-1B a krzywa Rycina 1CTabela Rycina 1D przedstawia wartości chropowatości dwóch różnych reprezentatywnych obszarów chipa z PDMS, t. j. w centralnej i w 20 µm wysoka komora pośrednia. Uzyskano zmniejszenie chropowatości około 7-krotnie dzięki zastosowaniu trawionego wafla Si zamiast fotorezystu SU-8. Następnie FXm zastosowano najpierw na pasie fotorezystu o znanej geometrii (Rycina 2A) wewnątrz 10 µm wysoka komora. Po przetworzeniu obrazu i konwersji intensywności na wysokość (patrz wykres Rycina 2B), profile FXm wykonane na przekrojach poprzecznych wzdłuż tego pasa (Rycina 2C) zapewniają pożądane profile wysokości (Rysunek 2D). Rycyna 2D przedstawia porównanie profili uzyskanych przy użyciu profilometrii mechanicznej oraz metod FXm. Profile te, w tym wartości krawędzi i plateau, są bardzo zbliżone, co potwierdza poprawność metody. Należy zauważyć, że rozrzut danych FXm nie jest reprezentatywny dla ostatecznej rozdzielczości metody, co zostało ocenione w dalszej części Rycina 3 i Rycina 4ale wyniki te wynikają z zastosowania niskiej intensywności w celu uniknięcia ewentualnego wpływu bardzo słabej autofluorescencji fotorezystu w kanale GFP.
Następnie zaobserwowaliśmy neuryty w komorach o wysokości 3 µm i 10 µm (Rycina 3). Odchylenie standardowe szumu tła wynosi około 18 nm po konwersji intensywności na wysokość i korekcji tła. Wartość ta jest nieco wyższa niż fizyczna chropowatość powierzchni PDMS odlewanych na podłożach krzemowych (12 nm, patrz tabela w Rycina 1D), ale znacznie niższa niż chropowatość mierzona dla PDMS uzyskanego z form SU-8. Wyniki te podkreślają wartość dodaną wiercenia otworów w wafle krzemowe zamiast tworzenia otworów w fotorezyście SU-8 w celu odlewania filarów. Tak niska wartość pozwala na uzyskanie wysokiego stosunku sygnału do szumu i bardzo wyraźnych obrazów objętościowych, takich jak ten przedstawiony na Rycina 3A. Jako przykład danych, które można uzyskać z takich obrazów, obliczyliśmy objętość przekroju neurytu o szerokości 1,6 µm (t.j. 10 pikseli) (patrz wykres na Rycina 3B). Stosując w pierwszym przybliżeniu dopasowanie liniowe tych danych, otrzymano średnią wartość wysokości neurytu wynoszącą około 40 nm, co można porównać np. z 50-nm średnicą aksonów stwierdzoną w cielem niejadalnym 10-dniowych szczeniąt 5. Połączyliśmy również FXm z mikrowzorami adhezyjnymi składającymi się z szeregowo przylegających pasów o szerokości 2 µm i 6 µm i długości 30 µm. Naszym celem było zbadanie wpływu szerokości neurytu na jego kształt 3D. Rycina 3C przedstawia reprezentację 3D w sztucznych kolorach obrazu całego neuronu uzyskanego w komorze o wysokości 10 µm. Neuryty rozprzestrzeniają się na pasach o szerokości 2 µm i 6 µm, natomiast soma znajduje się na krawędzi najszerszego pasa. Profile wysokości sporządzono w trzech różnych przekrojach poprzecznych. Zgodnie z wykresem przedstawionym na Rycina 3A, powierzchnia zintegrowana w przekrojach poprzecznych wzrasta wraz z szerokością neurytu (Rycina 3D).
Skupiliśmy się również na trójwymiarowych (3D) strukturach stożków wzrostu (GC). Rycina 4A-B przedstawia dwa różne profile GC uzyskane w 3 µm wysoka komora, co uwidacznia ich rozgałęzioną podstrukturę. Ponadto przeprowadziliśmy eksperymenty time-lapse, aby śledzić dynamikę objętości komórek ziarnistych (GCs) w 12 µm wysoka komora Rycina 4C wykazuje cykl kurczenia się i reaktywacji danego stożka wzrostu (GC) w skali czasowej rzędu kilkunastu minut. Dzięki zastosowaniu myszy GFP-lifeact, stożki wzrostu zlokalizowano w długości fali emisji GFP (510 nm) ze względu na ich wysoką koncentrację aktyny. Powierzchnia zidentyfikowana przy tej długości fali została wykorzystana do całkowania w długości fali emisji dekstranu 647 nm w celu obliczenia objętości stożka wzrostu. Rycina 4D przedstawia ostatecznie rozkład objętości GC w różnych punktach czasowych i lokalizacjach w trzech różnych neuronach, z wartością skupioną wokół około 6 µm3.
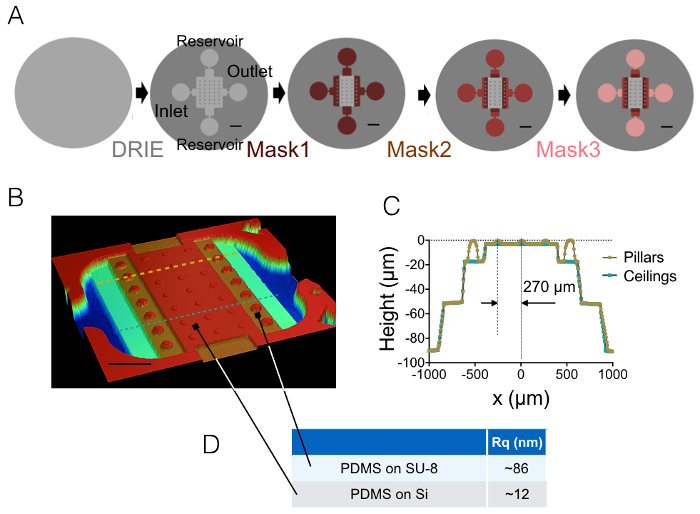
Rysunek 1: Komory FXm PDMS. (A) Schematy czterech głównych etapów mikrotworzenia prowadzących do uzyskania końcowej formy. Oznaczono położenie wlotu, wylotu oraz zbiorników. Paski skali: 1 mm(B) Obraz komory PDMS FXm uzyskany za pomocą profilometru optycznego. Na obrazie widoczna jest centralna komora zawierająca 3 rzędy 10 µm wysokie filary i komory pośrednie o rozmiarach 20, 50 oraz 90 µm wysokości. Pasek skali: 500 µm. (C) Przekrój poprzeczny chipa wzdłuż dwóch przerywanych linii zaznaczonych na (B). Żółty/złoty: przekrój wzdłuż filarów, niebieski: przekrój pomiędzy filarami. (D) Wartości średnie chropowatości PDMS zmierzonej na 50 × 50 µm2 obszary uformowane na krzemie i na 20 µm wysoka komora pośrednia z SU-8 (patrz strzałki w celu zlokalizowania tych obszarów). Wartości średnie uzyskano z pomiarów trzech różnych obszarów. Prosimy o kliknięcie tutaj, aby wyświetlić powiększoną wersję tej figury.
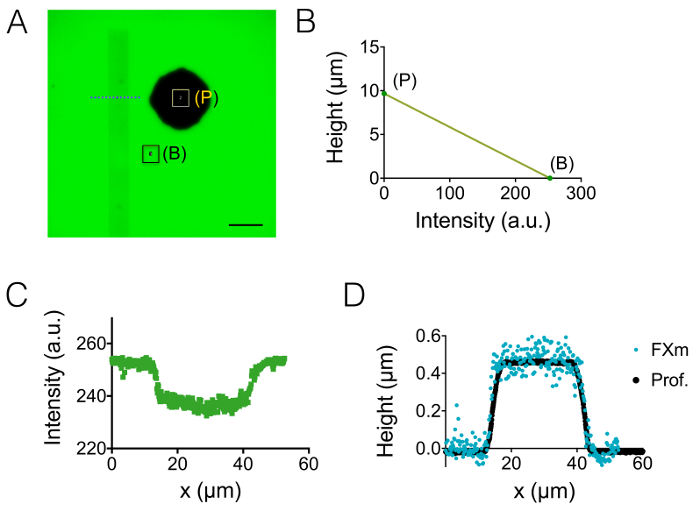
Rysunek 2: Kalibracja metody FXm z wykorzystaniem paska fotorezystu jako badanego obiektu. (A) obraz fluorescencji GFP wykonany w 10 µm komora górna wypełniona dekstranem 10 0 MW o stężeniu 1 mg/mL, absorbującym przy 488 nm. (B: tło, P: filar). Obserwacja przy użyciu suchego obiektywu 40X NA 0,8. Pasek skali: 50 µm. (B) Liniowa krzywa kalibracyjna wyznaczona na podstawie średniej intensywności dwóch kolorowych prostokątów przedstawionych na rysunku A. (C) Profil intensywności fluorescencji uzyskany na poziomie niebieskiej przerywanej linii przedstawionej na (A), przecinającej pasek fotorezystu (0.45 µm wysokopozytywny fotorezist). (D) Porównanie profili uzyskanych za pomocą profilometru mechanicznego (czarne kropki) oraz FXm po konwersji intensywności na wysokość danych z (B) (niebieskie kropki). Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
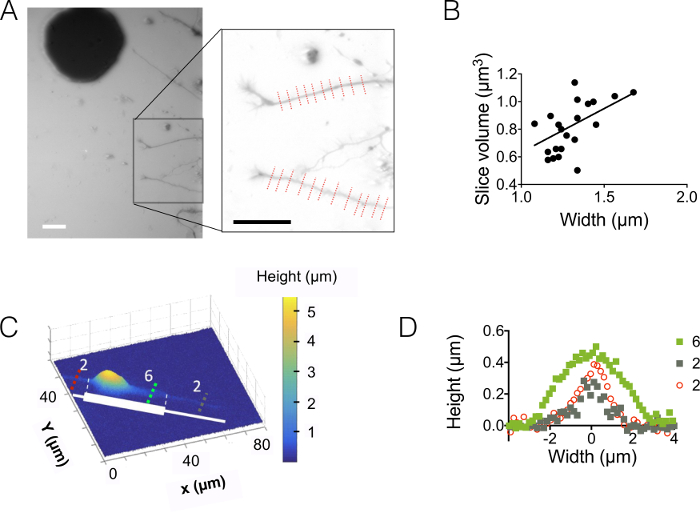
Rysunek 3: Obrazowanie objętości neurytów. (A) Neuryt rozrastający się w kierunku ośrodkowego 3 µm wysoka komora z ciała komórki znajdująca się w następnym 15 µm komora pośrednia. Obrazowanie wykonano przy użyciu dekstranu 10 0 MW absorbującego przy 488 nm oraz suchego obiektywu 40X o aperturze numerycznej (NA) 0,8. Wstawka uzyskana po zastosowaniu procedury redukcji tła wyróżnia dwa neuryty wybrane do wykreślenia wykresu po prawej stronie. Paski skali: 30 µm(B) Objętość fragmentu neurytu jako funkcja szerokości neurytu uzyskana z 2 profili (średnia z 10 pikseli, t. j. na 1.6 µm „przekrój neurytu”) przedstawiony na (A). Linia ciągła reprezentuje dopasowanie liniowe o nachyleniu 0.4 µm przechodząca przez początek układu współrzędnych. (C) Obraz w fałszywych kolorach neuronu ułożonego w określony wzór na pasku adhezyjnym wykonanym z następujących po sobie 2 µm i 6 µm szerokie kikutu (reprezentowane w kolorze białym). Pomiary wykonano w 10 µm komora górna wypełniona dekstranem 10 0 MW absorbującym przy 647 nm z zastosowaniem suchego obiektywu 40x NA 0,8. (D) Profile wysokości odpowiadające kolorowym przerywanym liniom przedstawionym na panelu (C), z zachowaniem tego samego kodu kolorystycznego. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
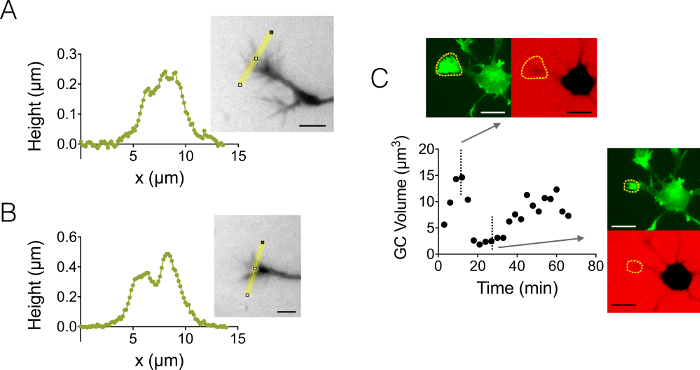
Rycina 4: Statyczne i dynamiczne obrazowanie stożka wzrostu. (A-B) profile wysokości stożka wzrostu uzyskane w 3 µm wysoka komora po konwersji intensywności na wysokość wzdłuż linii żółtych wyświetlonych na powiązanych obrazach. Obserwację przeprowadzono z użyciem wypełnienia z dekstranem 10 0 MW absorbującym przy 48 nm oraz obiektywu suchym 40X, NA 0,8. (C) Obrazowanie całego neuronu w 12 µm komora górna wypełniona dekstranem 10 0 MW absorbującym przy 647 nm. Obserwacje przeprowadzono w dwóch kanałach fluorescencyjnych: GFP w celu lokalizacji stożka wzrostu (przerywane żółte linie) oraz CY5 do obliczenia objętości stożka wzrostu na podstawie wykluczenia fluorescencji. Do obliczenia objętości stożka wzrostu wykorzystano obszar ograniczony przerywanymi żółtymi liniami. Wykres przedstawia zmianę objętości stożka wzrostu w czasie oraz powiązane z nią morfologie w kanałach GFP i CY5 w dwóch reprezentatywnych punktach czasowych. Wszystkie dane pozyskano przy użyciu suchego obiektywu 40x NA 0,8 w odstępach 3 min. Paski skali: 10 µm. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Krok | Maska 1:8 µm warstwa | Maska 2:30 µm warstwa | Maska 3:40 µm warstwa |
| typ SU-8 | 2007 | 2025 | 2050 |
| Powlekanie wirowaniem | 30 s przy 20 obr./min | 30 s przy 3050 obr./min | 30 s przy 3250 obr./min |
| Wstępne wygrzewanie | 3 min @ 95 °C | 2 min @ 65 °C + 6 min @ 95 °C | 3 min @ 65 °C + 7 min @ 95 °C |
| Energia ekspozycji | 10 mJ/cm²2 | 15 mJ/cm²2 | 170 mJ/cm²2 |
| Wygrzewanie po naświetlaniu | 4 min @ 95 °C | 1 min w 65 °C + 6 min @ 95 °C | 2 min @ 65 °C + 7 min @ 95 °C |
| Rozwój | 2 min 30 s | 5 min | 6 min |
| Wypiekanie utwardzające (opcjonalnie) | 3-5 min @ 200 °C | 3–5 min w temp. 200 °C | 3–5 min w temperaturze 200 °C |
Tabela 1: Kroki fotolitografii wykonane w celu zbudowania urządzenia zawierającego komorę centralną o wysokości 12 μm. Wysokości komór pośrednich: 20, 50 i 90 µm.
| Krok | Maska 1:10 µm warstwa | Maska 2:30 µm warstwa | Maska 3:40 µm warstwa |
| typ SU-8 | 2007 | 2025 | 2050 |
| Naniesianie warstw metodą spincoatingu | 30 s przy 150 obr./min | 30 s przy 3050 obr./min | 30 s przy 3250 obr./min |
| Wstępne wypiekanie | 3 min w temp. 95 °C | 2 min @ 65 °C + 6 min @ 95 °C | 3 min @ 65 °C + 7 min @ 95 °C |
| Energia ekspozycji | 125 mJ/cm²2 | 15 mJ/cm²2 | 170 mJ/cm²2 |
| Wygrzewanie po naświetlaniu | 4 min @ 95 °C | 1 min @ 65 °C + 6 min @ 95 °C | 2 min @ 65 °C + 7 min @ 95 °C |
| Rozwój | 2 min 30 s | 5 min | 6 min |
| Wypiekanie w wysokiej temperaturze (opcjonalnie) | 3–5 min w temp. 200 °C | 3-5 min w temperaturze 200 °C | 3–5 min @ 200 °C |
Tabela 2: Kroki fotolitografii wykonane w celu zbudowania urządzenia zawierającego komorę centralną o wysokości 10 μm. Wysokości komór pośrednich: 20, 50 i 90 µm.
| Krok | Maska 1:12 µm warstwa | Maska 2:32 µm warstwa | Maska 3:40 µm warstwa |
| typ SU-8 | 2015 | 2025 | 2050 |
| Naniesienie warstwy metodą spin-coatingu | 30 s @ 3250 obr./min | 30 s przy 250 obr./min | 30 s przy 3250 obr./min |
| Wstępne wygrzewanie | 3 min @ 95 °C | 2 min @ 65 °C + 5 min w temperaturze 95 °C | 3 min w temp. 65 °C + 7 min @ 95 °C |
| Czas ekspozycji | 140 mJ/cm²2 | 157 mJ/cm²2 | 170 mJ/cm²2 |
| Wygrzewanie poekspozycyjne | 4 min @ 95 °C | 1 min @ 65 °C + 5 min przy 95 °C | 2 min @ 65 °C + 7 min @ 95 °C |
| Rozwój | 3 min | 5 min | 6 min |
| Wypalanie w wysokiej temperaturze (opcjonalnie) | 3-5 min @ 200 °C | 3-5 min @ 200 °C | 3–5 min @ 200 °C |
Tabela 3: Etapy fotolitografii przeprowadzone w celu zbudowania urządzenia zawierającego komorę centralną o wysokości 3 μm. Wysokości komór pośrednich: 18, 50 i 90 µm.
Dane uzupełniające 1: masks_neuron_volume_chips.tiff. Schemat masek wykorzystanych do wykonania urządzenia z PDMS (maska DRIE oraz maski 1-3). Prosimy kliknąć tutaj, aby pobrać ten plik.
Dane uzupełniające 2: plik „masks_neuron_volume_chips.dxf”. Pliki elektroniczne umożliwiające wykonanie maski DRIE oraz masek 1-3. Kliknij tutaj, aby pobrać ten plik.
Dodatkowe dane 3: "Mask_Photoresist-stripes.dxf". Pliki elektroniczne umożliwiające wykonanie maski użytej do fotolitografii pasków fotorezystu. Kliknij tutaj, aby pobrać ten plik.
Dane uzupełniające 4: plik conversion_mattotiff.m Kliknij tutaj, aby pobrać ten plik.
Dane uzupełniające 5: plik importfilevol.m Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Obrazowanie objętościowe neuronów stanowi wyzwanie dla techniki FXm ze względu na długie i cienkie przedłużenia tych komórek. Protokół ten opisuje warianty tego samego typu urządzenia mikroprzepływowego dedykowanego do obrazowania neuronów.
Oprócz aspektów konstrukcji mikroprzepływowej, wybór obiektywu ma fundamentalne znaczenie dla obrazowania z wykluczeniem fluorescencji i implikuje kompromis między rozdzielczością poprzeczną a wyrazistością obrazu. W badaniu 13 wykazano, że wysoki NA prowadzący do głębokości ostrości mniejszej niż wysokość komory nie był szkodliwy dla precyzji pomiaru objętości, jeśli obrazowanie było wykonywane w ognisku i jeśli pozostawiono wystarczający margines między konturem obiektu zainteresowania a granicami powierzchni całkowania. Jednak zastosowanie komory znacznie wyższej niż głębia ostrości pogarsza klarowność obrazu ze względu na dyfuzję fotonów, która wygładza krawędzie interesujących obiektów. Wykonanie komory o wysokości 3 μm zmniejszyło to boczne rozmycie i zapewniło wyjątkowo dobrze zdefiniowane obrazy wykluczające fluorescencyjne, nawet przy użyciu obiektywów o wysokim NA (0,8) 40X do wizualizacji gałęzi neuronalnych z wysoką rozdzielczością boczną.
Montaż wiórów jest krytycznym etapem, w szczególności w przypadku komór o wysokości 3 μm, ale ostrożna manipulacja, jak opisano w 4.1.2, pozwala uniknąć zawalenia się dachu. Wysoki stosunek powierzchni do objętości związany z tymi cienkimi komorami zrodził również kwestię stabilności stężenia dekstranu w czasie. Sprawdziliśmy, że absorpcja powierzchniowa dekstranu po jednej nocy inkubacji była znikoma: po zastąpieniu dekstranu przez PBS różnica intensywności między filarem a tłem wynosiła około 1 na 1000 początkowego kontrastu intensywności między tymi dwoma regionami w obecności dekstranu. Należy zauważyć, że neurony mogą przylegać zarówno do dolnego szkiełka nakrywkowego, jak i do dachu PDMS. Efekt ten znika w przypadku stosowania szkiełek nakrywkowych (tj. gdy nie inkubujemy cząsteczek kleju w komorze PDMS), ponieważ powłoka jest więc ściśle zlokalizowana na dnie komory.
Oprócz trudnej morfologii, neurony są raczej przystosowane do FXm ze względu na fakt, że jedno z głównych ograniczeń metody, tj. endocytoza dekstranu, jest w tych komórkach bardzo ograniczona. Wybieramy preparat o stężeniu 10 kDa, aby w długim zakresie (godzinach) stłumić wszelkie widoczne zjawiska endocytozy.
Podsumowując, koncepcyjna prostota FXm jest równoważona przez zestaw problemów eksperymentalnych, które zostały rozwiązane przez niniejszy protokół, takich jak nanometryczna chropowatość PDMS i mikrometryczna wysokość komory, czy korekta tła w celu skorygowania nierówności sufitu PDMS między filarami. Jednak zastosowanie zamkniętej komory mikroprzepływowej do ograniczenia ośrodka fluorescencyjnego powoduje kilka konkretnych ograniczeń, takich jak potrzeba filarów wsporczych, które obniżają efektywną powierzchnię dostępną do adhezji komórek, lub konieczność wykluczenia somy z komory centralnej, aby obserwować rozszerzenia neuronów z najwyższą przejrzystością, co ogranicza obszary komórki dostępne do obserwacji w wysokiej rozdzielczości. Jedną z możliwych ewolucji tej metody byłoby pozbycie się tego fizycznego ograniczenia i zastąpienie go optymalnym. Nowe osiągnięcie w dziedzinie mikroskopii arkuszowej może być w przyszłości korzystnie połączone z FXm.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
Autorzy pragną podziękować ChiLab, Laboratorium Materiałów i Mikrosystemów - Politecnico di Torino - DISAT, w osobie Prof. C F Pirri, Dr. M Cocuzza i Dr. S L Marasso, za ich cenne wsparcie w rozwoju procesu i produkcji urządzeń. Dziękujemy Victorowi Racine'owi z firmy Quantacell za dyskusję i wsparcie w przetwarzaniu obrazu. Jesteśmy wdzięczni Isabelle Grandjean i Manon Chartier z Animal Facility Instytutu Curie za ich wsparcie dla myszy, a także Pablo Vargasowi i Ana-Marii Lennon (Institut Curie) za dostarczenie nam myszy GFP LifeAct. Jesteśmy wdzięczni Olivierowi Thouveninowi z Institut Langevin i Clotilde Cadart, Larisie Venkovej i Matthieu Pielowi z Instytutu Curie - UMR 144 za ich pomoc w zrozumieniu metody fluorescencji eXclusion. Na koniec dziękujemy platformie technologicznej Institut Pierre-Gilles de Gennes (CNRS UMS 3750) za wsparcie w zakresie mikrofabrykacji. Prace te były częściowo wspierane przez Europejski Komitet ds. Badań Naukowych w ramach grantu Advanced Grant nr 321107 "CellO", PSL Université (projekt SwithNeuroTrails), ANR Investissement d'Avenir oraz IPGG Labex i Equipex.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Equipments | |||
| Plasmalab System 100 | Oxford Instruments | Do wykonania nakładki maski DRIE | |
| MJB4 | SUSS MicroTec | SU-8 fotolitografia | |
| NXQ 4006 Nakładka maski | Neutronix Quintel | Fotolitografia związana z DRIE | |
| Oczyszczacz plazmowy | Diener Electronic | Okap do hodowli komórkowych Pico PCCE | |
| ADS Wirówka Laminaire | Optimale 12 | ||
| Thermo Fisher Scientific | Heraeus Multifuge X1R | ||
| Inkubator 37 & deg; C 5% CO2 | Panasonic | MCO-170AICUVH-PE IncuSafe Inkubator | |
| Mikroskop epifluorescencyjny | Piekarnik Leica | DMi8 | |
| PDMS między 65 a 80 stopni; C | Memmert | ||
| Profilometr mechaniczny | Veeco | Dektak 6M Stylus Profiler | |
| Profilometr optyczny | Veeco | Wyko NT9100 | |
| Eksykator próżniowy | Verrerie Villeurbanaise (Kartel Labware) | 230KAR | Średnica 200 mm |
| Sonikator do kąpieli ultradźwiękowej | Labo Moderne | SHE1000 | Objętość wanny: 0,8 litra |
| Płyta grzejna | Stuart SD162 | SD162 | |
| Masks | |||
| DRIE | Dane uzupełniające | ||
| Su8 Maska 1 | Dane uzupełniające | ||
| Su8 Maska 2 | Dane uzupełniające | ||
| Dane uzupełniające | |||
| Kalibracja S1805 Paski | Dane uzupełniające | ||
| Mały sprzęt laboratoryjny | |||
| Dziurkacz 1,5 mm | Sigma-Aldrich | 29002519 (odniesienie amerykańskie) | |
| Skalpel lub żyletka | |||
| 9-calowa płaska szpatułka ze stali nierdzewnej z łyżką | VWR International | 82027-532 | Do wyjmowania z formy PDMS |
| Obsługa wafli górnej wargi | VWR International | 63042-096 | |
| Pęseta zakrzywiona | FST | Dumont #7 Kleszcze - Standard / Dumoxel | Do manipulowania szkiełkami nakrywkowymi |
| Podłoża | |||
| Krzemowy wafel | Prolog Semicor Ltd | ||
| Szkiełka nakrywkowe szklane 24x24 mm | VWR | 631-0127 | |
| Photoresists i wywoływacze | |||
| AZ 1518 positive photoresist | Microchemicals GmbH | Przed procesem DRIE grubości 1,8 i mikro; m | |
| AZ 351B deweloper | Microchemicals GmbH | Aby opracować dodatni fotorezystor AZ 1518 | |
| SU-8 2007 | MicroChem | ||
| SU-8 2025 | MicroChem | ||
| SU-8 2050 | MicroChem | ||
| PGMA deweloper | Technic | Aby opracować negatywny fotorezystor SU-8 | |
| Microposit S1805 odporny | Chimie Usługi | Dodatni fotorezystor używany do uzyskania 0,5&mikro; m wysokie konstrukcje | |
| MF 26A deweloper | Chimie Tech Services | Aby opracować dodatni fotorezystor S1805 | |
| Laboratoryjne materiały eksploatacyjne | |||
| Jednorazowa plastikowa pipeta 3 ml | LifeTechnologies - ThermoFisher | ||
| P100 Szalki Petriego | TPP | 93100 | |
| Strzykawka 20 ml | Terumo | SS+20ES1 | |
| Przezroczysta taśma | |||
| Chusteczki kwadratowe | VWR | 115-2148 | |
| Parafilm | DUTSCHER | 90260 | Folia parafinowa z tworzywa sztucznego |
| Chemikalia | |||
| (3-metakrylooksypropylo)trichlorosilan | abcr | AB 109004 | |
| PDMS i utwardzacz Sylgard 184 | Sigma-Aldrich | 761036 | |
| izopropanol | W292907 | ||
| poliornityna | Sigma-Aldrich | P4957 - 50 ml | |
| Etanol absolut | Sigma-aldrich | 02865 | 99,8% |
| 3-metakryloksyloksypropylo-trimetoksysilan | Sigma-aldrich | M6514-25ML( | C4H5O2)-(CH2)3-Si(OCH3)3 |
| kwas | octowySigma-aldrich | 71251-5ML-F Dekstran | |
| 10kW sprzężony z Alexa488 | LifeTechnologies - ThermoFisher | D22910 | Absorpcja przy 488 nm |
| Dekstran 10kW sprzężony z Alexa647 | LifeTechnologies - ThermoFisher | D22914 | Absorpcja przy 647 nm |
| Culture medium | |||
| MEM | LifeTechnologies - ThermoFisher | 21090-022 | |
| Surowica dla koni | LifeTechnologies - ThermoFisher | 26050088 | |
| B27 | LifeTechnologies - ThermoFisher | 12587-010 | |
| Glutamax 200 | mM LifeTechnologies - ThermoFisher | 35050-061 | |
| Pirogronian sodu GIBCO 100 mM | LifeTechnologies - ThermoFisher | 11360-070 | |
| Gentamycyna | LifeTechnologies - ThermoFisher | 15710-049 | |
| PBS | Sigma-Aldrich | D8537-500ML | |
| HBSS 10x | LifeTechnologies - ThermoFisher | 14180-046 | |
| Hepes 1M | LifeTechnologies - ThermoFisher | 15630-056 | |
| trypsyna-EDTA | Sigma-Aldrich | 59418C-100ML | |
| Neurobasal | LifeTechnologies - ThermoFisher | 21103-049 | |
| Neurobasal bez czerwieni fenolowej | LifeTechnologies - ThermoFisher | 12348-017 | |
| Softwares | |||
| Routine w Matlabie do normalizacji tła | Quantacell | Skontaktuj się z Victorem Racine: victor.racine@quantacell.com | |
| ImageJ | Aby wybrać konkretny zwrot z inwestycji dla analiza obrazu | ||
| Rutynowa | ImageJ | Dane uzupełniające | |
| Rutynowa | Matlab | Dane uzupełniające |
Bibliografia
- Jun, S., Taheri-Araghi, S. Cell-size maintenance: universal strategy revealed. Trends Microbiol. 23 (1), 4-6 (2015).
- Zlotek-Zlotkiewicz, E., Monnier, S., Cappello, G., Le Berre, M., Piel, M. Optical volume and mass measurements show that mammalian cells swell during mitosis. J. Cell Biol. 211 (4), 765-774 (2015).
- Kim, G. H., Kosterin, P., Obaid, A. L., Salzberg, B. M. A mechanical spike accompanies the action potential in Mammalian nerve terminals. Biophys J. 92 (9), 3122-3129 (2007).
- Iacono, D., et al. Neuronal Hypertrophy in Asymptomatic Alzheimer Disease. J Neuropathol Exp Neurol. 67 (6), 578-589 (2008).
- Cheli, V. T., et al. Conditional Deletion of the L-Type Calcium Channel Cav1. 2 in Oligodendrocyte Progenitor Cells Affects Postnatal Myelination in Mice. J Neurosci. 36 (42), 10853-10869 (2016).
- Kneynsberg, A., Collier, T. J., Manfredsson, F. P., Kanaan, N. M. Quantitative and semi-quantitative measurements of axonal degeneration in tissue and primary neuron cultures. J Neurosci Methods. 266, 32-41 (2016).
- Fouquet, C., et al. Improving axial resolution in confocal microscopy with new high refractive index mounting media. PloS one. 10 (3), (2015).
- Aguet, F., et al. Membrane dynamics of dividing cells imaged by lattice light-sheet microscopy. Mol Biol Cell. 27 (22), 3418-3435 (2016).
- Roland, A. B., et al. Cannabinoid-induced actomyosin contractility shapes neuronal morphology and growth. eLife. 3, (2014).
- Lu, Y. B., et al. Viscoelastic properties of individual glial cells and neurons in the CNS. Proc Natl Acad Sci USA. 103 (47), 17759-17764 (2006).
- Chen, J., Xue, C., Zhao, Y., Chen, D., Wu, M. H., Wang, J. Microfluidic impedance flow cytometry enabling high-throughput single-cell electrical property characterization. Int J Mol Sci. 16 (5), 9804-9830 (2015).
- Bottier, C., et al. Dynamic measurement of the height and volume of migrating cells by a novel fluorescence microscopy technique. Lab Chip. 11, 3855-3863 (2011).
- Cadart, C., et al. Fluorescence eXclusion Measurement of volume in live cells. Methods Cell Biol. 139, 103-120 (2017).
- Marasso, S. L., et al. A novel graphene based nanocomposite for application in 3D flexible micro-supercapacitors. Materials Research Express. 3 (6), 065001(2016).
- Welch, C. C., Goodyear, A. L., Wahlbrink, T., Lemme, M. C., Mollenhauer, T. Silicon etch process options for micro-and nanotechnology using inductively coupled plasmas. Microelectronic Engineering. 83 (4), 1170-1173 (2006).
- Fath, T., Ke, Y. D., Gunning, P., Götz, J., Ittner, L. M. Primary support cultures of hippocampal and substantia nigra neurons. Nat. Protoc. 4 (1), 78-85 (2008).
- abcam. Counting cells using a hemocytometer. , Available from: http://www.abcam.com/protocols/counting-cells-using-a-haemocytometer (2017).
- ImageJ. Getting intensity values from single ROI. Image Intensity Processing. , Available from: https://imagej.net/Image_Intensity_Processing (2017).
- ImageJ. 19. Tools. ImageJ User Guide. , Available from: https://imagej.nih.gov/ij/docs/guide/146-19.html (2017).
Przedruki i uprawnienia
