Ten manuskrypt opisuje użycie genetycznie kodowanych reporterów fluorogenicznych w zastosowaniu obrazowania żywych komórek do badania stresu oksydacyjnego wywołanego ksenobiotykami. To eksperymentalne podejście oferuje niezrównaną rozdzielczość czasoprzestrzenną, czułość i swoistość, unikając jednocześnie wielu niedociągnięć konwencjonalnych metod stosowanych do wykrywania toksykologicznego stresu oksydacyjnego.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Obrazowe podejścia do oceny toksykologicznego stresu oksydacyjnego przy użyciu genetycznie kodowanych czujników fluorogennych
W tym artykule
Podsumowanie
Streszczenie
Podczas gdy stres oksydacyjny jest często cytowanym mechanizmem toksykologicznym, konwencjonalne metody jego badania mają wiele niedociągnięć, w tym niszczenie próbki, wprowadzanie potencjalnych artefaktów i brak specyficzności dla zaangażowanych w nią reaktywnych gatunków. W związku z tym w dziedzinie toksykologii istnieje obecnie zapotrzebowanie na nieniszczące, czułe i specyficzne metody, które można wykorzystać do obserwacji i ilościowego określenia wewnątrzkomórkowych zaburzeń redoks, częściej określanych jako stres oksydacyjny. W tym miejscu przedstawiamy metodę wykorzystania dwóch genetycznie kodowanych czujników fluorogenicznych, roGFP2 i HyPer, które mają być stosowane w badaniach obrazowania żywych komórek w celu obserwacji reakcji oksydacyjnych wywołanych ksenobiotykami. roGFP2 równoważy się z potencjałem redoks glutationu (EGSH), podczas gdy HyPer bezpośrednio wykrywa nadtlenek wodoru (H2O2). Oba czujniki mogą być poddawane ekspresji do różnych typów komórek poprzez transfekcję lub transdukcję i mogą być ukierunkowane na określone przedziały komórkowe. Co najważniejsze, mikroskopia żywych komórek z wykorzystaniem tych czujników oferuje wysoką rozdzielczość przestrzenną i czasową, która nie jest możliwa przy użyciu konwencjonalnych metod. Zmiany intensywności fluorescencji monitorowane przy 510 nm służą jako odczyt dla obu genetycznie kodowanych czujników fluorogenicznych, gdy są one sekwencyjnie wzbudzane światłem 404 nm i 488 nm. Ta właściwość sprawia, że oba czujniki są ratiometryczne, eliminując typowe artefakty mikroskopowe i korygując różnice w ekspresji czujnika między komórkami. Metodologia ta może być stosowana na różnych platformach fluorometrycznych zdolnych do wzbudzania i zbierania emisji na określonych długościach fal, dzięki czemu nadaje się do stosowania z systemami obrazowania konfokalnego, konwencjonalną mikroskopią szerokokątną i czytnikami płytek. Oba genetycznie kodowane czujniki fluorogenne były wykorzystywane w różnych typach komórek i badaniach toksykologicznych do monitorowania generacji komórkowych EGSH iH2O2 w czasie rzeczywistym. Przedstawiono tutaj znormalizowaną metodę, którą można szeroko dostosować do różnych typów komórek i platform fluorometrycznych w celu zastosowania roGFP2 i HyPer w toksykologicznych ocenach stresu oksydacyjnego na żywych komórkach.
Wprowadzenie
Termin "stres oksydacyjny" jest często cytowany jako mechanizm w toksykologii, jednak rzadko kiedy ten termin jest szczegółowo opisany. Stres oksydacyjny może odnosić się do kilku procesów wewnątrzkomórkowych, w tym wytwarzania reaktywnych form tlenu, uszkodzeń spowodowanych przez wolne rodniki, utleniania cząsteczek przeciwutleniaczy, a nawet aktywacji określonych kaskad sygnałowych. Udokumentowano, że szeroki zakres zanieczyszczeń środowiskowych 1,2 i farmaceutyczny3,4 zostały udokumentowane jako wywołujące stres oksydacyjny poprzez bezpośrednie działanie samego związku ksenobiotycznego5,6 lub wtórnie przez produkcję utleniaczy w ramach odpowiedzi komórkowej7,8,9,10. Dlatego w toksykologii bardzo interesujące jest dokładne obserwowanie i charakteryzowanie procesów oksydacyjnych prowadzących do niekorzystnych wyników. Konwencjonalne metody pomiaru stresu oksydacyjnego obejmują identyfikację utlenionych biomolekuł11,12,13,14,15 lub przeciwutleniacze16,17,18,19,20, czyli bezpośredni pomiar samych gatunków reaktywnych21,22,23,24. Jednak te metody zazwyczaj wymagają zakłóceń komórkowych, które często zużywają próbkę, eliminują rozdzielczość przestrzenną i potencjalnie wprowadzają artefakty25. Opracowanie bardziej czułych i specyficznych metod wykrywania utleniaczy i markerów stresu oksydacyjnego ma szerokie zastosowanie w badaniu niekorzystnych skutków narażenia na ksenobiotyki.
Mikroskopia żywych komórek z wykorzystaniem nowej generacji genetycznie kodowanych czujników fluorogenicznych stała się potężnym narzędziem do monitorowania wewnątrzkomórkowego statusu redoks żywych komórek. Czujniki te są zwykle wyrażane za pomocą wektora pod kontrolą promotora wirusa, który jest wprowadzany za pomocą metodologii transfekcji lub transdukcji. Wysoka wydajność ekspresji nie jest konieczna, ponieważ komórki wyrażające ekspresję czujnika fluorescencyjnego można łatwo zidentyfikować wizualnie. W celu oceny toksykologicznej komórki wykazujące ekspresję tych czujników można obserwować za pomocą mikroskopii fluorescencyjnej, ponieważ są one wystawione na działanie związków ksenobiotycznych w czasie rzeczywistym. Ten eksperymentalny projekt pozwala na wielokrotne pomiary w tej samej komórce, dzięki czemu ustalona linia bazowa każdej komórki może działać jako osobna kontrola. Wysoka rozdzielczość czasowa zapewniana przez obrazowanie żywych komórek doskonale nadaje się do wykrywania zdarzeń oksydacyjnych, szczególnie tych, które mają niewielką siłę lub mają charakter przejściowy. Oprócz tego, że są zarówno czułe, jak i specyficzne dla docelowych cząsteczek, fluorescencja niektórych z tych czujników może być wzbudzana za pomocą dwóch długości fal światła. Zjawisko to pozwala na wyrażenie emisji fluorescencji jako stosunku, co pozwala na odróżnienie zmian sygnału związanych z autentycznymi reakcjami czujnika od tych spowodowanych artefaktami, takimi jak różnice w ekspresji czujnika, grubość ogniwa, intensywność lampy, fotowybielanie i czułość detektora fluorescencji26. Kolejną zaletą stosowania czujników fluorogenicznych jest to, że można je ukierunkować na określone przedziały komórkowe, tworząc poziom rozdzielczości przestrzennej, który nie ma sobie równych w konwencjonalnych metodach25,26,27.
Duża rodzina genetycznie kodowanych czujników opartych na białku zielonej fluorescencji (GFP) została opracowana i scharakteryzowana tak, aby raportowała szeroką gamę markerów fizjologicznych, w tym pH, temperaturę, stężenie wapnia i stosunek ATP/ADP25,28,29,30,31. Należą do nich czujniki potencjału redoks glutationu (E, GSH) i nadtlenku wodoru (H2O2). Chociaż czujniki te zostały opracowane do zastosowań w biologii i fizjologii redoks, zostały również przystosowane do badania stresu oksydacyjnego wywołanego przez ksenobiotyki. W szczególności przedstawiony tutaj protokół opisuje użycie czujnika EGSH roGFP2 i czujnika H2O2 HyPer.
roGFP2 informuje o potencjale redoks wewnątrzkomórkowego zredukowanego i utlenionego glutationu (GSH/GSSG) za pośrednictwem przekaźnika redoks obejmującego peroksydazę glutationową (GPx), glutaredoksynę (Grx) i reduktazę glutationową (GR) (Rysunek 1)25,32,33. Glutation jest dominującą komórkową cząsteczką przeciwutleniającą i występuje głównie w postaci zredukowanej (GSH) w stężeniach milimolowych w cytozolu25,34. Chociaż EGSH nie został powiązany z żadnym wynikiem funkcjonalnym, jest uznawany za ważny wskaźnik wewnątrzkomórkowego stanu oksydacyjnego34. Stosunkowo niewielki wzrost stężenia GSSG powoduje wzrost EGSH, który jest wykrywalny przez roGFP2. Równie ważne jest monitorowanie EGSH za pomocą roGFP2 podczas ekspozycji na ksenobiotyki może potencjalnie ujawnić wiele informacji na temat mechanizmu działania w kilku punktach przekaźnika redoks i powiązanych szlaków, takich jak bocznik fosforanu pentozy (Rysunek 1)35. Drugi omawiany tutaj czujnik, HyPer, jest wewnątrzkomórkową sondą H2O2 pochodzącą z insercji żółtego białka fluorescencyjnego (YFP) do domeny regulacyjnej bakteryjnego czynnika transkrypcyjnego wrażliwego na H2O2 OxyR136. Chociaż wcześniej uważano, że jest szkodliwym reaktywnym pośrednim tlenem, H2O2 jest coraz częściej uznawany za ważną wewnątrzkomórkową cząsteczkę sygnałową w warunkach fizjologicznych37,38, co sugeruje, że nierozpoznane role H2O2 istnieją również w toksykologii. Na przykład nadmiarH2O2indukowany ekspozycją na ksenobiotyki może być prekursorem rozregulowania sygnalizacji komórkowej lub zmiany w bioenergetyce.
Oba genetycznie kodowane czujniki fluorogenne uległy ekspresji w kilku ustalonych liniach komórkowych, w tym w linii komórkowej ludzkiego raka naskórka A431 i linii komórkowej ludzkiego nabłonka oskrzeli BEAS-2B, aby obserwować zmiany w EGSH iH2O2 w odpowiedzi na różne ekspozycje toksykologiczne. Należą do nich zanieczyszczenia gazowe (ozon35), rozpuszczalne składniki pyłu zawieszonego (1,2 naftochinon39,40 i zinc41) oraz nanocząstki niklu (dane niepublikowane). Badania te stanowią jedynie niewielki podzbiór możliwych zastosowań tych dwóch czujników. Teoretycznie każdy typ komórki, który jest zdolny do odbierania i wyrażania DNA z tych czujników za pomocą konwencjonalnych technik biologii molekularnej, może być wykorzystany do oceny działania ksenobiotyków, co do których istnieje podejrzenie, że zmieniają komórkowy stan utlenienia. Do tej pory jeden lub więcej z tych czujników zostało wyrażonych u różnych prokariontów i eukariontów, w tym u kilku typów komórek ssaków, roślin, bakterii i drożdży25,26,36,42. Odczyt zarówno dla czujników EGSH, jak iH2O2 to zmiana intensywności fluorescencji emitowanej przy 510 nm po wzbudzeniu światłem 488 i 404 nm. Metoda ta jest szeroko stosowana na platformach fluorometrycznych, w tym w różnych typach mikroskopii (konfokalnej i szerokokątnej) oraz czytnikach płytek. Przedstawiona metoda pozwala na czułą i swoistą obserwację wewnątrzkomórkowych EGSH iH2O2w układach toksykologicznych in vitro.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie komórek
UWAGA: Niniejsza procedura opisuje transdukcję lentiwirusową uniezśmiertelnionej linii komórkowej (BEAS-2B; ATCC, Manassas, VA) w celu ekspresji wybranego reportera (roGFP2 lub HyPer). Można wykorzystać inne linie/typy komórek i/lub metody transferu genów, w tym transfekcję, pod warunkiem, że zapewnią one poziom ekspresji reportera wystarczający do wizualizacji odpowiedniej liczby komórek wykazujących ekspresję sensora w jednym polu widzenia (zazwyczaj 5 - 10 komórek). W przypadku stosowania metod transfekcji, procedurę należy przeprowadzić w naczyniu, które zostanie ostatecznie użyte do analizy (np. transfekcję komórek należy wykonać w tym samym naczyniu, które zostanie poddane badaniu pod mikroskopem). Kroki opisane poniżej zawierają szczegóły przygotowania transdukcji komórek w 6-dołkowej płytce do hodowli komórkowej. Jeśli ten format nie jest odpowiedni dla zamierzonego zastosowania, można zastosować inne naczynia.
- Hodować komórki w standardowej pożywce wzrostowej do osiągnięcia konfluencji na poziomie około 40 - 60%.
UWAGA: W niniejszym badaniu wykorzystano linię komórek nabłonka oskrzeli człowieka BEAS-2B, hodowanych w pożywce do wzrostu keratynocytów (KGM). - Bezpośrednio przed transdukcją zastąpić pożywkę wzrostową na komórkach 500 µL pożywki bezzwiązowej zawierającej odpowiednią ilość wirusa, obliczoną według wzoru:
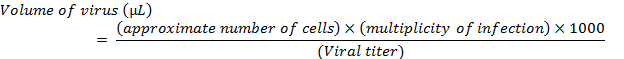
- W przypadku transdukcji komórek BEAS-2B, podczas inkubacji z wirusem w miejsce pożywki wzrostowej KGM należy użyć bezzwiązowej podstawowej pożywki do keratynocytów (KBM).
UWAGA: Powyższe obliczenia dotyczą pojedynczej transdukcji jednej studni komórek w formacie 6-studzienkowym. W razie potrzeby transdukcję kilku studni można przeprowadzić, modyfikując wzór poprzez pomnożenie wyniku przez liczbę studni przeznaczonych do transdukcji. Dla transdukcji lentiwirusowej należy zastosować wielokrotność infekcji (MOI) od 5 do 20. Dla transdukcji adenowirusowej należy zastosować MOI od 100 do 500.
- W przypadku transdukcji komórek BEAS-2B, podczas inkubacji z wirusem w miejsce pożywki wzrostowej KGM należy użyć bezzwiązowej podstawowej pożywki do keratynocytów (KBM).
- Inkubować komórki z mieszaniną wirusową w temperaturze 37 °C przez 4 h, redystrybuując cząsteczki wirusa w naczyniu co 30 do 60 min poprzez krótkie kołysanie lub delikatne mieszanie okrężne.
- Dodać do naczynia 1 mL pełnej pożywki wzrostowej i inkubować w temperaturze 37 °C przez kolejne 4 - 16 h.
- Usunąć całą pożywkę i zastąpić ją świeżą pełną pożywką wzrostową.
- Kontynuować hodowlę i pasażowanie komórek, zwiększając ich liczbę w razie potrzeby.
UWAGA: Komórki powinny zacząć wyraźnie eksponować sensor w ciągu 12 - 48 h. Jeśli do transdukcji użyto wektora lentiwirusowego, stabilna ekspresja pożądanego sensora powinna utrzymywać się przez kolejne pasażowania. - Do ocen opartych na mikroskopii wysiać komórki do szalkek mikroskopowych z szklanym dnem i hodować do osiągnięcia pożądanej konfluencji (≥70 - 80%) przed obrazowaniem.
UWAGA: Gęstość wysiewu zależy od wielkości szalki, tempa wzrostu stosowanej linii komórkowej oraz czasu do przeprowadzenia oceny po wysiewie. Na przykład, wysiać 300 000 komórek BEAS-2B do szalki 35-mm, aby uzyskać konfluencję na poziomie około 70 - 80% po 1 dniu wzrostu.
2. Konfiguracja mikroskopu
UWAGA: Opisany poniżej protokół jest wykonywany przy użyciu mikroskopu konfokalnego wyposażonego w linie laserowe o długości 404 i 488 nm. Inne metody przeprowadzania ocen fluorometrycznych czujników opisanych w niniejszym protokole przy ich przewidzianych wzbudzeniach/emisjach również powinny dostarczyć wiarygodnych danych. Należy pamiętać, że ustawienia aparatury mogą znacznie różnić się w zależności od typu, wieku i stanu używanego instrumentu; w związku z tym wspomniane wartości parametrów mogą nie być specyficzne dla sprzętu używanego w innych laboratoriach.
- Wszystkie analizy obrazowania należy przeprowadzać przy użyciu kontroli środowiskowych w celu utrzymania odpowiedniej temperatury (np. 37 °C), wilgotności (zazwyczaj >95% wilgotności względnej) i/lub stężenia gazów (np. 5% CO2) odpowiednich dla komórek przez cały czas trwania eksperymentu.
- W przypadku stosowania wysokich wartości wilgotności względnej należy utrzymywać wszystkie powierzchnie, które mogą mieć kontakt z nawilżoną atmosferą (np. obiektyw mikroskopu), w temperaturze równej lub nieco wyższej niż temperatura generowania wilgoci, aby zapobiec kondensacji. Można to osiągnąć za pomocą grzałki obiektywu i/lub taśmy grzejnej oraz odpowiedniego sterownika grzałki.
- Włącz wszystkie komponenty mikroskopu i przygotuj cały sprzęt wymagany do sekwencyjnego wzbudzenia przy 488 i 404 nm z emisją przy 510 nm. Upewnij się, że wszystkie elementy konfiguracji optycznej są odpowiednio ustawione do akwizycji w czasie rzeczywistym.
- Przygotuj komorę środowiskową na stole przedmiotowym, aby utrzymać stałą temperaturę 37 °C, atmosferę 5% CO2 oraz wilgotność >95%. Przed rozpoczęciem akwizycji obrazów należy ustabilizować warunki w komorze środowiskowej przez co najmniej 10 min po początkowym ustawieniu wszystkich kontroli środowiskowych.
UWAGA: Warunki środowiskowe mogą zostać pominięte lub dostosowane w zależności od czasu trwania eksperymentu, typu komórek i stosowanego czasu ekspozycji. - Umieść szalkę z komórkami (Krok 1.7) na stole przedmiotowym wewnątrz komory środowiskowej.
- Przy użyciu wybranego obiektywu, odnajdź płaszczyznę ogniskową komórek, korzystając z okularu i światła białego, i upewnij się, że ich morfologia jest prawidłowa.
UWAGA: Często stosuje się obiektyw 1.4 NA 60X korygowany do światła fioletowego, imersyjny w oleju, co pozwala na identyfikację przedziałów wewnątrzkomórkowych przy maksymalizacji rozdzielczości optycznej systemu konfokalnego. - Sprawdź ekspresję fluorescencji komórek w polu widzenia. Należy to zrobić, wizualizując komórki pod oświetleniem fluorescencyjnym w szerokim polu z odpowiednim zestawem filtrów, takim jak dla izotiocyjanianu fluoresceiny (FITC). Na tym etapie korzystniejsze jest użycie oświetlenia w szerokim polu podczas patrzenia przez okular, ponieważ łatwiej jest przesuwać szalkę w celu wybrania pola komórek do badania. Zasadniczo wybierz pole widzenia zawierające co najmniej 5 do 10 komórek wykazujących ekspresję sensora, co objawia się zieloną fluorescencją.
- Alternatywnie, przeprowadź tę ocenę konfokalnie, używając wzbudzenia laserowego przy długości fali najbardziej kompatybilnej z wyrażanym sensorem (zazwyczaj najlepiej sprawdza się 488 nm).
UWAGA: Ze względu na ich wewnętrzne właściwości fluorescencyjne, wizualizacja komórek wykazujących ekspresję HyPer będzie trudniejsza niż w przypadku komórek wykazujących ekspresję roGFP2, zarówno przy użyciu FITC, jak i przy 488 nm. Niemniej jednak wciąż możliwe powinno być dostrzeżenie słabo fluorescencyjnych komórek.
- Alternatywnie, przeprowadź tę ocenę konfokalnie, używając wzbudzenia laserowego przy długości fali najbardziej kompatybilnej z wyrażanym sensorem (zazwyczaj najlepiej sprawdza się 488 nm).
- Po znalezieniu pożądanego pola widzenia zamknij komorę środowiskową.
UWAGA: Aby ułatwić utrzymanie stabilnej płaszczyzny ogniskowej w trakcie badania, należy skorzystać z funkcji utrzymywania ostrości, często dostępnej w zaawansowanych statywach mikroskopowych. - Ustaw parametry akwizycji, aby zapewnić optymalną ocenę interesującego sensora w wybranym okresie ekspozycji. Poniżej znajdują się zalecenia i podejścia do obrazowania konfokalnego odpowiedzi sensorów:
- Dostosuj moc lasera dla wzbudzenia przy 488 nm i emisji przy 510 nm. Wybierz poziom mocy lasera, który pozwala na wizualizację komórek, i utrzymuj go na stałym poziomie pomiędzy próbkami lub powtórzeniami na szalkach.
UWAGA: W niniejszym badaniu dla linii laserowych 488 i 404 nm zastosowano odpowiednio 12% i 1,5% mocy lasera. - Użyj sterowników konfokalnych oprogramowania do akwizycji, aby upewnić się, że wybrana płaszczyzna ogniskowa została zoptymalizowana pod kątem maksymalnej intensywności emisji fluorescencji w centrum komórek (oś z), skanując przy 488 nm podczas regulacji płaszczyzny z. Jest to ułatwione dzięki zastosowaniu wysokiego ustawienia wzmocnienia (gain) podczas poszukiwania płaszczyzny z, która skutkuje najbardziej prześwietlonymi komórkami. Po znalezieniu odpowiedniej płaszczyzny ogniskowej przywróć wzmocnienie do ustawienia najbardziej optymalnego dla fluorescencji używanego reportera, tak aby nie przesycić obserwowanych pikseli.
UWAGA: Ustawienia lasera i wzmocnienia odpowiednie do znajdowania i obserwacji komórek podczas eksperymentu są całkowicie zależne od wykorzystywanego systemu konfokalnego. Zasadniczo, po znalezieniu komórek w polu widzenia, zaleca się stosowanie minimalnej mocy lasera (zazwyczaj ≤20%), ponieważ nadmierne skanowanie komórek przy użyciu światła laserowego o dużej mocy może wywołać zmiany oksydacyjne wykrywalne przez sensor. - Użyj wzmocnienia do precyzyjnego dostrojenia fluorescencji bazowej. W przypadku roGFP2 ustal bazę blisko górnej granicy (≈ 90% intensywności względnej) instrumentu bez przesycenia, ponieważ komórki te stracą fluorescencję 510 nm indukowaną wzbudzeniem 488 nm, gdy EGSH wzrośnie. W przeciwieństwie do tego, intensywność fluorescencji przy wzbudzeniu 488 nm powinna być niska (≈ 10% intensywności względnej) w stanie bazowym dla komórek wykazujących ekspresję HyPer, ponieważ komórki te zwiększą intensywność fluorescencji 510 nm po wykryciu H2O2.
- Powtórz kroki 2.9.2 i 2.9.3 przy wzbudzeniu 404 nm i emisji 510 nm. Ustawienia wzmocnienia dla długości fali wzbudzenia 404 nm są przeciwne do tych stosowanych przy wzbudzeniu 488 nm dla każdego sensora (tj. niska fluorescencja bazowa (≈ 10% intensywności względnej) przy 404 nm dla roGFP2, wysoka fluorescencja bazowa (≈ 90% intensywności względnej) dla sensora H2O2).
UWAGA: Zazwyczaj fluorescencja (emisja 510) przy wzbudzeniu 404 nm będzie znacznie niższa niż ta uzyskiwalna przy wzbudzeniu 488 nm w komórkach wykazujących ekspresję zarówno roGFP2, jak i HyPer, ponieważ pik 404 nm jest stosunkowo niewielkim maksimum wzbudzenia dla obu tych sensorów.
- Dostosuj moc lasera dla wzbudzenia przy 488 nm i emisji przy 510 nm. Wybierz poziom mocy lasera, który pozwala na wizualizację komórek, i utrzymuj go na stałym poziomie pomiędzy próbkami lub powtórzeniami na szalkach.
3. Akwizycja danych
- Skonfiguruj oprogramowanie akwizycyjne tak, aby sekwencyjnie wzbudzać dwie długości fal wzbudzenia (najpierw 488 nm, a następnie 404 nm) i zbierać emisję dla obu przy 510 nm w określonym odstępie czasu przez pożądany czas trwania eksperymentu (np. rejestrując obrazy co 60 s przez 60 min).
- Alternatywnie można rejestrować obrazy ręcznie przed i po ekspozycjach, jeśli znany jest przybliżony czas zmian stężenia EGSH lub H2O2 dla badanego ksenobiotyku. Może to jednak prowadzić do utraty rozdzielczości czasowej.
- W celu oceny parametrów eksperymentalnych w czasie rzeczywistym, wybierz w polu widzenia co najmniej 5–10 komórek wykazujących ekspresję sensora i zdefiniuj je jako obszary zainteresowania („ROI”), aby monitorować zmiany ich fluorescencji podczas eksperymentu.
UWAGA: Krok ten jest opcjonalny i może zostać wykonany po eksperymencie, jeśli bezpośrednia obserwacja w czasie rzeczywistym jest niewskazana lub ograniczenia oprogramowania uniemożliwiają ciągłe monitorowanie. W zależności od populacji komórkowej, wybór komórek wykazujących ekspresję sensora jako ROI może reprezentować różne poziomy ekspresji w obrębie komórek.- W tych badaniach dodaj toksykant środowiskowy 9,10-fenantrenochinon (9,10-PQ) lub nadtlenek wodoru (H2O2) po 5-minutowym okresie bazowym.
- Przygotuj wszystkie odczynniki do późniejszego użycia w tym protokole. Rozpuść 9,10-PQ w dimetylosulfoksydzie (DMSO) do stężenia 15 mM, a następnie rozcieńcz w podstawowej pożywce komórkowej, aby uzyskać roztwór roboczy o stężeniu 250 µM. Dodatkowo przygotuj roztwór roboczy nadtlenku wodoru w wodzie, który po wstrzyknięciu zapewni stężenie końcowe 1 mM.
- Po zdefiniowaniu parametrów eksperymentalnych rozpocznij akwizycję czasową. Ustal okres bazowy trwający co najmniej 5 min (lub 5 punktów danych) przed rozpoczęciem ekspozycji na ksenobiotyk.
- Poddaj komórki działaniu badanego toksykantu, stosując konwencjonalne metody dawkowania in vitro. Przygotuj związki rozpuszczalne w wodzie lub innym odpowiednim rozpuszczalniku i wstrzyknij je bezpośrednio do pożywki.
- Jeśli wymagane są rozpuszczalniki organiczne (np. dimetylosulfoksyd lub etanol), utrzymuj końcowe stężenie rozpuszczalnika na poziomie 0,1% lub niższym. Zweryfikuj, czy rozpuszczalnik nie wpływa na produkcję EGSH lub H2O2, stosując kontrolę nośnika w osobnej naczyni z komórkami.
- W przypadku związków o niższej rozpuszczalności, dodaj do protokołu krok mieszania za pomocą mikropipety po dokonaniu wstrzyknięcia. Wprowadzaj ekspozycje gazowe bezpośrednio do komory środowiskowej, używając odpowiedniej mieszaniny gazu nośnego.
- Monitoruj zmiany fluorescencji podczas okresu ekspozycji. Wykonaj kolejne wstrzyknięcia w razie potrzeby. Zachowaj szczególną ostrożność, aby nie przesunąć naczynia podczas wstrzyknięć, tak aby te same komórki były śledzone przez cały czas przebiegu, pozostając w tej samej płaszczyźnie ogniskowania.
- Na koniec eksperymentu poddaj komórki działaniu odpowiednich kontroli. W przypadku obu genetycznie kodowanych sensorów fluorogennych dodaj określone stężenia związków znanych z utleniania i redukcji tych sensorów, aby w bezpośredniej demonstracji wykazać ich odpowiedź ratiometryczną. H2O2 i ditiotreitol (DTT) służą jako odpowiednie kontrole do utleniania i redukcji obu sensorów. Zazwyczaj końcowe stężenie 100–1000 µM H2O2, a następnie 1–5 mM ditiotreitolu (DTT), pozwala na całkowite utlenienie i zredukowanie tych sensorów.
- W tych badaniach użyj 1 mM H2O2, a następnie 5 mM DTT, aby określić maksymalną odpowiedź sensora.
- Odczekaj co najmniej 5 min, aby sensor mógł zareagować, a następnie wstrzyknij czynnik redukujący, taki jak DTT, aby zredukować sensor i przywrócić go do poziomu fluorescencji zbliżonego do ustalonej linii bazowej.
UWAGA: Użycie kontroli w tym kroku jest kluczowe dla normalizacji i powinno być wykonywane na koniec każdego eksperymentu, aby określić zakres dynamiczny sensora w każdej komórce. W przypadku roGFP2 na koniec eksperymentu można dodać aldrytiol. Aldrytiol omija przekaźnik redoks roGFP2, utleniając sensor bezpośrednio. Jest to przydatne do oceny funkcji sensora po ekspozycji na ksenobiotyk.
4. Analiza danych
- Jeśli nie zostały jeszcze wyznaczone, należy obrysować obszary zainteresowania (ROI) wokół analizowanych komórek. Użyj odpowiedniego oprogramowania, aby zmierzyć intensywność fluorescencji każdego ROI przy każdej długości fali w całym przebiegu czasowym. Upewnij się, że komórki nie przemieściły się, a płytka nie przesunęła się podczas pomiaru.
UWAGA: Wyznaczanie ROI jest najłatwiejsze poprzez obrysowanie zamkniętego obszaru, który podąża za wzorem ekspresji fluorescencyjnej każdej komórki. Aby dodatkowo wspomóc ten proces, obraz w świetle przechodzącym (lub w jasnym polu) komórek w ustalonym polu widzenia może zostać nałożony na obraz fluorescencyjny w celu zdefiniowania granic komórek. Jednakże użycie obrazu w świetle przechodzącym wymaga od użytkownika zarejestrowania dodatkowego kanału (zbioru obrazów) w trakcie trwania eksperymentu. Alternatywnie, niektórzy producenci włączają do swojego oprogramowania do obrazowania algorytmy, które wykorzystują specyficzne parametry, takie jak progi intensywności, aby wyznaczać ROI w sposób bardziej ilościowy i mniej subiektywny. - Wyeksportuj dane do wybranego oprogramowania analitycznego (np. arkusza kalkulacyjnego).
- Oblicz ratiometryczną odpowiedź sensora dla każdego ROI w każdym punkcie czasowym, korzystając z wzorów:
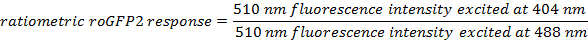
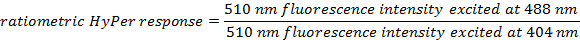
- Dla każdego punktu czasowego oblicz średnią z wyznaczonych wartości ratiometrycznych dla wszystkich ROI.
- Oblicz wartość bazową, która posłuży do normalizacji danych, wyciągając średnią z wcześniej obliczonych wartości ratiometrycznych (krok 4.4) zebranych przed dodaniem ksenobiotyku (np. z pierwszych pięciu punktów czasowych).
- Znormalizuj wartości ratiometryczne z kroku 4.4, dzieląc każdą wartość przez wartość bazową obliczoną w punkcie 4.5. Znormalizowane stosunki będą koncentrować się wokół wartości 1 w punkcie bazowym, natomiast wzrosty EGSH lub H2O2 po iniekcjach spowodują wzrost stosunku. Oceny ksenobiotyków indukujących zmiany oksydacyjne mają tendencję do uzyskiwania wartości w zakresie od 3 do 6 razy większych od wartości bazowej.
- Aby ułatwić porównywanie odpowiedzi w obrębie i pomiędzy eksperymentami, wyraź znormalizowane dane jako procent maksymalnej odpowiedzi sensora, definiując odpowiedź na utleniacz kontrolny (np. 1 mM H2O2) jako 100%.
UWAGA: Przy wyrażaniu danych jako procent maksymalnej odpowiedzi sensora kluczowe jest zapewnienie konsekwentnego stosowania tego samego stężenia utleniacza kontrolnego we wszystkich eksperymentach. Wszystkie dane pochodzące z analizy obrazowania żywych komórek nadają się do konwencjonalnej analizy statystycznej parowej i grupowej, wybieranej według uznania badacza.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Zastosowanie roGFP2 i HyPer w wykrywaniu zmian w EGSH oraz wewnątrzkomórkowym H2O2 zostało wcześniej szczegółowo opisane25,36,42,43 i jest tutaj zaprezentowane. Obrazy konfokalne komórek wykazujących ekspresję roGFP2 w stanie spoczynkowym oraz po dodaniu H2O2 i DTT przedstawiono na Rysun...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Zastosowanie roGFP2 i HyPer w wykrywaniu zmian odpowiednio w wewnątrzkomórkowych EGSH iH2O2 2 zostało dobrze opisane w poprzednich badaniach fizjologicznych i toksykologicznych 25,35,36,39,40,41,42,43 . Przedstawiony tutaj p...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Badania opisane w tym artykule zostały zrecenzowane przez National Health and Environmental Effects Research Laboratory, Amerykańską Agencję Ochrony Środowiska i zatwierdzone do publikacji. Treść tego artykułu nie powinna być interpretowana jako reprezentująca politykę agencji, a wzmianka o nazwach handlowych lub produktach komercyjnych nie stanowi poparcia ani rekomendacji do użycia.
Podziękowania
Autorzy chcieliby podziękować Katelyn Lavrich za pomoc w eksperymentalnym projektowaniu i edycji rękopisów.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| roGFP2 Plasmid | University of Oregon | N/A Hojny | dar od S.J. Remington |
| HyPer Plasmid | Evrogen | FP941 | |
| Nadtlenek wodoru | Sigma Aldrich | H1009 | |
| Dithiothreitol | Sigma Aldrich | 10708984001 | |
| 9,10-Phenanthrenequinone | Sigma | Aldrich 156507 | |
| Naczynia ścienne ze szklanym dnem | Ted Pella | 14029-20 | |
| Linia komórkowa BEAS-2B | Kolekcja kultur typu amerykańskiego | CRL-9609 | |
| Keratynocyty Podłoże podstawowe | Lonza | 192151 | |
| Pożywka do wzrostu keratynocytów BulletKit | Lonza | 192060 | |
| Excel | Pakiet Microsoft Office | Nie dotyczy | |
| Oprogramowanie do obrazowania AR NIS-Elements | Nikon | N/A | |
| obrazowania konfokalnego Nikon C1si | Nikon | Nie dotyczy |
Bibliografia
- Cross, C. E., et al. Environmental oxidant pollutant effects on biologic systems: a focus on micronutrient antioxidant-oxidant interactions. Am J Respir Crit Care Med. 166, 44-50 (2002).
- Kobzik, L. Environmental particulate-mediated cytokine production in lung epithelial cells (A549): role of preexisting inflammation and oxidant stress. J Toxicol Environ Health. 55, 31-44 (1998).
- Jaeschke, H., McGill, M. R., Ramachandran, A. Oxidant stress, mitochondria, and cell death mechanisms in drug-induced liver injury: lessons learned from acetaminophen hepatotoxicity. Drug Metab Reviews. 44, 88-106 (2012).
- Wolf, M. B., Baynes, J. W. The anti-cancer drug, doxorubicin, causes oxidant stress-induced endothelial dysfunction. Biochim Biophys Acta. 1760, 267-271 (2006).
- Kumagai, Y., Shinkai, Y., Miura, T., Cho, A. K. The chemical biology of naphthoquinones and its environmental implications. Annu Rev Pharmacol Toxicol. 52, 221-247 (2012).
- Pham, H. T., Maccarone, A. T., Campbell, J. L., Mitchell, T. W., Blanksby, S. J. Ozone-induced dissociation of conjugated lipids reveals significant reaction rate enhancements and characteristic odd-electron product ions. J Am Soc Mass Spectrom. 24, 286-296 (2013).
- Abdel-Malek, Z. A., Kadekaro, A. L., Swope, V. B. Stepping up melanocytes to the challenge of UV exposure. Pigment Cell Melanoma Res. 23, 171-186 (2010).
- Berisha, H., Pakbaz, H., Absood, A., Foda, H., Said, S. Nitric oxide mediates oxidant tissue injury caused by paraquat and xanthine oxidase. Ann N Y Acad Sci. 723, 422-425 (1994).
- Gao, X., et al. Mitochondrial dysfunction may explain the cardiomyopathy of chronic iron overload. Free Radic Bio Med. 49, 401-407 (2010).
- Shukla, A., et al. Asbestos induces mitochondrial DNA damage and dysfunction linked to the development of apoptosis. Am J Physiol Lung Cell Mol Physiol. 285, 1018-1025 (2003).
- Charles, R., Jayawardhana, T., Eaton, P. Gel-based methods in redox proteomics. Biochim Biophys Acta. 1840, 830-837 (2014).
- Thornalley, P. J., Rabbani, N. Detection of oxidized and glycated proteins in clinical samples using mass spectrometry-a user's perspective. Biochim Biophys Acta. 1840, 818-829 (2014).
- Arato, S., Ito, H., Miyashita, K., Hayakawa, K., Itabashi, Y. A facile method for the detection of aldehydes in oxidized lipids using solid-phase microextraction fiber and gas chromatograph equipped with a septum-free injector. J Oleo Sci. 58, 17-22 (2009).
- Collins, A. R. Measuring oxidative damage to DNA and its repair with the comet assay. Biochim Biophys Acta. 1840, 794-800 (2014).
- Churg, A., Keeling, B., Gilks, B., Porter, S., Olive, P. Rat mesothelial and tracheal epithelial cells show equal DNA sensitivity to hydrogen peroxide-induced oxidant injury. Am J Physiol Lung Cell Mol Physiol. 268, 832-838 (1995).
- Fraga, C. G., Oteiza, P. I., Galleano, M. In vitro measurements and interpretation of total antioxidant capacity. Biochim Biophys Acta. 1840, 931-934 (2014).
- Niki, E., Noguchi, N. Evaluation of antioxidant capacity: what capacity is being measured by which method. IUBMB Life. 50, 323-329 (2000).
- Pharikal, K., Das, P., Dey, C., Dasgupta, S. Tissue ascorbate as a metabolic marker in cadmium toxicity. Int J Vitam Nut Res. 58, 306-311 (1987).
- Tabata, M., Totani, M., Murachi, T. A chemiluminometric method for NADPH and NADH using a two-enzyme bioreactor and its application to the determination of magnesium in serum. Biomed Chrom. 4, 123-127 (1990).
- Ballatori, N., et al. Glutathione dysregulation and the etiology and progression of human diseases. Biol Chem. 390, 191-214 (2009).
- Nauseef, W. M. Detection of superoxide anion and hydrogen peroxide production by cellular NADPH oxidases. Biochim Biophys Acta. 1840, 757-767 (2014).
- Hawkins, C. L., Davies, M. J. Detection and characterisation of radicals in biological materials using EPR methodology. Biochim Biophys Acta. 1840, 708-721 (2014).
- Kettle, A. J., et al. Measuring chlorine bleach in biology and medicine. Biochim Biophys Acta. 1840, 781-793 (2014).
- Carballal, S., Bartesaghi, S., Radi, R. Kinetic and mechanistic considerations to assess the biological fate of peroxynitrite. Biochim Biophys Acta. 1840, 768-780 (2014).
- Meyer, A. J., Dick, T. P. Fluorescent protein-based redox probes. Antioxid Redox Signal. 13, 621-650 (2010).
- Dooley, C. T., et al. Imaging dynamic redox changes in mammalian cells with green fluorescent protein indicators. J Biol Chem. 279, 22284-22293 (2004).
- Malinouski, M., Zhou, Y., Belousov, V. V., Hatfield, D. L., Gladyshev, V. N. Hydrogen peroxide probes directed to different cellular compartments. PloS One. 6, 14564(2011).
- Guzman, J. N., et al. Oxidant stress evoked by pacemaking in dopaminergic neurons is attenuated by DJ-1. Nature. 468, 696-700 (2010).
- Breckwoldt, M. O., et al. Multiparametric optical analysis of mitochondrial redox signals during neuronal physiology and pathology in vivo. Nat Med. 20, 555-560 (2014).
- Wolf, A. M., Nishimaki, K., Kamimura, N., Ohta, S. Real-time monitoring of oxidative stress in live mouse skin. J Invest Dermatol. 134, 1701-1709 (2014).
- Mishina, N. M., et al. Does cellular hydrogen peroxide diffuse or act locally. Antioxid Redox Signal. , (2011).
- Gutscher, M., et al. Real-time imaging of the intracellular glutathione redox potential. Nat Methods. 5, 553-559 (2008).
- Lohman, J. R., Remington, S. J. Development of a family of redox-sensitive green fluorescent protein indicators for use in relatively oxidizing subcellular environments. Biochem. 47, 8678-8688 (2008).
- Schafer, F. Q., Buettner, G. R. Redox environment of the cell as viewed through the redox state of the glutathione disulfide/glutathione couple. Free Radic Bio Med. 30, 1191-1212 (2001).
- Gibbs-Flournoy, E. A., Simmons, S. O., Bromberg, P. A., Dick, T. P., Samet, J. M. Monitoring intracellular redox changes in ozone-exposed airway epithelial cells. Environ Health Perspect. 121, 312(2013).
- Belousov, V. V., et al. Genetically encoded fluorescent indicator for intracellular hydrogen peroxide. Nat Methods. 3, 281-286 (2006).
- Wood, Z. A., Poole, L. B., Karplus, P. A. Peroxiredoxin evolution and the regulation of hydrogen peroxide signaling. Science. 300, 650-653 (2003).
- Sies, H. Role of Metabolic H2O2 Generation REDOX SIGNALING AND OXIDATIVE STRESS. J Biol Chem. 289, 8735-8741 (2014).
- Cheng, W. -Y., et al. Linking oxidative events to inflammatory and adaptive gene expression induced by exposure to an organic particulate matter component. Environ Health Perspect. 120, 267(2012).
- Cheng, W. -Y., et al. An integrated imaging approach to the study of oxidative stress generation by mitochondrial dysfunction in living cells. Environ Health Perspect. , 902-908 (2010).
- Wages, P. A., et al. Role of H 2 O 2 in the oxidative effects of zinc exposure in human airway epithelial cells. Redox Biol. 3, 47-55 (2014).
- Morgan, B., Sobotta, M. C., Dick, T. P. Measuring E GSH and H2O2 with roGFP2-based redox probes. Free Radic Bio Med. 51, 1943-1951 (2011).
- Schwarzländer, M., Dick, T. P., Meyer, A. J., Morgan, B. Dissecting redox biology using fluorescent protein sensors. Antiox Redox Signal. 24, 680-712 (2016).
- Wang, L., Atkinson, R., Arey, J. Formation of 9, 10-phenanthrenequinone by atmospheric gas-phase reactions of phenanthrene. Atmos Environ. 41, 2025-2035 (2007).
- Tantama, M., Hung, Y. P., Yellen, G. Imaging intracellular pH in live cells with a genetically encoded red fluorescent protein sensor. J Am Chem Soc. 133, 10034-10037 (2011).
- Matlashov, M. E., et al. Fluorescent ratiometric pH indicator SypHer2: applications in neuroscience and regenerative biology. Biochim Biophys Acta. 1850, 2318-2328 (2015).
- Hou, J. -T., et al. A highly selective water-soluble optical probe for endogenous peroxynitrite. Chem Commun. 50, 9947-9950 (2014).
- Kojima, H., et al. Detection and imaging of nitric oxide with novel fluorescent indicators: diaminofluoresceins. Anal Chem. 70, 2446-2453 (1998).
- Gabe, Y., Ueno, T., Urano, Y., Kojima, H., Nagano, T. Tunable design strategy for fluorescence probes based on 4-substituted BODIPY chromophore: improvement of highly sensitive fluorescence probe for nitric oxide. Anal Bioanal Chem. 386, 621-626 (2006).
- Garner, A. L., et al. Specific fluorogenic probes for ozone in biological and atmospheric samples. Nat Chem. 1, 316-321 (2009).
- Cheng, W. -Y., Larson, J. M., Samet, J. M. Monitoring intracellular oxidative events using dynamic spectral unmixing microscopy. Methods. 66, 345-352 (2014).
- Wages, P. A., Cheng, W. -Y., Gibbs-Flournoy, E., Samet, J. M. Live-cell imaging approaches for the investigation of xenobiotic-induced oxidant stress. Biochim Biophys Acta. 1860, 2802-2815 (2016).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
