Przygotowanie i testowanie katalizatorów ogniw paliwowych Pt/C jest przedmiotem ciągłych dyskusji w środowisku naukowym w odniesieniu do odtwarzalności i najlepszych praktyk. W ramach prezentowanej pracy zamierzamy przedstawić krok po kroku samouczek dotyczący wytwarzania i testowania katalizatorów Pt/C, które mogą służyć jako punkt odniesienia dla nowatorskich układów katalitycznych.
Artykuł metodologiczny
O przygotowaniu i testowaniu katalizatorów ogniw paliwowych metodą cienkowarstwowej obrotowej elektrody dyskowej
W tym artykule
Podsumowanie
Streszczenie
Prezentujemy samouczek krok po kroku, jak przygotować katalizatory ogniw paliwowych z membraną do wymiany protonów (PEMFC), składające się z nanocząstek Pt (NP) umieszczonych na węglu o dużej powierzchni, oraz przetestować ich wydajność w pomiarach cienkowarstwowej obrotowej elektrody dyskowej (TF-RDE). Metodologia TF-RDE jest szeroko stosowana do badań przesiewowych katalizatorów; Niemniej jednak mierzone wyniki czasami znacznie różnią się między grupami badawczymi. Niepewność ta hamuje postęp w pracach nad nowymi materiałami katalitycznymi, w związku z czym kilku autorów omówiło możliwe metody najlepszych praktyk i znaczenie analizy porównawczej.
Wizualny samouczek podkreśla możliwe pułapki w testowaniu katalizatorów Pt/C metodą TF-RDE. Wprowadzono protokół syntezy i testowania w celu oceny standardowych katalizatorów Pt/C, który może być stosowany razem z polikrystalicznymi dyskami Pt jako katalizatory wzorcowe. W szczególności badanie to podkreśla, w jaki sposób właściwości filmu katalitycznego na elektrodzie z węglem szklistym (GC) wpływają na mierzoną wydajność w testach TF-RDE. Aby uzyskać cienkie, jednorodne warstwy katalizatora, niezbędne jest nie tylko przygotowanie katalizatora, ale także procedury osadzania i suszenia atramentu. Wykazano, że może być konieczna korekta pH atramentu oraz że proste pomiary kontrolne mogą być wykorzystane do sprawdzenia jakości filmu. Po uzyskaniu powtarzalnych pomiarów TF-RDE, określenie obciążenia Pt na nośniku katalizatora (wyrażonego jako Pt wt%) i pola powierzchni elektrochemicznej jest niezbędne do normalizacji wyznaczonych szybkości reakcji do pola powierzchni lub masy Pt. Do oznaczania pola powierzchni standardem jest tak zwane odpędzanie CO, czyli oznaczanie ładunku depozycji podpotencjału wodoru (Hupd). W celu określenia obciążenia Pt wprowadza się prostą i tanią procedurę wykorzystującą mineralizację w wodzie królewskiej z późniejszą konwersją Pt(IV) do Pt(II) i pomiarami UV-vis.
Wprowadzenie
Rosnące wykorzystanie odnawialnych źródeł energii, takich jak energia wiatrowa czy słoneczna, wymaga zdolności do przechowywania i ponownego przekształcania dużych ilości energii elektrycznej. Pod tym względem zastosowanie chemicznych nośników energii, takich jak wodór, jest obiecującą ścieżką1. Elektroliza wody może wytwarzać wodór z nadmiaru energii elektrycznej, podczas gdy PEMFC skutecznie przekształcają wodór w energię elektryczną. Jednak w przypadku zastosowań na dużą skalę, takich jak samochody, zawartość metali z grupy szlachetnej (PGM) w PEMFC musi zostać znacznie zmniejszona, aby obniżyć koszty. W literaturze naukowej przedstawiono kilka układów katalitycznych 2, które według doniesień wykazują potencjał do spełnienia tych wymagań na podstawie testów półogniwowych TF-RDE3.
Pomiary TF-RDE stały się niezwykle popularne w badaniach PEMFC i są obecnie używane jako standardowa metoda do porównywania różnych katalizatorów PEMFC. Jednak w przypadku podobnych katalizatorów znaczące różnice w aktywności reakcji redukcji tlenu (ORR) lub powierzchniach elektrochemicznych (ECSA) są często zgłaszane przez różne grupy badawcze4. W związku z tym kilka grup badawczych pracowało nad ulepszeniem procedur eksperymentalnych i zdefiniowaniem procedur najlepszych praktyk w zakresie testowania katalizatorów PEMFC5. Na początku wyróżniono takie czynniki, jak obciążenie katalizatora, zanieczyszczenia z elektrody referencyjnej, kompensacja iR itp.6,7,8; Natomiast w ostatnich latach skupiono się na wpływie właściwości folii katalizatora na wydajność9,10. Na przykład można wykazać, że zarówno aktywność ORR, jak i ECSA zależą od składu tuszu katalizatora, co z kolei wpływa na jednorodność warstwy katalizatora na elektrodzie szklisto-węglowej (GC) używanej jako podłoże. Zaobserwowany wzrost zmierzonej powierzchni Pt po dodaniu izopropanolu do tuszu katalizatora jest szczególnie zaskakujący na pierwszy rzut oka, ale wyniki te wskazują na znaczenie zwilżania nośnika węglowego. Kolejnym ważnym (i skorelowanym) czynnikiem jest transport masowy. TF-RDE jest ograniczony do niskich gęstości prądu ze względu na niską rozpuszczalność gazów w elektrolicie11,12,13. Dlatego często przyjmuje się, że w tak ekstremalnie cienkich warstwach katalizatora (ok. 1 μm) transport masy reagenta odgrywa ograniczoną rolę. Niemniej jednak, w bardzo ostatnich pracach wykazano, że dostosowanie pH tuszu prowadzi do znacznego wzrostu aktywności ORR w katalizatorach domowej roboty14. Przykłady te podkreślają, że w pomiarach TF-RDE konieczne są dokładne kontrole i że w zależności od katalizatora może być trudno zdefiniować jeden standardowy protokół/recepturę testowania.
Dlatego w prezentowanej pracy omawiamy krok po kroku procedurę syntezy i testowania standardowego katalizatora ogniw paliwowych Pt/C. Procedura obejmuje syntezę katalizatora, jego charakterystykę oraz przygotowanie i regulację tuszu, a także elektrochemiczne pomiary TF-RDE. Celem procedury jest zwiększenie świadomości na temat niektórych źródeł błędów i pułapek eksperymentalnych, a także dostarczenie receptury na możliwy katalizator wzorcowy Pt/C.
Protokół
1. Synteza katalizatorów Pt/C 50% mas.
- Synteza koloidalna nanocząstek (NPs) Pt
- Aby otrzymać zawiesinę koloidalną 2 nm Pt NPs, zmieszać 4 mL roztworu NaOH o stężeniu 0.4 M w glikolu etylenowym (EG) z 4 mL H2PtCl6·6H2O o stężeniu 40 mM w EG w naczyniu reakcyjnym do mikrofali.
- Ogrzewać mieszaninę przez 3 min w temperaturze 160 °C w reaktorze mikrofalowym (tryb dynamiczny, moc grzania: 100 W, mieszanie: niskie).
- Immobilizacja Pt NPs na nośnikach węglowych
- Do 7,3 mL koloidalnej zawiesiny Pt NPs dodać 30 mL roztworu 1 M HCl w celu wytrącenia osadu. Odwirować mieszaninę przy względnej sile odśrodkowej 2 900 x g (5 000 obrotów na minutę (rpm)) przez 5 min i usunąć nadsącz. Powtórzyć te etapy przemywania/wirowania dwukrotnie.
UWAGA: Wszystkie odczynniki chemiczne należy zebrać i zutylizować zgodnie z przepisami obowiązującymi w lokalnej instytucji. - Ponownie zdyspergować Pt NPs w 7 mL acetonu. Zdyspergować 27,5 mg sadzy technicznej w 1 mL acetonu. Zmieszać obie dyspersje w acetonie i odparować aceton w rotawaporze (40 °C, 200 mbar) lub na linii Schlenka (40 °C, 200 mbar) aż do całkowitego wysuszenia.
- Uzyskany proszek katalizatora Pt/C suszyć w piecu (120 °C) przez noc.
- Do proszku katalizatora Pt/C dodać wodę dejonizowaną (DI) i poddać sonikacji (35 kHz, 160 Watt) w kąpieli ultradźwiękowej wypełnionej zimną wodą (<5 °C) przez 3 min. Przefiltrować i przemyć katalizator wodą DI na papierze filtracyjnym (4-7 µm). Wysuszyć proszek katalizatora w piecu próżniowym (100-120 °C, 10 kPa).
UWAGA: Ta procedura pozwala uzyskać 55 mg katalizatora Pt/C o zawartości masowej Pt wynoszącej 50 wt% i wielkości cząstek Pt ca. 2 nm. Aby przygotować większe ilości katalizatora Pt/C, należy zwiększyć odpowiednie ilości w stosunku 1:1. Poprzez zmianę ilości Pt NPs w stosunku do sadzy technicznej można regulować załadunek Pt w zakresie od 10 do 70-80 wt% bez znaczącej aglomeracji nanocząstek. - Aby przygotować tusz katalityczny, zmieszać 6,3 mg proszku katalizatora Pt/C 50 wt% z 6 mL wody DI i 2 mL izopropanolu (IPA). Dodać niewielką ilość roztworu 1 M KOH (~10 µL), aby dostosować pH tuszu do wartości około 10. Umieścić szklaną fiolkę z mieszaniną w kąpieli ultradźwiękowej wypełnionej zimną wodą (<5 °C) i sonikować (35 kHz, 160 Watt) przez 15 min.
UWAGA: Nie dodawać najpierw IPA do katalizatora. Jeśli alkohol zostanie dodany do wysuszonego proszku katalizatora Pt/C, katalizator może ulec zapłonowi.
- Do 7,3 mL koloidalnej zawiesiny Pt NPs dodać 30 mL roztworu 1 M HCl w celu wytrącenia osadu. Odwirować mieszaninę przy względnej sile odśrodkowej 2 900 x g (5 000 obrotów na minutę (rpm)) przez 5 min i usunąć nadsącz. Powtórzyć te etapy przemywania/wirowania dwukrotnie.
2. Charakterystyka nanocząstek Pt oraz katalizatorów Pt/C
- Charakterystyka nanocząstek Pt za pomocą transmisyjnego mikroskopu elektronowego (TEM)
- W celu wytrącenia należy dodać 30 ml 1 M roztworu HCl do 7,3 ml zawiesiny koloidalnej nanocząsteczek Pt. Mieszaninę wirować przy względnej sile odśrodkowej 2900 x g (5000 obrotów na minutę (rpm)) przez 5 min, a następnie odlać nadsącz. Powtórzyć te etapy przemywania i wirowania dwukrotnie.
- Pobierz kroplę (ok. 100 µL) zawiesiny nanopartuł Pt i redyspergować ją w 1 mL acetonu.
- Nanieś kroplę rozcieńczonych, redyspergowanych NP na siatkę TEM (z normalną warstwą węgla) umieszczoną na papierze filtracyjnym w celu wchłonięcia nadmiaru rozpuszczalnika, a następnie pozostaw siatkę do wyschnięcia na powietrzu.
- Przeanalizuj rozkład wielkości cząstek, obrazując co najmniej 5 różnych obszarów siatki przy użyciu co najmniej 3 różnych powiększeń (np., 100 000X, 300 000X, 400 000X). Zmierzyć rozmiar (oraz powiązaną z nim dystrybucję wielkości) co najmniej 300 NP na podstawie mikrografii.
- Charakterystyka katalizatora Pt/C przy użyciu TEM
- Rozcień dwukrotnie tusz katalityczny (opisany powyżej) w 100% IPA. Nanieś kroplę rozcieńczonego tuszu katalitycznego na siatkę TEM (z dziurkową lub koronkową folią węglową) umieszczoną na papierze filtracyjnym w celu wchłonięcia nadmiaru rozpuszczalnika, a następnie pozostaw siatkę do wyschnięcia na powietrzu.
- Przeanalizuj rozkład wielkości cząstek, wykonując obrazy co najmniej 5 różnych obszarów siatki, przy użyciu co najmniej 3 różnych powiększeń (np., 100 000X, 300 000X, 400 000X). Zmierzyć rozmiar (oraz powiązana z nim rozkład rozmiarów) co najmniej 300 NP na podstawie mikrografii.
UWAGA: Obrazy TEM o lepszym kontraście uzyskuje się poprzez obserwację cząstek katalizatora Pt/C, które nie nakładają się na warstwę węglową siatki. Jest to zaleta stosowania w tym przypadku siatek TEM z dziurkowaną (holey) lub koronkową (lacey) warstwą węglową.
- Trawienie nanocząsteczek Pt przez woda królewska
- Wysuszyć katalizator Pt/C w suszarce próżniowej (80 °C, 10 kPa) przez noc. Odważyć proszek katalizatora w tyglu ceramicznym.
- Ogrzewać proszek katalizatora w tyglu pieca muflowego (powietrze, 900 °C, 30 min) w celu wypalenia nośnika węglowego. Przykryć tygiel pokrywką, aby zapobiec wydostawaniu się proszku katalizatora podczas ogrzewania.
- Dodać 4 ml aqua regia (mieszanina 30% HCl i 65% HNO3)3 (w stosunku objętościowym 3:1) do tygla i podgrzewać mieszaninę na płycie grzejnej w temperaturze ok. 80 °C przez 2 h.
UWAGA: Woda królewska jest silnym kwasem i należy z nim obchodzić się ostrożnie. - Dopełnić objętość końcową do 10 ml wodą dejonizowaną (DI).
- Wyznacz stężenie Pt w woda królewska roztwór za pomocą spektrometrii mas z plazmą indukcyjnie sprzężoną (ICP-MS)15 lub spektroskopii nadfioletowej i widzialnej (UV-Vis, opisanej poniżej).
- Oznaczanie zawartości Pt metodą UV-Vis
- Wymieszać 0,75 ml HCl o stężeniu 2 M z 0,25 ml SnCl2 o stężeniu 1 M2 przygotowany w 4 M HCl w kuwecie kwarcowej, a następnie dodać 1 ml woda królewska próbka
- Zmierz widmo UV-vis mieszaniny 1,75 ml 2 M HCl i 0,25 ml 1 M SnCl22 w 4 M HCl jako linię bazową.
- Zmierz widmo UV-Vis mieszaniny próbki (700 nm – 350 nm).
- Dodaj 5 µL standardowego roztworu Pt (1 000 ppm) do roztworu próbki, dokładnie wymieszać i zmierzyć widmo UV-Vis. Powtórzyć dodawanie standardowego roztworu Pt oraz pomiar 4 razy.
- Odejmij absorbancję przy 680 nm (linia bazowa) od absorbancji przy 402 nm (szczyt), a następnie przedstaw wynik na wykresie w funkcji stężenia dodanej platyny (Pt). Wyznacz stężenie Pt w woda królewska próbka z punktu przecięcia krzywej kalibracyjnej z osią x.
3. Pomiar katalizatorów Pt/C za pomocą elektrody z obrotowym dyskiem (RDE)
- Charakterystyka atramentu katalitycznego za pomocą pomiarów rozpraszania światła
- Zmierz pH atramentu katalitycznego za pomocą pH-metru.
- Rozcieńcz atrament katalityczny 50-krotnie, dodając mieszaninę rozpuszczalników IPA/H2O (1:3, v:v). Dodaj kwas lub zasadę, aby utrzymać stałe pH atramentu katalitycznego.
- Zmierz potencjał zeta 50-krotnie rozcieńczonej próbki, korzystając z trybu elektroforetycznego rozpraszania światła (ELS)16 w urządzeniu do rozpraszania światła.
- Zmierz rozmiar agregatów w rozcieńczonej próbce, korzystając z dynamicznego rozpraszania światła (DLS)17 w urządzeniu do rozpraszania światła.
- Przygotowanie cienkiej warstwy katalizatora
- Wypoleruj elektrodę dyskową z węgla szklistego (GC) (o średnicy 5 mm) do uzyskania połysku lustrzanego, używając pasty tlenkowej (najpierw 0,3 µm, następnie 0,05 µm), a następnie oczyść ją ultradźwiękowo w wodzie DI.
- Nanieś pipetą alikwot 5 µL atramentu katalitycznego na elektrodę GC, aby uzyskać obciążenie Pt na poziomie 10 µgPt cm-2. Osusz atrament w strumieniu gazu Ar nawilżonego w bulbulatorze mieszaniną IPA i wody DI (17:3, v:v).
UWAGA: Warunki suszenia można zoptymalizować, zmieniając stosunek IPA do wody DI w bulbulatorze. - Potwierdź za pomocą kamery CCD, że powierzchnia elektrody GC jest równomiernie pokryta cienką warstwą katalizatora.
- Pomiary elektrochemiczne
- We wszystkich pomiarach elektrochemicznych zastosuj szklaną lub politetrafluoroetylenową (PTFE) celę elektrochemiczną o konfiguracji trójkomorowej. Jako elektrodę pracującą, przeciwelektrodę i elektrodę odniesienia wykorzystaj odpowiednio zmodyfikowaną elektrodę dyskową GC, siatkę platynową oraz elektrodę z uwięzionym wodorem/nasyconą elektrodę kalomelową (SCE).
UWAGA: W przypadku użycia SCE, podkomora celi dla elektrody odniesienia musi być oddzielona od komory głównej membraną perfluorowaną (np. membraną nafionową), aby uniknąć dyfuzji jonów chlorkowych. - Namocz celę i jej komponenty w mieszaninie kwasów (H2SO4:HNO3 = 1:1, v:v) przez noc. Następnie dokładnie wypłucz celę i pozostałe elementy wodą DI i dwukrotnie zagotuj je w wodzie DI.
UWAGA: Czyść celę mieszaniną kwasów co najmniej raz w miesiącu (zależnie od częstotliwości użytkowania).
OSTROŻNIE: Ostrożnie obchodź się z mieszaniną kwasów. Pomiędzy eksperymentami elektrochemicznymi zagotuj celę i przechowuj ją w wodzie DI pod przykryciem. - Wlej do celi elektrochemicznej 0,1 M roztwór elektrolitu HClO4. Umieść 3 elektrody (elektrodę pracującą, przeciwelektrodę i elektrodę odniesienia) w poszczególnych komorach celi i podłącz elektrody do potencjostatu.
- Zmierz rezystancję elektrolitu między elektrodą pracującą a kapilarą Luggina (spadek iR; ~30 Ω) i kompensuj ją przez cały proces pomiarowy, korzystając z analogowego schematu dodatniego sprzężenia zwrotnego potencjostatu. Wynikowa efektywna rezystancja roztworu wynosi mniej niż 3 Ω.
UWAGA: Jeśli potencjostat nie posiada analogowego schematu sprzężenia zwrotnego, zastosuj programową kompensację spadku iR. - Zkalibruj elektrodę odniesienia. Przepłucz elektrolit gazem H2 i wykonaj skan potencjału z szybkością 50 mV s-1. Potencjał, przy którym gęstość prądu wynosi 0 mA cm-2, przyjmij jako 0 V względem odwracalnej elektrody wodorowej (RHE).
- Przepłucz elektrolit gazem Ar (ok. 0,3 L min-1). Oczyść katalizatory poprzez cykle potencjału między 0,05 a 1,20 V z szybkością skanowania 0,05 V s-1, aż do uzyskania stabilnego woltamogramu cyklicznego (~50 cykli).
- Wykonaj pomiary tła.
- Zarejestruj woltamogram cykliczny (CV) jako pomiar tła. Przepłucz elektrolit gazem Ar (ok. 0,3 L min-1). Skanuj potencjał w zakresie od 0,05 do 1,10 V z szybkością 0,05 V s-1.
- Wykonaj pomiar aktywności ORR.
- Zarejestruj woltamogram cykliczny w elektrolicie przepłukanym O2 (ok. 0,3 L min-1). Skanuj potencjał w zakresie od 0,05 do 1,10 V z szybkością 0,05 V s-1 i prędkością obrotu 1 600 rpm.
- Wykonaj woltametrię strippingową CO.
- Utrzymuj potencjał elektrody pracującej na poziomie 0,05 V podczas przepłukiwania elektrolitu gazem CO (ok. 0,3 L min-1) przez 5 min, a następnie przepłukiwania gazem Ar (ok. 0,3 L min-1) przez 10 min. Następnie skanuj potencjał od 0,05 V do 1,10 V z szybkością 0,05 V s-1.
OSTROŻNIE: Sprawdź, czy użycie gazu CO jest dozwolone; jeśli tak, prace te muszą być prowadzone w dygestorium z zachowaniem środków bezpieczeństwa.
- Utrzymuj potencjał elektrody pracującej na poziomie 0,05 V podczas przepłukiwania elektrolitu gazem CO (ok. 0,3 L min-1) przez 5 min, a następnie przepłukiwania gazem Ar (ok. 0,3 L min-1) przez 10 min. Następnie skanuj potencjał od 0,05 V do 1,10 V z szybkością 0,05 V s-1.
- Po zakończeniu pomiarów elektrochemicznych przenieś warstwy katalizatora z elektrody GC na papier ręcznikowy, dociskając elektrody do papieru zwilżonego wodą, a następnie sfotografuj przeniesione warstwy katalizatora.
- We wszystkich pomiarach elektrochemicznych zastosuj szklaną lub politetrafluoroetylenową (PTFE) celę elektrochemiczną o konfiguracji trójkomorowej. Jako elektrodę pracującą, przeciwelektrodę i elektrodę odniesienia wykorzystaj odpowiednio zmodyfikowaną elektrodę dyskową GC, siatkę platynową oraz elektrodę z uwięzionym wodorem/nasyconą elektrodę kalomelową (SCE).
- Analiza danych
- Oblicz elektrochemiczną powierzchnię aktywną (ECSA) katalizatora z ładunku QCO piku utleniania CO, uwzględniając szybkość skanowania
 , obciążenie Pt L oraz stosując współczynnik konwersji 390 µC cm-2Pt (proces dwuelektronowy)6.
UWAGA: Alternatywnie, ECSA można obliczyć z pola Hupd (QH) woltamogramu cyklicznego zarejestrowanego w elektrolicie przepłukanym Ar, stosując współczynnik konwersji 195 µC cm-2Pt (proces jednoelektronowy).
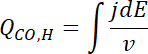

- Skoryguj niefaradaiczne tło poprzez odjęcie woltamogramu cyklicznego zarejestrowanego w elektrolicie przepłukanym Ar od woltamogramu zarejestrowanego w elektrolicie przepłukanym O2. Wyznacz kinetyczną gęstość prądu ORR, jk, korzystając z anodowego skanu skorygowanego woltamogramu i równania Koutecky'ego-Levicha:
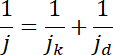
UWAGA: W tym zapisie j oraz jd reprezentują odpowiednio zmierzoną gęstość prądu i gęstość prądu granicznego dyfuzyjnego.
- Oblicz elektrochemiczną powierzchnię aktywną (ECSA) katalizatora z ładunku QCO piku utleniania CO, uwzględniając szybkość skanowania
Wyniki
Ciemnobrązowa zawiesina koloidalna NP Pt jest otrzymywana zgodnie z protokołem w sekcji 1.1 (Rysunek 1, lewo). Zawiesina koloidalna jest na tyle stabilna, że może być przechowywana przez ponad 1 miesiąc bez wystąpienia precypitacji. Większe NP Pt syntetyzuje się poprzez zmniejszenie stężenia NaOH18. Jednakże, wraz ze spadkiem stężenia NaOH zawiesina koloidalna staje się mniej stabilna. Jako przykład ekstremalny, całkowicie aglomerowane NP Pt otrzymuje się, gdy prekursor Pt jest podgrzewany w EG bez dodatku NaOH (Rysunek 1, prawo).
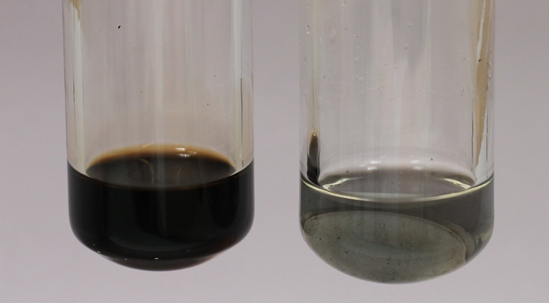
Rysunek 1: Zdjęcie zawiesin koloidalnych Pt NPs w EG. (Lewo) Dobrze zdyspergowane Pt NPs otrzymano zgodnie z protokołem 1.1. (Prawo) Aglomerowane Pt NPs otrzymano poprzez podgrzewanie prekursora Pt w EG bez dodatku NaOH.
Dobrze zdyspergowany katalizator Pt/C otrzymuje się zgodnie z protokołem w sekcji 1.2, co przedstawiono na Ryc. 2a. W przypadku zastosowania mniej stabilnej zawiesiny koloidalnej, np. z większych nanocząsteczek (NPs) Pt, może zaobserwować się znaczną aglomerację nanocząsteczek Pt na nośniku węglowym (Ryc. 2b).
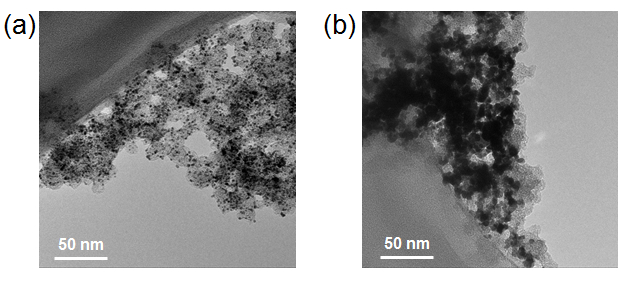
Rysunek 2: Obrazy TEM katalizatorów 50 wt.% Pt/Vulcan. (a) Nanocząstki Pt o rozmiarze 2 nm są dobrze rozproszone na nośnikach węglowych. (b) Nanocząstki Pt o rozmiarze 4 nm są zaglomerowane na nośnikach węglowych.
Reprezentatywne wyniki pomiaru UV-Vis dla oznaczenia stężenia Pt w aqua regia (protokół 2.4) przedstawiono na Rysunku 3a. Po dodaniu SnCl2 do próbki aqua regia, Pt w aqua regia zostaje zredukowana z Pt(IV) do Pt(II), co prowadzi do powstania żółtego roztworu. Rysunek 3b przedstawia krzywą kalibracyjną uzyskaną na podstawie widm z Rysunku 3a. Na podstawie tej krzywej kalibracyjnej określono, że stężenie Pt w mieszaninie próbnej wynosi 3,68 ppm.
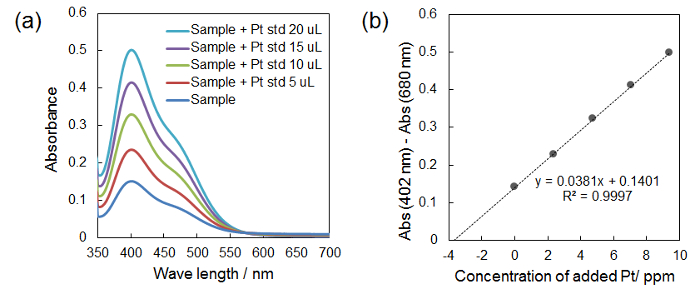
Rycina 3: Reprezentatywne wyniki pomiarów UV-Vis w celu oznaczenia stężenia Pt w wodzie królewskiej. (a) Widma UV-vis próbki aqua regia z SnCl2 przed i po dodaniu roztworu wzorcowego Pt (5-20 µL). (b) Krzywa kalibracyjna otrzymana poprzez wykreślenie różnic między absorbancją przy 402 nm a absorbancją przy 680 nm w funkcji stężenia dodanego Pt. Stężenie Pt w roztworze próbki jest wyznaczone z punktu przecięcia krzywej kalibracyjnej z osią x. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Ryciny 4a-b przedstawiają reprezentatywne przykłady homogenicznej cienkiej warstwy katalizatora naniesionej na elektrodę GC zgodnie z protokołem 3.2. Cała powierzchnia elektrody GC jest pokryta jednorodnie warstwą katalizatora, bez znaczącej aglomeracji. Ryciny 4c-d przedstawiają typowe niehomogeniczne cienkie warstwy katalizatora powstałe w wyniku suszenia atramentu katalitycznego na powietrzu. Katalizator aglomeruje się na krawędzi elektrody GC, tworząc tzw. efekt pierścienia kawowego19.
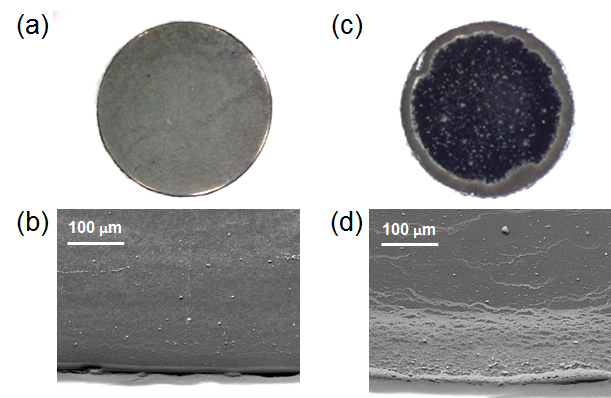
Rysunek 4: Fotografie i obrazy SEM jednorodnej i niejednorodnej cienkiej warstwy katalizatora naniesionej na elektrodę GC. (a,b) Jednorodna cienka warstwa katalizatora wykonana zgodnie z protokołem. (c,d) Niejednorodna cienka warstwa katalizatora z efektem „pierścienia kawowego”, wykonana poprzez suszenie atramentu katalitycznego na powietrzu. (a) i (c) przedstawiają całe cienkie warstwy katalizatora. (b) i (d) to obrazy SEM cienkich warstw katalizatora wykonane na krawędzi dysków GC.
Rysunek 5 przedstawia przykład woltamperogramu cyklicznego zmierzonego w elektrolicie nasyconym H2 w celu kalibracji potencjału elektrody odniesienia względem RHE (protokół 3.3.5). Średnia z potencjałów, przy których gęstość prądu wynosi 0 mA cm-2 zarówno podczas skanowania w kierunku dodatnim, jak i ujemnym, jest definiowana jako „0 V vs. RHE”.
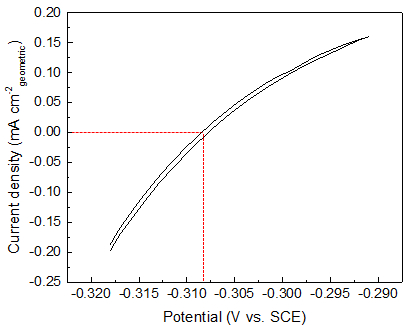
Rycina 5: Woltamperogram cykliczny w elektrolicie nasyconym H2 do kalibracji potencjału elektrody odniesienia względem RHE (50 mV s-1, 1600 rpm). Średnia z potencjałów, przy których gęstość prądu wynosi 0 mA cm-2 zarówno w skanie w kierunku dodatnim, jak i w skanie w kierunku ujemnym, jest definiowana jako 0 V względem odwracalnej elektrody wodorowej (RHE) (patrz. czerwone linie przerywane).
Na Rysunku 6 przedstawiono woltamperogramy cykliczne w elektrolicie nasyconym Ar oraz woltamperogramy z liniowym skanowaniem potencjału (LSV) w elektrolicie nasyconym O2 dla katalizatora 50 wt% Pt/Vulcan otrzymane z pomiaru RDE (protokół 3.3.7 i 3.3.8). Po przeprowadzeniu wystarczającej liczby cykli czyszczenia zgodnie z krokiem 3.4.6 protokołu uzyskuje się czerwony CV na Rysunku 6a. Gdy katalizator nie jest wystarczająco oczyszczony, ramię piku utleniania Pt w okolicach 0,8 V jest mniej wyraźne niż w przypadku dobrze oczyszczonego katalizatora (Rysunek 6a, szary CV). Kształt LSV w elektrolicie nasyconym O2 jest bardzo wrażliwy na jakość cienkiej warstwy katalizatora (Rysunek 6b). Gdy cienka warstwa katalizatora jest jednorodna, jak na Rysunku 4a, gęstość prądu granicznego dyfuzji O2 (poniżej 0,8 V) wynosi około -6 mA cm-2, a ramię krzywej LSV w okolicach 0,8 V jest wyraźne (Rysunek 6b, czerwony). Z kolei gęstość prądu granicznego dyfuzji O2 jest mniejsza, a ramię krzywej LSV mniej wyraźne, gdy cienka warstwa katalizatora jest niejednorodna, jak na Rysunku 4c, lub gdy powierzchnia elektrody GC nie jest w pełni pokryta cienką warstwą katalizatora.
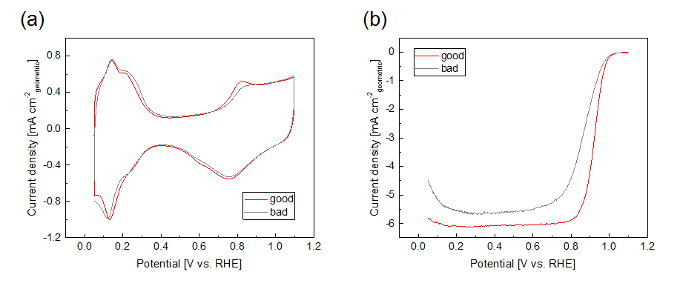
Rysunek 6: Reprezentatywne przykłady „dobrych” i „złych” woltamperogramów dla katalizatora 50 wt% Pt/Vulcan. (a) Woltamperogramy cykliczne w elektrolicie nasyconym Ar (50 mV s-1). (b) Krzywe LSV w elektrolicie nasyconym O2 (1,600 rpm, 50 mV/s, skan w kierunku dodatnim, z odjęciem tła, z kompensacją iR). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Na Rysunku 7 przedstawiono woltamogram cykliczny zarejestrowany w elektrolicie nasyconym Ar z zaznaczonym obszarem Hupd (a) oraz woltamogram strippingu CO z zaznaczonym ładunkiem strippingu (b). Oba pomiary przeprowadzono dla katalizatora Pt/Vulcan o zawartości 50% wag. Na podstawie pola pod pikami oblicza się powierzchnię aktywną Pt (ECSA), patrz krok 3.4.1.
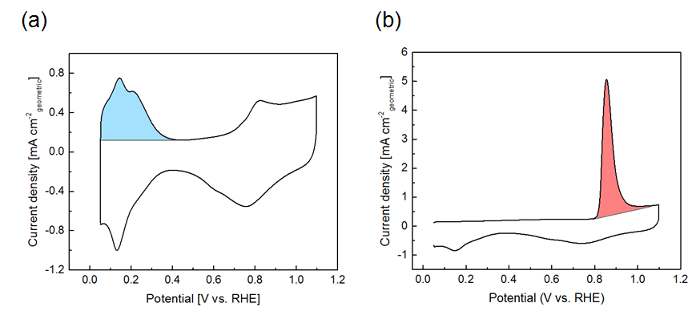
Rysunek 7: Reprezentatywny woltamperegram cykliczny (a) oraz woltamperegram usuwania CO (b) dla katalizatora 50 wt% Pt/Vulcan (50 mV s-1). Ładunek Hupd oraz ładunek usuwania CO są zaznaczone odpowiednio kolorem błękitnym i różowym. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Wyniki pomiarów RDE dla katalizatora 50 wt% Pt/Vulcan (ECSA, aktywność właściwa ORR oraz aktywność masowa przy 0,9 VRHE) zostały zestawione w Tabeli 1. W tabeli przedstawiono również wyniki dla komercyjnego katalizatora Pt/C o zbliżonej wielkości cząstek Pt i podobnym załadunku Pt.
| Rozmiar cząstek Pt | ECSA | Aktywność właściwa ORR | Aktywność masowa ORR | |
| [nm] | [m2 g-1Pt] | [µA cm-2Pt] | [A g-1Pt] | |
| 50 wt.% Pt/Vulcan | 2 | 102 ± 3 | 852 ± 66 | 879 ± 82 |
| 46 wt.% Pt/C (TKK) | 2-3 | 93 ± 3 | 738 ± 30 | 683 ± 31 |
Tabela 1: Podsumowanie wyników pomiarów TF-RDE dla katalizatora Pt/Vulcan 50% wag. oraz komercyjnego katalizatora Pt/C 46% wag.Wartości pomiarowe przedstawiono wraz z odchyleniem standardowym. ECSA = elektrochemiczna powierzchnia aktywna, ORR = reakcja redukcji tlenu, TKK = Tanaka Kikinzoku Kogyo.
Dyskusja
Powszechnie wiadomo, że aktywność ORR katalizatorów o dużej powierzchni właściwej, mierzona techniką TF-RDE, w dużym stopniu zależy od jednorodności cienkiej warstwy katalizatora6,9,10,14,19. Kilka grup badawczych opisało metody wytwarzania jednorodnych cienkich warstw katalizatora na elektrodach GC, a badacze rozpoczynający pracę w tej dziedzinie powinni starannie zoptymalizować metodę suszenia20. Stosowanie metod rotacyjnych19 zapewnia większą elastyczność przy nanoszeniu grubszych warstw katalizatora, natomiast metody stacjonarne mają tę zaletę, że pozwalają na jednoczesne przygotowanie wielu elektrod. Jako przykład stacjonarnej metody suszenia, Shinozaki et al. donieśli ostatnio, że jednorodne cienkie warstwy katalizatora można uzyskać poprzez suszenie tuszu katalitycznego w atmosferze IPA10. Wytwarzanie cienkich warstw katalizatora w niniejszym protokole opiera się na ich metodzie. Jednakże tusze katalityczne są suszone w nawilżonym strumieniu gazu zamiast w stacjonarnej atmosferze (protokół 3.3.2). Zaletą tej zmodyfikowanej metody jest możliwość łatwego dostosowania warunków suszenia poprzez zmianę stosunku IPA do wody w bulbulatorze. Rysunek 8 wskazuje, że jednorodność cienkiej warstwy katalizatora jest optymalizowana poprzez zmianę warunków nawilżania.
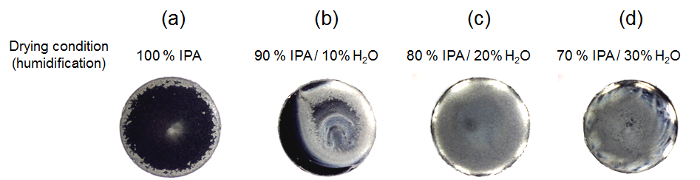
Rycina 8: Fotografie cienkiej warstwy katalizatora naniesionej na elektrody GC w różnych warunkach suszenia. Zmieniono stosunek izopropanolu (IPA) do H2O w bulbulatorze w celu optymalizacji warunków suszenia. (a) 100% IPA, (b) 90% IPA / 10% H2O, (c) 80% IPA / 20% H2O, (d) 70% IPA / 30% H2O. (c) przedstawia najlepsze warunki suszenia w tym przypadku, ponieważ na elektrodzie GC utworzono najbardziej jednorodną cienką warstwę katalizatora. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Stwierdzono również, że pH tuszów katalitycznych jest istotnym parametrem, który należy zoptymalizować w celu uzyskania jednorodnych cienkich warstw katalizatora, co zostało opisane w literaturze14. Rysunek 9 przedstawia zmienną stabilność tuszów katalitycznych przy różnych wartościach pH. Ponieważ w protokole 1.3.3 do przemywania nanocząstek Pt stosuje się HCl, tusz katalityczny zazwyczaj staje się kwasowy bez dodatku KOH. Kwasowy tusz katalityczny nie jest szczególnie stabilny i większość cząstek katalizatora Pt/C osiada na dnie tydzień po sonikacji. Tusz obojętny jest bardziej stabilny niż tusz kwasowy, mimo że na dnie widoczne są niektóre osady. Tusz zasadowy jest najstabilniejszy i tydzień po sonikacji nie obserwuje się żadnego osadu. Zależność stabilności tuszu katalitycznego od pH wynika z wartości potencjału zeta, który zwiększa się wraz ze wzrostem pH14.
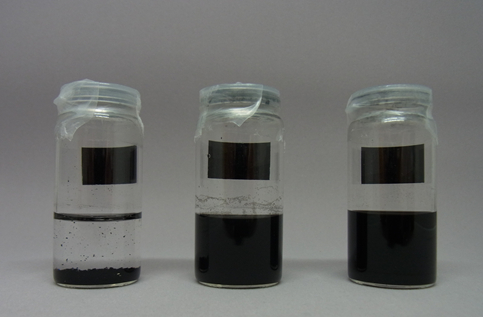
Rycina 9: Zdjęcia tuszów katalitycznych o różnym pH: (lewo) pH ≈ 4, (środek) pH ≈ 7, (prawo) pH ≈ 10. Zdjęcia wykonano 1 tydzień po sonikacji. Dyspersja tuszu kwasowego jest znacznie mniej stabilna niż w przypadku tuszu obojętnego i zasadowego.
Zarówno stabilność tuszy katalitycznych, jak i jednorodność otrzymanej cienkiej warstwy katalizatora zależą od pH tuszu katalitycznego. Silnie aglomerowane cienkie warstwy katalizatora powstają w przypadku zastosowania tuszy kwasowych (Rycina 10a,d). Choć dla oka nie ma znaczącej różnicy między cienkimi warstwami katalizatora wykonanymi z tuszu obojętnego i z tuszu zasadowego (Rycina 10b,c), obrazy SEM ujawniają obecność niektórych aglomeratów w cienkiej warstwie katalizatora otrzymanej z tuszu obojętnego, podczas gdy w cienkiej warstwie katalizatora otrzymanej z tuszu zasadowego nie obserwuje się istotnych aglomeratów (Rycina 10e,f).
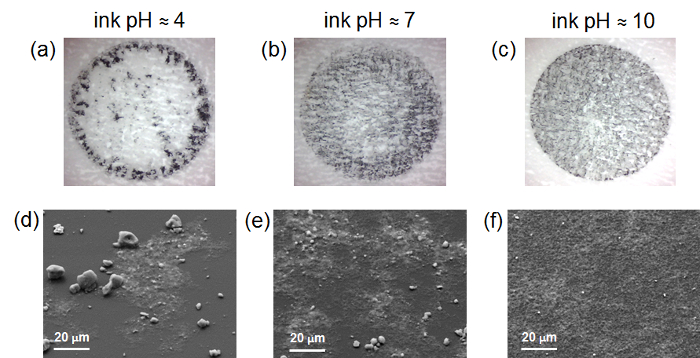
Rycina 10: Fotografie filmów katalitycznych przeniesionych na papier (a-c) oraz obrazy SEM filmów katalitycznych na elektrodach GC (d-f). (a,d) Film katalityczny wykonany z tuszu kwaśnego (pH ≈ 4), (b,e) Film katalityczny wykonany z tuszu obojętnego (pH ≈ 7) oraz (c,f) Film katalityczny wykonany z tuszu zasadowego (pH ≈ 10). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Oprócz jakości filmu katalitycznego, na oznaczenie aktywności ORR wpływa szybkość skanowania4 oraz kompensacja rezystancji ogniwa8. W naszym układzie pomiarowym rezystancja ogniwa bez kompensacji iR wynosi zazwyczaj około 30 Ω. Zostaje ona obniżona do poziomu poniżej 3 Ω dzięki zastosowaniu kompensacji iR potencjostatu (Rysunek 11a,b). W Rysunku 11c porównano krzywe LSV zmierzone w elektrolicie nasyconym O2 z kompensacją iR oraz bez niej. Wyraźne przesunięcie potencjału wynikające z rezystancji ogniwa jest widoczne przy około 0,9 VRHE, gdzie oceniana jest aktywność ORR. Jako szybkość skanowania dla LSV wybraliśmy 50 mV s-1, podczas gdy inne grupy5 preferują 20 mV s-1, a membrany elektrodowe (MEAs) są często testowane w warunkach stanu stacjonarnego4. W odniesieniu do badań TF-RDE można ogólnie stwierdzić, że im niższa szybkość skanowania, tym pomiar staje się bardziej podatny na ewentualne zanieczyszczenia. W testach MEA stosuje się znacznie wyższe prądy. Szczególnie w zastosowaniach motoryzacyjnych interesująca jest wysoka wydajność mocy21. Skanowanie potencjału prowadziłoby do znacznych błędów, gdyby nie zastosowano kompensacji iR w czasie rzeczywistym.
Ze względu na te różnice, bezpośrednie przewidywania wydajności MEA na podstawie pomiarów TF-RDE należy traktować z ostrożnością. TF-RDE należy postrzegać jako szybką metodę wstępnej oceny wewnętrznej aktywności ORR katalizatorów PEMFC, a nie jako alternatywę dla testowania MEA.
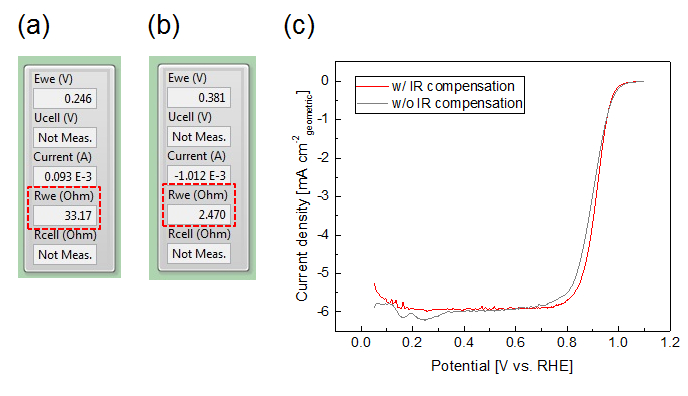
Rycina 11: Wpływ kompensacji iR na pomiar. (a,b) Zrzuty ekranu interfejsu programu „EC4 DAQ” z kompensacją iR oraz bez niej. (c) Krzywe LSV zmierzone w elektrolicie nasyconym O2 z kompensacją iR (kolor czerwony) i bez kompensacji iR (kolor szary) (50 mV s-1, 1 600 rpm, po odjęciu tła). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Cała procedura została podsumowana na Rysunku 12. Oprócz omówionych standardowych metod charakteryzacji, otrzymaną zawiesinę koloidalną Pt NPs oraz katalizator Pt/C można zbadać za pomocą bardziej zaawansowanych metod, takich jak małokątowe rozpraszanie promieni rentgenowskich (SAXS)22 lub spektroskopia absorpcyjna promieni rentgenowskich (XAS)23.
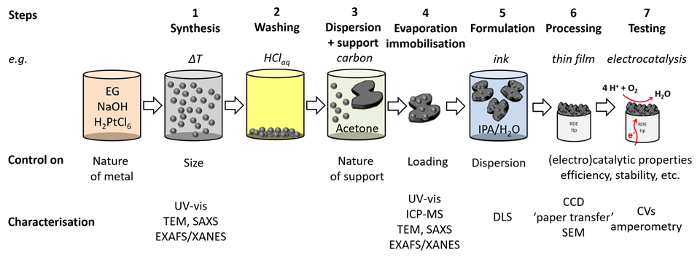
Rysunek 12: Przegląd etapów eksperymentalnych. Przedstawiono odpowiadające metody charakterystyki oraz parametry sterowalne dla każdego etapu eksperymentalnego w niniejszym protokole. TEM = transmisyjna mikroskopia elektronowa, SAXS = małokątowe rozpraszanie promieni rentgenowskich, EXAFS = rozszerzona struktura subtelna absorpcji promieni rentgenowskich, XANES = struktura subtelna absorpcji promieni rentgenowskich, ICP-MS = spektrometria mas z plazmą indukcyjnie sprzężoną, DLS = dynamiczne rozpraszanie światła, CCD = urządzenie ładunkowo-sprzężone, SEM = skaningowa mikroskopia elektronowa. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
J.Q. i M.A. dziękują za wsparcie od Fundacji Villum w formie stypendium blokowego. M.I. i M.A. dziękują za wsparcie od Toyota Central R&D Labs., Inc. J.Q. otrzymał dofinansowanie z programu Unii Europejskiej Horyzont 2020 w zakresie badań i innowacji w ramach umowy grantowej nr 703366 Marie Skłodowska-Curie.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Glikol etylenowy | Sigma-Aldrich | 293237-1L | 99,8% |
| Wodorotlenek sodu | Fisher Chemical | AC134070010 | 98% |
| Kwas heksachloroplatynowy(IV) sześciowodny | Alfa Aesar | 11051 | 99,9% |
| Kwas solny | Merck | 1003171000 | 37% |
| Kwas azotowy | Dowolna | 60% | |
| Kwas siarkowy | Dowolna | 96% | |
| Kwas nadchlorowy | Merck | 1005170250 | 70%, Suprapur |
| Hydrat wodorotlenku potasu | Merck | 1050020500 | 99,995%, Suprapur |
| Dwuwodny chlorek cyny(II) | Sigma-Aldrich | 31669-100G | >98% |
| Platynowy standard dla AAS | Sigma-Aldrich | 47037-100ML | 1000 mg/L ± 4 mg/L |
| Aceton | Alfa Aesar | 30698 | 99.5+% |
| Izopropanol | Alfa Aesar | 36644 | 99.5% |
| Sadza | Cabot | Vulcan XC 72R | |
| 46% wag. Pt/C | Tanaka Kikinzoku Kogyo | TEC10E50E | |
| Ar gaz | Air Liquide | 99.999% | |
| O2 gaz | Air Liquide | 99.999% | |
| CO gaz | Air Liquide | 99.97% | |
| H2 gaz | Air Liquide | 99.999% | |
| Reaktor mikrofalowy | CEM | Odkryj SP | |
| Wirówka | Corning | 6759 | |
| Parownik obrotowy | KNF | RC600 | |
| Kąpiel ultradźwiękowa | Qualilab | USR 54 H | 35 kHz, 160/320 W |
| Bibuła filtracyjna | Albet | DP595 055 | Współczynnik retencji 4-7 &mikro; m, φ Tygiel 55 mm |
| VWR | 459-0202 | 12 ml | |
| Pokrywka do tygla | VWR | 459-0216 | φ |
| pH-metr | VWR | Symphony SP70P | |
| Elektroda szklana (do pH-metru) | Mettler Toledo | InLab Routine | |
| Rozpraszanie światła | Mikroskop Anton Paar | Litesizer | |
| TEM | FEI | Tecani Spirit | |
| TEM siatka | Quantifoil | N1-C73nCu20-01 | Klasyczna folia węglowa, siatka TEM Cu 200 mesh |
| Quantifoil | Klasyczna dziurawa folia węglowa, siatka TEM Cu 200 mesh | ||
| Quantifoil | N1-C74nCu20-01 | Klasyczna koronkowa folia węglowa, | |
| spektrofotometr UV-vis | Varian | CARY 5E | |
| Nasycona elektroda kalomelowa | Schott | B3510+ | |
| Membrana perfluorowana | Magazyn ogniw paliwowych | 591239 | Nafion 117 |
| Rotator RDE | Rajometr Analityczny | EDI101 | |
| Potencjostat | Nordic Electrochemisty | ECi 200 | |
| Program do sterowania i akwizycji danych | Nordic Electrochemisty | EC4 DAQ | |
| Program do analizy danych | Nordic Electrochemisty | EC4 VIEW |
Bibliografia
- Stephens, I. E. L., Rossmeisl, J., Chorkendorff, I. Toward sustainable fuel cells. Science. 354 (6318), 1378-1379 (2016).
- Chen, C., et al. Highly Crystalline Multimetallic Nanoframes with Three-Dimensional Electrocatalytic Surfaces. Science. 343 (6177), 1339-1343 (2014).
- Schmidt, T. J., et al. Characterization of high-surface area electrocatalysts using a rotating disk electrode configuration. J. Electrochem. Soc. 145 (7), 2354-2358 (1998).
- Gasteiger, H. A., Kocha, S. S., Sompalli, B., Wagner, F. T. Activity benchmarks and requirements for Pt, Pt-alloy, and non-Pt oxygen reduction catalysts for PEMFCs. Appl. Catal. B-Environm. 56 (1-2), 9-35 (2005).
- Kocha, S. S., et al. Best Practices and Testing Protocols for Benchmarking ORR Activities of Fuel Cell Electrocatalysts Using Rotating Disk Electrode. Electrocatalysis. 8 (4), 366-374 (2017).
- Mayrhofer, K. J. J., et al. Measurement of oxygen reduction activities via the rotating disc electrode method: From Pt model surfaces to carbon-supported high surface area catalysts. Electrochim. Acta. 53 (7), 3181-3188 (2008).
- Mayrhofer, K. J. J., Ashton, S. J., Kreuzer, J., Arenz, M. An Electrochemical Cell Configuration Incorporating an Ion Conducting Membrane Separator between Reference and Working Electrode. Intern. J. Electrochem. Sci. 4 (1), 1-8 (2009).
- Nesselberger, M., et al. The Particle Size Effect on the Oxygen Reduction Reaction Activity of Pt Catalysts: Influence of Electrolyte and Relation to Single Crystal Models. J. Am. Chem. Soc. 133 (43), 17428-17433 (2011).
- Ke, K., Hiroshima, K., Kamitaka, Y., Hatanaka, T., Morimoto, Y. An accurate evaluation for the activity of nano-sized electrocatalysts by a thin-film rotating disk electrode: Oxygen reduction on Pt/C. Electrochim. Acta. 72, 120-128 (2012).
- Shinozaki, K., Zack, J. W., Richards, R. M., Pivovar, B. S., Kocha, S. S. Oxygen Reduction Reaction Measurements on Platinum Electrocatalysts Utilizing Rotating Disk Electrode Technique. J. Electrochem. Soc. 162 (10), F1144-F1158 (2015).
- Zalitis, C. M., Sharman, J., Wright, E., Kucernak, A. R. Properties of the hydrogen oxidation reaction on Pt/C catalysts at optimised high mass transport conditions and its relevance to the anode reaction in PEFCs and cathode reactions in electrolysers. Electrochim. Acta. 176, 763-776 (2015).
- Wiberg, G. K. H., Fleige, M. J., Arenz, M. Design and test of a flexible electrochemical setup for measurements in aqueous electrolyte solutions at elevated temperature and pressure. Rev. Sci. Instr. 85 (8), 085105(2014).
- Wiberg, G. K. H., Fleige, M., Arenz, M. Gas diffusion electrode setup for catalyst testing in concentrated phosphoric acid at elevated temperatures. R Rev. Sci. Instr. 86 (2), 024102(2015).
- Inaba, M., Quinson, J., Arenz, M. pH matters: The influence of the catalyst ink on the oxygen reduction activity determined in thin film rotating disk electrode measurements. J. Power Sources. 353, 19-27 (2017).
- Cherevko, S., et al. Dissolution of Platinum in the Operational Range of Fuel Cells. ChemElectroChem. 2 (10), 1471-1478 (2015).
- Ware, B. R. Electrophoretic light scattering. Adv. Colloid Interface Sci. 4 (1), 1-44 (1974).
- Berne, B. J., Pecora, R. Dynamic Light Scattering, with applications to Chemistry, Biology and Physics. , Dover Publication Inc. (2000).
- Baranova, E. A., Bock, C., Ilin, D., Wang, D., MacDougall, B. Infrared spectroscopy on size-controlled synthesized Pt-based nano-catalysts. Surf. Sci. 600 (17), 3502-3511 (2006).
- Garsany, Y., Singer, I. L., Swider-Lyons, K. E. Impact of film drying procedures on RDE characterization of Pt/VC electrocatalysts. J. of Electroanal. Chem. 662 (2), 396-406 (2011).
- Garsany, Y., Baturina, O. A., Swider-Lyons, K. E., Kocha, S. S. Experimental Methods for Quantifying the Activity of Platinum Electrocatalysts for the Oxygen Reduction Reaction. Anal. Chem. 82 (15), (2010).
- Kongkanand, A., Mathias, M. F. The Priority and Challenge of High-Power Performance of Low-Platinum Proton-Exchange Membrane Fuel Cells. J. Phys. Chem. Lett. 7 (7), 1127-1137 (2016).
- Speder, J., et al. Pt based PEMFC catalysts prepared from colloidal particle suspensions - a toolbox for model studies. Phys. Chem. Chem. Phys. 15 (10), 3602-3608 (2013).
- Neumann, S., et al. Nanoparticles in a box: a concept to isolate, store and re-use colloidal surfactant-free precious metal nanoparticles. J. Mat. Chem. A. 5 (13), 6140-6145 (2017).
Przedruki i uprawnienia
