Gel-seq umożliwia badaczom jednoczesne przygotowanie bibliotek dla sekwencji DNA i RNA przy znikomych dodatkowych kosztach, zaczynając od 100 - 1000 komórek za pomocą prostego urządzenia hydrożelowego. W artykule przedstawiono szczegółowe podejście do wytwarzania urządzenia, a także protokół biologiczny do generowania sparowanych bibliotek
.Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Gel-seq: metoda jednoczesnego przygotowania biblioteki sekwencjonowania DNA i RNA przy użyciu matryc hydrożelowych
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Zdolność do amplifikacji i sekwencjonowania zarówno DNA, jak i RNA z małych próbek wyjściowych została osiągnięta dopiero w ciągu ostatnich pięciu lat. Niestety, standardowe protokoły generowania bibliotek genomicznych lub transkryptomicznych są niekompatybilne i badacze muszą wybrać, czy sekwencjonować DNA, czy RNA dla określonej próbki. Gel-seq rozwiązuje ten problem, umożliwiając naukowcom jednoczesne przygotowanie bibliotek zarówno dla DNA, jak i RNA, zaczynając od 100 - 1000 komórek za pomocą prostego urządzenia hydrożelowego. W artykule przedstawiono szczegółowe podejście do wytwarzania urządzenia, a także protokół biologiczny do generowania sparowanych bibliotek. Zaprojektowaliśmy Gel-seq tak, aby mógł być łatwo wdrożony przez innych badaczy; wiele laboratoriów genetycznych posiada już niezbędny sprzęt do odtworzenia produkcji urządzenia Gel-seq. Nasz protokół wykorzystuje powszechnie używane zestawy zarówno do amplifikacji całego transkryptu (WTA), jak i przygotowania biblioteki, które prawdopodobnie będą również znane badaczom już zorientowanym w generowaniu bibliotek genomicznych i transkryptomicznych. Nasze podejście pozwala naukowcom wykorzystać moc sekwencjonowania zarówno DNA, jak i RNA na pojedynczej próbce bez podziału i przy znikomych dodatkowych kosztach.
Wprowadzenie
Sekwencjonowanie następnej generacji (NGS) wywarło ogromny wpływ na sposób prowadzenia badań genetycznych. Podczas gdy niegdyś badacze koncentrowali się na sekwencjonowaniu genomu całego gatunku, obecnie możliwe jest zsekwencjonowanie genomu pojedynczego guza, a nawet pojedynczej komórki w ramach jednego eksperymentu.1 Dzięki NGS kosztowo opłacalne stało się również sekwencjonowanie transkryptów RNA występujących w komórce, co tworzy zbiór danych znany jako transkryptom. Zdolność do amplifikacji i sekwencjonowania DNA lub RNA z niewielkich próbek wyjściowych została osiągnięta dopiero w ciągu ostatnich pięciu lat.2,3,4 Niestety standardowe protokoły są ze sobą niekompatybilne, przez co badacze muszą zdecydować, czy dla danej próbki zsekwencjonować DNA, czy RNA. Gdy próbka wyjściowa jest wystarczająco duża, można ją podzielić na pół. Jednak w mniejszej skali utrata materiału wynikająca z podziału próbek może wpłynąć na jakość biblioteki, a łączenie próbek (pooling) może doprowadzić do uśrednienia interesujących wariacji między komórkami.5 Co więcej, badacze są coraz bardziej zainteresowani analizą próbek, których nie można podzielić, takich jak pojedyncze komórki czy niewielkie, heterogeniczne biopsje guzów.6
Aby rozwiązać ten problem, opracowano niedawno trzy protokoły sekwencjonowania zarówno DNA, jak i RNA z tej samej próbki wyjściowej: Gel-seq7, G&T-seq8 oraz DR-seq9. Niniejszy artykuł przedstawia szczegółowy protokół Gel-seq, który może być wykorzystany do jednoczesnego generowania bibliotek DNA i RNA z tak małej liczby jak 100 komórek przy znikomim koszcie dodatkowym. Nowatorskim aspektem metody Gel-seq jest możliwość oddzielenia DNA od RNA wyłącznie na podstawie wielkości przy użyciu tanich matryc hydrożelowych. Kluczową innowacją protokołu Gel-seq jest fizyczna separacja DNA od RNA. Rozdzielenie to odbywa się elektroforetycznie przy użyciu kombinacji membran poliakryloamidowych, które wykorzystują różnice w wielkości tych cząsteczek. Aby lepiej zobrazować te różnice w skali, warto rozważyć sposób obrazowania DNA i RNA: podczas gdy DNA występuje w skali mikronowej i może być obserwowane za pomocą tradycyjnych mikroskopów, RNA występuje w skali nanometrowej i musi być obrazowane przy użyciu złożonych technik, takich jak krio-mikroskopia elektronowa.10
Podejście do rozdzielania DNA i RNA w niniejszym protokole przedstawiono na Rysunku 1. Panel lewy pokazuje DNA i RNA swobodnie unoszące się w roztworze w pobliżu membrany. Po przyłożeniu pola elektrycznego, jak pokazano na panelu prawym, DNA i RNA podlegają sile elektroforetycznej, która indukuje ich migrację przez membranę. Poprzez dostrojenie właściwości membrany stworzyliśmy membranę półprzepuszczalną, która rozdziela DNA od RNA. Cząsteczki DNA są pchane w stronę membrany, ale ze względu na swój duży rozmiar zaplątują się na jej krawędzi. Z kolei małe cząsteczki RNA mogą zmieniać swoją konfigurację i przedostawać się przez membranę. Proces ten, znany jako reptacja, przypomina sposób, w jaki wąż porusza się w trawie. Ostatecznie cząsteczki RNA są zatrzymywane przez drugą, gęstą membranę, przez którą zbyt trudno jest prześlizgnąć się nawet mniejszym polimerom (>200 par zasad). Po fizycznym rozdzieleniu DNA i RNA mogą zostać odzyskane i poddane dalszej obróbce w celu uzyskania informacji o genomie oraz transkryptomie. Choć możliwe jest rozdzielenie DNA i RNA, stwierdzono, że lepsze wyniki uzyskuje się, gdy RNA zostanie poddane odwrotnej transkrypcji do cDNA przed rozdzieleniem. Hybrydy cDNA/RNA są bardziej stabilne niż samo RNA i nadal mogą przenikać przez membranę o niskiej gęstości.
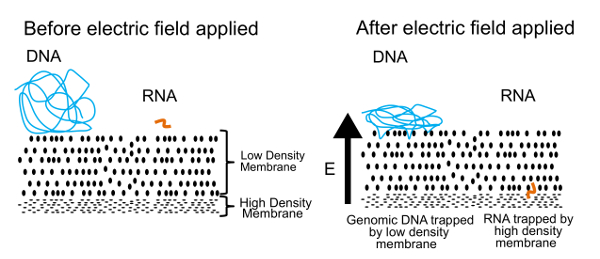
Rysunek 1. Zasada działania metody Gel-seq. Podstawowa zasada wykorzystywana do fizycznej separacji DNA i RNA. W przyłożonym polu elektrycznym małe cząsteczki RNA migrują przez membranę o niskiej gęstości, natomiast duże cząsteczki DNA zostają zatrzymane na jej powierzchni. Rysunek został powielony z Ref. 7 za zgodą Royal Society of Chemistry. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
Niniejszy artykuł szczegółowo opisuje zarówno konstrukcję urządzenia Gel-seq, jak i protokół biologiczny służący do generowania sparowanych bibliotek DNA i RNA. Przegląd obu elementów przedstawiono na Rysunku 2. Urządzenie jest wytwarzane poprzez nakładanie na siebie trzech żeli poliakryloamidowych o różnej gęstości w procesie podobnym do tworzenia standardowych żeli gradientowych.11 Protokół biologiczny rozpoczyna się od zawieszenia 100 - 1000 komórek w PBS. Komórki są lizowane, a RNA konwertowane do cDNA, zanim urządzenie zostanie wykorzystane do oddzielenia genomowego DNA od hybryd cDNA/RNA. Po separacji i odzyskaniu preparowane są biblioteki genomiczne i transkryptomiczne przy użyciu procesu ściśle zgodnego ze standardowym protokołem zestawu do przygotowania biblioteki całego genomu. Dalsze szczegóły dotyczące opracowania i walidacji metody Gel-seq można znaleźć w publikacji w Lab on a Chip "Gel-seq: whole-genome and transcriptome sequencing by simultaneous low-input DNA and RNA library preparation using semi-permeable hydrogel barriers."7
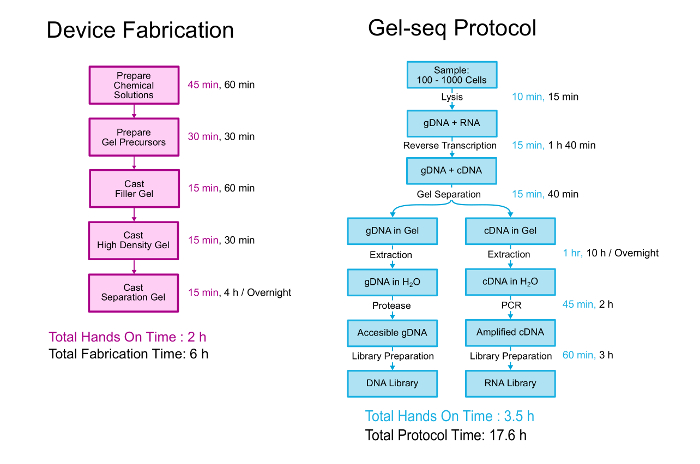
Rysunek 2. Protokół Gel-seq. Przegląd etapów wytwarzania urządzenia Gel-seq oraz protokołu generowania sparowanych bibliotek DNA i RNA. Fragmenty tego rysunku zostały powielone z Ref. 7 za zgodą Royal Society of Chemistry. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Aby wygenerować biblioteki DNA i RNA z pojedynczych komórek, badacze powinni rozważyć zastosowanie metody G&T-seq lub DR-seq. Metoda G&T-Seq, podobnie jak Gel-seq, opiera się na fizycznej separacji RNA od genomowego DNA. Podejście to wykorzystuje 3′ koniec poliadenylowany matrycowego RNA (mRNA) jako cel wychwytu. mRNA jest wychwytywane na koralikach magnetycznych za pomocą biotynilowanego startera oligo-dT. Po wychwyceniu mRNA koraliki są unieruchamiane za pomocą magnesu, a supernatant zawierający genomowe DNA może zostać usunięty i przeniesiony do drugiej probówki. Po zakończeniu tej fizycznej separacji z mRNA i DNA można wygenerować oddzielne biblioteki.8 Podejście to sprawdza się, jeśli analizowany RNA jest poliadenylowany, jednak nie może być ono stosowane do badania transkryptów niepoliadenylowanych, takich jak rybosomalny RNA, tRNA lub RNA pochodzące od prokariontów.
Metoda DR-seq opiera się na etapie preamplifikacji, podczas którego zarówno DNA, jak i cDNA pochodzące z RNA są amplifikowane w jednej probówce. Następnie próbkę dzieli się na dwie części i przetwarza równolegle w celu przygotowania bibliotek do sekwencjonowania DNA i RNA. Aby odróżnić genomowe DNA od cDNA pochodzącego z RNA, w metodzie DR-seq stosuje się podejście obliczeniowe. Sekwencje, w których występują wyłącznie eksony, są obliczeniowo usuwane z danych genomowego DNA, ponieważ mogły one pochodzić zarówno z DNA, jak i z RNA.9 Zaletą tego podejścia jest to, że DNA oraz cDNA/RNA nie muszą być rozdzielane fizycznie, jak ma to miejsce w metodach Gel-seq i G&T-seq. Wadą jest jednak to, że DR-seq wymaga wiedzy a priori na temat genomu i transkryptomu (t.j. rozróżnienia eksonów i intronów) i może nie być idealna do zastosowań takich jak sekwencjonowanie jąder komórkowych, w których wiele transkryptów nie jest jeszcze w pełni splisowanych i nadal zawiera introny.12
Nowatorskim aspektem metody Gel-seq jest możliwość rozdzielania DNA i RNA w setkach komórek wyłącznie na podstawie wielkości. Metoda ta nie wymaga wiedzy a priori na temat genomu lub transkryptomu, jest odporna na niepełny splicing i nie ogranicza się do transkryptów poliadenylowanych. W zastosowaniach, w których badacz może rozpocząć pracę z co najmniej 100 komórkami, Gel-seq zapewnia prosty sposób z wykorzystaniem tanich i powszechnie dostępnych materiałów.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Przygotowanie roztworu chemicznego
UWAGA: Poniższe kroki służą do przygotowania roztworów chemicznych wymaganych w późniejszych krokach. Można je wytwarzać luzem i przechowywać przez kilka miesięcy.
- Na początek przygotuj 50 ml oczyszczonej, dejonizowanej wody, sterylizując w piecu sieciującym UV o długości fali 254 nm przez 15 minut (całkowita ekspozycja 15 mJ/cm2), aby zneutralizować wszelkie zanieczyszczenia DNA. Podgrzać do 37 °C do użycia w następujących krokach.
- Przygotować 10 ml 40% całkowitego (T) i 3,3% roztworu prekursora poliakryloamidu (C) (29:1). Odważyć 3,867 g monomeru akryloamidu i 0,133 g monomeru bis-akryloamidu. Połączyć i zwiększyć objętość do 10 ml ciepłą, oczyszczoną wodą i wirować aż do rozpuszczenia. Przechowywać w bezpiecznym miejscu w temperaturze pokojowej, w temperaturze pokojowej.
UWAGA: Wstępnie zmieszane roztwory poliakryloamidu 40% T, 3,3% C (29:1) można kupić w handlu. - Przygotuj 10 ml 50% T, 5% C roztworu żelu. Odważyć 4,750 g monomeru akryloamidu i 0,250 g monomeru bis-akryloamidu. Połączyć i zwiększyć objętość do 10 ml za pomocą ciepłej oczyszczonej wody i wirować aż do rozpuszczenia. Przechowywać w bezpiecznym miejscu w temperaturze pokojowej.
- Przygotować 10 ml 50% (w/v) roztworu sacharozy. Dodać 5 g sacharozy do cylindra z podziałką i dodać ciepłą oczyszczoną wodę do całkowitej objętości 10 ml. Wirować do rozpuszczenia i przechowywać w temperaturze pokojowej.
- Przygotuj 10 ml 10% APS (w/v). Dodać 1 g nadsiarczanu amonu (APS) do cylindra z podziałką. Dodaj zimną (~4° C) oczyszczoną wodę do całkowitej objętości 10 ml i wiruj aż do rozpuszczenia. Natychmiast zamrozić w porcjach po 200 μl.
2. Produkcja kaset żelowych
Uwaga: Gel-seq został pierwotnie opracowany z pionowymi kasetami (zobacz Tabelę Materiałów, aby uzyskać więcej informacji); jednak ten protokół może być dostosowany do pracy z każdą standardową kasetą do elektroforezy żelowej.
- Przygotować prekursory żelu w trzech oddzielnych probówkach z tworzywa sztucznego, dodając odczynniki, jak pokazano poniżej w tabeli 1. Nie należy dodawać ani APS, ani tetrametyloetylenodiaminy (TEMED), dopóki nie zostanie to zalecone w poniższych krokach. Składniki dokładnie wymieszać.
Tabela 1. Odczynniki do syntezy żelu.Odczynniki prekursorowe w żelu poliakrylamidowym wystarczające do wytworzenia 2 kaset.
- Roztwory monomerów żelowych odgazowujących poprzez włożenie igły przez nasadkę rurki i podłączenie tej igły do domowej linii próżniowej. Zanurz ten zespół w kąpieli ultradźwiękowej ustawionej na wysoką temperaturę i poczekaj, aż pęcherzyki przestaną wyłaniać się z cieczy, zanim przejdziesz do następnego kroku (~60 sekund / rurka).
UWAGA: Jakość próżni i moc kąpieli ultradźwiękowej nie jest krytyczna, o ile z roztworu widać pęcherzyki. - Dodaj TEMED i APS do prekursora żelu wypełniającego i krótko wiruj. Natychmiast dodać 6 ml prekursora żelu wypełniającego do każdej kasety żelowej, pipetując roztwór do górnej części kasety. Użyj mikropipety o pojemności 1 ml, aby dodać prekursor w sześciu krokach, aby uniknąć rozlania. Całkowity czas wykonania tego kroku powinien być krótszy niż 3 minuty.
- Upewnij się, że płyn jest wypoziomowany, ustawiając kasety pionowo na równym stole. Napełnij pozostałą część kasety dejonizowaną, odgazowaną wodą. Odpipetuj wodę, ponownie z dokładnością 1 ml, powoli do środka kasety, aby zminimalizować mieszanie. Pozostaw polimer do utwardzenia przez co najmniej godzinę, do nocy.
- Po utwardzeniu polimeru odwróć kasety z żelem nad zlewem, aby usunąć nakładkę wodną. Pistolet na sprężone powietrze może być użyty do delikatnego osuszenia interfejsu poprzez wdmuchiwanie powietrza przez górny otwór kasety z odległości 6 cali.
- Dodaj TEMED i APS do prekursora żelu o dużej gęstości i krótko wiruj. Natychmiast dodać 320 μl prekursora o dużej gęstości do kasety, ponownie za pomocą pipety o pojemności 1 ml. Upewnij się, że płyn równomiernie pokrywa warstwę żelu wypełniającego, kołysząc kasetą w przód iw tył około 3 razy. Ten krok powinien zająć mniej niż trzy minuty.
- Napełnij pozostałą część kasety dejonizowaną, odgazowaną wodą. Pipetować powoli pipetą o pojemności 1 ml do środka kasety, aby zminimalizować mieszanie. Pozostaw polimer do utwardzenia przez co najmniej piętnaście minut, najlepiej godzinę.
- Ponownie odwróć kasety z żelem, aby usunąć nakładkę wodną. Sprężone powietrze może być użyte do delikatnego osuszenia interfejsu. Dodaj TEMED i APS do prekursora żelu o niskiej gęstości i krótko wiruj. Natychmiast napełnij pozostałą część kasety (~1,65 ml) prekursorem żelu o niskiej gęstości i włóż grzebień żelowy.
- Odpipetować nadmiar prekursora rezerwowego w górnej części grzebienia, ponieważ zostanie on wchłonięty podczas polimeryzacji. Pozostaw polimer do utwardzenia przez co najmniej 4 godziny, najlepiej przez noc. Żele można przechowywać przez tydzień lub dłużej w buforze kwasu tris-boranowo-etylenodiaminotetraoctowego (EDTA) (bufor TBE).
3. Przygotowanie próbki i odwrotna transkrypcja
- Zaczynając od zawieszenia komórek będących przedmiotem zainteresowania i pracując w kapturze z przepływem laminarnym reakcji łańcuchowej polimerazy (PCR), użyj hemocytometru lub automatycznego licznika komórek, aby obliczyć stężenie komórek. Rozcieńczyć komórki do stężenia od 100 do 1000 komórek na μl w roztworze soli fizjologicznej buforowanej fosforanami (PBS).
UWAGA: Ten protokół został zwalidowany na wielu komórkach, w tym PC3, HeLa i komórkach wątroby myszy. - Używając odczynników znajdujących się w zestawie WTA (patrz tabela materiałów), wymieszaj 19 μl buforu do lizy i 1 μl inhibitora RNazy, aby przygotować 10-krotny roztwór podstawowy buforu reakcyjnego. Utworzyć główną mieszaninę do lizy o wystarczającej objętości, zawierającą 0,5 μl buforu reakcyjnego i 2,75 μl wody wolnej od nukleaz dla każdej próbki.
- Pipetować zawiesinę komórek w górę i w dół 5 razy, aby ponownie zawiesić osadzone komórki, a następnie pipetować 1 μl próbki do probówki paskowej o pojemności 200 μl wolnej od nukleaz, sterylizowanej promieniami UV. Powtórzyć w razie potrzeby w zależności od liczby próbek. Należy pamiętać o uwzględnieniu kontroli ujemnej poprzez pipetowanie 1 μl wody wolnej od nukleaz zamiast komórek dla jednej reakcji. Następnie dodaj 3,25 μl głównej mieszanki lizy do każdej próbki i wymieszaj, delikatnie pipetując w górę i w dół 5 razy.
- Rozgrzej termocykler (z podgrzewaną pokrywą) do temperatury 72 °C. Do każdej próbki dodać 1 μl startera RT i 1 μl 20 μM losowego heksameru z adapterem WTA (5′-AAGCAGTGGTAT-CAACGCAGAGTAC-NNNNNN-3′). Zarezerwuj co najmniej jedną probówkę jako kontrolę pozytywną do przygotowania biblioteki gDNA i dodaj 2 μl wody zamiast starterów.
UWAGA: Losowy heksamer z adapterem WTA jest opcjonalny i ma minimalny wpływ na wyniki sekwencjonowania. - Próbki inkubować w temperaturze 72 °C w nagrzanym termocyklerze przez 3 minuty w celu lizy komórek. Usuń komórki z termocyklera i umieść na lodzie na 2 minuty. Przechowywać kontrolę dodatnią w temperaturze 4 °C do etapu 5.
- Podczas lizy komórek należy utworzyć wystarczającą objętość głównej mieszaniny odwrotnej transkrypcji dla wszystkich próbek RNA zawierających następujące proporcje odczynników: 2 μl buforu pierwszej nici, 0,5 μl oligonukleotydu przełącznika matrycowego (TSO), 0,25 μl inhibitora RNazy i 1 μl odwrotnej transkryptazy (100 U/μL).
- Rozgrzej termocykler do temperatury 42 °C. Do pozostałych próbek dodać 3,75 μl głównej mieszanki z odwrotną transkrypcją, zwiększając całkowitą objętość próbki do 10 μl. Wymieszać, pipetując 5 razy w górę i w dół.
- Przeprowadzić odwrotną transkrypcję, natychmiast umieszczając próbki w podgrzanym termocyklerze. Uruchom następujący program: 42 °C przez 90 min, 70 °C przez 10 min, 4 °C na zawsze. Jest to bezpieczny punkt postoju.
4. Separacja żelu i odzyskiwanie próbek
- Ostrożnie wyczyść żelową komorę do elektroforezy za pomocą produktu do usuwania DNA. Nałóż kilka ml płynnego środka czyszczącego na jednorazową, niestrzępiącą się chusteczkę i przetrzyj wszystkie powierzchnie komory, a następnie napełnij komorę czystym 0,5x TBE. Aby uzyskać optymalne wyniki, umieść całe urządzenie w piecu sieciującym UV 254 nm i sterylizuj przez 15 minut (15 mJ/cm2).
- Włóż kasetę Gel-seq do komory elektroforezy żelowej i zablokuj ją na miejscu. Powoli wyjmij grzebień żelowy, pociągając prosto do góry. Poruszaj się powoli, aby uniknąć rozerwania żelu lub rozerwania któregokolwiek z ramion.
- Trzymając próbki z etapu 3 na lodzie, należy zarezerwować co najmniej jedną próbkę jako kontrolę pozytywną do wygenerowania biblioteki cDNA. Przechowywać ten regulator w temperaturze 4 °C do kroku 6. Do pozostałych próbek dodać 2 μl barwnika o 6-krotnym obciążeniu, zwiększając całkowitą objętość do ~12 μL. Dokładnie wymieszaj próbki, pipetując 5 razy w górę i w dół.
- Połącz 1 μl drabiny DNA z 2 μl 6x barwnika ładującego i 7 μl wody. Odpipetować tę mieszaninę do toru 1 kasety Gel-seq jako kontrolę elektroforezy. Odpipetować próbki z poprzedniego kroku do oddzielnych pasów kasety Gel-seq. Należy uważać, aby zapobiec zanieczyszczeniu między studzienkami, wkładając pipetę całkowicie do każdej studzienki i wyjmując ją tylko ruchem pionowym.
- Korzystając ze standardowego zasilacza do elektroforezy żelowej, przyłóż pole elektryczne 250 V do kasety Gel-seq przez 30 minut, aby oddzielić gDNA od hybryd cDNA/RNA. Po oddzieleniu wyjmij kasetę Gel-seq z komory elektroforezy żelowej i otwórz dwie połówki kasety, podważając krawędzie narzędziem do skrobania.
- Za pomocą skalpela przetnij żel na pół tuż pod warstwą o dużej gęstości. Wyrzuć połowę zawierającą żel wypełniający, podnosząc ją ręką w rękawiczce. Delikatnie oderwij pozostały żel od kasety, zeskrobując ją skrobakiem do farby lub innym podobnym narzędziem. Umieść tę część żelu w naczyniu zawierającym ~30 ml 0,5x TBE z 3 μl barwnika żelowego.
- Przykryj pojemnik, aby zminimalizować fotowybielanie i namocz żel, delikatnie potrząsając pojemnikiem przez 5 minut. Umieść żel na folii i wykonaj zdjęcie UV za pomocą systemu dokumentacji żelu (więcej szczegółów patrz Ref. 13). 30-sekundowa ekspozycja zazwyczaj daje wyraźne obrazy. Sprawdź, czy nastąpiła separacja.
- Przenieś żel do transiluminatora UV, aby ułatwić wizualizację kwasów nukleinowych. Nosząc odpowiednie okulary UV, potwierdź wyniki z systemu dokumentacji żelu. GDNA powinno znajdować się na początku żelu o niskiej gęstości, a cDNA na granicy regionów o niskiej i dużej gęstości.
- Za pomocą skalpela wytnij obszary żelu zawierające gDNA i cDNA. Próbki najlepiej odzyskać poprzez nacięcie prostokątnego odcinka żelu o wymiarach 4 mm na 10 mm; Jednak dokładna geometria będzie zależeć od zastosowanego systemu elektroforezy żelowej. Pamiętaj również, aby przeciąć pas ruchu obciążony kontrolą ujemną.
- Umieść każdą wyciętą część żelu w tubce z paskiem za pomocą pęsety z końcem. Uważaj, aby nie przykładać zbyt dużej siły, w przeciwnym razie żel rozpadnie się na kilka części. Jeśli tak się stanie, po prostu podnieś każdy kawałek i dodaj go do tuby.
- Zmielić żel w każdej probówce za pomocą końcówki pipety (dobrze sprawdzają się końcówki do pipet o pojemności 200 μl), przesuwając końcówkę pipety w sposób okrężny po dnie probówki. Dodaj wodę wolną od nukleaz (40 μl do próbek gDNA i 80 μl do próbek cDNA) do każdej probówki przed wyjęciem końcówki pipety używanej do mielenia żelu, aby zminimalizować utratę próbki.
- Umieścić probówki paskowe w mieszalniku wirowym w inkubatorze o temperaturze 37 °C i wstrząsać przez 8 - 12 godzin. Pozwala to kwasom nukleinowym dyfundować z żelu i jest naturalnym punktem zatrzymania tego wielodniowego protokołu.
- Pobrać pipetować próbki do płytki filtracyjnej o oczkach 8 μm i obracać płytką o wymiarach 2600 x g przez 5 minut, aby odcedzić fragmenty żelu. Odsunąć siatkową płytkę filtracyjną od płyty obudowy i odpipetować próbki wody bez żelu do nowej probówki z paskiem o pojemności 200 μl.
- Dodać 1 μl proteazy (0,9 AU/ml) do każdej próbki zawierającej gDNA, dobrze wymieszać pipetując w górę i w dół, a następnie inkubować w temperaturze 50 °C przez 15 minut, a następnie inaktywować termicznie w temperaturze 70 °C przez 15 minut. Ten etap ma kluczowe znaczenie dla zubożenia nukleosomów i sprawia, że gDNA jest dostępne dla kolejnych etapów reakcji.
- Za pomocą igły o rozmiarze 18 zrób otwory w nakrętkach wszystkich probówek z próbkami. Umieść próbki w próżni, aby zmniejszyć objętość cieczy. Próbki gDNA należy zmniejszyć do 5 μl, a próbki cDNA do 10 μl.
- W zależności od próżni i liczby próbek, całkowity czas parowania będzie się wahał od 30 do 60 minut. Jeśli objętość próbki spadnie poniżej objętości docelowej, po prostu dodaj wodę wolną od nukleaz, aby zwiększyć objętość próbki.
5. Przygotowanie biblioteki gDNA
- Za pomocą fluorometru lub podobnej technologii określić ilościowo stężenie DNA w każdej próbce gDNA z kroku 4, a także kontrolę pozytywną z kroku 3. Szczegółowy protokół znajduje się w instrukcji obsługi fluorometru. 14
- Rozcieńczyć próbki do 0,2 ng/μl DNA. W zależności od typu komórki wyjściowej i wymaganej jakości wyników, niższe stężenia mogą nadal tworzyć żywotne biblioteki. Wymagane będą pewne eksperymenty; jednak autorzy odnieśli sukces z bibliotekami o niskim poziomie 0,1 ng/μl.
- Zakończ przygotowanie biblioteki gDNA, postępując zgodnie z protokołem przygotowania biblioteki połowy objętości reakcji w kroku 7.
6. Przygotowanie biblioteki cDNA
- Zaczynając od 10 μl próbek cDNA i kontroli pozytywnej z kroku 4, dodaj 12,5 μl mieszanki 2X qPCR, 0,5 μl startera cDNA PCR i 2 μl wody wolnej od nukleaz.
- Wykonaj PCR w termocyklerze w czasie rzeczywistym przy użyciu następującego protokołu: gorący start w temperaturze 95 °C przez 3 minuty, następnie 20-30 cykli w temperaturze 98 °C przez 10 sekund, 65 °C przez 30 s i 72 °C przez 3 minuty. Całkowita objętość próbki wynosi 25 μl. Monitoruj krzywe reakcji i zatrzymaj amplifikację, zanim reakcje opuszczą fazę wykładniczą (liniowy wzrost sygnału w funkcji liczby cyklu), aby uniknąć PCR artefakty spowodowane nadmiernym wzmocnieniem. Więcej informacji na temat unikania nadmiernego wzmacniania można znaleźć w sekcji dyskusji tego artykułu, a także w Ref. 15.
- Po amplifikacji wyczyść produkt za pomocą kulek odwracalnego unieruchomienia w fazie stałej (SPRI) zgodnie z protokołem w kroku 8. Po zakończeniu przejdź do następnego kroku.
- Za pomocą fluorometru lub podobnej technologii określ ilościowo stężenie DNA w każdej próbce cDNA, a także kontrolę pozytywną z kroku 4. W razie potrzeby rozcieńczyć próbki, aby zawierały około 0,2 ng/μl DNA. Nieco niższe stężenia nadal tworzą opłacalne biblioteki. Konieczne będą pewne eksperymenty, jednak autorzy odnieśli sukces z bibliotekami o niskim poziomie 0,1 ng/μl.
- Krok opcjonalny: Wykonaj standardową separację elektroforezą w żelu poliakrylamidowym na 1 - 2 μl każdego produktu qPCR, aby sprawdzić, czy zadziałała reakcja generowania biblioteki. Przykładowy obraz pomyślnego wyniku jest pokazany w Rysunek 4. Szczegółowy protokół dotyczący przeprowadzania elektroforezy w żelu poliakrylamidowym znajduje się w Ref. 16.
- Zakończ przygotowanie biblioteki cDNA, postępując zgodnie z protokołem reakcji połowy objętości zestawu do przygotowania biblioteki w kroku 7.
7. Przygotowanie biblioteki z reakcjami połówkowymi
objętości- Przygotowanie biblioteki odbywa się zgodnie z protokołem zestawu do przygotowania biblioteki z wykorzystaniem reakcji połówkowych objętości. 17 Wszystkie odczynniki, o których mowa w tej sekcji protokołu, pochodzą z zestawu do przygotowania biblioteki (patrz Tabela materiałów). Rozpocznij od sterylizacji UV wystarczającej liczby probówek paskowych do liczby próbek do przetworzenia.
- Przeprowadzić reakcję transpozazy, dodając 5 μl buforu transpozazy do każdej probówki paskowej, która ma być użyta w teście. Następnie dodać 2,5 μl wejściowego DNA przy 0,2 ng/μl (łącznie 0,5 ng), a następnie 2,5 μl transpozy. Wymieszać, pipetując w górę i w dół 5 razy.
- Inkubować w temperaturze 55 °C przez 5 minut, a następnie utrzymywać w temperaturze 10 °C. Gdy próbka osiągnie temperaturę 10 °C, wyjmij ją z termocyklera i natychmiast dodaj 2,5 μl buforu zatrzymującego transpozazę do każdej próbki. Próbki należy przechowywać w temperaturze pokojowej przez 5 minut.
- Przygotować reakcję PCR w celu amplifikacji próbki poddanej transpozycji, dodając 7,5 μl mieszanki PCR do przygotowania biblioteki, 2,5 μl startera o indeksie 1 i 2,5 μl startera o indeksie 2. Te podkłady są zastrzeżone i są dostarczane przez producenta zestawu do przygotowania biblioteki. Dobrze wymieszać, pipetując 5 razy w górę i w dół.
UWAGA: Upewnij się, że dla każdej próbki używane są unikalne kombinacje podkładów. Dostępnych jest 12 różnych starterów indeksu 1 i 8 różnych starterów indeksu 2, co umożliwia unikalne etykietowanie do 96 różnych próbek. Wybierz unikalną kombinację podkładów dla każdej próbki. - Wykonaj PCR za pomocą poniższego programu na termocyklerze. Objętość próbki wynosi 25 μl.
72 °C przez 3 minuty
95 °C przez 30 sekund
12 cykli:
95 °C przez 10 sekund
72 °C przez 30 sekund
55 °C przez 30 sekund
72 °C przez 5 minut
Przechowywać w temperaturze 10 °C - Wyczyść przygotowane biblioteki za pomocą koralików SPRI zgodnie z protokołem w kroku 8. Biblioteki powinny być walidowane za pomocą elektroforezy żelowej lub podobnego testu. Zapoznaj się z podręcznikiem zestawu do przygotowywania bibliotek, aby uzyskać szczegółowe informacje na temat sprawdzania poprawności bibliotek. 17
8. Czyszczenie biblioteki koralików do odwracalnego unieruchomienia w fazie stałej
- Kulki odwracalnego unieruchomienia w fazie stałej (SPRI) powinny być przechowywane w podwielokrotnościach o pojemności 1,5 ml i powinny być doprowadzone do temperatury pokojowej przed każdym użyciem. Zaleca się również przygotowanie świeżego 80% etanolu do każdego eksperymentu. Poniższe kroki są oparte na protokole koralików SPRI w instrukcji zestawu WTA. 18
- Dodać 1 μl buforu do lizy zestawu WTA do każdego produktu PCR. Wirować kulki SPRI aż do równomiernego wymieszania, a następnie dodać 50 μl kulek SPRI do każdej próbki. Wymieszać, pipetując próbkę w górę i w dół 10 razy, a następnie inkubować próbki w temperaturze pokojowej przez 8 minut.
- Krótko obrócić próbki, aby zebrać płyn z boku probówek. Umieść próbki na urządzeniu do separacji magnetycznej na ~5 minut, aż ciecz stanie się całkowicie klarowna.
- Gdy próbki znajdują się w urządzeniu do separacji magnetycznej, powoli odpipetuj supernatant i wyrzuć - należy uważać, aby nie naruszyć pierścienia kulek na probówce. Następnie dodaj 200 μl 80% etanolu do każdej próbki, nie naruszając kulek. Odczekać 30 sekund, a następnie ostrożnie odpipetować supernatant. Powtórz ten krok (mycie etanolem) raz.
- Pozostawić próbki do wyschnięcia na 30 s - 1 min. Nie należy nadmiernie suszyć próbek, ponieważ duże fragmenty zostaną trwale związane z kulkami.
UWAGA: Zalecany jest krótki czas schnięcia, aby upewnić się, że wszystkie ślady etanolu zostały usunięte. Jeśli śladowe ilości etanolu pozostaną w tyle, mogą one nieznacznie zahamować dalsze reakcje. - Wyjmij próbki z urządzenia do separacji magnetycznej i dodaj 15 μl wody do każdej próbki, aby wymyć DNA z kulek. Pipetuj w górę iw dół i upewnij się, że koraliki zostały usunięte z boków probówek. Inkubować w temperaturze pokojowej przez 2 minuty. Krótko obrócić próbki, a następnie umieścić je na urządzeniu do separacji magnetycznej na ~1 minutę, aż roztwór stanie się klarowny.
- Gdy próbki znajdują się w urządzeniu do separacji magnetycznej, powoli odpipetuj supernatant i przenieś go do czystych probówek. Uważaj, aby nie naruszyć pierścienia koralików na rurce. Wyrzuć rurki z koralikami.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Fizyczną separację gDNA oraz hybryd cDNA/RNA w urządzeniu Gel-seq można zwizualizować za pomocą obrazowania żelu fluorescencyjnego; reprezentatywny wynik przedstawiono na Rysunku 3. Panel A przedstawia wykonane urządzenie Gel-seq; dodano fałszywe kolory, aby odróżnić poszczególne obszary żelu. Panel B pokazuje zbliżenie czterech różnych separacji wykorzystanych do walidacji. Trzecia ścieżka, będąca kontrolą negatywną, reprezentuje tło i pokazuje brak autofluo...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Istnieje kilka krytycznych kroków związanych z produkcją urządzenia Gel-seq, a także z samym protokołem. Podczas produkcji zalecamy rozpoczęcie od zalecanych grubości warstw dla różnych obszarów żelu. Poświęciliśmy dużo czasu na testowanie różnych opcji produkcyjnych, a opisany tutaj protokół zapewnia najlepsze urządzenia dla kaset wymienionych w Tabeli materiałów i odczynników. Jeśli badacze korzystają z alternatywnego systemu kasetowego, mogą uznać za konieczne dostosowanie głośności używanej podczas t...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
KZ jest współzałożycielem i doradcą naukowym Singlera Genomics Inc.
Podziękowania
Finansowanie tej pracy zostało zapewnione przez University of San Diego, National Science Foundation Graduate Research Fellowship Program, grant NIH R01-HG007836, oraz przez koreańskie Ministerstwo Nauki, ICT i Planowania Przyszłości.
Wcześniejsze wersje kilku figur zostały po raz pierwszy opublikowane w "Hoople, G. D. et al. Gel-seq: sekwencjonowanie całego genomu i transkryptomu poprzez jednoczesne przygotowanie biblioteki DNA i RNA o niskim nakładzie wejściowym przy użyciu półprzepuszczalnych barier hydrożelowych. Lab on a Chip 17, 2619-2630, doi:10.1039/c7lc00430c (2017)." Lab on a Chip usankcjonowało ponowne wykorzystanie figurek w tej publikacji.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Odczynniki | |||
| Monomer akryloamidu | Sigma | Aldrich A8887-100G | |
| Nadsiarczan amonu | Sigma Aldrich | A3678-25G | |
| Koraliki Ampure XP | Beckman Coulter | A63880 | Określany w tekście jako kulki odwracalnego immobilizacji w fazie stałej (SPRI) |
| Barwnik ładujący żel DNA (6x) | ThermoFisher Naukowy | R0611 | Określany w tekście jako 6-krotny barwnik ładujący |
| Alkohol etylowy | Sigma Aldrich | E7023-500ML | |
| KAPA SYBR FAST Jednoetapowe zestawy qRT-PCR | Kapa BioSystems | 7959613001 | Określany w tekście jako mieszanina 2X qPCR |
| N,N′-Metylenobis(akrylamid) | Sigma Aldrich | 146072-100G | Znany również jako bis-akryloamid |
| NexteraXT DNA Library Preparation Kit (określany w tekście jako zestaw do przygotowania biblioteki) | Illumina | FC-131-1024 | Zawiera: TD (określany w tekście jako bufor transpozazy), ATM (określany w tekście jako transposase), NT (określany w tekście jako bufor zatrzymujący transpozę) i NPM (określany w tekście jako mieszanka PCR do przygotowania biblioteki) |
| Woda | wolna od nukleazMillipore | 3098 | |
| Proaza | Qiagen | 19155 | |
| SMART-Seq v4 Kit (określany w tekście jako zestaw do amplifikacji całego transkryptu (WTA)) | Takara/Clontech | 634888 | Zawiera: Bufor do lizy, inhibitor RNazy, 3' SMART-Seq CDS Primer II A (określany w tekście jako starter RT), 5X Ultra Low First Nici Buffer (określany w tekście jako bufor pierwszej nici), SMART-Seq v4 Oligonukleotyd (określany w tekście jako oligonukleotyd przełącznika matrycy (TSO)), odwrotna transkryptaza SMART-Scribe (określana w tekście jako odwrotna transkryptaza) i PCR Primer II A (określany w tekście jako starter cDNA PCR) |
| Losowy heksamer z adapterem WTA | IDT | n/a | 5′-AAGCAGTGGTATCAACGCAGAGTAC-NNNNNN-3′ |
| Sacharoza | Sigma Aldrich | S0389-500G | |
| TEMED | Sigma Aldrich | T9281-25ML | |
| DNA AWAY Odkażacz powierzchniowy | ThermoFisher Scientific | 7010PK | Określany w tekście jako produkt do usuwania DNA |
| Bufor Tris-Boran-EDTA (stężenie 10X) | Sigma Aldrich | T4415-1L | |
| SYBR Gold Gel Stain (10 000X Koncentrat w DMSO) | ThermoFisher Scientific | S11494 | Określany w tekście jako barwnik żelowy |
| Sprzęt | |||
| BD Precisionglide igły strzykawkowe, rozmiar 18 | Sigma Aldrich | Z192554 | Dopuszczalne jest każde równoważne osprzęt |
| Kąpiel ultradźwiękowa Branson serii CPX | Sigma Aldrich | Z769363 | Dopuszczalne jest dowolne równoważne osprzęt |
| Puste kasety na żel, mini, 1,0 mm | ThermoFisher Scientific | NC2010 | Każdy równoważny sprzęt jest dopuszczalny |
| Płyta filtracyjna siatkowa - Corning HTS Transwell 96 dobrze przepuszczalne podpory - 8,0 &mikro; m rozmiar porów | Sigma Aldrich | CLS3374 | Określany w tekście jako płyta filtracyjna z siatką 8 um |
| Zasilacz PowerPac HC | Bio-Rad | 1645052 | Dopuszczalny jest każdy równoważny sprzęt |
| Fluorometr kubitowy | ThermoFisher Scientific | Q33216 | Dopuszczalny jest każdy równoważny sprzęt |
| Koncentrator próżniowy | Eppendorf | 22822993 | Dopuszczalny jest każdy równoważny sprzęt |
| System XCell SureLock Mini-Cell | ThermoFisher Scientific | EI0001 | Dopuszczalny jest dowolny równoważny sprzęt |
| Bio-Rad CFX96 Dotykowy system wykrywania PCR w czasie rzeczywistym | Bio-Rad | 1855195 | Każdy równoważny sprzęt jest dopuszczalny |
| Środek sieciujący ultrafioletem Amersham UVC 500 | GE Healthcare Life Sciences | UVC500-115V | Wycofane, dopuszczalne są wszelkie równoważne urządzenia |
| System dokumentacji żelu Gel Doc XR+ | Bio-Rad | 1708195 | Określany w tekście jako gel imager |
| Dark Reader Transilluminator | Clare Chemical Research | DR89 | Określany w tekście jako transilluminator UV |
| Ultradźwiękowe Wanna | Bransonic | 1207K35 | Każda równoważna kąpiel ultradźwiękowa jest dopuszczalna. |
Bibliografia
- Mawy, T. Single-cell sequencing. Nat Methods. 11 (1), 18(2014).
- Gole, J., et al. Massively parallel polymerase cloning and genome sequencing of single cells using nanoliter microwells. Nat Biotech. 31 (12), 1126-1132 (2013).
- Sasagawa, Y., et al. Quartz-Seq: a highly reproducible and sensitive single-cell RNA-Seq reveals non-genetic gene expression heterogeneity. Genome Biol. 14 (4), 31(2013).
- Ramsköld, D., et al. Full-length mRNA-Seq from single-cell levels of RNA and individual circulating tumor cells. Nat Biotechnol. 30 (8), 777-782 (2012).
- Shapiro, E., Biezuner, T., Linnarsson, S. Single-cell sequencing-based technologies will revolutionize whole-organism science. Nat Rev Genet. 14 (9), 618-630 (2013).
- Navin, N., et al. Tumour evolution inferred by single-cell sequencing. Nature. 472 (7341), 90-94 (2011).
- Hoople, G. D., et al. Gel-seq: whole-genome and transcriptome sequencing by simultaneous low-input DNA and RNA library preparation using semi-permeable hydrogel barriers. Lab Chip. 17, 2619-2630 (2017).
- Macaulay, I. C., et al. G&T-seq: parallel sequencing of single-cell genomes and transcriptomes. Nat Methods. 12 (6), 519-522 (2015).
- Dey, S. S., Kester, L., Spanjaard, B., Bienko, M., van Oudenaarden, A. Integrated genome and transcriptome sequencing of the same cell. Nat Biotechnol. 33 (3), 285-289 (2015).
- Gopal, A., Zhou, Z. H., Knobler, C. M., Gelbart, W. M. Visualizing large RNA molecules in solution. RNA. 18 (2), 284-299 (2012).
- SDS-PAGE Gel. Cold Spring Harb Protoc. 2015 (7), 087908(2015).
- Lake, B. B., et al. Neuronal subtypes and diversity revealed by single-nucleus RNA sequencing of the human brain. Science. 352 (6293), at http://science.sciencemag.org/content/352/6293/1586 (2016).
- Lee, P. Y., Costumbrado, J., Hsu, C. -Y., Kim, Y. H. Agarose Gel Electrophoresis for the Separation of DNA Fragments. J Vis Exp. (62), e3923(2012).
- Qubit 3.0 Fluorometer Manual. MAN0010866. Life Technologies. , Available from: https://tools.thermofisher.com/content/sfs/manuals/qubit_3_fluorometer_man.pd (2017).
- Vitak, S. A., et al. Sequencing thousands of single-cell genomes with combinatorial indexing. Nat Methods. 14 (3), 302-308 (2017).
- A Guide to Polyacrylamide Gel Electrophoresis and Detection. Bulletin 6040 Rev B. Bio Rad. , Available from: http://www.bio-rad.com/webroot/web/pdf/lsr/literature/Bulletin_6040.pdf (2017).
- Illumina. Nextera ® XT DNA Library Preparation Kit. , (2017).
- Takara Bio USA Inc. SMART-Seq v4 Ultra Low Input RNA Kit for Sequencing User Manual. , (2016).
- Kurimoto, K., Yabuta, Y., Ohinata, Y., Saitou, M. Global single-cell cDNA amplification to provide a template for representative high-density oligonucleotide microarray analysis. Nat Protoc. 2 (3), 739-752 (2007).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
