Ten artykuł opisuje metodę analizy zawartości komórek odpornościowych w tkance tłuszczowej poprzez izolację komórek odpornościowych z tkanki tłuszczowej i późniejszą analizę za pomocą cytometrii przepływowej.
Artykuł metodologiczny
Charakterystyka komórek odpornościowych w tkance tłuszczowej człowieka za pomocą cytometrii przepływowej
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Infiltracja komórek odpornościowych w podskórnych i trzewnych złogach tkanki tłuszczowej (AT) prowadzi do stanu zapalnego o niskim stopniu nasilenia, przyczyniając się do rozwoju powikłań związanych z otyłością, takich jak cukrzyca typu 2. Aby ilościowo i jakościowo zbadać podzbiory komórek odpornościowych w ludzkich złogach AT, opracowaliśmy podejście oparte na cytometrii przepływowej. Frakcja naczyniowa zrębu (SVF), zawierająca komórki odpornościowe, jest izolowana z biopsji podskórnych i trzewnych AT przez trawienie kolagenazą. Adipocyty są usuwane po odwirowaniu. Komórki SVF są barwione pod kątem wielu markerów związanych z błoną, wybranych do różnicowania podzbiorów komórek odpornościowych i analizowane za pomocą cytometrii przepływowej. W wyniku tego podejścia można wykryć i określić ilościowo podzbiory makrofagów pro- i przeciwzapalnych, komórki dendrytyczne (DC), limfocyty B, limfocyty T CD4+ i CD8+ oraz komórki NK. Ta metoda dostarcza szczegółowych informacji o komórkach odpornościowych w AT i ilości każdego określonego podzbioru. Ponieważ dostępnych jest wiele przeciwciał fluorescencyjnych, nasze podejście do cytometrii przepływowej można dostosować do pomiaru różnych innych markerów komórkowych i wewnątrzkomórkowych.
Wprowadzenie
Otyłość charakteryzuje się stanem zapalnym o niskim stopniu nasilenia1 i infiltracją prozapalnych komórek odpornościowych zarówno w trzewnym, jak i podskórnym AT (vAT, sAT). Nagromadzenie prozapalnych komórek odpornościowych w vAT prowadzi do insulinooporności, która jest głównym czynnikiem ryzyka rozwoju cukrzycy typu 22. Komórki odpornościowe zarówno wrodzonego, jak i nabytego układu odpornościowego znajdują się w otyłych AT, takich jak makrofagi, komórki tuczne, neutrofile, limfocyty T CD4 + i CD8 + oraz limfocyty B3,4,5,6,7. Te komórki odpornościowe, wraz z komórkami śródbłonka, komórkami zrębu, progenitorami adipocytów, fibroblastami i perycytami, tworzą SVF8 i są głównym źródłem substancji prozapalnych w klasie AT9.
Stan zapalny AT jest powszechnie badany za pomocą takich technik, jak Western blot10, qPCR11, oraz immunohistochemistry11. Jednak przy stosowaniu tych technik wykorzystuje się całe AT, adipocyty i SVF. Utrudnia to określenie ilości i podzbiorów komórek odpornościowych obecnych w AT. Komórki odpornościowe mają różne markery komórkowe, które je definiują i kategoryzują, takie jak makrofagi. Makrofagi wykazują znaczną niejednorodność zarówno pod względem funkcji, jak i ekspresji markera powierzchni komórki12. Dlatego często dzieli się je na dwie populacje makrofagów: M1 i M2. Makrofagi M2 są zwykle nazywane alternatywnie aktywowanymi makrofagami12,13 i znajdują się w AT szczupłych, metabolicznie normalnych ludzi14. Jednak podczas otyłości następuje fenotypowy przełącznik z makrofagów M2 na makrofagi M1. Te klasycznie aktywowane makrofagi M1 wyrażają CD11C12 i gromadzą się wokół martwych adipocytów, tworząc struktury przypominające koronę13. Wykazano, że makrofagi CD11C+ w AT upośledzają działanie insuliny i są związane z insulinoopornością u otyłych ludzi15. Aby zidentyfikować makrofagi M1 i M2 w AT, opcjonalnie dostępna jest immunohistochemia. Technika ta dostarcza informacji o lokalizacji makrofagów w tkance. Ograniczy to jednak liczbę markerów, które można użyć w jednym barwieniu. Co więcej, jest to również trudne do oszacowania. Dlatego, aby zbadać różne podzbiory komórek odpornościowych w złogach vAT i sAT, opracowaliśmy podejście oparte na cytometrii przepływowej. Takie podejście daje nam możliwość wykorzystania wielu markerów na komórkę z jedną analizą cytometrii przepływowej w celu zdefiniowania podzbiorów komórek i zliczenia liczby każdego podzbioru obecnego w osadach AT.
Protokół
Trzewne i podskórne próbki AT zostały pobrane od osób włączonych do badania zatwierdzonego przez Komisję Etyki Medycznej Jessa Hospital, Hasselt, oraz Hasselt University, Belgia, zgodnie z Deklaracją Helsińską.
1. Przygotowanie odczynników
- Roztwór kolagenazy
- Rozpuścić 1 g kolagenazy I w 10 ml soli fizjologicznej buforowanej fosforanem (PBS, bez wapnia i magnezu) w celu uzyskania roztworu podstawowego o stężeniu 100 mg/ml. Przygotować 200 μl porcji i przechowywać w temperaturze -20 °C.
- Rozpuścić 1 g kolagenazy XI w 10 ml PBS, aby uzyskać roztwór podstawowy o stężeniu 100 mg/ml. Przygotować 200 μl porcji i przechowywać w temperaturze -20 °C.
- Rozpuścić 10 mg DNazy I w 10 ml PBS, aby uzyskać roztwór podstawowy o stężeniu 10 mg/ml. Przygotować 180 μl porcji i przechowywać w temperaturze -20 °C.
- Dodaj 100 μl kolagenazy I (100 mg / ml), 100 μl kolagenazy XI (100 mg / ml) i 90 μl DNazy I (10 mg / ml) do 10 ml F12 DMEM Ham. Spraw, aby roztwór kolagenazy był świeży dla każdej izolacji.
- Bufor do lizy erytrocytów
- Rozpuścić 0,84 g NH4Cl w 100 ml ultraczystej wody.
- Przed użyciem ustaw pH na 7,4. Przechowywać w szklanej kolbie w temperaturze 4 °C.
- Przed użyciem umieścić bufor do lizy erytrocytów na lodzie.
- Bufor FACS
- Rozpuścić 0,5 g albuminy surowicy bydlęcej (BSA) w 100 ml PBS, aby uzyskać 0,5% BSA PBS.
- Rozpuścić 65 mg NaN3 w 100 ml 0,5% BSA PBS, aby otrzymać 10 mM NaN3 0,5% BSA PBS. Przechowywać roztwór w szklanej kolbie w temperaturze 4 °C.
- Przed użyciem umieścić bufor FACS na lodzie.
UWAGA: NaN3 jest wysoce toksyczny. Pracuj pod wyciągiem i noś okulary ochronne i rękawice ochronne dla ochrony podczas obsługi NaN3.
- Ludzki blok IgG
- Rozpuścić 10 mg ludzkiej IgG w 10 ml PBS, aby uzyskać 1 mg/ml. Przygotować 100 μl porcji i przechowywać w temperaturze -20 °C.
- Przed użyciem umieść ludzki blok IgG na lodzie.
2. Izolacja SVF od AT
- Pokrój 1 g biopsji AT na małe kawałki (± 2mm2) za pomocą skalpela i przenieś do probówki wirówkowej o pojemności 50 ml (np. probówki Falcona). Dodać 10 ml roztworu kolagenazy do każdej próbki AT.
UWAGA: Całkowicie zamknij pokrywę tubki i przekręć pokrywę o 1/4 obrotu z powrotem. - Inkubować przez 60 minut w temperaturze 37 °C w łaźni wodnej pod delikatnym wstrząsaniem (60 cykli/min).
- Przefiltrować otrzymaną zawiesinę za pomocą filtra 200 μM i zebrać próbkę w nowej probówce wirówkowej o pojemności 50 ml. Dodaj 7 ml PBS na wierzch filtra, aby przepłukać filtr i uzyskać wszystkie komórki.
- Odwirować próbkę o masie 280 x g przez 5 minut w temperaturze 4 °C.
- Usunąć pływającą frakcję adipocytów przez pipetowanie. Osad komórkowy to SVF.
UWAGA: Usuń frakcję adipocytów, aby uzyskać SVF. Unikaj zanurzania całej końcówki w próbce, ponieważ spowoduje to usunięcie tylko PBS, a nie pływających adipocytów. - Zawiesić SVF w 5 ml PBS w celu usunięcia kolagenazy, przefiltrować zawiesinę za pomocą filtra 70 μM, przepłukać filtr 5 ml PBS i odwirować próbkę przy 280 x g przez 5 minut w temperaturze 4 °C.
- Usunąć supernatant i ponownie zawiesić osad w 3 ml buforu do lizy erytrocytów.
- Inkubować przez 5 minut na lodzie. Dodać 7 ml PBS po inkubacji.
- Odwirować próbkę o masie 280 x g przez 5 minut w temperaturze 4 °C.
3. Barwienie SVF do analizy cytometrii przepływowej
- Rozpuścić osad komórkowy w 90 μl buforze FACS o temperaturze 4 °C i dodać 10 μl bloku ludzkiej IgG o stężeniu 1 mg/mL. Podziel zawiesinę komórek na 2 dołki płytki dołkowej w kształcie litery V o średnicy 96 litrów. Umieścić płytkę na lodzie i pozostawić ludzki blok IgG do inkubacji przez 15 minut.
- Dodać 100 μl buforu FACS do każdej próbki, aby przepłukać i odwirować płytkę przez 5 minut z 280 x g w temperaturze 4 °C. Usunąć supernatant, przechylając płytkę do góry nogami jednym płynnym ruchem, bez stukania w płytkę.
UWAGA: Upewnij się, że pozostał płyn został usunięty z górnej części płytki za pomocą chusteczki, trzymając płytkę do góry nogami. - Przygotować koktajle przeciwciał dla podzbiorów makrofagów i DC (panel FACS 1) oraz dla podzbiorów limfocytów T i B (panel FACS 2), jak opisano w Tabeli 1 i Tabeli 2. Objętości opisane w Tabeli 1 i Tabeli 2 są wybierane po optymalizacji stężeń przeciwciał i są wystarczające dla jednej próbki vAT lub sAT.
UWAGA: W panelu FACS 1 użyj znaczników CD303 i CD141, aby potwierdzić, żeniskie ogniwa CD11C+ CD11B są DC. Zaleca się jednak wykluczenie tych markerów z panelu, aby uwzględnić barwienie żywe/martwe. Zarówno panel 1, jak i 2 FACS można połączyć z zestawem do barwienia żywotności LIVE/DEAD Fixable Red Dead Cell Stain Kit, gdy wykluczysz CD303 w panelu 1, ponieważ kanał PE będzie nieużywany. Wykonaj barwienie żywotności zgodnie z instrukcjami producenta. - Ponownie zawiesić osad w koktajlu przeciwciał o pojemności 29,5 μl dla panelu FACS 1 i koktajlu przeciwciał o pojemności 23 μl dla panelu FACS 2. Inkubować przez 30 minut w ciemności na lodzie.
- Dodać 150 μl buforu FACS do każdej studzienki i ponownie zawiesić osad komórkowy, aby wykonać drugi etap płukania. Odwirować płytkę przez 5 minut w temperaturze 280 x g i temperaturze 4 °C. Usunąć supernatant, przechylając płytkę do góry nogami.
- Dodaj 150 μl 1% roztworu formaldehydu do każdej studzienki, aby utrwalić komórki. Przenieść zawiesinę komórek z każdej studzienki do odpowiedniej probówki FACS, pipetując pipetą P200. Probówki FACS należy przechowywać w temperaturze 4 °C w ciemności do 7 dni.
UWAGA: Możliwy jest również pomiar bezpośredni. Dodać 150 μl buforu FACS do każdej studzienki zamiast 1% formaldehydu, przenieść komórki przez pipetowanie pipetą P200 do odpowiednich probówek FACS i przeanalizować komórki.
UWAGA: Formaldehyd jest bardzo toksyczny. Podczas pracy w dygestoriach należy przygotowywać roztwory formaldehydu, aby uniknąć wdychania, a w celu ochrony należy nosić rękawice i okulary ochronne.
4. Analiza cytometrii przepływowej
- Przed pierwszym pomiarem należy użyć niebarwionej kontroli ujemnej, aby ustawić rozproszenie do przodu (FSC) i rozproszenie boczne (SSC). Dostosuj napięcia cytometru przepływowego zgodnie z instrukcjami producenta, tak aby wszystkie interesujące nas populacje były widoczne na wykresie FSC i SSC i można było dokonać rozróżnienia między szczątkami a żywymi komórkami.
- Wykonaj analizę kompensacji wielobarwnej za pomocą kulek wychwytujących przeciwciała zgodnie z protokołem producenta.
- Przygotować kontrole fluorescencji minus jeden (FMO), sporządzając mieszaninę przeciwciał, ale wyłączając jedno przeciwciało z mieszanki. Zrób to dla każdego przeciwciała, tworząc 8 mieszanin przeciwciał dla panelu FACS 1 i 6 mieszanin przeciwciał dla panelu FACS 2. Te mieszaniny przeciwciał FMO są używane do barwienia SVF, jak opisano wcześniej w tym protokole.
- Zmierz wszystkie kontrolki FMO i ustaw strategię bramkowania na podstawie kontroli FMO. Użyj kontrolek FMO, aby wykryć możliwą autofluorescencję komórek.
UWAGA: Usuwając jedno przeciwciało z mieszanki, każdy poziom fluorescencji wykryty w tym kanale jest sygnałem tła/autofluorescencyjnym. W związku z tym, porównując różne wyniki FACS kontroli FMO, bramki można narysować na określonych populacjach, zapewniając, że bramki są oparte na komórkach dodatnich, a nie na autofluorescencji. - Wirować rurki FACS z prędkością 800 obr./min przed umieszczeniem ich w cytometrze przepływowym i rozpoczęciem pomiaru.
UWAGA: Zaleca się co najmniej 50 000 zdarzeń w bramce na żywo, aby upewnić się, że mierzona jest wystarczająca liczba komórek z każdej subpopulacji.
Wyniki
Frakcję SVF wyizolowaną z vAT i sAT zmierzono za pomocą cytometrii przepływowej. Pomiary cytometrii przepływowej generują wykresy przedstawiające różne populacje komórek na podstawie markerów komórkowych (Rycina 1A i 1B). Najpierw, poprzez wykreślenie szerokości rozproszenia przedniego (FSC-W) względem powierzchni rozproszenia przedniego (FSC-A), wyeliminowano agregaty komórek z dalszej analizy, wyznaczając bramkę dla pojedynczych komórek o niskim FSC-W. Następnie wyselekcjonowano żywe komórki i wykluczono debris komórkowy, wyznaczając bramkę dla komórek o odpowiedniej wielkości i złożoności, odpowiednio za pomocą FSC-A oraz powierzchni rozproszenia bocznego (SSC-A). Martwe komórki są małe, przez co widoczne jako odrębna populacja o niskim FSC-A. Następnie wyselekcjonowano komórki odpornościowe przy użyciu pan-leukocytowego markera CD45 (Panel 1 i 2, Rycina 1A). Aby przeanalizować makrofagi, inne komórki odpornościowe, takie jak limfocyty T (CD3), limfocyty B (CD19), neutrofile (CD66b+ CD11b+) i komórki NK (CD56), wykluczono z dalszej analizy, stosując odrębne przeciwciała skierowane przeciwko tym komórkom, ale znakowane tym samym fluorochromem. Dalszy podział pozostałych komórek oparto na ekspresji CD11b i CD11c. W rezultacie uzyskano następujące populacje: makrofagi CD11b+ CD11c+, makrofagi CD11b+ CD11c- oraz komórki DC CD11blow/- CD11c+ (panel FACS 1, Rycina 1B). Pomiar średniej intensywności fluorescencji (MFI) pozwolił na ilościowe określenie ekspresji CD303 (markera plazmacytoidalnych komórek DC) oraz CD141 (markera DC) na makrofagach CD11b+ CD11c+ i komórkach DC CD11blow/- CD11c+. Ekspresja obu tych markerów była wyższa w komórkach CD11blow/- CD11c+, co potwierdziło, że komórki CD11blow/- CD11c+ były komórkami DC (Rycina 1C).
Komórki CD45+ (Rysunek 1A) podzielono odpowiednio na limfocyty T i limfocyty B, wykorzystując markery CD3 oraz CD19. Limfocyty T podzielono dalej na limfocyty T pomocnicze (CD4+) i limfocyty T cytotoksyczne (CD8+). Na koniec wykreślono komórki CD3-CD19-, aby określić liczbę komórek NK przy użyciu markera CD56 (panel FACS 2, Rysunek 1D). Liczba komórek w każdej bramce zostaje określona ilościowo i może zostać wykorzystana do obliczenia procentowego udziału tego typu komórek we wszystkich żywych komórkach (Tabela 3).
Procent żywych komórek można obliczyć dla każdego osobnika, co pozwala na wyznaczenie średniej dla wszystkich osób w grupie, na przykład mężczyzn szczupłych lub otyłych, wykazując obfitość konkretnej komórki odpornościowej, t.j. prozapalnego makrofaga CD11b+ CD11c+ w trzewnej tkance tłuszczowej (Rycina 2).
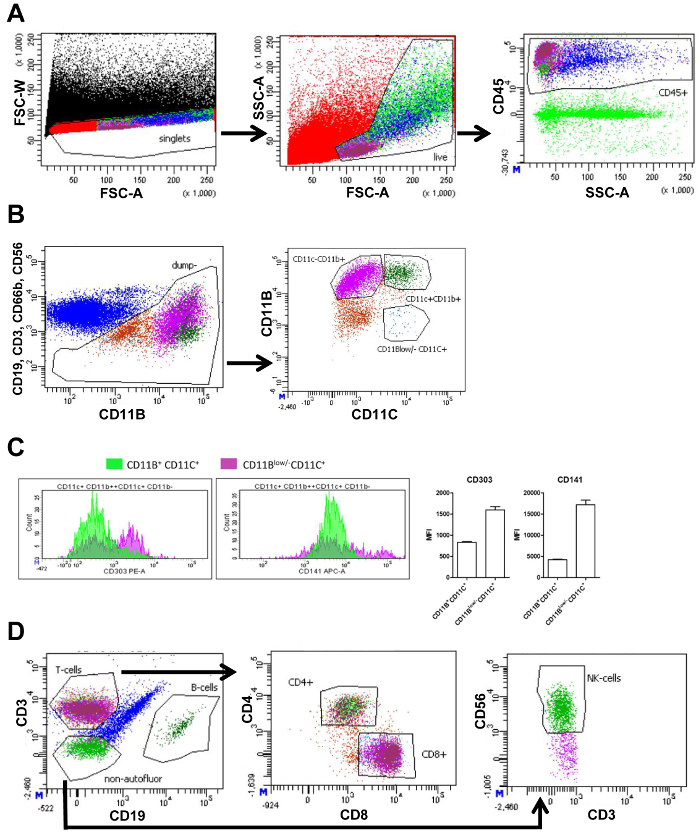
Rysunek 1. Strategia bramkowania FACS dla tkanki tłuszczowej trzewnej. (A) Wykres FACS wszystkich zdarzeń (czarne) z uwzględnieniem szerokości rozpraszania przedniego (FSC-W) i powierzchni rozpraszania przedniego (FSC-A), zawierający bramkę do wyboru wyłącznie pojedynczych komórek (czerwone), a następnie wykres FACS oparty na FSC-A i powierzchni rozpraszania bocznego (SSC-A), zawierający bramkę wybierającą żywe komórki (jasnozielone). Kolejny wykres z SSC-A i intensywnością fluorescencji CD45 zawiera bramkę wybierającą wszystkie komórki CD45+ (immunologiczne) (niebieskie). (B) Wykres FACS intensywności fluorescencji CD19, CD3, CD66b i CD56 względem intensywności fluorescencji CD11b oraz bramka wybierająca wszystkie komórki negatywne dla CD19, CD3, CD66b i CD56 (brązowe) do dalszego podziału na populacje. Dalszy podział na kolejnym wykresie w oparciu o intensywność fluorescencji CD11b i CD11c. Przedstawiono bramki zawierające makrofagi CD11b+ CD11c+ (ciemnozielone), makrofagi CD11b+ CD11c- (fioletowe) oraz komórki dendrytyczne CD11blow/- CD11c+ (niebieskie). (C) Liczba komórek CD11b+, CD11c+ lub CD11blow/- CD11c+ (oś Y) z naniesionymi poziomami intensywności ich fluorescencji (oś X) dla CD303 i CD141 oraz odpowiadające im ilościowe oznaczenie średniej intensywności fluorescencji (MFI). (D) Wykres FACS przedstawiający poprzednią populację CD45+ (niebieskie) w oparciu o intensywność fluorescencji CD3 i CD19, zawierający bramki wybierające limfocyty T (magenta), limfocyty B (ciemnozielone) oraz komórki nieautofluorescencyjne (zielone) negatywne zarówno dla CD3, jak i CD19. Kolejny wykres oparto na fluorescencji CD4 i CD8 z bramkami wybierającymi limfocyty T CD4+ (jasnozielone) i CD8+ (magenta). Identyczna strategia bramkowania została zastosowana dla tkanki tłuszczowej podskórnej. Identyczna strategia bramkowania została zastosowana dla tkanki tłuszczowej podskórnej. Rysunek zmodyfikowany na podstawie pracy Wouters et al.16 Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.

Rysunek 2. Tkanka vAT osób otyłych zawiera więcej makrofagów prozapalnych. Ilość makrofagów CD11b+ CD11c+ przedstawiona jako procent wszystkich żywych komórek w vAT mężczyzn szczupłych i otyłych. Wszystkie dane przedstawiono jako średnie ± SEM; n = 20 dla grupy szczupłej i n = 31 dla grupy otyłej. **p ≤ 0.01 w porównaniu do grupy szczupłej. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Cel | Definicja celu | Prezentacja na temat | Fluorochrom | Ilość | Klon |
| CD11b | marker integryny mieloidalnej | granulocyty, monocyty/makrofagi, komórki dendrytyczneniski oraz komórki NK (natural killer) | BV421 | 2.5 µL | ICRF44 |
| CD19 | pospolity antygen limfocytów B | Różnicowanie limfocytów B od etapu pro-B do blastoidnych limfocytów B i plazmocytów | FITC | 3 µL | HIB19 |
| CD3 | powszechny antygen limfocytów T | Limfocyty T, komórki natural killer T oraz tymocyty | FITC | 3 µL | UCHT1 |
| CD66b | członek rodziny glikoprotein podobnych do antygenu rakowo-embrionalnego (CEA) | granulocyty | FITC | 5 µL | G10F5 |
| CD56 | silnie glikozylowane białko adhezyjne | komórki natural killer oraz komórki natural killer T | FITC | 5 µL | B159 |
| CD303 | glikoproteina transbłonowa typu II | plazmacytoidalne komórki dendrytyczne | PE | 1 µL | 201A |
| CD141 | trombomodulina | monocyty/makrofaginiski, subpopulacja komórek dendrytycznych | APC | 1 µL | M80 |
| CD11c | białko glikoproteinowe transbłonowe typu I; integryna αx | monocyty/makrofagi, komórki dendrytyczne, granulocyty, komórki natural killer, subpopulacje limfocytów B i T | APC-Cy7 | 0.5 µL | Bu15 |
| CD45 | wspólny antygen leukocytarny | wszystkie leukocyty ludzkie, w tym limfocyty, monocyty, granulocyty, eozynofile i tymocyty | PE-Cy7 | 1 µL | HI30 |
| bufor FACS | - | - | - | 7.5 µl | - |
Tabela 1. Koktajl przeciwciał do FACS ppierścień 1 do identyfikacji podzbiorów makrofagów oraz populacji komórek dendrytycznych. Opisana ilość przeciwciał jest przeznaczona do analizy jednej próbki.
| Cel | Definicja celu | Prezentowane w | Fluorochrom | Ilość | Klonowanie |
| CD19 | pospólny antygen limfocytów B | Rozwój limfocytów B od stadium pro-B do blastoidalnego limfocytu B i plazmocytu | BV421 | 1 µL | HIB19 |
| CD3 | powszechny antygen limfocytów T | Limfocyty T, komórki natural killer T oraz tymocyty | V500 | 3 µL | UCHT1 |
| CD56 | silnie glikozylowane białko adhezyjne | komórki natural killer oraz komórki natural killer T | APC | 5 µL | HCD56 |
| CD4 | superrodzina Ig, glikoproteina transbłonowa typu I | limfocyty T pomocnicze, tymocyty, monocyty/makrofagi, naturalne komórki zabójcze typu T typu II | PerCP-Cy5.5 | 1 µL | RPA-T4 |
| CD8 | podjednostka α dwucząsteczkowego kompleksu połączonego mostkami dwusiarczkowymi | cytotoksyczne limfocyty T, tymocyty, podgrupa komórek natural killer | APC-H7 | 2 µL | SK1 |
| CD45 | wspólny antygen leukocytarny | wszystkie leukocyty ludzkie, w tym limfocyty, monocyty, granulocyty, eozynofile i tymocyty | PE-Cy7 | 1 µL | HI30 |
| bufor do FACS | - | - | - | 10 µl | - |
Tabela 2. Koktajl przeciwciał dla panelu FACS 2 do identyfikacji populacji limfocytów T i B. Opisana ilość przeciwciał jest przeznaczona do analizy jednej próbki.
| Panel makrofagów | ||
| Nazwa bramki | Liczba komórek | % żywych |
| Pojedyncze komórki | 183054 | |
| żywe | 10477 | 100 |
| CD45 | 4100 | 39.13 |
| dump- | 771 | 7.36 |
| CD11C- CD11B+ | 430 | 4.1 |
| CD11C+ CD11B+ | 104 | 0.99 |
| CD11C+ CD11Blow/- | 15 | 0.14 |
| Panel limfocytów T, B i NK | ||
| Nazwa bramki | Liczba komórek | % żywych |
| Pojedyncze komórki | 34616 | |
| Żywe | 3728 | 100 |
| CD45+ | 1589 | 42.62 |
| Limfocyty NK | 29 | 0.78 |
| CD3+ | 953 | 25.56 |
| CD4+ | 601 | 16.12 |
| CD8+ | 328 | 8.8 |
| CD19+ | 20 | 0.54 |
Tabela 3. Obfitość komórek odpornościowych różnych typów w vAT. Liczba komórek w każdej bramce oraz procentowy udział różnych typów komórek w odniesieniu do całkowitej liczby żywych komórek.
Dyskusja
Metody te opisują, w jaki sposób wyizolować SVF z vAT i sAT oraz określić ilościowo względne ilości komórek odpornościowych w tych tkankach. Ponadto metody określają, w jaki sposób określić ekspresję markerów na określonych typach komórek.
Cytometria przepływowa tkankowych komórek odpornościowych jest potężną techniką fenotypowania stanu immunologicznego tkanek. Kwantyfikacja tkankowych komórek odpornościowych może mieć wiele zastosowań. Jak opisano w wynikach, możliwe jest porównanie obecności określonych komórek odpornościowych między grupami pacjentów (np. szczupłych i otyłych). Ponadto, wykonując również cytometrię przepływową na krwi tych samych pacjentów, można zbadać powiązania między komórkami krążącymi a komórkami tkankowymi. Dzięki tej aplikacji byliśmy w stanie ustalić, że określony podzbiór krążących monocytów jest związany z prozapalnymi makrofagami tkanki tłuszczowej CD11C+ 16.
Modyfikacje opisanego protokołu rozszerzą jego zastosowania, ponieważ liczne dostępne przeciwciała fluorescencyjne sprawiają, że cytometria przepływowa jest bardzo wszechstronna. Dzięki różnym przeciwciałom można rozróżnić prawie wszystkie typy komórek i wykryć ekspresję wielu markerów. Ponadto możliwe jest barwienie markerów wewnątrzkomórkowo poprzez przepuszczalność błony komórkowej, aby umożliwić wewnątrzkomórkowe wiązanie przeciwciał fluorescencyjnych. Cechy te pozwalają na rozróżnienie bardzo zróżnicowanych populacji makrofagów poza nadmiernie uproszczonymi podtypami makrofagów M1 i M2. Oprócz pomiaru ekspresji markerów powierzchniowych, białka (tj. cytokiny) mogą być barwione wewnątrzkomórkowo, dostarczając informacji na temat funkcjonalności makrofagów. Ponadto markery proliferacji, takie jak Ki67, są wykorzystywane do ilościowego określania tempa proliferacji. Jak opisano, rozróżnienie między makrofagami a DC opierało się na poziomach MIF markerów DC. Ogólny marker makrofagów, taki jak CD68, można włączyć do panelu makrofagów (panel FACS 1). Jednak CD68 musi być barwiony wewnątrzkomórkowo, co wymaga przepuszczalności błony komórkowej, co nie jest preferowane i wydłużyłoby protokół. Inne markery makrofagów to markery podzbiorów, takie jak CD163 i CD206 lub CD11c, przy czym ten ostatni jest zintegrowany z przedstawionym tutaj panelem makrofagów.
W naszych panelach FACS nie uwzględniono markera do rozróżniania żywych i martwych komórek, co byłoby preferowane, ponieważ pozwala na dokładniejsze wykluczenie martwych komórek niż użycie FSC i SSC. Często stosowane są barwniki barwiące DNA, jodek propidyny (PI) lub 4',6-diamidino-2-fenyloindol (DAPI), a także barwniki reagujące na wolne aminy, takie jak LIVE/DEAD Fixable Dead Cell Stain Kit, który jest dostępny w różnych kolorach barwników. Jednak PI i DAPI nie mogą być używane do mocowania komórek. Jak opisano w protokole, barwienie żywotności LIVE/DEAD Fixable Red Dead Cell można zintegrować z obydwoma panelami bez wpływu na ogólną strategię bramkowania FACS.
Ponadto dane są wyrażone jako procent aktywnych komórek, co oznacza, że wszystkie dane są względne. Tylko poprzez wprowadzenie dokładnej, znanej liczby komórek do cytometru przepływowego, możliwe byłoby określenie dokładnej liczby każdego typu komórek. Przybliżoną liczbę komórek można obliczyć po zliczeniu komórek we frakcji SVF za pomocą komory zliczającej. Jednak liczba ta musiałaby zostać dostosowana do ilości tkanki biopsyjnej użytej do wyizolowania SVF, ale ma to ograniczenia w porównaniu z beztłuszczowym i otyłym AT. Podobna masa otyłych AT składa się z mniejszej ilości adipocytów, ponieważ są one wypełnione lipidami i znacznie się rozszerzyły. Może to prowadzić do niedoszacowania liczby komórek odpornościowych, jeśli zostanie przedstawiona jako liczba komórek odpornościowych na gram AT lub na adipocyt.
W badaniach na ludziach włączenie pacjentów odbywa się zwykle przez dłuższy okres czasu, co ma ogromne znaczenie dla standaryzacji procedur eksperymentalnych. W celu porównania danych cytometrii przepływowej między pacjentami istnieje kilka opcji. Jak opisano w niniejszym protokole, komórki mogą być utrwalane przed pomiarem, co pozwala na analizę kilku próbek tego samego dnia. Można to również osiągnąć poprzez zamrożenie SVF przed ich barwieniem, co pozwala na równe barwienie procedury barwienia między wszystkimi próbkami, ale może to mieć wpływ na żywotność komórek. Wreszcie, również wykorzystane w tym badaniu, są koraliki fluorescencyjne do instalowania poziomów kompensacji, a koraliki śledzące cytometr były używane co dwa tygodnie w celu standaryzacji codziennych pomiarów cytometru. Ta ostatnia opcja jest najbardziej efektywna w przypadku pomiaru próbek z badania obejmującego długi okres czasu.
Czynnikiem ograniczającym cytometrię przepływową w ogóle jest zastosowanie fluorescencji. Liczba znaczników fluorescencyjnych, które mogą być wykrywane jednocześnie, jest ograniczona ze względu na nakładanie się widm emisyjnych. Jednak dzięki inteligentnemu rozwojowi panelu FACS i zastosowaniu kilku koktajli przeciwciał na próbkę vAT lub sAT, problem ten można przezwyciężyć zgodnie z opisem w tym protokole. Ważnym aspektem rozwoju paneli FACS są kontrole FMO. Stosując wszystkie przeciwciała panelu z wyjątkiem jednego, można ocenić potencjalne poziomy autofluorescencji, porównując FMO z pełnym panelem. Pozwala to na dokładne bramkowanie populacji, a procedury te powinny być wykonywane podczas konfigurowania nowego panelu FACS. Ponadto nowe generacje urządzeń FACS mogą wykrywać do 50 parametrów, co pozwala na jednoczesne wykrywanie wielu cech na komórkę. Kolejną kwestią związaną z aspektem fluorescencji jest autofluorescencja komórek, w szczególności makrofagów. Po wzbudzeniu komórek laserem FACS (głównie ze wzbudzeniem o długości fali 488 nm), komórki te emitują sygnał fluorescencyjny (głównie <640 nm), który może pokrywać się z widmami emisyjnymi znaczników przeciwciał17,18. Aby to uwzględnić, należy zmierzyć niebarwione komórki w celu określenia autofluorescencji w każdym kanale. Mając tę wiedzę, należy wybierać fluorochromy, które wykazują siłę sygnału przekraczającą sygnał autofluorescencyjny. Ten autofluorescencyjny sygnał tła powinien być brany pod uwagę przy określaniu strategii bramkowania populacji. W związku z tym, dzięki zastosowaniu tego protokołu i inteligentnej konstrukcji panelu FACS, możliwe jest dogłębne zbadanie podtypów makrofagów fenotypowych. Można scharakteryzować nowe, odrębne makrofagi AT i ich funkcję.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
Chcielibyśmy podziękować J. van de Gaarowi i M. Vroomenowi (Uniwersytet w Maastricht, Holandia) za ich wsparcie techniczne. Ponadto chcielibyśmy podziękować K. Verbovenowi, D. Hansenowi, J. Jockenowi i E. Blaakowi za dostarczenie biopsji krwi i tkanek wykorzystanych do opracowania tego protokołu i późniejszych eksperymentów.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Wirówka | Hettich Rotanta 460R | 5660 | |
| Dulbecco' s Zmodyfikowany Orzeł" s Średnia (DMEM)-Szynka" s F12 | Gibco ThermoFisher | 31330-095 | |
| Kolagenaza XI z Clostridium histolyticum | Sigma Aldrich | C7657-1g | |
| Kolagenaza I z Clostridium histolyticum | Sigma Aldrich | C0130-1g | |
| DNAza I z trzustki bydlęcej | Sigma Aldrich | DN25 | |
| NH4Cl | Merck | 1.01145.0500 | |
| Surowica bydlęca Albumina | Sigma Aldrich | A4503-100 | |
| NaN3 | Merck | 1.06688.0100 | |
| 200 µ Strzykawka M Filcons | BD Biosciences | 340613 | |
| 70 µ Filtr M | Greiner Bio-one | 542070 | |
| Blok Fc / ludzki IgG | Sigma Aldrich | 14506 | |
| Formaldehyd | Merck | 1.04003.2500 | |
| CD11b-BV421 | Biolegend | 301324 | |
| CD19-Fitc | BD Biosciences | 555412 | |
| CD3-Fitc | BD Biosciences | 561807 | |
| CD66b-FITC | BD Biosciences | 555724 | |
| CD56-Fitc | Firma BD Biosciences | 562794 | |
| CD11c-APC-Cy7 | 337218 | ||
| Płyta CD45-PE-CY7 | Firma BD Biosciences | 557748 | |
| CD19-BV421 | 302234 | ||
| Biolegend CD3-V500 | Firma BD Biosciences | 561416 | |
| CD56-APC | Biolegend | 318310 | |
| CD4-PerCP-Cy5.5 | Biolegend | 300528 | |
| CD8-APC-H7 | BD Biosciences | 641400 | |
| CD303-PE | Biolegend | 354204 | |
| CD141-APC | Biolegend | 344106 | |
| FACS-Canto II | BD Biosciences | ||
| 96 płytka studzienkowa w kształcie litery V | Greiner Bio-one | ||
| PBS PH 7,4 | Rurka Gibco ThermoFisher | 10010023 | |
| FACS 5 ml polistyrenowa probówka okrągłodenna | Corning | 352052 | |
| IgG z ludzkiej surowicy | Sigma Aldrich | I4506 | |
| Anti-Rat Ig, κ/Negative Control Compensation Particles Set | BD Biosciences | 552844 | |
| Zestaw cząstek kompensacji przeciwciał przeciw myszom Ig, κ/kontroli negatywnej | BD Biosciences | 552843 | |
| LIVE/DEAD Zestaw do naprawy czerwonych barwników martwych komórek | ThermoFisher | L23102 | |
| IKA MS 3 podstawowa wytrząsarka | Sigma Aldrich | Z645028-1EA |
Bibliografia
- McNelis, J. C., Olefsky, J. M. Macrophages, immunity, and metabolic disease. Immunity. 41 (1), 36-48 (2014).
- Makki, K., Froguel, P., Wolowczuk, I. Adipose tissue in obesity-related inflammation and insulin resistance: cells, cytokines, and chemokines. ISRN Inflamm. 2013, 139239(2013).
- DeFuria, J., et al. B cells promote inflammation in obesity and type 2 diabetes through regulation of T-cell function and an inflammatory cytokine profile. Proc Natl Acad Sci U S A. 110 (13), 5133-5138 (2013).
- Elgazar-Carmon, V., Rudich, A., Hadad, N., Levy, R. Neutrophils transiently infiltrate intra-abdominal fat early in the course of high-fat feeding. J Lipid Res. 49 (9), 1894-1903 (2008).
- Han, J. M., Levings, M. K. Immune regulation in obesity-associated adipose inflammation. J Immunol. 191 (2), 527-532 (2013).
- Liu, J., et al. Genetic deficiency and pharmacological stabilization of mast cells reduce diet-induced obesity and diabetes in mice. Nat Med. 15 (8), 940-945 (2009).
- Nishimura, S., et al. CD8+ effector T cells contribute to macrophage recruitment and adipose tissue inflammation in obesity. Nat Med. 15 (8), 914-920 (2009).
- Koh, Y. J., et al. Stromal vascular fraction from adipose tissue forms profound vascular network through the dynamic reassembly of blood endothelial cells. Arterioscler Thromb Vasc Biol. 31 (5), 1141-1150 (2011).
- Peinado, J. R., et al. The stromal-vascular fraction of adipose tissue contributes to major differences between subcutaneous and visceral fat depots. Proteomics. 10 (18), 3356-3366 (2010).
- Leggate, M., et al. Determination of inflammatory and prominent proteomic changes in plasma and adipose tissue after high-intensity intermittent training in overweight and obese males. Journal of Applied Physiology. 112 (8), 1353-1360 (2012).
- Divoux, A., et al. Mast cells in human adipose tissue: link with morbid obesity, inflammatory status, and diabetes. J Clin Endocrinol Metab. 97 (9), E1677-E1685 (2012).
- Harford, K. A., Reynolds, C. M., McGillicuddy, F. C., Roche, H. M. Fats, inflammation and insulin resistance: insights to the role of macrophage and T-cell accumulation in adipose tissue. Proc Nutr Soc. 70 (4), 408-417 (2011).
- Lumeng, C. N., Bodzin, J. L., Saltiel, A. R. Obesity induces a phenotypic switch in adipose tissue macrophage polarization. J Clin Invest. 117 (1), 175-184 (2007).
- Morris, D. L., Singer, K., Lumeng, C. N. Adipose tissue macrophages: phenotypic plasticity and diversity in lean and obese states. Curr Opin Clin Nutr Metab Care. 14 (4), 341-346 (2011).
- Wentworth, J. M., et al. Pro-inflammatory CD11c+CD206+ adipose tissue macrophages are associated with insulin resistance in human obesity. Diabetes. 59 (7), 1648-1656 (2010).
- Wouters, K., et al. Circulating classical monocytes are associated with CD11c+ macrophages in human visceral adipose tissue. Sci Rep. 7, 42665(2017).
- Duan, M., et al. Distinct macrophage subpopulations characterize acute infection and chronic inflammatory lung disease. J Immunol. 189 (2), 946-955 (2012).
- Li, F., et al. Autofluorescence contributes to false-positive intracellular Foxp3 staining in macrophages: a lesson learned from flow cytometry. J Immunol Methods. 386 (1-2), 101-107 (2012).
Przedruki i uprawnienia
