Efferocytoza, fagocytarne usuwanie komórek apoptotycznych, jest niezbędna do utrzymania homeostazy i jest ułatwiana przez receptory i szlaki sygnałowe, które pozwalają na rozpoznawanie, wchłanianie i internalizację komórek apoptotycznych. W niniejszym artykule przedstawiamy protokół mikroskopii fluorescencyjnej do ilościowego oznaczania efferocytozy i aktywności efferocytarnych szlaków sygnałowych.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Kwantyfikacja efektozy za pomocą mikroskopii fluorescencyjnej pojedynczych komórek
W tym artykule
Podsumowanie
Streszczenie
Badanie regulacji efferocytozy wymaga metod, które są w stanie dokładnie określić ilościowo pobór komórek apoptotycznych oraz zbadać procesy sygnalizacyjne i komórkowe, które kontrolują efferocytozę. Ta kwantyfikacja może być trudna do przeprowadzenia, ponieważ komórki apoptotyczne są często eferocytozowane fragmentarycznie, co wymaga metod, które mogą dokładnie odróżnić zefferocytozowaną część celu apoptotycznego od pozostałych, niepochłoniętych fragmentów komórkowych. Przedstawione w niniejszym dokumencie podejście wykorzystuje podejścia podwójnego znakowania w celu dokładnego ilościowego określenia dynamiki efferocytozy i zdolności efferocytarnej efferocytów, takich jak makrofagi. Cytozol komórki apoptotycznej jest znakowany barwnikiem śledzącym komórkę, aby umożliwić monitorowanie wszystkich materiałów pochodzących z komórek apoptotycznych, podczas gdy biotynylacja powierzchniowa komórki apoptotycznej pozwala na różnicowanie między zinternalizowanymi i niezinternalizowanymi frakcjami komórek apoptotycznych. Zdolność efferocytarną efferocytów określa się poprzez wykonywanie obrazów fluorescencyjnych żywych lub utrwalonych komórek i ilościowe określanie ilości związanych i zinternalizowanych celów, zróżnicowanych przez barwienie streptawidyną. Podejście to ma kilka zalet w porównaniu z metodami takimi jak cytometria przepływowa, a mianowicie dokładne rozgraniczenie nieefferocytozowanych i eferocytozowanych frakcji komórek apoptotycznych, możliwość pomiaru dynamiki efferocytarnej za pomocą mikroskopii żywych komórek oraz zdolność do wykonywania badań sygnalizacji komórkowej w komórkach eksprymujących transgeny znakowane fluorescencyjnie. W połączeniu metody przedstawione w niniejszym protokole służą jako podstawa elastycznego podejścia eksperymentalnego, które można wykorzystać do dokładnego ilościowego określenia aktywności efferocytarnej i zbadania komórkowych szlaków sygnałowych aktywnych podczas efferocytozy.
Wprowadzenie
Apoptoza, czyli zaprogramowana śmierć komórki, jest wysoce regulowanym procesem fizjologicznym, który występuje w większości organizmów wielokomórkowych i jest kluczowy dla ich rozwoju i homeostazy1. Oprócz udziału w prawidłowym obrocie komórkowym i rozwoju embrionalnym, apoptoza umożliwia eliminację zainfekowanych lub uszkodzonych komórek z tkanek i może być wywołana w odpowiedzi na infekcję, stan zapalny, raka, a także przez interwencje medyczne, takie jak radioterapia lub sterydy1. Komórki apoptotyczne eksponują sygnały "zjedz mnie" na powierzchni komórki, które są rozpoznawane przez receptory na szeregu profesjonalnych i nieprofesjonalnych fagocytów, zwanych zbiorczo "efferocytami". Zaangażowanie tych receptorów indukuje wychwyt i degradację komórki apoptotycznej przez efferocyt w procesie znanym jako efferocytoza2,3. Fosfatydyloseryna jest najlepiej scharakteryzowanym sygnałem eat-me napędzającym efferocytozę. Zwykle jest ograniczony do wewnętrznej ulotki błony komórkowej, a apoptoza aktywuje mieszankę lipidową, która zaburza tę asymetrię błony, odsłaniając w ten sposób fosfatydyloserynę na powierzchni komórki4. Fosfatydyloseryna znajduje się na zewnątrzkomórkowej powierzchni niektórych komórek nieapoptotycznych, takich jak dojrzałe makrofagi i aktywowane płytki krwi. Jednak komórki te nie są efferocytozowane ze względu na obecność sygnałów "nie jedz mnie", takich jak CD47, na powierzchni komórki5,6,7. Eksponowana fosfatydyloseryna jest rozpoznawana przez szereg receptorów efferocytarnych wyrażanych przez efferocyty. Wiązanie tych receptorów z fosfatydyloseryną, bezpośrednio lub za pomocą opsonin, aktywuje szlaki sygnałowe, które promują wchłonięcie komórki apoptotycznej do wakuoli związanej z błoną, zwanej efferosomem8,9,10,11,12. Effersom łączy się sekwencyjnie z endosomami i lizosomami, które dostarczają molekularną maszynerię niezbędną do zakwaszenia efferosomu i degradacji komórki apoptotycznej cargo13,14. Po degradacji materiały pochodzące z komórek apoptotycznych są transportowane do endosomu recyklingu — proces, który ogranicza odpowiedzi immunologiczne na antygeny pochodzące z komórek apoptotycznych i który może pozwolić na odzyskanie składników odżywczych z komórki apoptotycznej 13,15. Niepowodzenie w eferocytozie powoduje upośledzenie klirensu komórek apoptotycznych; Te nieoczyszczone komórki w końcu ulegają wtórnej martwicy. Komórki martwicze uwalniają prozapalną zawartość cytozolową, patogeny i autoantygeny do środowiska zewnątrzkomórkowego, napędzając w ten sposób szereg chorób zakaźnych, zapalnych i autoimmunologicznych16,17. Apoptoza i efferocytoza razem ułatwiają usuwanie obumierających i martwych komórek oraz pozwalają na utrzymanie homeostazy tkanek.
Badanie molekularnych mechanizmów leżących u podstaw efferocytozy wymaga metod, które zapewniają jasną kwantyfikację absorpcji komórek apoptotycznych. Tę kwantyfikację komplikuje fakt, że w przeciwieństwie do innych mechanizmów wychwytu, takich jak endocytoza i fagocytoza18,19, efferocytoza może nie prowadzić do pochłonięcia nienaruszonej komórki docelowej, co skutkuje fragmentarycznym wychwytem komórki apoptotycznej przez efferocyty20. Opisany tutaj protokół opisuje test eferocytozy in vitro, który zapewnia dokładne określenie zinternalizowanych i niezinternalizowanych części poszczególnych komórek apoptotycznych i może być łączony z różnymi podejściami do mikroskopii komórek stałych i żywych. Tradycyjne testy fagocytozy dodają przeciwciała specyficzne dla celu fagocytarnego na końcu eksperymentu w celu oznaczenia niezinternalizowanych celów, gdzie nasza metoda różni się znakowaniem celu apoptotycznego kowalencyjnie połączoną biotyną21,22. Podczas gdy w tym teście można zastosować przeciwciała specyficzne dla komórek apoptotycznych, podejście biotynylacji pozwala na znakowanie dowolnego celu zawierającego białko i pozwala uniknąć potencjalnych problemów z wtórną reaktywnością krzyżową przeciwciał, jeśli przeprowadza się barwienie immunologiczne. W szczególności przedstawiamy przygotowanie apoptotycznych komórek Jurkat, które zostały podwójnie wybarwione zarówno barwnikiem śledzącym komórki, jak i biotyną. Barwnik śledzący komórki pozwala na śledzenie apoptotycznych materiałów pochodzących z komórek podczas efferocytozy, podczas gdy biotynylacja powierzchniowa pozwala na rozróżnienie zinternalizowanych i niezinternalizowanych części efferocytozowanych komórek apoptotycznych. Opisujemy również hodowlę i przygotowanie linii komórkowych J774.2 i THP-1 do stosowania jako mysie i ludzkie efferocyty, makrofagi M2 pochodzące z monocytów jako przykład pierwotnej efferocytozy komórkowej oraz komórki Jurkat do stosowania jako cele efferocytarne. Metody te można łatwo zastosować do innych linii komórkowych lub komórek pierwotnych, do komórek docelowych przechodzących jakąkolwiek formę śmierci komórkowej (np. apoptozy, nekrozy i nekroptozy) oraz do mimików o rozmiarach mikronów, które symulują apoptozę komórek przez powłoki lipidowe lub powłoki z ligandami specyficznymi dla receptora efferocytarnego będącego przedmiotem zainteresowania.
Metoda opisana w tym protokole ma kilka zalet w porównaniu z metodami opartymi na cytometrii przepływowej powszechnie stosowanymi w polu23,24. Poprzez bezpośrednie obrazowanie interakcji fagocytów-komórek apoptotycznych, w połączeniu z wyraźnym znakowaniem zarówno całkowitego, jak i niezinternalizowanego materiału komórek apoptotycznych, można dokonać ilościowych pomiarów efferocytozy. Co więcej, stosowanie fluoroforów niewrażliwych na pH ogranicza czynniki zakłócające, takie jak tłumienie fluorescencji FITC i GFP przy pH lizosomalnym, co zakłóca niektóre alternatywne metody25. Wreszcie, chociaż nie opisano ich szczegółowo, metody te można zastosować przy użyciu efferocytów eksprymujących transgeny znakowane fluorescencyjnie lub przy barwieniu immunologicznym po utrwaleniu, aby umożliwić ilościowe określenie aktywności cząsteczki sygnałowej i monitorowanie procesów komórkowych podczas efferocytozy.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Pobranie krwi od zdrowych ochotników zostało zatwierdzone przez Radę Etyki Badań Nauk o Zdrowiu Uniwersytetu Western Ontario. Wenipunkturę wykonano zgodnie z wytycznymi Tri-Council Policy Statement dotyczącymi badań nad ludźmi.
1. Hodowla i przygotowanie linii komórkowej monocytów THP-1
- Hoduj monocyty THP-1 w zawiesinie w kolbach T25 w temperaturze 37 °C + 5% CO2. Komórki należy hodować w 5 mL pożywki Roswell Park Memorial Institute 1640 (RPMI 1640) + 10% płodowej surowicy bydlęcej (FBS).
- Codziennie równomiernie zawieszaj komórki w pożywce wzrostowej, delikatnie potrząsając kolbą, a następnie niezwłocznie policz komórki za pomocą hemocytometru. Pasażowanie komórek należy przeprowadzić, gdy gęstość komórek osiągnie 1 x 10⁶ komórek/mL:
- Podgrzej pożywkę RPMI 1640 + 10% FBS w kąpieli wodnej o temperaturze 37 °C.
- Przenieś 2 x 10⁵ komórek do probówki do mikrocentryfugi o pojemności 1,5 mL lub stożkowej probówki 15 mL, a następnie odwirowuj komórki przy 500 x g w temperaturze pokojowej przez 5 min.
- Usuń supernatant, nie naruszając osadu komórkowego, i resuspenduj osad w 1 mL (probówka 1,5 mL) lub 5 mL (probówka 15 mL) soli fizjologicznej z buforem fosforanowym (PBS).
- Wirowuj probówkę przy 500 x g w temperaturze pokojowej przez 5 min. Usuń PBS, nie naruszając osadu komórkowego.
- Resuspenduj osad w 1 mL świeżej pożywki RPMI 1640 + 10% FBS.
- Do nowej kolby T25 wlej 4 mL podgrzanej pożywki i dodaj do niej resuspendowane komórki z punktu 1.2.5. Hoduj w inkubatorze w 37 °C + 5% CO2 aż do momentu konieczności pasażowania (zazwyczaj 3 dni) lub do czasu, gdy komórki będą potrzebne do eksperymentu.
- W przypadku eksperymentu z makrofagami pochodzącymi z linii THP-1, pobierz z kolby wymaganą liczbę komórek i wysiej je przed pasażowaniem:
- Umieść wymaganą liczbę 18 mm okrągłych szkiełek nakrywkowych (#1.5 grubości) w dołkach płytki 12-dołkowej — zazwyczaj 1 szkiełko na warunek i/lub punkt czasowy. Do każdego dołka nanieś 5 x 10⁴ monocytów THP-1. Liczbę komórek dodawanych do każdego dołka można zmienić w razie potrzeby.
- Uzupełnij całkowitą objętość każdego dołka z komórkami do 1 mL, używając pożywki RPMI + 10% FBS podgrzanej do 37 °C.
- Dodaj 100 nM phorbol 12-myristate 13-acetate (PMA) do każdego dołka i hoduj przez 3 dni, aby zindukować różnicowanie monocytów THP-1 w komórki makrofagopodobne.
2. Hodowla i przygotowanie linii komórkowej makrofagów J774.2
- Hoduj komórki J774.2 w kolbach T25 w temperaturze 37 °C + 5% CO2. Komórki należy hodować w 5 mL pożywki Dulbecco’s Modified Eagle Medium (DMEM) + 10% FBS i pasażować, gdy kultura osiągnie 80-90% konfluencji. Aby przeprowadzić pasaż komórek:
- Usuń całą pożywkę z kolby i przepłucz ją raz 5 mL PBS.
- Usuń PBS z kolby i zastąp go 5 mL świeżej pożywki DMEM + 10% FBS.
- Za pomocą skrobaka do komórek zeskrob dno kolby, aby zawiesić komórki w pożywce. Kilkukrotnie energicznie pipetuj komórki, aby rozbić wszelkie agregaty komórkowe.
- Rozcieńcz komórki w stosunku 1:5, usuwając 4 mL zawiesiny komórkowej z kolby i zastępując ją 4 mL świeżej pożywki. Pozostałą zawiesinę komórkową można odrzucić, wykorzystać do rozpoczęcia nowej hodowli w świeżej kolbie T25 lub wykorzystać w eksperymencie.
- Aby przygotować test eferocytozy z użyciem komórek J774.2:
- Na jeden dzień przed rozpoczęciem eksperymentu zawieś komórki J774.2 w 5 mL świeżej pożywki, zgodnie z krokami 2.1.1–2.1.3. Policz komórki za pomocą hemocytometru i przygotuj wymaganą objętość komórek o stężeniu 5 x 10⁴ cells/mL.
- Umieść odpowiednią liczbę 18 mm okrągłych szklanych lamalek (#1.5 thickness) w dołkach płytki 12-dołkowej. Do każdego dołka nanieś 1 mL zawiesiny komórkowej o stężeniu 5 x 10⁴ cells/mL.
- Inkubuj przez noc, aby umożliwić komórkom przyleganie do lamelki i regenerację po pasażowaniu.
3. Hodowla pierwotnych ludzkich makrofagów M2
- Pobrać 10 mL heparynowanej krwi ludzkiej na każdą płytkę 12-dołkową z makrofagami M2.
- W probówce wirówkowej 15 mL nanieść 5 mL krwi ludzkiej na 5 mL uprzednio ogrzanego medium do separacji komórek Lympholyte-poly. W przypadku przetwarzania >5 mL krwi należy przygotować kilka probówek zamiast stosowania probówek o większej objętości.
- Wirować przy 300 x g przez 35 min, stosując średnie przyspieszenie i bez hamowania.
- Ostrożnie pobrać górny pas bogaty w komórki mononuklearne za pomocą plastikowego pipetora i przenieść do probówki wirówkowej 50 mL. Jeśli w kroku 3.2 przygotowano kilka probówek, pasy można połączyć w jednej probówce 50 mL. Uzupełnić objętość w probówce do 50 mL za pomocą PBS.
- Wirować przy 300 x g przez 8 min i usunąć nadsącz. W trakcie tego etapu do każdego dołka płytki 12-dołkowej umieścić autoklawowane okrągłe szkiełka zakrywkowe o średnicy 18 mm (grubość #1.5).
- Resuspender osad komórkowy w 300 µL bezsurowiczego RPMI 1640 na każdą planowaną liczbę dołków; np. jeśli przetworzono 10 mL krwi w celu przygotowania pełnej płytki 12-dołkowej, osad komórkowy zawiesić w 3,6 mL medium.
- Dodać 300 µL zawiesiny komórkowej do każdego dołka z szkiełkiem zakrywkowym na płytce 12-dołkowej. Inkubować przez 1 h w 37 °C + 5% CO2.
- Delikatnie przemyć szkiełka 3x za pomocą 1 mL ogrzanego PBS, aby usunąć wszystkie nieprzylegające komórki.
- Dodać 1 mL RPMI 1640 + 10% FBS + 10 ng/mL rekombinowanego ludzkiego M-CSF + antybiotyk/antymykotyk do hodowli komórkowych. Inkubować w 37 °C + 5% CO2 przez 5 dni.
- Wymienić medium na RPMI 1640 + 10% FBS + 10 ng/mL rekombinowanego ludzkiego M-CSF + 10 ng/mL rekombinowanego ludzkiego IL-4 + antybiotyk/antymykotyk do hodowli komórkowych. Inkubować w 37 °C + 5% CO2 przez 2 dni, aby zakończyć polaryzację M2.
- Spolaryzowane makrofagi należy wykorzystać w ciągu kolejnych 3 dni.
4. Przygotowanie apoptotycznych komórek Jurkat
- Hodować komórki Jurkat w 5 mL pożywki RPMI 1640 + 10% FBS w temperaturze 37 °C + 5% CO2. Komórki Jurkat są linią komórkową w zawiesinie i można je utrzymywać poprzez pasażowanie w stosunku 1:5 do świeżej, uprzednio ogrzanej pożywki co 3–5 dni.
- Aby przygotować komórki apoptotyczne, pozwolić kulturze Jurkat urosnąć do wysokiej gęstości (4–5 dni po pasażowaniu). Odmierzyć 1,5 mL do probówki mikrocentryfużowej 1,5 mL i odwirować komórki przy 500 x g przez 5 min.
- Usunąć nadsącz i ponownie zawiesić osad komórkowy w 1 mL bezzserwatkowej pożywki RPMI 1640 zawierającej 1 µM staurosporyny.
- Inkubować przez 16 h w temperaturze 37 °C + 5% CO2 w celu indukowania apoptozy komórek.
- W razie potrzeby potwierdzić indukcję apoptozy poprzez barwienie Annexiną V:
- Odmierzyć 100 µL kultury komórek Jurkat traktowanych staurosporyną do probówki mikrocentryfużowej 1,5 mL. Odwirować komórki przy 500 x g przez 5 min, usunąć nadsącz i ponownie zawiesić osad komórkowy w 100 µL bezzserwatkowej pożywki RPMI 1640.
- Dodać 1 µL Annexiny V sprzężonej z izotiocyjanianem fluoresceiny (FITC) i inkubować przez 10 min w temperaturze pokojowej w ciemności.
- Dodać 900 µL PBS i przenieść całą objętość do pojedynczej studni płytki 12-dołkowej zawierającej okrągłe szkiełko nakrywkowe 18 mm (grubość #1.5). Wirować w wirówce wyposażonej w adapter do płytek przy 200 x g przez 1 min, aby wymusić przyleganie komórek do szkiełka nakrywkowego. Alternatywnie komórki można umieścić w szkiełku z komorą do obrazowania.
- Wykonać obrazowanie za pomocą mikroskopu fluorescencyjnego.
5. Ilościowe określanie wychwytu i dynamiki eferocytozy z wykorzystaniem testu eferocytozy na komórkach utrwalonych oraz barwienia typu inside-out
- Przygotować ludzkie makrofagi THP-1, J774.2 lub M2 zgodnie z opisem w Sekcjach 1-3 odpowiednio.
- Wieczorem przed rozpoczęciem eksperymentu przygotować apoptotyczne komórki Jurkat zgodnie z opisem w Sekcji 4.
- Bezpośrednio przed eksperymentem policzyć komórki apoptotyczne za pomocą hemocytometru. Przenieść odpowiednią liczbę apoptotycznych komórek do probówki mikrocentryfugacyjnej o pojemności 1,5 mL – zazwyczaj dodajemy 5 x 10⁵ komórek/studzienkę, zapewniając stosunek celu do eferycytu 10:1.
- Osadzić komórki Jurkat poprzez wirowanie przy 500 x g przez 5 min i resuspendować w 500 μL PBS.
- Podczas wirowania odmierzyć 10 µL DMSO do nowej probówki mikrocentryfugacyjnej 1,5 mL. Rozpuścić w DMSO minimalną ilość N-hydroksysukcynimidobiotyny (NHS-Biotin). Wystarczy 5-10 kryształków (~0,005 mg).
- Przenieść 500 μL zawiesiny apoptotycznych komórek w PBS do probówki zawierającej DMSO/NHS-biotynę. Następnie do zawiesiny komórek apoptotycznych dodać barwnik do śledzenia komórek w stężeniu zalecanym przez producenta. Należy wybrać barwnik, którego widmo nie pokrywa się z widmem FITC-streptawidyny (np. czerwony lub dalekoczerwony barwnik do śledzenia komórek).
- Inkubować zawiesinę przez 20 min w temperaturze pokojowej w ciemności. Dodać taką samą objętość RPMI 1640 + 10% FBS i inkubować przez 5 min w temperaturze pokojowej w ciemności, aby zneutralizować niezwiązany barwnik.
- Osadzić komórki poprzez wirowanie przy 500 x g przez 5 min, odrzucić nadsącz i resuspendować zabarwione komórki apoptotyczne w 100 µL RPMI 1640 + 10% FBS na każdą studzienkę z makrofagami.
- Dodawać po kropli 100 µL zawiesiny zabarwionych komórek apoptotycznych do każdej studzienki z makrofagami. Wirować przy 200 x g przez 1 min w wirówce wyposażonej w adapter do płytek, aby wymusić kontakt między makrofagami a komórkami apoptotycznymi.
- Inkubować płytkę przez wybrany czas w temperaturze 37 °C + 5% CO2 w inkubatorze do hodowli tkankowych. W przypadku makrofagów materiał eferycytowany jest zazwyczaj wykrywalny po 20–30 min, a proces kończy się po 120–180 min.
- W wybranych punktach czasowych wyjąć komórki z inkubatora. Przemyć komórki dwukrotnie 1 mL PBS w temperaturze pokojowej, aby zatrzymać eferycytozę i usunąć nieeferycytowane komórki apoptotyczne.
- Dodać do każdej studzienki streptawidynę sprzężoną z FITC w rozcieńczeniu 1:1 000 i inkubować przez 20 min w ciemności. Pozwoli to na znakowanie odsłoniętej biotyny na materiale z nieeferycytowanych komórek apoptotycznych.
UWAGA: Jeśli jest to pożądane, jądra komórkowe można zabarwić na tym etapie, dodając rozcieńczenie 1:20 000 Hoechst 33342 lub 4',6-diamidyno-2-fenyloindolu w formie dichlorowodorku (DAPI). - Przemyć komórki 3 razy 1 mL PBS, delikatnie wstrząsając lub kołysząc próbkami przez 5 min podczas każdego płukania. Utrwalić komórki 4% paraformaldehydem (PFA) w PBS przez 20 min w temperaturze pokojowej. Przepłukać komórki raz PBS, aby usunąć nadmiar PFA.
- Zamontować szkiełka podstawowe z nakrywkami do obrazowania i przenieść na mikroskop fluorescencyjny. Wykonać stosy z-stacki dla odpowiedniej liczby komórek w celu dokładnej kwantyfikacji — zazwyczaj 10–30 komórek na warunek. Niezinternalizowany materiał apoptotyczny będzie widoczny na obrazie jako materiał znakowany barwnikiem do śledzenia komórek otoczony barwieniem FITC-streptawidyną, podczas gdy materiał eferycytowany tworzy oddzielne punkty barwnika do śledzenia komórek pozbawione barwienia streptawidyną.
- Kwantyfikować eferycytozę na uzyskanych obrazach za pomocą różnych parametrów:
- Obliczyć indeks eferycytyczny poprzez wyznaczenie średniej liczby oddzielnych eferosomów (punkty barwnik do śledzenia komórek+/streptawidyna-) na makrofaga. Kwantyfikować tylko makrofagi związane z komórką apoptotyczną lub zawierające ≥1 widoczne eferosomy. Makrofagi związane z komórką apoptotyczną, ale pozbawione oddzielnych eferosomów, zapisywać jako mające indeks eferycytyczny równy 0.
- Obliczyć wydajność eferycytyczną, mierząc frakcję makrofagów zawierających ≥1 eferosom.
- Obliczyć tempo eferycytozy poprzez obrazowanie komórek utrwalonych i zabarwionych w wielu punktach czasowych. Obrazować tylko makrofagi związane z komórkami apoptotycznymi lub zawierające widoczne eferosomy, wykonując z-stacki każdej komórki. Po obrazowaniu wyznaczyć tempo eferycytozy:
- Wykorzystując barwienie streptawidyną jako pomoc i narzędzie do zaznaczania swobodnego lub wielokątnego w FIJI/ImageJ26 (lub innym programie do analizy obrazu), obrysować cały materiał barwnik do śledzenia komórek+/streptawidyna- (np. zinternalizowany) w jednej płaszczyźnie z-stacku. Zmierzyć zintegrowaną intensywność barwnika do śledzenia komórek w tym obszarze. Pomiary poszczególnych eferosomów (np. średnica, położenie względem granicy komórki lub jądra, itp.)15,27 można łatwo uzyskać jednocześnie z tymi pomiarami, co znacznie zwiększa ilość danych zebranych podczas analizy.
- Na tym samym przekroju z, korzystając z barwienia streptawidyną jako pomocy i narzędzia do zaznaczania swobodnego lub wielokątnego, obrysować cały materiał barwnik do śledzenia komórek+/streptawidyna+ (np. niezinternalizowany) w jednej płaszczyźnie z-stacku. Uwzględnić tylko barwienie komórek apoptotycznych w kontakcie z fagocytem. Zmierzyć zintegrowaną intensywność tego obszaru.
- Powtórzyć kroki 4.2.3.1 do 4.2.3.2 dla pozostałych przekrojów z obrazu. Zsumować zintegrowaną intensywność materiałów eferycytowanych (Σeff) i nieeferycytowanych (Σne). Frakcję komórki apoptotycznej, która została eferycytowana, można obliczyć dla komórki jako:
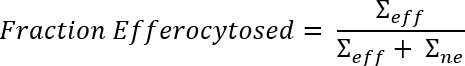
- Kwantyfikować frakcję eferycytowaną dla wszystkich komórek we wszystkich punktach czasowych. Należy pamiętać, że intensywność fluorescencji komórek apoptotycznych/eferosomów może różnić się między obrazami ze względu na różnice w pobieraniu barwników do śledzenia komórek przez poszczególne komórki apoptotyczne oraz zmiany w parametrach akwizycji obrazu, takich jak czas ekspozycji. W związku z tym między obrazami, warunkami eksperymentalnymi i powtórzeniami eksperymentów należy porównywać tylko wartości znormalizowane, takie jak frakcja eferycytowana, lub wartości niezależne od intensywności, takie jak indeks eferycytyczny i wydajność eferycytyczna.
- Aby zapewnić, że uzyskany zestaw danych dokładnie odzwierciedla zmienność eferycytozy między komórkami, przeprowadzać te analizy na maksymalnej możliwej liczbie komórek w każdym eksperymencie.
UWAGA: Wydajność eferycytyczną i indeks eferycytyczny można obliczyć szybko (kilka sekund/komórka) i zazwyczaj dążymy do przeanalizowania co najmniej 100 komórek na eksperyment, powtarzając każdy eksperyment co najmniej 3 razy. Obliczanie frakcji materiału eferycytowanego oraz pomiary specyficzne dla eferosomów są bardziej żmudne i zazwyczaj zajmują 2–3 min/komórkę doświadczonemu analitykowi. Dla tych obliczeń kwantyfikujemy minimum 15 komórek na warunek w każdym eksperymencie. - Zapisywać indeks eferycytyczny, frakcję eferycytowaną i dane poszczególnych eferosomów w odniesieniu do każdej komórki.
UWAGA: Pozwala to na analizę danych z zastosowaniem podejścia jednokomórkowego, umożliwiając tym samym kwantyfikację zmienności międzykomórkowej. Analizy na poziomie populacyjnym mogą być nadal przeprowadzane na tych zestawach danych poprzez uśrednianie danych jednokomórkowych uzyskanych w poszczególnych eksperymentach. Pomiary specyficzne dla eferosomów mogą być analizowane na poziomie populacyjnym, jednokomórkowym oraz jako zespoły (np. jako populacje eferosomów niezależnie od komórek, które je zawierają)15.
6. Test eferozy żywych komórek z użyciem komórek apoptotycznych
- Przygotować makrofagi THP-1, J774.2 lub M2 zgodnie z opisem w krokach 1–3 odpowiednio. Jeśli jest to wymagane, komórki należy transfekować transgenami lub innymi konstruktami genetycznymi co najmniej 18 h przed przeprowadzeniem jakichkolwiek eksperymentów.
- Wieczorem przed rozpoczęciem eksperymentu przygotować apoptotyczne komórki Jurkat zgodnie z opisem w sekcjach 4 i 5, z następującymi modyfikacjami:
- Rozcieńczyć komórki i indukować apoptozę zgodnie z punktami 4.1–4.3, a następnie zebrać wymaganą liczbę apoptotycznych komórek zgodnie z punktami 5.3–5.4.
- Do zawiesiny apoptotycznych komórek dodać barwnik do śledzenia komórek w stężeniu zalecanym przez producenta. Inkubować zawiesinę przez 20 min w temperaturze pokojowej w ciemności. Dodać równą objętość RPMI 1640 + 10% FBS i inkubować przez 5 min w temperaturze pokojowej w ciemności, aby zneutralizować niezwiązany barwnik. W tych eksperymentach nie dodawać NHS-biotyny.
- Z pelletować komórki poprzez wirowanie przy 500 x g przez 5 min, odrzucić nadsącz i ponownie zawiesić zabarwione apoptotyczne komórki w 100 µL RPMI 1640 + 10% FBS na każdą studzienkę z makrofagami.
- Jeśli jest to wymagane, oznakować makrofagi, usuwając pożywkę z każdej studzienki i dodając 500 µL PBS zawierającego zalecane przez producenta rozcieńczenie barwnika do śledzenia komórek, który nie pokrywa się spektralnie z barwnikiem dodanym do apoptotycznych komórek ani z żadnymi fluorescencyjnymi transgenami eksprymowanymi przez makrofagi. Inkubować przez 20 min w temperaturze pokojowej w ciemności, a następnie dodać równą objętość DMEM + 10% FBS i inkubować przez 5 min w temperaturze pokojowej w ciemności, aby zneutralizować niezwiązany barwnik.
- Przenieść szkiełko zakrywkowe z makrofagami do komory Leidena. Dodać 400 µL DMEM + 10% FBS, a następnie 100 µL oznakowanej zawiesiny apoptotycznych komórek. Wymieszać, delikatnie pipetując pożywkę 2–3 razy.
- Przenieść komorę Leidena do podgrzewanej i przepływanej CO2 komory fluorescencyjnego mikroskopu do obrazowania żywych komórek.
UWAGA: W przypadku konfiguracji mikroskopu pozbawionych możliwości przepływu CO2, zamiast wodorowęglanu sodu należy użyć pożywki do hodowli tkankowych buforowanej 1 mM kwasem 4-(2-hydroksyetylo)-1-piperazynoetanosulfonowym (HEPES), aby utrzymać fizjologiczne pH podczas ekspozycji hodowli na powietrze. - Utrwalić serię time-lapse zawierającą obraz w świetle białym (kontrast fazowy lub DIC) oraz obrazy wszystkich znaczników fluorescencyjnych:
- W eksperymentach, w których wymagane jest rozdzielenie drobnych szczegółów (np. dynamika błony w interakcjach fagocytów z komórkami apoptotycznymi), należy użyć obiektywu 100X. Natomiast pomiary bardziej ogólne (szybkość wychwytu komórek apoptotycznych, czas interakcji między makrofagami a komórkami apoptotycznymi, itp.) najlepiej obrazować przy użyciu obiektywu 60X lub 63X.
- Jeśli jest dostępna, należy użyć funkcji point-visiting, aby obrazować wiele pól widzenia podczas jednej akwizycji, zwiększając tym samym liczbę zarejestrowanych zdarzeń eférocytozy w jednym eksperymencie.
- Ponieważ eférocyty często pochłaniają małe fragmenty komórek apoptotycznych, a nie całe komórki, najlepiej jest rejestrować stosy z (z-stacks). Aby zminimalizować fototoksyczność, należy rejestrować przekroje z oddzielone głębokością ostrości obiektywu mikroskopu (zazwyczaj 0,5–1,0 µm), przez całą grubość komórki (zazwyczaj 8–10 µm dla makrofagów, np. 8–20 warstw/komórka). Zapewnia to, że wszystkie zdarzenia pochłaniania i transportu będą widoczne w co najmniej jednej płaszczyźnie z. Alternatywnie, zamiast stosowania z-stacking, można użyć dużych (średnica 1–5 µm) mimetyków komórek apoptotycznych lub komórek apoptotycznych, które ulegają minimalnej fragmentacji podczas eférocytozy (np. neutrofile poddane szokowi termicznemu). Przygotowanie zarówno mimetyków, jak i apoptotycznych neutrofili zostało opisane wcześniej28.
- Aby zminimalizować fotoblaknięcie, należy używać jasnych fluoroforów i rejestrować obrazy przy użyciu ustawień akwizycji ograniczających fotoblaknięcie — np. niskie natężenie wzbudzenia w połączeniu z wysokim wzmocnieniem kamery i krótkim czasem ekspozycji29. Do tej formy obrazowania zdecydowanie zalecamy użycie mikroskopu wyposażonego w wysokoczułą kamerę EM-CCD (electromagnetic charge-coupled device) lub konfokalny mikroskop z dyskiem obrotowym (spinning-disk), oraz szybki piezoelektryczny stolik mechaniczny.
- Liczba możliwych metod analizy, które można zastosować do tych filmów time-lapse, jest bardzo duża i wykracza poza zakres niniejszego przeglądu. Jako przykłady można wymienić: użycie ręcznego lub zautomatyzowanego oprogramowania do śledzenia w celu monitorowania fuzji, rozszczepiania i ruchu eférozomów wewnątrz komórek15; kwantyfikację dynamiki fuzji eférozomów z endolizosomami poprzez analizę kolokalizacji w makrofagach eksprymujących specyficzne dla przedziałów fluorescencyjne transgeny13; monitorowanie procesów wychwytu, takich jak badanie powierzchniowe (probing) i tworzenie czary (cup formation)30; określanie dynamiki rekrutacji białek sygnałowych i transportowych do eférozomu13; oraz/lub kwantyfikację aktywności degradacyjnej eférozomów przy użyciu komórek apoptotycznych oznakowanych fluoroforami wrażliwymi na pH, utleniacze lub aktywowanymi przez proteazy31.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Nocna hodowla komórek Jurkat z dodatkiem 1 µM staurosporyny prowadzi do apoptozy >95% komórek, co można potwierdzić barwieniem Annexin V (Rysunek 1). Do tych eksperymentów można wykorzystać inne typy komórek, choć stężenie staurosporyny oraz czas trwania inkubacji będą wymagały optymalizacji dla każdej linii komórkowej. W celu wiarygodnej detekcji i kwantyfikacji eferocytozy, >80% komórek powinno znajdować się w stanie apoptozy przed dodaniem ich do efe...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Metody przedstawione w tym protokole umożliwiają obrazowanie i kwantyfikację dynamicznego procesu efferocytarnego, przy użyciu zarówno metod z komórkami stałymi, jak i żywymi. Podejścia te mają kilka zalet w porównaniu z powszechnie stosowanymi metodami opartymi na cytometrii przepływowej23,24. Zastosowanie barwienia na lewą stronę z ustalonymi próbkami zapewnia bardziej solidną i dokładną ocenę ilościową szybkości i zakresu efferocytozy - w rzeczywistości wiele ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują brak konfliktu interesów.
Podziękowania
To badanie zostało sfinansowane przez Canadian Institutes of Health Research (CIHR) Operating Grant MOP-123419, Natural Sciences and Engineering Research Council of Canada Discovery Grant 418194, oraz Ontario Ministry of Research and Innovation Early Research Award dla BH. DGW przyczyniło się do optymalizacji niektórych z prezentowanych obrazów, do optymalizacji protokołów i napisania rękopisu; Był finansowany z grantu na zalewanie pomp z Uniwersytetu w Liverpoolu. CY jest finansowany przez stypendium Vanier Graduate Scholarship i stypendium CIHR MD / PhD. Agencje finansujące nie odgrywały żadnej roli w projektowaniu badań, gromadzeniu i analizie danych, podejmowaniu decyzji o publikacji lub przygotowaniu manuskryptu.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| RPMI 1640 Media | Żubr | 3500-000-EL | |
| DMEM Media | Żubr | 319-005-CL | |
| Płodowa surowica bydlęca (FBS) | Żubr | 080-150 | |
| PBS | Żubr | 311-010-CL | |
| Szkiełka nakrywkowe okrągłe 18 mm #1,5 grubości | Mikroskopia elektronowa Nauki | 72290-08 | Rozmiar i kształt szkiełka nakrywkowego nie jest krytyczny, ale 18 mm pasuje do studzienek standardowej 12-dołkowej płytki, co upraszcza hodowlę komórkową |
| Staurosporine | Cayman Chemical | 81590 | Rozpuścić w DMSO przy 1 mM (1,000x roztwór podstawowy) |
| Annexin V-Alexa 488 | ThermoFisher | R37174 | |
| EZ-Link NHS-Biotin | ThermoFisher | 20217 | Przechowywać w eksykatorze. Nie należy przygotowywać roztworu podstawowego. |
| DMSO | Sigma-Aldrich | D2650 | |
| CellTrace FarRed | ThermoFisher | C34572 | |
| CellTrace Orange | ThermoFisher | C34851 | |
| Hoescht 33342 | ThermoFisher | 62249 | |
| FITC-Streptavadin | ThermoFisher | SA1001 | |
| Pożywka do separacji limfolitowo-polikomórkowej | Cedarlane Labs | CL5071 | |
| Rekombinowany ludzki M-CSF | Peprotech | 200-04 | |
| Rekombinowany ludzki IL-4 | Peprotech | 300-25 | |
| J774.2 Linia komórkowa makrofagów | Sigma-Aldrich | 85011428-1VL | |
| THP-1 Ludzka linia komórkowa monocytów | ATCC | TIB-202 | |
| Linia komórkowa T Jurkat | ATCC | TIB-152 |
Bibliografia
- Elmore, S. Apoptosis: A review of programmed cell death. Toxicologic Pathology. 35 (4), 495-516 (2007).
- Toda, S., Hanayama, R., Nagata, S. Two-step engulfment of apoptotic cells. Molecular and Cellular Biology. 32 (1), 118-125 (2012).
- Ravichandran, K. S. Find-me and eat-me signals in apoptotic cell clearance: Progress and conundrums. The Journal of Experimental Medicine. 207 (9), 1807-1817 (2010).
- Fadok, V. A., Voelker, D. R., Campbell, P. A., Cohen, J. J., Bratton, D. L., Henson, P. M. Exposure of phosphatidylserine on the surface of apoptotic lymphocytes triggers specific recognition and removal by macrophages. Journal of Immunology. 148 (7), 2207-2216 (1992).
- Bevers, E. M., Comfurius, P., van Rijn, J. L., Hemker, H. C., Zwaal, R. F. Generation of prothrombin-converting activity and the exposure of phosphatidylserine at the outer surface of platelets. European Journal of Biochemistry. 122 (2), 429-436 (1982).
- Callahan, M. K., Williamson, P., Schlegel, R. A. Surface expression of phosphatidylserine on macrophages is required for phagocytosis of apoptotic thymocytes. Cell Death and Differentiation. 7 (7), 645-653 (2000).
- Kojima, Y., et al. CD47-blocking antibodies restore phagocytosis and prevent atherosclerosis. Nature. 536, 86-90 (2016).
- Seitz, H. M., Camenisch, T. D., Lemke, G., Earp, H. S., Matsushima, G. K. Macrophages and dendritic cells use different Axl/Mertk/Tyro3 receptors in clearance of apoptotic cells. Journal of Immunology. 178, 5635-5642 (2007).
- Ichimura, T., Asseldonk, E. J. P. V., Humphreys, B. D., Gunaratnam, L., Duffield, J. S., Bonventre, J. V. Kidney injury molecule-1 is a phosphatidylserine receptor that confers a phagocytic phenotype on epithelial cells. The Journal of Clinical Investigation. 118 (5), 1657-1668 (2008).
- Flannagan, R. S., Canton, J., Furuya, W., Glogauer, M., Grinstein, S. The phosphatidylserine receptor TIM4 utilizes integrins as coreceptors to effect phagocytosis. Molecular Biology of the Cell. 25 (9), 1511-1522 (2014).
- Park, D., et al. BAI1 is an engulfment receptor for apoptotic cells upstream of the ELMO/Dock180/Rac module. Nature. 450 (7168), 430-434 (2007).
- Elliott, M. R., Koster, K. M., Murphy, P. S. Efferocytosis Signaling in the Regulation of Macrophage Inflammatory Responses. Journal of Immunology. 198 (4), 1387-1394 (2017).
- Yin, C., Kim, Y., Argintaru, D., Heit, B. Rab17 mediates differential antigen sorting following efferocytosis and phagocytosis. Cell Death & Disease. 7 (12), e2529(2016).
- Kinchen, J. M., et al. A pathway for phagosome maturation during engulfment of apoptotic cells. Nature Cell Biology. 10 (5), 556-566 (2008).
- Yin, C., Argintaru, D., Heit, B. Rab17 mediates intermixing of phagocytosed apoptotic cells with recycling endosomes. Small GTPases. 0 (0), 1-9 (2017).
- Silva, M. T. Secondary necrosis: The natural outcome of the complete apoptotic program. FEBS letters. 584 (22), 4491-4499 (2010).
- Thorp, E. B. Mechanisms of failed apoptotic cell clearance by phagocyte subsets in cardiovascular disease. Apoptosis. 15 (9), 1124-1136 (2010).
- Sarantis, H., Grinstein, S. Monitoring phospholipid dynamics during phagocytosis: application of genetically-encoded fluorescent probes. Methods in Cell Biology. 108, 429-444 (2012).
- Steinberg, B. E., Grinstein, S. Analysis of macrophage phagocytosis: Quantitative assays of phagosome formation and maturation using high-throughput fluorescence microscopy. Methods in Molecular Biology. 531, 45-56 (2009).
- Wang, J., Hossain, M., Thanabalasuriar, A., Gunzer, M., Meininger, C., Kubes, P. Visualizing the function and fate of neutrophils in sterile injury and repair. Science. 358 (6359), 111-116 (2017).
- Scott, C. C., et al. Phosphatidylinositol-4,5-bisphosphate hydrolysis directs actin remodeling during phagocytosis. The Journal of Cell Biology. 169 (1), 139-149 (2005).
- Greenlee-Wacker, M. C., Rigby, K. M., Kobayashi, S. D., Porter, A. R., DeLeo, F. R., Nauseef, W. M. Phagocytosis of Staphylococcus aureus by human neutrophils prevents macrophage efferocytosis and induces programmed necrosis. Journal of Immunology. 192 (10), 4709-4717 (2014).
- Wootton, D. G., et al. Recovery from pneumonia requires efferocytosis which is impaired in smokers and those with low body mass index and enhanced by statins. Thorax. 71 (11), 1052-1054 (2016).
- Miksa, M., Komura, H., Wu, R., Shah, K. G., Wang, P. A novel method to determine the engulfment of apoptotic cells by macrophages using pHrodo succinimidyl ester. Journal of Immunological Methods. 342 (1-2), 71-77 (2009).
- Kneen, M., Farinas, J., Li, Y., Verkman, A. S. Green fluorescent protein as a noninvasive intracellular pH indicator. Biophysical Journal. 74 (3), 1591-1599 (1998).
- Schindelin, J., et al. Fiji: an open-source platform for biological-image analysis. Nature Methods. 9 (7), 676-682 (2012).
- Johnson, D. E., Ostrowski, P., Jaumouillé, V., Grinstein, S. The position of lysosomes within the cell determines their luminal pH. The Journal of Cell Biology. 212 (6), 677-692 (2016).
- Evans, A. L., Blackburn, J. W. D., Yin, C., Heit, B. Quantitative efferocytosis assays. Methods in Molecular Biology. 1519, 25-41 (2017).
- Icha, J., Weber, M., Waters, J. C., Norden, C. Phototoxicity in live fluorescence microscopy, and how to avoid it. BioEssays. 39 (8), (2017).
- Flannagan, R. S., Harrison, R. E., Yip, C. M., Jaqaman, K., Grinstein, S. Dynamic macrophage "probing" is required for the efficient capture of phagocytic targets. The Journal of Cell Biology. 191 (6), 1205-1218 (2010).
- Joshi, G. N., Gilberti, R. M., Knecht, D. A. Single cell analysis of phagocytosis, phagosome maturation, phagolysosomal leakage, and cell death following exposure of macrophages to silica particles. Methods in Molecular Biology. 1519, 55-77 (2017).
- Karaji, N., Sattentau, Q. J. Efferocytosis of Pathogen-Infected Cells. Frontiers in Immunology. 8 (DEC), 1863(1863).
- Harrison, R. E., Bucci, C., Vieira, O. V., Schroer, T. A., Grinstein, S. Phagosomes fuse with late endosomes and/or lysosomes by extension of membrane protrusions along microtubules: role of Rab7 and RILP. Molecular and Cellular Biology. 23 (18), 6494-6506 (2003).
- Reiners, J. J., Kleinman, M., Kessel, D., Mathieu, P. A., Caruso, J. A. Nonesterified cholesterol content of lysosomes modulates susceptibility to oxidant-induced permeabilization. Free Radical Biology & Medicine. 50 (2), 281-294 (2011).
- Boya, P., et al. Lysosomal membrane permeabilization induces cell death in a mitochondrion-dependent fashion. The Journal of Experimental Medicine. 197 (10), 1323-1334 (2003).
- Fairn, G. D., Grinstein, S. How nascent phagosomes mature to become phagolysosomes. Trends in Immunology. , 1-9 (2012).
- Canton, J., Khezri, R., Glogauer, M., Grinstein, S. Contrasting phagosome pH regulation and maturation in human M1 and M2 macrophages. Molecular Biology of the Cell. 25 (21), 3330-3341 (2014).
- Phanse, Y., et al. Analyzing cellular internalization of nanoparticles and bacteria by multi-spectral imaging flow cytometry. Journal of Visualized Experiments. (64), e3884(2012).
- Sommer, C., Straehle, C., Kothe, U., Hamprecht, F. A. Ilastik: Interactive learning and segmentation toolkit. 2011 IEEE International Symposium on Biomedical Imaging: From Nano to Macro. , 230-233 (2011).
- Davies, S. P., Reynolds, G. M., Stamataki, Z. Clearance of apoptotic cells by tissue epithelia: A putative role for hepatocytes in liver efferocytosis. Frontiers in Immunology. 9, (2018).
- Ismail, O. Z., Zhang, X., Bonventre, J. V., Gunaratnam, L. G protein α12(Gα12) is a negative regulator of kidney injury molecule-1-mediated efferocytosis. American Journal of Physiology. Renal Physiology. 310 (7), F607-F620 (2016).
- Vaught, D. B., Stanford, J. C., Cook, R. S. Efferocytosis creates a tumor microenvironment supportive of tumor survival and metastasis. Cancer Cell & Microenvironment. 2 (1), (2015).
- Heit, B., Yeung, T., Grinstein, S. Changes in mitochondrial surface charge mediate recruitment of signaling molecules during apoptosis. American Journal of Physiology. Cell Physiology. 300 (1), C33-C41 (2011).
- Múnera, J. O., Wells, J. M. Generation of Gastrointestinal Organoids from Human Pluripotent Stem Cells. Methods in Molecular Biology. 1597, 167-177 (2017).
- Truman, L. A., et al. CX3CL1/fractalkine is released from apoptotic lymphocytes to stimulate macrophage chemotaxis. Blood. 112 (13), 5026-5036 (2008).
- Evans, A. L., et al. Antagonistic Coevolution of MER Tyrosine Kinase Expression and Function. Molecular Biology and Evolution. , (2017).
- Flannagan, R. S., Heit, B., Heinrichs, D. E. Intracellular replication of Staphylococcus aureus in mature phagolysosomes in macrophages precedes host cell death, and bacterial escape and dissemination. Cellular Microbiology. , (2015).
- Mubaid, F., Brown, C. M. Less is More: Longer Exposure Times with Low Light Intensity is Less Photo-Toxic. Microscopy Today. 25 (06), 26-35 (2017).
- Bogdanov, A. M., Kudryavtseva, E. I., Lukyanov, K. A. Anti-fading media for live cell GFP imaging. PloS One. 7 (12), e53004(2012).
- Rossner, M., Yamada, K. M. What's in a picture? The temptation of image manipulation. The Journal of Cell Biology. 166 (1), 11-15 (2004).
- Sage, D., et al. DeconvolutionLab2: An open-source software for deconvolution microscopy. Methods. 115, 28-41 (2017).
- Ma, G. Z. M., Stankovich, J., Kilpatrick, T. J., Binder, M. D., Field, J. Polymorphisms in the receptor tyrosine kinase MERTK gene are associated with multiple sclerosis susceptibility. PloS One. 6 (2), e16964(2011).
- Thorp, E., Cui, D., Schrijvers, D. M., Kuriakose, G., Tabas, I. Mertk receptor mutation reduces efferocytosis efficiency and promotes apoptotic cell accumulation and plaque necrosis in atherosclerotic lesions of apoe-/- mice. Arteriosclerosis, Thrombosis, and Vascular Biology. 28 (8), 1421-1428 (2008).
- Nguyen, K. -Q. N., et al. Overexpression of MERTK Receptor Tyrosine Kinase in Epithelial Cancer Cells Drives Efferocytosis in a Gain-of-Function Capacity. The Journal of Biological Chemistry. 289 (37), 25737-25749 (2014).
- Morimoto, K., et al. Lovastatin enhances clearance of apoptotic cells (efferocytosis) with implications for chronic obstructive pulmonary disease. Journal of Immunology. 176 (12), 7657-7665 (2006).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
