Opisano procedurę tandemowej izolacji RNA (TRIP) w celu odzyskania endogennie utworzonych kompleksów mRNA-białko. W szczególności kompleksy RNA-białko są sieciowane in vivo, poliadenylowane RNA są izolowane z ekstraktów z kulkami oligo(dT), a poszczególne mRNA są wychwytywane za pomocą zmodyfikowanych oligonukleotydów antysensownych RNA. Białka związane z mRNA są wykrywane za pomocą analizy immunoblot.
Artykuł metodologiczny
Procedura izolacji tandemowego RNA oparta na oligonukleotydach w celu odzyskania eukariotycznych kompleksów mRNA-białko
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Białka wiążące RNA (RBP) odgrywają kluczową rolę w posttranskrypcyjnej kontroli ekspresji genów. Dlatego charakterystyka biochemiczna kompleksów mRNA-białko jest niezbędna do zrozumienia regulacji mRNA wywnioskowanej przez oddziałujące białka lub niekodujące RNA. W niniejszym artykule opisano tandemową procedurę izolacji RNA (TRIP), która umożliwia oczyszczanie endogennie utworzonych kompleksów mRNA-białko z ekstraktów komórkowych. Dwuetapowy protokół polega na izolacji poliadenylowanych mRNA z antysensownymi kulkami oligo(dT), a następnie wychwyceniu interesującego mRNA za pomocą 3'-biotynylowanych 2'-O-metylowanych oligonukleotydów antysensownego RNA, które można następnie wyizolować za pomocą kulek streptawidyny. Projekt TRIP wykorzystano do odzyskania in vivo usieciowanych kompleksów mRNA-rybonukleoproteiny (mRNP) z drożdży, nicieni i komórek ludzkich w celu dalszej analizy RNA i białek. W związku z tym TRIP jest wszechstronnym podejściem, które można dostosować do wszystkich typów poliadenylowanych RNA w organizmach w celu zbadania dynamicznej rearanżacji mRNP narzuconej przez sygnały wewnątrzkomórkowe lub środowiskowe.
Wprowadzenie
Potranskrypcyjna regulacja genów jest napędzana przez interakcje między białkami wiążącymi RNA (RBP), niekodującymi RNA (ncRNA) i mRNA, które kierują przetwarzaniem, lokalizacją, translacją i rozpadem każdego transkryptu w komórkach1,2. Identyfikacja RBP i ncRNA oddziałujących z poszczególnymi mRNA, ustanawiająca tak zwane kompleksy/cząstki rybonukleoproteinowe (RNP), jest zatem kluczem do zrozumienia losu mRNA i kontroli ekspresji genów. Podejścia uzupełniające są podejmowane w celu charakterystyki biochemicznej kompleksów RNP3,4: podczas gdy podejście "skoncentrowane na białkach" opiera się na oczyszczaniu określonych RBP, podejście "skoncentrowane na RNA" obejmuje izolację subpopulacji lub pojedynczych RNA, a następnie analizę oddziałujących białek lub RNA. Ostatnio coraz popularniejsze staje się podejście skoncentrowane na RNA do identyfikacji repertuaru RBP oddziałującego z poliadenylowanymi (poli(A)) RNAs5 poprzez włączenie etapu sieciowania światłem ultrafioletowym (UV) w celu stabilizacji interakcji białko-RNA przed izolacją mRNA, co znacznie rozszerzyło katalog RBP w komórkach ludzkich6,7,8,9,10,11, Caenorhabditis elegans12, Saccharomyces cerevisiae12,13,14 i inne organizmy15,16,17,18,19,20. Jednak mapowanie białek i/lub ncRNA złożonych na poszczególnych transkryptach jest nadal dużym wyzwaniem. W tym celu stosuje się obecnie dwa główne podejścia: z jednej strony znaczniki aptamerowe RNA są łączone z RNA będącym przedmiotem zainteresowania, aby umożliwić oczyszczanie powinowactwa. W ten sposób aptamery RNA wiążą się z wysokim powinowactwem do antybiotyków aminoglikozydowych, w tym tobramycyny i streptomycyny21,22,23,24, lub do białek, takich jak białko płaszcza bakteriofaga R17/MS2 lub bakteryjna streptawidyna S125,26,27,28,29. Chociaż wykazano, że podejście to jest stosunkowo solidne i wszechstronne, wymaga klonowania w celu zaprojektowania badanego RNA, a zatem nie może być wykorzystane do wychwytywania naturalnych mRNA. Z drugiej strony, oligonukleotydy antysensowne (ASO) zostały wcześnie wykorzystane do odzyskiwania i charakteryzowania wysoce eksprymowanych natywnych RNP30,31 i wirusowe RNAs32. Niedawno ASO zostały zastosowane do wychwytywania długich, niekodujących RNA33,34,35 i in vitro utworzyły mRNPs36. Jednym z głównych czynników ograniczających wszystkie podejścia skoncentrowane na RNA jest liczba kopii interesującego RNA, co sprawia, że odzyskiwanie mRNA o niskiej ekspresji jest bardziej problematyczne. To ograniczenie można przezwyciężyć poprzez zwiększenie skali reakcji; Może to jednak potencjalnie prowadzić do zwiększenia tła.
Tutaj opisujemy naszą niedawno opracowaną procedurę tandemowej izolacji RNA (TRIP) opartą na ASO, aby izolować natywne kompleksy mRNA-białko o wysokiej selektywności37 (Rysunek 1). Protokół obejmuje dwa sekwencyjne etapy oczyszczania oparte na ASO, a mianowicie izolację mRNA poli(A) za pomocą dostępnych na rynku kulek sprzężonych z oligo(dT), a następnie wychwytywanie określonych mRNA za pomocą specjalnie zaprojektowanych krótkich biotynylowanych ASO 2'-metoksy RNA. Ta dwuetapowa procedura pomaga wyeliminować białka zanieczyszczające i daje możliwości dostosowania i optymalizacji. W tym przypadku TRIP zastosowano na wybranych mRNA drożdży, nicieni i komórek ludzkich, aby potwierdzić in vivo utworzone kompleksy mRNA-białko.
Protokół
1. Projektowanie oligonukleotydów antysensownych (ASO)
- Przeanalizuj drugorzędową strukturę mRNA lub jego fragmentu za pomocą dostępnych narzędzi online38. Dlatego wprowadź sekwencję nukleotydów (nt) w pustym polu. W polu opcji podstawowych wybierz opcję Minimalna energia swobodna (MFE) i funkcja partycji oraz Unikaj izolowanych par zasad. W polu opcji wyjściowych wybierz Interaktywny wykres struktury drugorzędowej RNA i na koniec kliknij przycisk Kontynuuj. Pojawi się nowe okno, które wyświetla drugorzędową strukturę interesującego mRNA.
- Wybierz co najmniej trzy różne sekwencje o długości 21 - 24 nts w interesującym mRNA, preferencyjnie w regionach pozbawionych wykrywalnych struktur drugorzędowych (np. w nieustrukturyzowanych pętlach) i w regionach 3' nieulegających translacji (UTR).
Uwaga: Zaobserwowano, że ASO wyżarzające do sekwencji w nieulegających translacji obszarach 3' (UTR) działały najlepiej. Jedną z możliwości jest to, że rybosomy związane z sekwencją kodującą (CDS) mogą czasami utrudniać wyżarzanie ASO. ASO wyżarzające do 5'UTR nie były testowane.- Wybierz regiony o stosunku guanidyny do cytozyny bliskim 50% i braku powtórzeń tandemu nukleotydów, aby uniknąć potencjalnego tworzenia się spinek do włosów lub samowyżarzania.
- Ręcznie zaprojektuj oligonukleotydy 2'-metoksy modyfikowane RNA z ugrupowaniem biotyny w 3', w pełni komplementarne do wybranych regionów (krok 1.2) w obrębie pożądanego docelowego mRNA.
Uwaga: Modyfikacje 2'-metoksy sprawiają, że RNA jest odporne na komórkowe RNazy i zwiększa temperaturę topnienia dupleksu, co pozwala na rygorystyczne mycie. Ugrupowanie biotyny jest wymagane do wychwytywania ASO ze streptawidyną.- Dostosuj temperaturę topnienia hybryd RNA do ~60-65 °C i upewnij się, że ma wysoką złożoność sekwencji językowej (>60%), jak określono za pomocą odpowiednich narzędzi online39.
- Użyj narzędzia Basic Local Alignment Search Tool40, aby wyszukać potencjalną hybrydyzację krzyżową ASO z innymi mRNA w transkryptomie. Wybierz Nucleotide BLAST, włóż sekwencje do pustego pola i wybierz interesujący Cię organizm. Pozostaw pozostałe parametry jako domyślne i kliknij BLAST.
Uwaga: Nawet częściowe ciągłe wyrównanie 8-10 nt może prowadzić do hybrydyzacji krzyżowej i odzyskiwania tego mRNA.
2. Hodowla komórek, promieniowanie UV i liza komórek
Uwaga: Poniżej opisano procedurę dla pączkujących drożdży S. cerevisiae, nicieni C. elegans i ludzkich embrionalnych komórek nerkowych (HEK293). Niemniej jednak może być przystosowany również do innych organizmów, chociaż nie został jeszcze wyraźnie przetestowany.
- S. cerevisiae (S. cerevisiae)
- Hoduj komórki drożdży (np. pochodną szczepu BY4743; MATa/α his3Δ1/his3Δ1 leu2Δ0/leu2Δ0 LYS2/lys2Δ0 met15Δ0/MET15 ura3Δ0/ura3Δ0 PFK2:TAP/PFK2) w 500 ml pożywki YPD (1% ekstraktu drożdżowego, 2% peptonu, 2% D-glukozy) w temperaturze 30 °C przy ciągłym wstrząsaniu przy 220 obr./min.
- Zebrać komórki w środkowej fazie logarytmicznej (gęstość optyczna przy 600 nm (OD)600 ~ 0,6) przez filtrację przy użyciu filtrów nylonowych 0,45 μm lub przez odwirowanie przy 3,000 × g przez 2 minuty w temperaturze pokojowej (RT). Odrzucić odpowiednio roztwór przepływowy lub supernatant.
- Przemyć komórki trzykrotnie 25 ml soli fizjologicznej buforowanej fosforanami (PBS) za pomocą filtra nylonowego 0,45 μm lub zebrać przez odwirowanie w temperaturze 3 000 × g przez 2 minuty w temperaturze pokojowej i odrzucić supernatant. Zbierz komórki tak szybko, jak to możliwe, ponieważ nałożony stres może mieć wpływ na interakcje RNA-białko.
- Ponownie zawiesić komórki w 25 ml PBS, a następnie wlać zawiesinę na 15 cm szalkę Petriego. Umieść naczynie na lodzie, zdejmij pokrywkę i trzykrotnie naświetl komórki światłem UV o długości 400 mJ cm-2 254 nm w sieciowniku UV z 2-minutowymi przerwami na lodzie między każdym cyklem ekspozycji z delikatnym mieszaniem.
- Przenieść komórki do probówki o pojemności 50 ml i zebrać komórki przez odwirowanie w stężeniu 3 000 × g przez 3 minuty w temperaturze 4 °C. Odrzucić supernatant i zachować osad.
Uwaga: Komórki można zamrozić w ciekłym azocie i przechowywać w temperaturze -80 °C. - Ponownie zawiesić komórki w 4 ml schłodzonego buforu do lizy A (LB-A; 100 mM Tris-HCl, pH 7,5, 500 mM LiCl, 10 mM EDTA, 1% Triton X-100, 5 mM DTT, 20 U ml-1 DNaza I, 100 U ml-1 RNasina, kompletny koktajl inhibitorów proteazy wolny od EDTA).
- Przenieś komórki do dwóch probówek o pojemności 2 ml. Dodać maksymalnie 2/3 objętości schłodzonych kulek szklanych i rozdrobnić komórki w lizerze tkankowym przy 30 Hz przez 10 minut w temperaturze 4 °C.
- Przebić otwór w dnie probówki gorącą igłą i przenieść lizat do świeżej probówki o pojemności 1,5 ml przez odwirowanie przy 600 × g przez 30 s.
- Oczyścić lizat przez trzy sekwencyjne wirowania w temperaturze 4 °C przy 3 000 × g przez 3 minuty, następnie 5 000 × g i 10 000 × g przez 5 minut każde.
Uwaga: Ekstrakty można zamrażać w ciekłym azocie i przechowywać w temperaturze -80 °C.
- C. elegans (C. elegans)
- Hodowla robaków Bristol N2 w temperaturze 20 °C na płytkach pożywki do wzrostu nicieni (NGM) (0,3% NaCl, 1,7% agar, 0,25% peptonu, 1 mM CaCl2, 5 μg/ml cholesterolu, 1 mM MgSO4, 25 mM bufor KPO4, pH 6,0) wysiane szczepem OP50 Escherichia coli41.
- Dodać 5 ml M9 buffer41 (0,3% KH2PO4, 0,6% Na2HPO4, 0,5% NaCl, 1 mM MgSO4) do każdej płytki, wstrząsnąć płytką w celu ponownego zawieszenia robaków i przenieść robaki do probówki o pojemności 15 ml. Umieścić 2 μl zawiesiny na szkiełku podstawowym i policzyć robaki w zawiesinie pod mikroskopem. Następnie zastosuj współczynnik, aby obliczyć liczbę robaków na płytce.
- Zebrać ~ 120 000 robaków przez odwirowanie w temperaturze pokojowej (400 × g, 2 min, RT) i wyrzucić supernatant.
- Umyj robaki trzy razy. Dlatego dodać 10 ml buforu M9, wymieszać przez odwrócenie i zebrać robaki przez odwirowanie w stężeniu 400 × g przez 2 minuty w temperaturze pokojowej.
- Dodać 15 ml buforu M9 do robaków i umieścić na kole obrotowym na 15 minut w temperaturze suchej masy.
- Przenieś robaki na płytki NGM (~ 4,000 robaków na płytkę) i wystaw na działanie światła UV (254 nm) o temperaturze 300 mJ cm-2 w sieciowniku UV.
- Dodać 5 ml buforu M9 bezpośrednio do płytki i wstrząsnąć płytką, aby ponownie zawiesić robaki w buforze. Przenieść zawiesinę pipetą do probówki o pojemności 15 ml i zebrać robaki przez odwirowanie w stężeniu 400 × g przez 2 minuty w temperaturze suchej masy.
- Ponownie zawiesić robaki w 2 ml buforu do lizy B (LB-B; 100 mM Tris-HCl, pH 8,0, 150 mM NaCl, 1 mM EDTA, 0,75% IGEPAL, 1 mM DTT, 20 U mL-1 DNaza I, 100 U mL-1 RNasina, kompletny koktajl inhibitorów proteazy wolny od EDTA).
- Zmiel robaki w moździerzu wypełnionym ciekłym azotem. Zebrać proszek do probówki o pojemności 50 ml i rozmrozić w temperaturze RT.
Uwaga: Z ciekłym azotem należy obchodzić się zgodnie z procedurami bezpieczeństwa (np. pod wyciągiem i rękawicami ochronnymi) - Oczyścić lizat wraz z warstwą tłuszczu przez odwirowanie w stężeniu 14 000 × g przez 10 minut, a następnie przepuścić oczyszczony lizat przez filtr 0,45 μm za pomocą strzykawki.
- Ludzkie komórki hodowlane
Uwaga: Poniższy opis opiera się na przejściowej transfekcji komórek HEK293 plazmidem reporterowym pGL3-CDKN1B-3'UTR, który wyraża 3′UTR CDKN1B/27 za genem lucyferazy świetlika42.- Hodowla komórek HEK293 w zmodyfikowanej pożywce Eagle's Feed (DMEM) firmy Dulbecco zawierającej 25 mM glukozy i 1 mM pirogronianu sodu, uzupełniona 100 U mL-1 penicyliny, 100 μg mL-1 streptomycyny i 10% płodowej surowicy bydlęcej (FBS) i inkubować w temperaturze 37 °C w wilgotnej komorze (inkubatorze) zawierającej 5% CO2 .
- Wysiew ~3×10⁶ komórek HEK293 w standardowym naczyniu do hodowli tkankowej o średnicy 10 cm dzień przed transfekcją. Policz komórki za pomocą hemocytometru.
- Wymieszaj 2 μg genu reporterowego (np. pGL3-p27-3'UTR) z 20 μl odczynnika do transfekcji i transfekuj komórki przy 70% konfluencji (~7×10⁶ komórek).
- Umieścić komórki w inkubatorze w temperaturze 37 °C na kolejne 48 godzin przed pobraniem.
- Usunąć pożywkę za pomocą pipety serologicznej i szybko przemyć komórki dwukrotnie 10 ml PBS wstępnie ogrzanego w temperaturze 37 °C. Usunąć PBS za pomocą pipety serologicznej.
- Dodaj 6 ml PBS do naczynia, umieść na lodzie, a następnie wystaw komórki na działanie światła UV (254 nm) o temperaturze 100 mJ cm-2 w sieciowniku UV.
Uwaga: Płytka musi być przechowywana na lodzie podczas ekspozycji na światło UV. - Zeskrob komórki (w sumie ~107 komórek) w PBS i przenieś do probówki o pojemności 15 ml.
- Wirować komórki w temperaturze 250 × g przez 10 minut w temperaturze 4 °C, a następnie usunąć supernatant za pomocą pipety.
Uwaga: Osad komórkowy można zamrozić w ciekłym azocie i przechowywać w temperaturze -80 °C do momentu użycia. - Ponownie zawiesić komórki w 2 ml wstępnie schłodzonego buforu do lizy (LB-A), pipetując w górę iw dół 5-6 razy, trzymając probówkę na lodzie.
- Przenieść lizat za pomocą pipety do probówki o pojemności 5 ml umieszczonej na lodzie.
- Poddaj lizat trzem rundom sonikacji składającym się z 20 s impulsów o amplitudzie 10 μm z 30 s okresami chłodzenia na lodzie.
Uwaga: Sonikacja jest zalecana, ponieważ kończy lizę komórek i fragmentuje DNA. - Przenieść lizat do probówki o pojemności 2 ml i odwirować przy 15 000 × g przez 10 minut w temperaturze 4 °C. Zebrać supernatant (=ekstrakt) i przenieść do nowej probówki. Pobrać próbkę analityczną (5-10%) do dalszej analizy białek i RNA.
Uwaga: Ten krok ma kluczowe znaczenie dla usunięcia wszelkich pozostałych resztek komórek i można go powtórzyć.
3. Pierwszy krok: izolacja poli(A) RNA
- Zrównoważyć 1 mg kulek magnetycznych sprzężonych z oligo(dT)25 w 500 μl odpowiedniego buforu do lizy.
- Połączyć odpowiednio 5 mg, 10 mg lub 4 mg (białko) ekstraktów z S. cerevisiae, C. elegans lub HEK293 z 1 mg kulek magnetycznych sprzężonych oligo(dT)25. Mieszać próbki energicznie przez 10 minut w temperaturze 25 °C w mieszalniku.
Uwaga: Stężenia białka w ekstraktach można oznaczyć za pomocą testu Bradforda przy użyciu albuminy surowicy bydlęcej (BSA) jako wzorca odniesienia. Energiczne potrząsanie próbkami zapobiega sedymentacji kulek. Aby ocenić swoistość izolacji mRNA, można równolegle przeprowadzić eksperyment kontrolny poprzez dodanie nadmiaru (20 μg) kwasów poliadenylowych (pA). - Umieść probówki na stojaku magnetycznym na 10 s i usuń supernatant. Utrzymywać supernatant na lodzie do kolejnych rund rekonwalescencji (krok 3.7).
- Dodaj 500 μl buforu do płukania A (10 mM Tris-HCl, pH 7,5, 600 mM LiCl, 1 mM EDTA, 0,1% Triton X-100) do kulek i wiruj przez 5 s.
Uwaga: Stężenie LiCl w płuczących może się różnić. Zalecane jest 600 mM LiCl, ale badano również niższe stężenia (500 mM dla C. elegans, 300 mM dla HEK293). - Zebrać kulki za pomocą magnesu, a następnie dwukrotnie umyć je 500 μl buforu płuczącego B (WB; 10 mM Tris-HCl, pH 7,5, 600 mM LiCl, 1 mM EDTA).
- Eluować RNA w 30 μl 10 mM Tris-HCl, pH 7,5 w temperaturze 80 °C przez 2 minuty z ciągłym wytrząsaniem (1 000 obr./min) w mieszalniku. Natychmiast umieść probówkę w stojaku magnetycznym i zbierz eluat po 10 sekundach. Zachowaj koraliki na dodatkowe rundy oczyszczania.
Uwaga: Zebrać eluat tak szybko, jak to możliwe, aby zapobiec potencjalnemu ponownemu wiązaniu mRNA z kulkami w niższych temperaturach. - Dodaj kulki z poprzedniego kroku do supernatantu zebranego w kroku 3.3 i powtórz wychwytywanie, przemywanie i elucję mRNA dwukrotnie (kroki 3.3-3.6). Eluaty z powtarzających się rund są następnie łączone i mogą być przechowywane w temperaturze -80 °C.
4. Drugi krok: Wychwytywanie specyficznych mRNA za pomocą 3'-biotynylowanych, 2'-metoksy modyfikowanych antysensownych oligonukleotydów RNA
Uwaga: Aby przetestować przydatność ASO, można przeprowadzić następującą procedurę z całkowitą ilością RNA wyizolowanych z komórek.
- Zrównoważyć 30 μl kulek magnetycznych sprzężonych ze streptawidyną w 1 ml buforu wiążącego i płuczącego (bufor czarno-biały; 10 mM Tris-HCl, pH 7,5, 150 mM NaCl, 0,5 mM EDTA, pH 8,0) zawierającego 0,1 mg mL-1 RNA transferu Escherichia coli (tRNA) na rotatorze przez 1 godzinę w temperaturze pokojowej.
- Umyj koraliki trzykrotnie 750 μl buforu czarno-białego.
- Ponownie zawiesić kulki w 30 μl buforu czarno-białego i przechowywać na lodzie do czasu użycia.
- Rozcieńczyć ~35 μg białka całkowitego z poprzedniej izolacji poli(A) (patrz 3) w 100 μl buforu czarno-białego w probówce o pojemności 1,5 ml.
Uwaga: Aby przetestować specyficzność ASO z całkowitym RNA, dodaj 600 ng oczyszczonego całkowitego RNA do 100 μl buforu czarno-białego. - Dodać 200 pmol odpowiedniego ASO i inkubować w temperaturze 70 °C przez 5 min.
Uwaga: Podwyższona temperatura rozwiązuje struktury drugorzędowe w RNA, ułatwiając wyżarzanie ASO. - Wyjmij cały blok grzejny z urządzenia i umieść go w temperaturze pokojowej na 10 minut, aby powoli ostygł.
- Dodać do próbki 30 μl zrównoważonych kulek magnetycznych sprzężonych streptawidyną z kroku 4.1.
- Inkubować mieszaninę przez 30 minut w temperaturze 25 °C, stale wstrząsając przy 950 obr./min w mieszalniku.
Uwaga: Zaleca się przesuwanie rurek co 10 minut, aby zapobiec osadzaniu się kulek. - Umieścić probówki na stojaku magnetycznym, usunąć supernatant i umyć kulki trzykrotnie 750 μl wstępnie podgrzanego buforu czarno-białego w temperaturze 55 °C.
Uwaga: Optymalna temperatura prania może się nieznacznie różnić/różnić w zależności od ASO. Zaleca się dostosowanie tego warunku za pomocą nieusieciowanego całkowitego RNA przed wykonaniem eksperymentu z ekstraktami komórkowymi. - Eluować RNA w 20 μl 10 mM Tris-HCl, pH 7,5 w 90 °C przez 10 minut przy ciągłym wytrząsaniu przy 950 obr./min w mieszalniku. Umieść probówki w stojaku magnetycznym i natychmiast zbierz eluat.
Uwaga: W celu analizy białka dodać 20 μl 1× buforu Laemmli do kulek i inkubować w temperaturze 95 °C przez 5 minut. Białka są monitorowane za pomocą analizy immunoblot zgodnie ze standardowymi protokołami laboratoryjnymi.
Wyniki
Opracowaliśmy strategię izolacji RNA opartą na ASO, nazwaną TRIP, służącą do wychwytywania konkretnych mRNA wraz z ich związanymi białkami z trzech różnych organizmów37. W zasadzie kompleksy RNA-białko były sieciowane in vivo poprzez naświetlanie komórek promieniowaniem UV o długości 254 nm, a poli(A) RNA odzyskiwano za pomocą komercyjnie dostępnych kulek magnetycznych sprzężonych z oligo (dT), następnie docelowe mRNA izolowano za pomocą 3'-biotynowanych, zmodyfikowanych 2-0'-metoksy oligos nukleotydów antysensownych (Rycina 1). Zaprojektowaliśmy zatem kilka zmodyfikowanych ASO o długości 21-24 nt, w pełni komplementarnych do regionów wybranych mRNA z drożdży, C. elegans i człowieka, a następnie przetestowaliśmy ich przydatność do odzyskiwania docelowego mRNA (lista starterów i ASO znajduje się w Tabeli 1). Efektywność i specyficzność poszczególnych ASO oceniono najpierw na niezesieciowanym RNA całkowitym izolowanym z odpowiedniego organizmu. W tych eksperymentach ASO RNA zostały sprzężone z paramagnetycznymi kulkami koniugowanymi z streptawidyną i inkubowane z niezesieciowanym RNA całkowitym przygotowanym z odpowiadającego organizmu. Po uwolnieniu wychwyconych mRNA z kulek, obecność docelowych mRNA, a także niezwiązanych mRNA kontrolnych, monitorowano za pomocą reakcji odwrotnej transkrypcji (RT)-łańcuchowej reakcji polimerazy (PCR)37. Zauważyliśmy, że dwie zmienne: stężenie soli oraz temperatura buforów płuczących, odgrywały kluczową rolę w efektywności wychwytywania mRNA PFK2 z drożdży, które testowano przy użyciu trzech różnych ASO (Rycina 2A). Obniżenie stężenia soli (NaCl) do 25 mM zredukowało odzysk mRNA kontroli negatywnej (PFK1) do poziomów niewykrywalnych dla wszystkich ASO, ale zmniejszyło również odzysk pożądanego docelowego mRNA PFK2 (10-15% materiału wejściowego). Odwrotnie, zwiększenie stężenia soli do poziomów fizjologicznych (150 mM NaCl) zwiększyło odzysk mRNA PFK2 do 75% przy użyciu ASO PFK2-2, przekraczając odzysk kontrolnego mRNA PFK1 co najmniej 5-krotnie (Rycina 2A). Warto również zaznaczyć, że różne ASO wykazały dużą zmienność efektywności wychwytywania docelowego mRNA przy fizjologicznych stężeniach soli, co podkreśla potrzebę empirycznej walidacji ASO. Zależność odzysku mRNA od temperatury buforu płuczącego zilustrowano dla mRNA C. elegans cep-1 oraz drożdżowego RPS20, przy użyciu odpowiednich ASO (Tabela 1). Zaobserwowaliśmy, że optymalna temperatura płukania wynosiła od 50 °C do 5 °C, co wynikało z niskiego poziomu tła dla niezwiązanych mRNA oraz efektywnego odzysku docelowych mRNA (Rycina 2B). Na tym etapie chcemy podkreślić możliwość krzyżowej hybrydyzacji ASO z innymi mRNA. Na przykład ASO DNM1 jest w pełni komplementarne do sekwencji w obrębie sekwencji kodującej DNM1, ale częściowo hybrydyzuje również z mRNA ACT1. ASO DNM1 odzyskiwały oba mRNA niezależnie od temperatury płukania, wykazując silną tendencję do krzyżowej hybrydyzacji (Rycina 2C). Ostatecznie, wykorzystaliśmy powyższe testy i optymalizacje do wyboru trzech ASO odpowiednich do odzyskania poszczególnych docelowych mRNA z RNA całkowitego izolowanego z komórek S. cerevisiae, C. elegans i człowieka (Rycina 2D).
Po wstępnym wyborze odpowiednich ASO in vitro, przeprowadziliśmy TRIP z wykorzystaniem ekstraktów komórkowych uzyskanych z organizmów/komórek poddanych sieciowaniu UV (Rysunek 1). W szczególności przetestowano odzyskiwanie trzech różnych mRNA z trzech różnych organizmów: mRNA PFK2 z drożdży S. cerevisiae, cep-1 z nicienia C. elegans, oraz reporterowego mRNA (pGL3-CDKN1B-3'UTR) zawierającego sekwencję 3'UTR ludzkiego mRNA CDKN1B/p27 połączoną z reporterem lucyferazowym (luc) do przejściowej ekspresji w ludzkich komórkach HEK293. Aby kontrolować specyficzność izolacji RNA, monitorowano odzyskiwanie kilku niezwiązanych mRNA oraz przeprowadzono eksperymenty konkurencji poprzez dodanie nadmiaru pA do ekstraktów komórkowych, co konkuruje z wiązaniem komórkowych mRNA do kulek oligo(dT)25 podczas pierwszego etapu oczyszczania. Podobnie jak zaobserwowano wcześniej w próbkach całkowitego RNA bez sieciowania (Rysunek 2), RT-PCR potwierdził wzbogacenie odpowiednich docelowych mRNA podczas TRIP, podczas gdy kilka niezwiązanych kontrolnych mRNA nie uległo wzbogaceniu (Rysunek 3A). Co więcej, żadne z mRNA nie zostało wykryte na kulkach bez ASO, co wskazuje na prawidłowe procedury blokowania zapobiegające niespecyficznemu wiązaniu. W tym kontekście jako kontrolę można również stosować niezwiązane/przemieszane (scrambled) ASO, choć należy wówczas wziąć pod uwagę możliwość hybrydyzacji krzyżowej z niektórymi mRNA oraz wynikające z tego wychwytywanie związanych białek. Ponieważ białka w końcowym eluacie były trudne do wizualizacji na żelach poliakrylamidowych barwionych srebrem (dane nie przedstawiono), obecność wcześniej znanych białek oddziałujących z mRNA oceniano dodatkowo za pomocą analizy immunoblot. Obejmowało to Pfk2p z S. cerevisiae, które wiąże się selektywnie z mRNA PFK2 w sposób niezależny od rybosomów12; GLD-1 z C. elegans, kanoniczne RBP, które wiąże się z sekwencjami 3'UTR mRNA cep-1 w celu regulacji translacji43; oraz HuR, RBP regulujące stabilność i translację mRNA p27/CDKN1B4. Zgodnie z oczekiwaniami, wszystkie te białka zostały zidentyfikowane w eluatach TRIP odpowiednich mRNA za pomocą analizy Western Blot (Rysunek 3B).
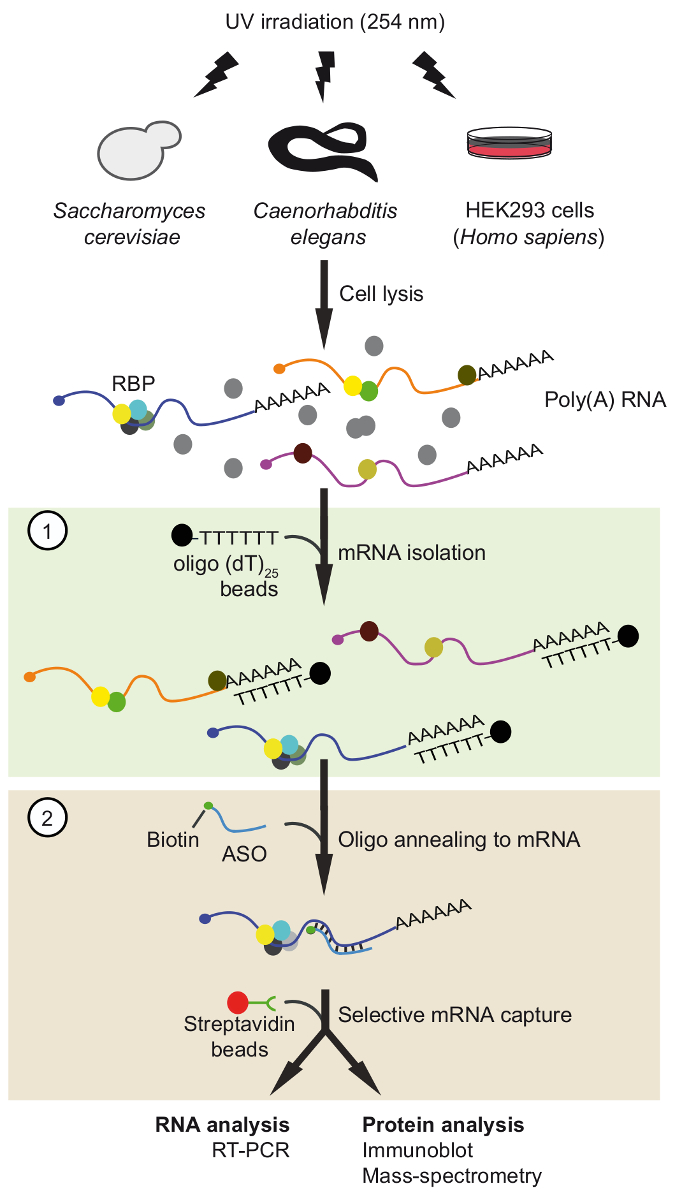
Rysunek 1. Schematyczny przedstawienie TRIP. Białka są sieciowane z RNA in vivo poprzez naświetlanie promieniowaniem UV. W pierwszym kroku (jasnozielona ramka) kompleksy RNA-białko z ogonami poly(A) są odzyskiwane za pomocą oligo(dT)25 kuleczki, stosując rygorystyczne warunki przemywania w celu usunięcia niezwiązanych białek. W drugim kroku (różowe pole) docelowy kompleks mRNP jest wyodrębniany za pomocą biotynilowanych oligosunukleotydów antysensownych RNA oraz kuleczek z streptawidyną. Oczyszczone kompleksy mRNP są następnie analizowane za pomocą RT-PCR oraz immunoblotingu/spektrometrii mas (MS), aby odpowiednio zidentyfikować RNA i białka oddziałujące z badanym mRNA. Rysunek zmodyfikowano na podstawie poprzedniej publikacji.37 za zgodą. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.

Rysunek 2. Izolacja wybranych mRNA z całkowitego RNA niesieciowanych komórek/organizmów z wykorzystaniem zmodyfikowanych sond wychwytujących antysensownych RNA. (A) Wpływ stężenia soli na efektywność wychwytywania drożdży PFK2 mRNA z ASO. Całkowite RNA z komórek drożdży połączono z wskazanymi ASO i przemyto buforem zawierającym określoną stężenie soli (NaCl) przy 55 °CLinie zielone, niebieskie i pomarańczowe reprezentują PFK2 Odzysk mRNA z zastosowaniem różnych ASO określony za pomocą RT-PCR37: PFK2-1 i PFK2-2 hybrydyzacje w regionie 3'UTR, PFK2-4 w CDS. PFK1 jest negatywną kontrolą mRNA. Reakcję PCR przeprowadzono w 32 cyklach amplifikacji, a ilościowe oznaczenie wykonano zgodnie z wcześniejszym opisem37. (B) Frakcja C. elegans cep-1 oraz drożdże RPS20 mRNA związane z ASO w różnych temperaturach przemywania, przedstawione odpowiednio liniami czarnymi i czerwonymi. C. eleganspgk-1 oraz drożdże ACT1 są niecelowymi (kontrolnymi) mRNA. Do detekcji drożdży oraz zastosowano 30 i 32 cykle PCR C. elegans odpowiednio mRNA. (C) Schematyczna reprezentacja hybrydyzacji DNM1 ASO (czerwone) z sekwencjami w DNM1 mRNA, a także potencjalna hybrydyzacja krzyżowa z ACT1 Po lewej stronie przedstawiono mRNA. Żel agarozowy ukazujący produkty reakcji RT-PCR (30 cykli) służących do wykrywania drożdży DNM1 i ACT1 Po prawej stronie przedstawiono mRNA eluowane z kulek. Input, całkowite RNA; Sn, supernatant po inkubacji z ASO; E, eluatu z kulek płukanych w określonych temperaturach przed elucją (40 °C, 50 °C i 60 °C). Równolegle przeprowadzono eksperyment kontrolny (Ctrl) bez dodawania ASO. (D) Żel agarozowy przedstawiający produkty RT-PCR służące do wykrywania mRNA (po prawej), wyizolowanych z całkowitego RNA drożdży S. cerevisiae, C. elegansoraz ludzkie komórki HEK293 (H. sapiens). Input, całkowite RNA; Sn, supernatant; E, eluatu z kulek. Reakcję PCR przeprowadzono w 30 cyklach amplifikacji dla mRNA drożdży, 32 cyklach dla C. elegans mRNA, a 28 i 30 cykli dla ludzi tubulina i p27 odpowiednio mRNA. Rysunek został zmodyfikowany na podstawie poprzedniej publikacji37 za zgodą. Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rycina 3. Wyłapywanie specyficznych kompleksów mRNA-białko z ekstraktów pochodzących z komórek poddanych sieciowaniu UV za pomocą TRIP. (A) Żele agarozowe do detekcji mRNA (po prawej) metodą RT-PCR po wychwyceniu za pomocą oligo(dT) i wskazanych ASO z S. cerevisiae, C. elegans oraz ludzkich (H. sapiens) ekstrakty komórkowe. Input: całkowity RNA z sieciowanych komórek/organizmów; Ctrl: kontrola bez ASO. Poly(A): konkurencja z poly(A). RT-PCR przeprowadzono zgodnie z opisem37 z 35 cyklami amplifikacji dla LUC, 32 cykle dla p27oraz 29 cykli dla tubulina. (B) Analiza immunoblottingowa białek związanych z mRNA z zastosowaniem wskazanych przeciwciał (po prawej). Nałożone frakcje są następujące: 0,1%, 2,5% i 1% dla materiałów wejściowych (input) drożdży, nicieni i ludzi; 10%, 10% i 5% dla ścieżek oligo(dT) drożdży, nicieni i ludzi; oraz 6% dla wszystkich ścieżek ASO. Masy cząsteczkowe (MW) podano w kilodaltonach (kDa). Rysunek przedrukowano za zgodą37. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tej figury.
| Nazwa primera | Sekwencja | Cel | Rozmiar | |
| Pfk2_Fwd | GTTAAGGGTTCACATGTCG | PFK2 S. cerevisiae | 13 bp | |
| Pfk2_Rev | CTTCCAACCAAATGGTCAGC | PFK2 S. cerevisiae | 13 bp | |
| Pfk1_Fwd | GGTGATTCTCCAGGTATGAATG | PFK1 S. cerevisiae | 97 bp | |
| Pfk1_Rev | CTTCGTAACCTTCGTAAACAGC | PFK1 S. cerevisiae | 97 pz | |
| Act1_Fwd | GTCTGGATTGGTGGTTCTATC | ACT1 S. cerevisiae | 85 bp | |
| Act1_Rewizja | GGACCACTTTCGTCGTATTC | ACT1 S. cerevisiae | 85 pz | |
| Dnm1_Fwd | CTGTTCGATGCATCAGAC | DNM1 S. cerevisiae | 156 bp | |
| Dnm1_Rev | CGCACTCCAATTCTTCTCTC | DNM1 S. cerevisiae | 156 bp | |
| Rps20_Fwd | CGCTGAACAACAACTTGG | RPS20 S. cerevisiae | 28 bp | |
| Rps20_Rev | GGAAGCAACAACAACTTCGAC | RPS20 S. cerevisiae | 28 bp | |
| Cep1_Fwd | CGATGAAGAGAAGTCGCTGT | cep-1 C. elegans | 10 pz | |
| Cep1_Rev | ATCTGGGAACTTTTGCTTCG | cep-1 C. elegans | 10 bp | |
| Pgk1_Fwd | GCGATTTATGTCAATGCTTTC | pgk-1 C. elegans | 74 bp | |
| Pgk1_Rev | TGAGTGCTCGACTCCAACCA | pgk-1 C. elegans | 74 bp | |
| Mpk1_Fwd | TGCTCAGTAATCGGCCATTG | mpk-1 C. elegans | 74 pz | |
| Mpk1_Rev | TCCAACAACTGCCAAAATCAAA | mpk-1 C. elegans | 74 pz | |
| p27_Fwd | TTTAAAAATACATCGCTGACTTCATGG | p27 H. sapiens | 212 bp | |
| p27_Rev | CAAAGTTTATGTGCTACATAAAAGGTAAAAA | p27 H. sapiens | 212 bp | |
| Luc_Fwd | AATGGCTCATATCGCTCCTGGAT | Lucyferaza P. pγralis | 17 bp | |
| Luc_Rev | TGGACGATGGCCTTGATCTTGTCT | Lucyferaza P. pγralis | 17 bp | |
| β-TUBULINA_Fwd | CTGAACCACCTTGTCTCAGC | β-tubulina H. sapiens | 136 bp | |
| β-TUBULINA_Rev | AGCCAGGCATAAAGAAATGG | β-TUBULINA H. sapiens | 136 bp | |
| PFK2-1 ASO | AAUAGAAAGUGUAAUAAAAGGUCAU | 3' UTR PFK2 S. cerevisiae | - | |
| PFK2-2 ASO | GUUUCAUGGGGUAGUACUUGU | 3' UTR PFK2 S. cerevisiae | - | |
| PFK2-4 ASO | CUUGAAGAGGAGCGUUCAUA | ORF (otwarta ramka odczytu) PFK2 S. cerevisiae | - | |
| DNM1 ASO | UCGGUCAGUGGAGGUUCAGCGUUU | ramka odczytu otwarta DNM1 S. cerevisiae | - | |
| RPS20 ASO | GUCGGUAAUAGCCUUCUCAUUCUUG | ORF (otwarta ramka odczytu) RPS20 S. cerevisiae | - | |
| cep-1 ASO (anty-streptolizyna O) | GUGAGAAAUGCGGUGCUUUGAAA | 3' UTR cep-1 C. elegans | - | |
| p27 ASO | UCAUACCCCGCUCCACGUCAGUU | 3' UTR p27 H. sapiens | - | |
Tabela 1. Sekwencje oligonukleotydów. Lista starterów PCR i ASO użytych w tej pracy, sekwencja startera, gen docelowy oraz oczekiwana wielkość fragmentu po amplifikacji.
Dyskusja
TRIP pozwala na analizę białek związanych ze specyficznymi mRNA in vivo za pomocą środków biochemicznych. Chociaż wykorzystaliśmy tę metodę do walidacji interakcji poszczególnych RBP z celami mRNA z różnych organizmów/komórek, TRIP może mieć również zastosowanie do badania innych typów poli(A) RNA, takich jak cytoplazmatyczne długie ncRNA. Ponadto systematyczna analiza związanych białek i/lub RNA z sekwencjonowaniem MS lub RNA może być osiągnięta poprzez zwiększenie skali procedury. W związku z tym nasze wstępne dane wskazują, że 1 l kultur drożdży i co najmniej 100 milionów ludzkich komórek HEK293 może dostarczyć wystarczającego materiału wyjściowego do uzyskania wiarygodnych danych MS dla dobrze wyrażonych mRNA (wyniki niepublikowane).
Opisany protokół TRIP obejmuje naświetlanie komórek światłem UV o długości fali 254 nm w celu usieciowania interakcji RNA-białko. Umożliwia to realizację rygorystycznych warunków mycia podczas oczyszczania. Niemniej jednak, chociaż nie zostało to wyraźnie przetestowane, pragniemy zauważyć, że sieciowanie jest opcjonalne, a aktywne RNP można również odzyskać za pomocą fizjologicznych. Jednak w tym przypadku należy wziąć pod uwagę potencjalne przegrupowanie białek i/lub RNA na docelowym RNA w lizatach. I odwrotnie, jeśli stosuje się UV lub inne procedury sieciowania (np. formaldehyd), należy ocenić integralność RNA, ponieważ degradacja RNA może prowadzić do zmniejszonego odzysku mRNP. Dodatkowo, sieciowanie UV jest raczej nieefektywne (~5%), a jeszcze mniej w przypadku białek oddziałujących z dwuniciowym RNA, co może wprowadzać błąd w wykrywaniu niektórych klas RBP12. Wreszcie, promieniowanie UV może również indukować wiązania krzyżowe białko-białko i białko-DNA, które powinny być brane pod uwagę przy interpretacji danych45,46. W związku z tym alternatywne procedury sieciowania, na przykład z formaldehydem, mogą być również szczególnie interesujące w celu wychwytywania większych zespołów białkowych na mRNA.
Jedną z kluczowych cech TRIP jest dwuetapowa procedura oczyszczania oparta na ASO w celu odzyskania określonych RNA, zwiększając w ten sposób selektywność i zmniejszając prawdopodobieństwo współoczyszczania zanieczyszczeń. Na przykład jedna z obaw dotyczy dodawania biotynylowanych ASO bezpośrednio do ekstraktów komórkowych, co może prowadzić do wspólnego oczyszczania białek wiążących biotynę. Jest to obchodzone w TRIP, wdrażając pierwszą rundę oczyszczania poli(A) RNA przy użyciu kowalencyjnie sprzężonych kulek magnetycznych oligo-(dT)25 , co pozwala na rygorystyczne warunki oczyszczania, tak jak ma to miejsce w przypadku wychwytywania interaktomu RNA-białko. Ponadto selekcja poli(A) RNA usuwa bardzo obfite ncRNA, takie jak rybosomalne RNA i tRNA, a tym samym zmniejsza złożoność próbki i potencjalne źródła hybrydyzacji krzyżowej i zanieczyszczenia. W drugim etapie poszczególne mRNA są odzyskiwane za pomocą biotynylowanych i zmodyfikowanych ASO, które wyżarzają się z regionami na celach mRNA. Alternatywnie, zmodyfikowane ASO mogą być również kowalencyjnie przyłączane do kulek magnetycznych za pomocą łącznika aminowego, zmniejszając skłonność do wychwytywania białek wiążących biotynę. Jednak z naszego doświadczenia wynika, że inkubacja frakcji poli(A) RNA z ASO przed dodaniem kulek streptawidyny odzyskała mRNP skuteczniej niż bezpośrednie dodanie kulek sprzężonych z ASO. Możliwe, że wolne oligonukleotydy są kinetycznie faworyzowane z lepszym dostępem do sekwencji w ustrukturyzowanym RNA w porównaniu z unieruchomionymi oligonukleukleotydami. W związku z tym kowalencyjne sprzężenie ASO z kulkami przed inkubacją z próbką może być szkodliwe dla odzyskiwania celu RNA i musi być testowane empirycznie.
Jedną z wad metod opartych na ASO jest nieefektywne odzyskiwanie niektórych docelowych mRNA. W związku z tym zalecamy ocenę kilku ASO, które wyżarzają się w różnych regionach transkryptu. W szczególności sugerujemy zaprojektowanie 2-3 ASO, które wyżarzają się z sekwencjami w 3'-UTR lub CDS interesującego nas mRNA. Każdy ASO może wykazywać inną skuteczność w odzyskiwaniu odpowiedniego celu mRNA i powinien być testowany empirycznie (rysunek 2A, B, dane nie pokazane). Ostatecznie stwierdziliśmy, że ASO wyżarzające do 3'UTR działały lepiej w porównaniu z tymi wyżarzającymi do CDS. Może to być spowodowane zwiększoną dostępnością miejsc wiązania w UTR ze względu na brak translujących rybosomów, podczas gdy rybosomy mogą utrudniać wydajną hybrydyzację w CDS. Doświadczyliśmy również, że połączenie kilku ASO może prowadzić do zwiększonego zanieczyszczenia dużą ilością mRNA niebędących celem i zmniejszonej wydajności ściągania. W każdym razie selektywność wybranych oligonukleotydów może być kontrolowana przez eksperymenty konkurencyjne (np. dodawanie konkurencyjnych oligonukleotydów).
Kolejny problem dotyczy potencjalnej hybrydyzacji krzyżowej z niepowiązanymi RNA, ponieważ zaobserwowaliśmy, że nawet częściowa hybrydyzacja z innymi mRNA może prowadzić do odzyskania tego mRNA (Figura 2C). Aby ocenić przydatność zaprojektowanych ASO, zalecamy przeprowadzenie wstępnych testów in vitro z całkowitymi RNA w celu optymalizacji stężeń soli i temperatury płukania. W naszych rękach najlepiej sprawdziło się mycie kulek magnetycznych sprzężonych ze streptawidyną w zawierających 150 mM NaCl w temperaturze 55 °C, ale zalecamy niezależne testy warunków dla każdego zaprojektowanego ASO. Warto zauważyć, że stwierdziliśmy, że wszystkie ASO wybrane z eksperymentów in vitro (Figura 2D) były odpowiednie do wychwytywania odpowiedniego celu mRNA z usieciowanych ekstraktów komórkowych (Figura 3), co dodatkowo potwierdza ważność testów in vitro . Oprócz zaprojektowania odpowiednich ASO do wychwytywania mRNA, na selektywność mogą mieć wpływ dodatkowe czynniki. W związku z tym kompleksowe procedury blokowania za pomocą BSA i/lub tRNA zgodnie ze specyfikacją typu kulki mogą zapobiec niespecyficznemu wiązaniu się z kulkami. Aby jeszcze bardziej zmniejszyć niespecyficzne wchłanianie białek, zalecamy również stosowanie probówek Lo-bind, zwłaszcza podczas pracy z małymi ilościami próbek.
Ogólnie rzecz biorąc, TRIP może uzupełniać wcześniej ustalone podejścia do wychwytywania RNA za pomocą ASO. Na przykład, niekodujący RNA Xist został wyizolowany ze związanymi białkami z ekstraktów jądrowych pochodzących z 200-800 milionów komórek usieciowanych UV za pomocą szeregu długich (90-merowych) biotynylowanych oligonukleotydów DNA, które pokrywały cały transkrypt 34,35. Jednak wybrane podejście do kafelkowania może stać się problematyczne w świetle dużego potencjału hybrydyzacji krzyżowej z niepowiązanymi RNA i nie może być używane do wyboru określonego transkryptu, np. alternatywnie splicowanych form. Ostatnio specjalnie zaprojektowane mieszacze zablokowanych kwasów nukleinowych (LNA) lub DNA ASO zostały kowalencyjnie przyłączone do żywicy magnetycznej w celu odzyskania transkryptu in vitro lub wysoce eksprymowanego rybosomalnego RNA z ekstraktów bezkomórkowych; jednak nie został przetestowany pod kątem odzyskiwania kompleksów mRNA-białko utworzonych in vivo 36. W świetle zwiększonego rozpoznawania potranskrypcyjnej kontroli genów przez RBP i ncRNA, uważamy, że TRIP jest użyteczną metodą do badania składu i dynamiki kompleksów RNP w komórkach na sygnały wewnątrzkomórkowe i środowiskowe oraz ich wpływu na zdrowie i chorobę.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Jesteśmy wdzięczni dr Jonathanowi Hallowi i Mauro Zimmermannowi (ETH Zurich) za syntezę ASO PFK2 i -1, dr Maikelowi Woutersowi za zaprojektowanie ASO p27/CDKN1B oraz dr Rafałowi Cioskowi (Instytut Badań Biomedycznych im. Friedricha Mieschera, Bazylea) za przeciwciała anty-GLD-1. Prace te były wspierane przez Radę ds. Badań nad Biotechnologią i Naukami Biologicznymi (BB/K009303/1) oraz nagrodę Royal Society Wolfson Research Merit Award (WM170036) dla A.P.G.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| MaxQ 5000 Duża inkubowana i chłodzona wytrząsarka orbitalna | Thermo Fisher Scientific | SHKE5000-8CE | Wytrząsarka podłogowa do hodowli komórek drożdży |
| BBD 6220 | Termo Fisher Scientific | Inkubator CO2 do hodowli komórek ludzkich | |
| Sonikator Soniprep150 | MSE | MSS150. CX4.5 | Sonikator/zakłócacz komórkowy. Służy do ścinania DNA w lizatach komórek ludzkich |
| Stratalinker 1800 | Stratagene | Stratalinker do wystawiania komórek na działanie światła UV o długości fali 254 nm | |
| Lizer tkanek | Qiagen | RETSCH MM200 | Urządzenie do mechanicznego rozbijania komórek drożdży |
| Wirówka z chłodzeniem | Eppendorf | 5810R | Wirówka do odwirowywania komórek, lizaty |
| Inkubator wstrząsający, Thriller | Peqlab | Wytrząsarka do probówek 1,5 ml | |
| Koraliki szklane 0,5 mm | Stratech Scientific Limited | 11079105 | Liza komórek drożdży |
| Filtr nylonowy, 0,41 μ m | Millipore | NY4104700 | Kolekcja komórek drożdży |
| Filtr Millex-HA, 0,45 i mikro; m | EMD Millipore | SLHA02510 | Filtr do usuwania lizatu nicieni |
| Probówki do mikrowirówek Eppendorf LoBind Białko 1,5 ml | Sigma-Aldrich | 22431081 | Minimalizacja strat białka |
| 2 ml probówka do mikrofuge | Ambion | AM12425 | Przygotowanie ekstraktu drożdżowego i inne zastosowania |
| Probówka 5 ml | Thermo Fisher Scientific | 129A | Kolekcja lizatu |
| komórkowego HEK293Probówka 15 ml | Sarstedt | 62.547.254 | Kolekcja C. elegans50 |
| mL plastikowa tubka | Sarstedt | 62.554.502 | Kolekcja komórek drożdży |
| DMEM, wysoka zawartość glukozy, pirogronian | Thermo Fisher Scientific | 41966 | Pożywka do hodowli komórek HEK293 |
| Penicylina-Streptomycyna | Sigma-Aldrich | P4333 | Stosowany do uzupełniania pożywki do hodowli komórkowych w celu zwalczania bakterii zanieczyszczenie |
| Płodowa surowica bydlęca (FBS) | Sigma-Aldrich | F7524 | Stosowany do uzupełniania pożywki do hodowli komórkowych |
| Lipofectamina 2000 | Thermo Fisher Scientific | 11668027 | Odczynnik do transfekcji |
| RQ1 Bez RNaz DNaza | Promega | M6101 | DNAza I do degradacji DNA z lizatu komórkowego |
| RNasin Plus Inhibitor RNazy | Promega | N2611 | Inhibitor RNazy, aby uniknąć Degradacja RNA |
| cKompletne, Mini, wolne od EDTA Koktajl inhibitorów proteazy | Roche | 11836170001 | Koktajl inhibitorów proteazy zapobiegający degradacji białek |
| Dynabeads Oligo (dT)25 | Thermo Fisher Scientific | 61011 | Kulki magnetyczne wymagane do pierwszego etapu oczyszczania kompleksu mRNA-białko |
| Dynabeads M-280 Streptavidin | Thermo Fisher Scientific | 11205D | Kulki magnetyczne niezbędne do drugiego etapu oczyszczania kompleksu mRNA-białko |
| E. coli tRNA | Sigma-Aldrich | 10109550001 | przenoszą RNA z E. coli służy do blokowania kulek streptawidyny i unikania nieistotnych interakcji |
| Szybki start Bradford 1x Odczynnik barwnikowy | BioRad | 5000205 | Aby określić stężenie białka w lizatach, przy użyciu BSA jako odniesienia |
| Albumina surowicy bydlęcej | Sigma | A7906-100G | Służy do wykonywania krzywej wzorcowej, która będzie używana jako odniesienie do oznaczania stężenia białka |
| mysi anty-Act1 | MP Biomedicals | 869100 | Przeciwciało do wykrywania aktyny drożdżowej w Western blot (1:2,500) |
| mysie anty-Act1 | Sigma | A1978 | Przeciwciało do wykrywania ludzkiej aktyny w Western blot (1:2,000) |
| mysie przeciwciało anty-HuR | Santa Cruz | sc-5261 | do wykrywania HuR w Western blot (1:500) |
| mysz anty– Przeciwciało-1 | Invitrogen | 456100 | do wykrywania-1 w kompleksie rozpuszczalnym w peroksydazie Western blot (1:1,000) |
| Sigma | P1291 | Wykrywanie Pfk2:TAP w Western blot (1:5,000) | |
| Przeciwciało anty-mysie IgG sprzężone z owcami | AMERSHAM | NXA931 | sprzężone z HRP |
Bibliografia
- Mitchell, S. F., Parker, R. Principles and properties of eukaryotic mRNPs. Molecular Cell. 54 (4), 547-558 (2014).
- Iadevaia, V., Gerber, A. P. Combinatorial Control of mRNA Fates by RNA-Binding Proteins and Non-Coding RNAs. Biomolecules. 5 (4), 2207-2222 (2015).
- McHugh, C. A., Russell, P., Guttman, M. Methods for comprehensive experimental identification of RNA-protein interactions. Genome Biology. 15 (1), 203(2014).
- Matia-González, A. M., Gerber, A. P. Ch. 14. Fungal RNA Biology. Sesma, A., von der Haar, T. , Springer. 347-370 (2014).
- Tsvetanova, N. G., Klass, D. M., Salzman, J., Brown, P. O. Proteome-wide search reveals unexpected RNA-binding proteins in Saccharomyces cerevisiae. PLoS One. 5 (9), (2010).
- Castello, A., et al. Insights into RNA biology from an atlas of mammalian mRNA-binding proteins. Cell. 149 (6), 1393-1406 (2012).
- Baltz, A. G., et al. The mRNA-bound proteome and its global occupancy profile on protein-coding transcripts. Molecular Cell. 46 (5), 674-690 (2012).
- Castello, A., et al. System-wide identification of RNA-binding proteins by interactome capture. Nature Protocols. 8 (3), 491-500 (2013).
- Liao, Y., et al. The Cardiomyocyte RNA-Binding Proteome: Links to Intermediary Metabolism and Heart Disease. Cell Reports. 16 (5), 1456-1469 (2016).
- Liepelt, A., et al. Identification of RNA-binding Proteins in Macrophages by Interactome Capture. Molecular Cell Proteomics. 15 (8), 2699-2714 (2016).
- Conrad, T., et al. Serial interactome capture of the human cell nucleus. Nature Communications. 7, 11212(2016).
- Matia-Gonzalez, A. M., Laing, E. E., Gerber, A. P. Conserved mRNA-binding proteomes in eukaryotic organisms. Nature Structural and Molecular Biology. 22 (12), 1027-1033 (2015).
- Mitchell, S. F., Jain, S., She, M., Parker, R. Global analysis of yeast mRNPs. Nature Structural and Molecular Biology. 20 (1), 127-133 (2013).
- Beckmann, B. M., et al. The RNA-binding proteomes from yeast to man harbour conserved enigmRBPs. Nature Communications. 6, 10127(2015).
- Wessels, H. H., et al. The mRNA-bound proteome of the early fly embryo. Genome Research. 26 (7), 1000-1009 (2016).
- Sysoev, V. O., et al. Global changes of the RNA-bound proteome during the maternal-to-zygotic transition in Drosophila. Nature Communications. 7, 12128(2016).
- Despic, V., et al. Dynamic RNA-protein interactions underlie the zebrafish maternal-to-zygotic transition. Genome Research. 27 (7), 1184-1194 (2017).
- Zhang, Z., et al. UV crosslinked mRNA-binding proteins captured from leaf mesophyll protoplasts. Plant Methods. 12, 42(2016).
- Reichel, M., et al. In Planta Determination of the mRNA-Binding Proteome of Arabidopsis Etiolated Seedlings. Plant Cell. 28 (10), 2435-2452 (2016).
- Koster, T., Marondedze, C., Meyer, K., Staiger, D. RNA-Binding Proteins Revisited - The Emerging Arabidopsis mRNA Interactome. Trends Plant Sciences. 22 (6), 512-526 (2017).
- Hamasaki, K., Killian, J., Cho, J., Rando, R. R. Minimal RNA constructs that specifically bind aminoglycoside antibiotics with high affinities. Biochemistry. 37 (2), 656-663 (1998).
- Bachler, M., Schroeder, R., von Ahsen, U. StreptoTag: a novel method for the isolation of RNA-binding proteins. RNA. 5 (11), 1509-1516 (1999).
- Vazquez-Pianzola, P., Urlaub, H., Rivera-Pomar, R. Proteomic analysis of reaper 5' untranslated region-interacting factors isolated by tobramycin affinity-selection reveals a role for La antigen in reaper mRNA translation. Proteomics. 5 (6), 1645-1655 (2005).
- Hartmuth, K., Vornlocher, H. P., Luhrmann, R. Tobramycin affinity tag purification of spliceosomes. Methods Molecular Biology. 257, 47-64 (2004).
- Beach, D. L., Keene, J. D. Ribotrap : targeted purification of RNA-specific RNPs from cell lysates through immunoaffinity precipitation to identify regulatory proteins and RNAs. Methods Molecular Biology. 419, 69-91 (2008).
- Slobodin, B., Gerst, J. E. A novel mRNA affinity purification technique for the identification of interacting proteins and transcripts in ribonucleoprotein complexes. RNA. 16 (11), 2277-2290 (2010).
- Slobodin, B., Gerst, J. E. RaPID: an aptamer-based mRNA affinity purification technique for the identification of RNA and protein factors present in ribonucleoprotein complexes. Methods Molecular Biology. 714, 387-406 (2011).
- Yoon, J. H., Gorospe, M. Identification of mRNA-Interacting Factors by MS2-TRAP (MS2-Tagged RNA Affinity Purification). Methods Molecular Biology. 1421, 15-22 (2016).
- Leppek, K., Stoecklin, G. An optimized streptavidin-binding RNA aptamer for purification of ribonucleoprotein complexes identifies novel ARE-binding proteins. Nucleic Acids Research. 42 (2), 13(2014).
- Blencowe, B. J., Sproat, B. S., Ryder, U., Barabino, S., Lamond, A. I. Antisense probing of the human U4/U6 snRNP with biotinylated 2'-OMe RNA oligonucleotides. Cell. 59 (3), 531-539 (1989).
- Lingner, J., Cech, T. R. Purification of telomerase from Euplotes aediculatus: requirement of a primer 3' overhang. Proceedings of the National Academy of Sciences U S A. 93 (20), 10712-10717 (1996).
- Upadhyay, A., Dixit, U., Manvar, D., Chaturvedi, N., Pandey, V. N. Affinity capture and identification of host cell factors associated with hepatitis C virus (+) strand subgenomic RNA. Molecular Cell Proteomics. 12 (6), 1539-1552 (2013).
- Imig, J., et al. miR-CLIP capture of a miRNA targetome uncovers a lincRNA H19-miR-106a interaction. Nature Chemical Biology. 11 (2), 107-114 (2015).
- Chu, C., et al. Systematic discovery of Xist RNA binding proteins. Cell. 161 (2), 404-416 (2015).
- McHugh, C. A., et al. The Xist lncRNA interacts directly with SHARP to silence transcription through HDAC3. Nature. 521 (7551), 232-236 (2015).
- Rogell, B., et al. Specific RNP capture with antisense LNA/DNA mixmers. RNA. 23 (8), 1290-1302 (2017).
- Matia-Gonzalez, A. M., Iadevaia, V., Gerber, A. P. A versatile tandem RNA isolation procedure to capture in vivo formed mRNA-protein complexes. Methods. , 93-100 (2017).
- Gruber, A. R., Lorenz, R., Bernhart, S. H., Neubock, R., Hofacker, I. L. The Vienna RNA websuite. Nucleic Acids Research. 36 (Web Server issue), Available from: http://rna.tbi.univie.ac.at/cgi-bin/RNAWebSuite/RNAfold.cgi W70-W74 (2008).
- Kalendar, R., Khassenov, B., Ramankulov, Y., Samuilova, O., Ivanov, K. I. FastPCR: An in silico tool for fast primer and probe design and advanced sequence analysis. Genomics. 109 (3-4), Available from: http://primerdigital.com/tools/PrimerAnalyser.html 312-319 (2017).
- Altschul, S. F., Gish, W., Miller, W., Myers, E. W., Lipman, D. J. Basic local alignment search tool. Journal of Molecular Biology. 215 (3), 403-410 (1990).
- Stiernagle, T. Maintenance of C. elegans. WormBook. , 1-11 (2006).
- Kedde, M., et al. A Pumilio-induced RNA structure switch in p27-3' UTR controls miR-221 and miR-222 accessibility. Nature Cell Biology. 12 (10), 1014-1020 (2010).
- Schumacher, B., et al. Translational repression of C. elegans p53 by GLD-1 regulates DNA damage-induced apoptosis. Cell. 120 (3), 357-368 (2005).
- Ziegeler, G., et al. Embryonic lethal abnormal vision-like HuR-dependent mRNA stability regulates post-transcriptional expression of cyclin-dependent kinase inhibitor p27Kip1. Journal of Biological Chemistry. 285 (20), 15408-15419 (2010).
- Itri, F., et al. Femtosecond UV-laser pulses to unveil protein-protein interactions in living cells. Cellular and Molecular Life Sciences. 73 (3), 637-648 (2016).
- Zhang, L., Zhang, K., Prandl, R., Schoffl, F. Detecting DNA-binding of proteins in vivo by UV-crosslinking and immunoprecipitation. Biochemical and Biophysical Research Communications. 322 (3), 705-711 (2004).
Przedruki i uprawnienia
